本文介绍了一种应用顺磁弛豫增强核磁共振波谱法检测内在无序蛋白中弱且瞬时的分子间和分子内相互作用的实验方案。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
内在无序蛋白以及蛋白质中的内在无序区域构成了人类蛋白质组中一个庞大且具有重要功能的部分。这些序列高度灵活的特性使其能够与多种生物大分子伴侣形成微弱、长程且瞬时的相互作用。特异但低亲和力的相互作用促进了广泛的结合,使得单个内在无序区段能够与多个靶标位点发生作用。由于这些相互作用具有瞬时性,利用依赖蛋白质形成单一主导构象的结构生物学方法对其进行表征往往较为困难。顺磁弛豫增强核磁共振(paramagnetic relaxation enhancement NMR)是一种用于识别和界定弱相互作用与瞬时相互作用结构基础的有效工具。本文详细描述了一种利用顺磁弛豫增强技术来表征内在无序蛋白与其蛋白、核酸或其他生物大分子伴侣之间形成的低占有率碰撞复合物的实验方案。
引言
内在无序(intrinsic disorder, ID)描述的是一类蛋白质(IDPs)或蛋白质中的区域(IDRs),它们不会自发折叠成稳定的二级或三级结构,但仍具有生物学活性。通常,IDP/IDRs的功能是在生理条件下促进与生物大分子之间特异且可逆的相互作用1。因此,IDPs和IDRs参与多种细胞功能,包括多蛋白复合物的招募、组织和稳定,例如剪接体的组装与活性调控2、DNA损伤位点处组分的招募与组织3、转录复合物的组织与招募稳定4,或染色质重塑复合物BAF的调控5。此外,IDPs常见于信号转导枢纽,因其可与多种结合伙伴发生相互作用,从而介导细胞内蛋白质网络中的信息传递6。近期研究还发现,IDR区域倾向于通过液-液相分离过程发生自缔合,形成生物分子凝聚体7。目前认为,上述许多涉及ID的功能也与凝聚体的形成密切相关8。尽管ID在生物大分子复合物的组装、稳定、支架作用及信号转导中具有重要意义,但由于IDPs和IDRs通常不适合采用X射线晶体学或低温电子显微镜进行结构解析,其特异性相互作用的原子级细节仍难以确定。
核磁共振(NMR)是研究内在无序蛋白(ID)的理想技术,因为它不依赖于刚性或均一结构集合体的存在,而是能够反映单个原子核所处的局部环境。在特定分子中,原子核的共振频率(即化学位移)会受到局部电子分布所诱导的弱磁场的影响,而电子分布本身又取决于键长、键角、邻近原子核的距离、与结合伴侣的相互作用以及其他因素9。因此,每个原子核都可作为独特的、位点特异性的结构探针,对局部化学环境的变化具有敏感性。尽管具有这些优势,NMR仍是一种体相测量技术,所观测到的化学位移是某一特定原子核所经历的所有环境的平均值。为从平均化学位移中提取出高能态、低布居的生物大分子构象的结构、动力学和动力学信息,人们已发展出一系列NMR技术,其中许多技术在本期中有所描述10,11。尽管这些状态仅短暂存在,但对其识别与定量对于阐明功能机制的细节至关重要12。例如,在内在无序蛋白(IDPs)和内在无序区(IDRs)的情况下,构象集合体可能倾向于采样那些有利于与生理结合伴侣形成碰撞复合物的构象。检测这些状态,以及识别残基特异性的分子间和分子内相互作用与动力学行为,对于揭示蛋白质功能及复合物形成的潜在结构机制具有重要意义。
本文描述了一种利用顺磁弛豫增强(paramagnetic relaxation enhancement, PRE)核磁共振(NMR)技术研究在无序蛋白/无序区域(IDP/IDR)介导的生物分子复合物形成过程中起重要作用的瞬态、低布居态的方法13。该方法适用于研究短暂的蛋白质-蛋白质相互作用,例如由α-突触核蛋白(α-synuclein)形成淀粉样纤维的过程14,15,或FUS蛋白的自关联作用16,也可用于表征信号转导蛋白之间的特异性蛋白质-蛋白质相互作用17。文中以一种可发生自关联的固有无序蛋白(IDP)为例,展示了特定的分子间与分子内相互作用如何导致优先形成的紧凑构象态,以及驱动自关联的位点特异性相互作用。
化学位移增强效应(PRE)源于原子核与具有各向同性顺磁中心之间的磁偶极相互作用 g-张量,通常以硝酰基团上的未成对电子或顺磁性金属原子的形式提供18 (图1)。尽管具有各向异性 g-张量也会产生PRE效应,但由于伪接触位移(PCS)或残余偶极耦合(RDC)带来的混杂效应,这些体系的分析更为困难13,19核与顺磁中心之间相互作用的强度取决于 <r-6> 两者之间的距离。这种相互作用会导致核弛豫速率增加,即使在长程相互作用下(约10–35 Å)也会引起可检测的谱线展宽,因为未配对电子的磁矩非常强。20,21. 如果满足以下两个条件,则可通过PRE检测到瞬态:(1)瞬态相互作用在NMR时间尺度上处于快速交换状态(观测到的化学位移是交换状态按布居比例加权的平均值);(2)在瞬态布居状态中,核与顺磁中心之间的距离比在主要状态中更短11横断面PRE表示为 Γ2 并且,出于实际目的,通过差值计算得出 1顺磁性中心样品与抗磁性对照样品之间的横向弛豫速率H。关于快速和慢速交换条件下PRE(顺磁弛豫增强)效应及相关假接触位移的理论的深入讨论,读者可参考Clore及其同事撰写的综述文献。13,22此处仅讨论以下情况: 1HN-Γ2 处于快速交换状态的情况被考虑在内,由于 r-6-依赖性,观测到的弛豫速率与 两者 顺磁性中心接近原子核的距离,以及其在该构象中停留的时间。因此,不涉及近距离接近的瞬时构象产生的顺磁弛豫增强(PRE)较小,而即使持续时间较短但更接近的相互作用则会产生较大的PRE。
对于内在无序蛋白(IDPs),顺磁弛豫增强(PRE)可用于测量并区分分子内(intramolecular)和分子间(intermolecular)的相互作用。通过将一个顺磁中心连接到核磁共振可见(例如15N标记)或核磁共振不可见(例如天然丰度14N)的蛋白质上,可以确定PRE的来源(分子间或分子内)(图2)。定点突变引入半胱氨酸残基是一种将顺磁中心(自旋标记)连接到蛋白质上的便捷方法23。已有多种分子被提出用作自旋标记,包括金属螯合类(基于EDTA)和自由基类(基于硝roxide)24。已有多种硝roxide自旋标记被描述并可商业化获得,其半胱氨酸反应性化学基团各不相同,例如甲烷硫代磺酸酯、马来酰亚胺和碘乙酰胺25,26(图1)。标记物或连接臂的固有柔性可能对某些分析造成干扰,在这些情况下,已有不同策略被提出以限制标记物的运动,例如添加大体积化学基团,或使用第二个连接臂将标记物锚定在蛋白质上(双位点连接)27,28。此外,市售的标记物可能含有非对映异构体,但通常这不会对观测到的PRE产生影响29。本文描述了通过马来酰亚胺化学方法将3-马来酰亚胺基-PROXYL连接至游离半胱氨酸的操作,因其易于获得、成本较低、不可逆,且在整个标记反应过程中可保持使用还原剂三(2-羧乙基)膦(TCEP)。由于3-马来酰亚胺基-PROXYL具有各向同性的g-张量,不会诱导产生化学位移(PCS)或残余偶极耦合(RDCs),因此顺磁性和抗磁性样品可使用相同的化学位移归属13。
采用双时间点策略(Ta、Tb)测量1HN-T2,该方法已被证明其准确性与采集包含8至12个时间点的完整演化序列相当30。第一个时间点(Ta)应尽可能接近零,第二个时间点的最佳时长取决于给定样品中预期最大PRE的大小,可通过以下公式估算:Tb ~ 1.15/(R2,dia + Γ2),其中R2,dia 代表抗磁性样品的R213。若未知最大PRE的大小,可将Tb初步设为约等于蛋白的1H T2,随后通过调节T2以提高信噪比进行进一步优化。这种双点测量策略显著减少了测量PRE所需的实验时间,从而为更多信号累加留出时间,尤其适用于为最小化分子间非特异性相互作用而使用的较稀释样品。采用基于HSQC的脉冲序列测量1HN-T2,其详细描述见其他文献30。为提高灵敏度,前向和反向INEPT转移中的硬脉冲可用整形脉冲替代;或者,该序列也可方便地转换为基于TROSY的检测方式31。由于固有无序蛋白(IDP)通常具有更长的横向弛豫时间,导致谱线宽度比同尺寸球状蛋白更窄(源于其内在无序性),因此可在间接维使用较长的采集时间以提高谱图分辨率,并缓解IDP固有的化学位移分散度受限问题。
顺磁弛豫增强(PRE)是研究蛋白质-蛋白质及蛋白质-核酸相互作用的有效工具,尤其适用于研究瞬时或低丰度的相互作用。本文提供了一套详细的核磁共振(NMR)样品制备方案,适用于开展PRE测量,内容包括蛋白质纯化、位点特异性自旋标记、脉冲序列的设置与校准、NMR数据的处理与解析等步骤。文中还强调了影响数据质量和实验结果的关键实验因素,如样品浓度、自旋标记物的选择以及顺磁性组分的去除等。
访问受限。请登录或开始试用以查看此内容。
方案
本实验方案的通用要求:蛋白质纯化设施、紫外-可见光谱仪、高场核磁共振波谱仪及配套操作软件,以及数据后处理分析软件,包括 NMRPipe32、Sparky33(或 CCPN Analysis34,或 NMRViewJ35)。
1. 用于 PRE 测量的蛋白质的重组表达与纯化
- 为感兴趣的蛋白质设计表达载体,使其仅含有一个半胱氨酸残基。需要进行多个突变,以便在目标蛋白的不同位置引入游离半胱氨酸36。
- 采用已建立的方案表达并纯化天然丰度(14N)或15N标记的目标蛋白样品37。
注意:E. coli表达系统为重组蛋白表达提供了经济高效且可靠的方法,因为生物大分子异核NMR谱学所需的同位素标记仅需最低限度的15N富集即可实现。典型步骤包括在最低培养基中表达、色谱纯化以及去除亲和纯化标签。本方案假设已建立可靠的表达与纯化流程,能够获得足量且适用于NMR研究的高质量蛋白。- 在所有纯化步骤的缓冲液中维持1 mM还原剂(DTT或TCEP),以防止IDP中游离半胱氨酸发生反应并形成分子间二硫键。
注意:某些系统可能对非还原条件更具耐受性,且不易发生聚集,具体取决于目标蛋白的特性以及所选的温度、pH和缓冲体系38。 - 在进行后续操作前去除用于纯化的亲和标签,因为这些标签可能以非特异性方式与蛋白发生不可预测的相互作用,或可能含有反应性半胱氨酸残基,从而意外成为非预期的标记连接位点。
- 制备不含半胱氨酸突变的15N标记参考样品,并将其与可溶性自旋标记物混合,以评估溶剂引起的PRE效应贡献。
- 在所有纯化步骤的缓冲液中维持1 mM还原剂(DTT或TCEP),以防止IDP中游离半胱氨酸发生反应并形成分子间二硫键。
2. 3-马来酰亚胺基-PROXYL 稳定自由基自旋标记物的偶联
- 将纯化的蛋白质储存或置换到含有 50 mM Tris(pH 7)和 1 mM TCEP 的脱气缓冲液中;若需提高蛋白质溶解度,缓冲液中可含有最高达 8 M 的尿素。
或者,将蛋白质储备液迅速稀释至至少 10 倍体积的脱气 50 mM Tris(pH 7)和 1 mM TCEP 缓冲液中。确保在加入自旋标记物前,蛋白质浓度至少为 100 µM。 - 从储备液中加入 3-马来酰亚胺基-邻苯二甲酰亚胺(3-Maleimido proxyl),使其相对于目标蛋白质达到 20 倍摩尔过量。保护样品免受光照和氧气影响,并在室温或 4 °C 下孵育过夜;轻微振荡或旋转可能提高标记效率。
- 通过将 3-马来酰亚胺基-邻苯二甲酰亚胺粉末溶解于 95% 乙醇中,配制自旋标记物的储备液。储备液分装后可在 -80 °C 下保存不超过 6 个月。
- 关键步骤:去除未反应的游离自旋标记物,以防止非特异性溶剂 PRE 效应。可通过凝胶过滤或(更优选择)对蛋白质样品进行充分透析来实现。此步骤还可将蛋白质置换至适用于核磁共振(NMR)的缓冲液中。
注意:还原剂应现配现用,并需考虑缓冲液组分之间的相容性;例如,TCEP 在磷酸盐缓冲液中降解较快,应避免使用该组合39。 - 从本步骤开始,所有使用的缓冲液均需用对二价及过渡金属离子具有选择性的螯合树脂处理,以去除顺磁性离子或自旋标记猝灭剂。若蛋白质无法在 NMR 缓冲液中储存,可将其浓缩后迅速稀释至适用于 NMR 的缓冲液中。
- 监测自旋标记掺入效率。
- 使用Ellman试剂(5,5-二硫代双(2-硝基苯甲酸))定量溶液中游离巯基的含量40。
注意:制造商提供详细的实验方案。在此目的下,重要的是通过比较游离巯基浓度与总蛋白浓度,确定自旋标记的掺入情况。游离巯基的百分比即为未连接硝基氧化物自旋标记的分子百分比。 - 监测对应于标记半胱氨酸残基的谱峰强度,以判断目标蛋白质的自旋标记掺入情况。
注意:这是一种快速且有效的方法,用于评估蛋白质的自旋标记程度。当自旋标记完全掺入时,该谱峰将在谱图中消失。由于内在无序蛋白(IDPs)谱峰分散性差,对应于突变半胱氨酸残基的峰可能不易识别,因此建议使用Ellman试剂法(步骤 2.6.1)。
- 使用Ellman试剂(5,5-二硫代双(2-硝基苯甲酸))定量溶液中游离巯基的含量40。
3. 准备用于测量分子内或分子间顺磁弛豫增强(PRE)的核磁共振(NMR)样品
- 准备用于测量分子内PRE的样品
- 制备15N同位素富集且带有自旋标记的蛋白质,浓度至少为100 µM但不超过300 µM,溶于适合核磁共振(NMR)检测的缓冲液中。总体积(包括D2O)为500–550 µL。
注:常用的NMR缓冲液包括磷酸盐、醋酸盐、(重)碳酸盐和TRIS。MES、HEPES等Good's缓冲液也可能适用。选择缓冲液时需谨慎,确保其与其他溶液组分无交叉反应性。 - 将pH控制在约7.2或更低,以尽量减少酰胺质子与水之间的交换效应。盐浓度应尽可能低(通常低于150 mM),但首要考虑因素是维持蛋白质的稳定性。
注:已有文献报道在高盐条件下进行NMR实验的方法41。
- 制备15N同位素富集且带有自旋标记的蛋白质,浓度至少为100 µM但不超过300 µM,溶于适合核磁共振(NMR)检测的缓冲液中。总体积(包括D2O)为500–550 µL。
- 准备用于测量分子间PRE的样品
- 执行本步骤或步骤3.1;二者不同时进行。在选定的NMR缓冲液中制备14N天然丰度且带有自旋标记的蛋白质。
- 通过将15N同位素富集且未标记自旋的蛋白质与1%–50%的14N天然丰度自旋标记蛋白质混合,制备蛋白质样品,使最终浓度与步骤3.1.1中制备的样品相同。总体积(包括D2O)为500–550 µL。
- 针对每种研究的蛋白质,经验性地优化15N与14N蛋白质的比例。以1%、5%和20%的14N自旋标记蛋白质比例作为良好的起始点。
注:随着添加的14N自旋标记蛋白质比例增加,PRE效应增强表明存在特异性作用;由于PRE效应取决于距离和群体比例(如上所述),因此若相互作用特别短暂,则需要更高比例的14N自旋标记蛋白质17。
- 使用长柄(9英寸)玻璃移液管或微量移液器,将NMR样品(无论是分子内还是分子间PRE样品)转移至适用于高场磁体的5 mm NMR样品管中。确保所有NMR样品中含有5%–10%的D2O,以便实现磁场锁场。
注:由于在有效匀场方面存在困难,不推荐在PRE测量中使用带有聚合物塞以减少所需样品体积的NMR样品管。
4. 设置核磁共振波谱仪及实验特定参数
- 操作超导高磁场核磁共振(NMR)波谱仪时需格外谨慎。
注意:潜在危险包括金属物体被迅速吸向磁体造成的伤害、对植入式医疗设备的干扰,以及在磁体失超时突然释放大量氮气(N2)和氦气(He2)可能导致的窒息风险。以下步骤假设读者已接受必要的培训,了解上述及其他本地安全风险,并已获得设施管理人员的操作许可。如对任何步骤或指令存在疑问,应咨询设施管理人员或有经验的使用者,以避免可能的人身伤害或仪器损坏。 - 以下步骤假设使用的是配备现代数据采集控制软件的商用 NMR 波谱仪。请下载脉冲程序和参数文件,并将其放置在相应的目录中。
注意:适用于 Bruker 波谱仪及 TopSpin(3.2 或更高版本)的脉冲程序和参数集可向作者索取。- 关键步骤:假设使用者已熟悉非原生 NMR 脉冲程序的安装;如有需要,请咨询设施管理人员或有经验的使用者。
- 将样品放入磁体中,使用 Lock 命令锁定2H信号,并根据设施的操作规程调节和匹配1H通道(具体操作取决于探头是否配备远程调谐与匹配模块)。
- 使用 topshim 子程序调节匀场,以优化溶剂信号的抑制效果。
- 使用标准方法校准1H和15N的90°脉冲。
- 使用 popt 程序校准1H脉冲(可先使用 pulsecal 估算脉冲长度)。
- 使用标准样品校准15N脉冲;务必与技术主管或有经验的使用者确认该值是否近期已校准。
- 或者,可通过改变 HMQC 实验中一个 90° 脉冲的参数,直至获得零信号,从而在样品上校准15N脉冲。
- 使用波形显示工具(stdisp)子程序确定整形脉冲的正确衰减。
- 点击文件夹图标打开相应的脉冲波形文件。整形脉冲位于 ACQUPARS 的脉冲参数部分。
- 加载脉冲定义文件,点击 Analyze Waveform > Integrate Shape。输入已校准的1H 90°硬脉冲、所需的整形脉冲长度以及旋转角度(90°或180°)。
- 通过将功率变化量加到已校准的90°脉冲衰减上,计算整形脉冲的功率水平。
- 记录标准的1H、15N HSQC(hsqcetfpf3gpsi)谱图,以优化扫描宽度、载波频率并检查水峰抑制效果25。
- 使用 sw 和 td 命令或直接在相应对话框中调整扫描宽度和间接维增量数。通常,在采集 PRE 数据时,应选择适当的谱宽,以确保谱图不发生折叠。
5. 设置 1HN-T2 实验
- 按照上述步骤(4.4.5–4.5.7)校准整形脉冲。PRE 实验所用的整形脉冲参数文件为 Eburp2.1000(90° 脉冲)、Reburp.1000 和 Iburp2.1000。将校准后的脉冲长度输入到脉冲参数部分的相应位置 ACQUPARS 表。
- 本实验测量 1HN-T2 采用双时间延迟点方法30.
- 通过编辑设置时间延迟 vdlist 文件,第一个延迟(Ta) 设定为 0.01 ms。
- 选择第二个延迟,(Tb) 利用与预期最大PRE的关系(Tb ~ 1.15/(R2,二 + Γ2)的位置 R2,二氨基 代表 R2 抗磁性样品的13. 在不了解PRE对观测到的弛豫贡献程度的情况下,一个合理的起点是设定 Tb 至约1倍 1H T2.
- 然后通过比较初始增量(经处理的)来确定一个合适的值 efp 命令)的 Ta 和 Tb 光谱及调整 Tb 使其信号衰减至初始值的40%–50%。
注意:该方法可优化光谱信噪比,对于无法高度浓缩的样品而言,这是必须考虑的因素(< 50 µM)。合适的数值 Tb 取决于样品,但对于中等大小的蛋白质,通常在 8 - 40 ms 之间。
- 确定需记录的复数点数和用于充分信号平均的扫描次数。由于IDPs具有较长的 15N T2 相较于同等大小的折叠蛋白,可在间接维使用更长的采集时间。
注意:该值取决于蛋白质的具体特性,但可根据以下因素进行粗略估算 15N T2 并通过监测FID中的信号衰减进行优化。对于直接维,1024*个复数点(13 ppm扫描宽度,112.6 ms采样时间)对大多数样品而言已足够。 - 使用命令 实验 计算实验时间,然后使用命令启动实验 zg
6. 使用抗坏血酸还原自旋标记物以制备抗磁性样品
- 将抗坏血酸钠溶解于NMR缓冲液中,并调节pH值,使其与原始NMR缓冲液一致。
- 计算抗坏血酸钠储备液的浓度,使得加入的抗坏血酸相对于自旋标记物浓度具有10倍摩尔过量,同时尽量减少样品体积的变化。例如,对于100 µM的蛋白质样品,使用100 mM的抗坏血酸钠储备液是合适的。还原自旋标记物需要加入5.5 µL抗坏血酸储备液,仅占总样品体积的1%。
- 将所需量的抗坏血酸加入NMR管中,将液滴置于管口边缘下方,盖紧管盖,轻轻翻转混匀,然后在手摇离心机中以200–400 × g离心10–20秒,使样品沉降至管底。
- 用铝箔包裹NMR管以避光,并让反应至少进行3小时。
- 使用与顺磁性样品相同的参数,在抗磁性样品上记录1HN-T2谱。
- 重新校准脉冲。然而,这些参数应与顺磁性测量时保持一致;如果出现显著差异(> 0.5 µs),应考虑样品质量(如降解、沉淀)。
- 确保所有采集参数,包括指定的弛豫延迟(vdlist)、虚扫描次数、采集扫描次数、采集的复数点数、采集时间、扫描宽度和载波频率,在抗磁性和顺磁性样品之间保持一致。
7. 处理顺磁性和抗磁性谱图
- 将数据复制到已安装并配置好 NMRPipe 和 Sparky 的本地计算机或工作站上。创建一个名为 程序 在包含实验数据的目录中 血清 文件。
- 复制 NMRPipe 脚本 fid.com, p3d.com,以及 nmrproc.com 进入 程序 (处理脚本可向作者索取)。
- 使用 fid.com 将Bruker数据格式转换的脚本(血清) 转换为 NMRPipe 格式。
- 使用 p3D.com 将伪三维平面拆分为单个谱图的脚本。
- 使用 nmrproc.com 读取输出结果的脚本 fid.com 脚本、施加溶剂抑制、应用窗函数、对原始数据补零(零填充)、进行相位校正、执行傅里叶变换、裁剪数据以供显示,并将处理后的数据写入磁盘。该脚本将为每个记录的弛豫延迟输出一个文件(Ta 和 Tb).
注意:这些脚本均可根据每个实验的具体情况进行定制,以优化数据处理。NMRPipe 的发行版本中包含教程和示例数据集,可从 NMRPipe 官方网站获取。32NMRDraw 可用于处理过程中查看谱图(例如,设置合适的相位角等)。可使用以下命令查看 NMRPipe 命令的可用选项: nmrPipe -help.
8. 转移共振指认并提取峰高
- 更改每个谱图文件的文件头信息(Ta, Tb 对于顺磁性和抗磁性样品)使用以下命令 设置标题 [文件名] 二维.
- 使用 Sparky 提取峰高33 步骤8.3-8.5。其他软件包,包括NMRPipe(NMRDraw)32,CCPN Analysis34,以及 NMRViewJ35 也是合适的。
- 将谱图文件读入 Sparky。在此步骤中,数据集将包含每个时间点光谱对应的一个谱图Ta, Tb),针对蛋白质中每个自旋标记位置,分别测量了顺磁性和抗磁性样品的信号。
- 使用 Sparky 拾取峰(命令: F8, 然后 点击并拖动)并使用以下方式转移任务 转移峰列表 工具 来自参考峰列表。
注意:要对观测到的顺磁弛豫增强(PRE)进行序列特异性的解析,必须事先完成目标蛋白的共振峰归属36.- 在顺磁性和抗磁性谱图中将等高线设为相同水平。确保等高线设置使得延时采集的谱图不会有意排除峰信号,同时又足够高,以使谱图 Ta 谱图不应有过高的噪声。
- 保存每个谱图的新峰列表,并包含测得的峰强度以及 Sparky 计算的信噪比(命令: lt 要打开峰列表,请单击选项以包含 强度 和 SNR 柱,命令: 保存).
9. 提取每个残基的 1HN-T2 弛豫率并计算 PRE
- 将峰列表导入电子表格软件或偏好的编程语言(如 Python)中。
注意:对于蛋白质上的每个自旋标记位点,数据集将包含四个峰列表及相应的峰强度,分别为顺磁性和抗磁性实验的 Ta 和 Tb 各一个。 - 使用以下公式计算顺磁性和抗磁性样品的 1HN R2:
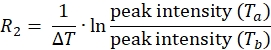
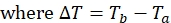
- 使用上述公式确定每个残基在顺磁性和抗磁性样品中的弛豫速率。
- 使用以下公式计算每个残基的 1HN-Γ2 弛豫速率:
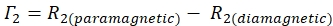
- 使用 Sparky 计算的信噪比(SNR)来估算每个残基峰高的不确定性。
- 使用以下公式传播误差:
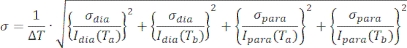
- 绘制 1HN-Γ2 随残基序号变化的散点图,并包含步骤 9.6 中计算的误差。
访问受限。请登录或开始试用以查看此内容。
结果
在源自RNA结合蛋白EWSR1低复杂性结构域的一个自缔合、内在无序片段(残基171-264)上记录了分子内1HN-Γ2顺磁弛豫增强(PRE)效应42(图3)。与自旋标记连接位点在序列上邻近的残基(例如图3中的残基178或260)预期会显著展宽,在谱图中无法检测到。那些在序列上与连接位点有一定距离但仍表现出增强的Γ2的残基,则在空间上靠近自旋标记(距离为10-35 Å)。对于EWSR1 171-264片段,归因PRE效应的来源较为复杂,因为该效应可能来源于分子间和分子内残基接触的组合,并且依赖于原子核与顺磁中心之间的距离、该构象的占比,以及连接电子自旋与核自旋的矢量的动力学特性。此外,由分子内相互作用引起的PRE效应幅度与浓度无关,而由分子间相互作用引起的PRE效应则依赖于浓度以及蛋白质分子之间缔合的动力学和动态特性。
访问受限。请登录或开始试用以查看此内容。
讨论
本文介绍了一种利用顺磁弛豫增强(PRE)来表征内在无序蛋白与多种结合伴侣之间低丰度瞬时相互作用的方法。在所示示例中,蛋白发生自关联,因此PRE信号可能来源于分子间和分子内相互作用的共同贡献。该方法可直接推广至异源样品,用于表征两种不同蛋白之间的相互作用。通过在蛋白的不同位点引入自旋标记,可以获得关于蛋白不同区域如何参与相互作用的互补信息。此外,通过在核磁共振活性(15N)和非活性(14N)物种之间交替标记自旋标签,可区分观测到的PRE信号的分子内与分子间来源,从而提供关于碰撞复合物的信息。此处所述实验能够检测到即使发生在微秒时间尺度上的碰撞复合物相互作用13。
该方法的核心是通过将自旋标记标签连接到半胱氨酸残基上,从而将其引入目标蛋白中。某些蛋白质可能含有天然的半胱氨酸,适合用于连接自旋标签(不参与二硫键形成且位于蛋白表面)。对于内在无序蛋白(IDPs),半胱氨酸的溶剂可及性通常不是问题。在大多数情况下,期望通过定点突变引入半胱氨酸作为保守性替换(例如丝氨酸突变为半胱氨酸,或其他不带电荷的极...
访问受限。请登录或开始试用以查看此内容。
披露
所有作者均已阅读并同意发表该论文。声明无任何利益冲突。
致谢
感谢尹金发博士和Kristin Cano博士提供的有益讨论和技术协助。DSL是圣巴尔德里克学者,感谢圣巴尔德里克基金会(634706)的支持。本工作部分由威尔奇基金会(AQ-2001-20190330)资助DSL,同时获得Max和Minnie Tomerlin Voelcker基金(Voelcker基金会青年研究者奖授予DSL)、UTHSA启动资金(授予DSL)以及Greehey儿童健康研究生奖学金(授予CNJ)的支持。本研究基于在德克萨斯大学圣安东尼奥健康科学中心机构研究核心下属的结构生物学核心设施开展的研究,该设施由研究副校长办公室及Mays癌症中心药物发现与结构生物学共享资源(NIH P30 CA054174)提供支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.45 µm 和 0.22 µm 注射器滤器 | Millipore Sigma | SLHVM33RS SLGVR33RS | 在第一次纯化步骤之前以及尺寸排阻色谱之前过滤裂解液。 |
| 100 mm 培养皿 | Fisher | FB0875713 | 用于细菌转化的琼脂平板。 |
| 14N 氯化铵 | Sigma Aldrich | 576794 | 在 M9 培养基中使用 15N 可产生核磁共振(NMR)可见的蛋白质,而使用 14N 则产生 NMR 不可见的蛋白质 |
| 15N 氯化铵 | Sigma Aldrich | 299251 | 在 M9 培养基中使用 15N 可产生核磁共振(NMR)可见的蛋白质,而使用 14N 则产生 NMR 不可见的蛋白质 |
| 3 L 带挡板的 Fernbach 三角烧瓶 | Corning | 431523 | 用于细菌表达培养。 |
| 3-马来酰亚胺基-邻近自由基(3-Maleimido-Proxyl) | Sigma Aldrich | 253375 | 硝roxide 自旋标记物。 |
| 50 mL 圆锥形离心管 | Thermo Fisher | 14-432-22 | 用于溶液/蛋白质储存。 |
| Amicon 离心滤器 | Millipore Sigma | UFC900308 | 用于蛋白质浓缩。 |
| 氨苄青霉素(Ampicillan) | Sigma Aldrich | A5354 | 作为选择性标记的抗生素,具体选择取决于表达质粒构建体。 |
| 分析天平 | Oahus | 30061978 | Explorer Pro,用于称量试剂。 |
| 抗坏血酸(Ascorbic acid) | Sigma Aldrich | AX1775 | 用于还原硝roxide 自旋标记物。 |
| 高压灭菌器(Autoclave) | 用于玻璃器皿和培养基的灭菌。 | ||
| 氯化钙(Calcium chloride) | Sigma Aldrich | C4901 | M9 培养基组分。 |
| 离心瓶 | Thermo Fisher | 010-1459 | 用于在重组蛋白表达后收获大肠杆菌(E. coli)细胞。 |
| 手摇离心机 | Thomas Scientific | 0241C68 | Boekel 手动驱动低速离心机,配备可容纳 NMR 管的 15 mL 桶。 |
| Chelex 100 | Sigma Aldrich | C7901 | 用于从缓冲液中去除污染性的顺磁性化合物。 |
| 计算机工作站 | 需兼容 Linux 或 Mac OS 操作系统,并支持 NMR 数据处理与分析软件包(如 NMRPipe 和 Sparky)。 | ||
| 重水(Deuterium oxide) | Sigma Aldrich | 151882 | 用于提供 NMR 锁场信号。 |
| 葡萄糖(Dextrose) | Sigma Aldrich | D9434 | M9 培养基组分。 |
| 磷酸氢二钠(Dibasic Sodium Phosphate) | Sigma Aldrich | S5136 | M9 培养基组分。 |
| Ellman 试剂(5,5-二硫代双(2-硝基苯甲酸)) | Thermo Fisher | 22582 | 用于游离半胱氨酸残基的定量。 |
| 高速离心管 | Thermo Fisher | 3114-0050 | 用于澄清细菌裂解液。 |
| 高场强核磁共振仪(600–800 MHz) | Bruker | 配备多通道低温探头和温度控制系统。 | |
| IMAC 柱,HisTrap FF | Cytvia | 17528601 | 用于粗制细菌裂解液的初步分级分离。 |
| 异丙基-β-D-硫代半乳糖苷(IPTG) | Sigma Aldrich | I6758 | 用于诱导受 lac 操纵子控制的基因表达。 |
| LB 琼脂 | Thermo Fisher | 22700025 | 用于转化大肠杆菌以表达目标蛋白,可使用功能相似的替代产品。 |
| LB 肉汤 | Thermo Fisher | 12780052 | |
| 低压层析系统 | Bio-Rad | 7318300 | BioRad BioLogic 用于低压层析,例如运行 IMAC 柱。 |
| 硫酸镁(Magnesium sulfate) | Sigma Aldrich | M7506 | M9 培养基组分。 |
| 中压层析系统 | Bio-Rad | 7880007 | BioRad NGC 配备多波长检测器、pH 和电导率监测仪以及自动馏分收集器。 |
| MEM 维生素溶液 | Sigma Aldrich | M6895 | M9 培养基组分。 |
| 微流化仪(Microfluidizer) | Avestin | EmulsiFlex-C3 | 提供快速高效的细菌细胞裂解。 |
| 微量移液器(Micropipettes) | Thermo Fisher | 校准过的微量移液器套装,配备合适的一次性吸头(可从多个制造商处获得,例如 Eppendorf)。 | |
| 磷酸二氢钾(Monobasic potassium phosphate) | Sigma Aldrich | 1551139 | M9 培养基组分。 |
| NMR 移液器 | Sigma Aldrich | 255688 | 用于从 NMR 管中取出样品。 |
| NMR 样品管 | NewEra | NE-SL5 | 适用于高场强核磁共振波谱仪。 |
| 制备型离心机 | Beckman Coulter | Avanti J-HC | 用于在重组蛋白表达后收获大肠杆菌(E. coli)细胞。 |
| 圆底聚苯乙烯离心管 | Corning | 352057 | 用于澄清细菌裂解液。 |
| 摇床培养箱 | Eppendorf | S44I200005 | 用于温度控制的大肠杆菌起始培养和表达培养。 |
| 氯化钠(Sodium chloride) | Sigma Aldrich | S5886 | M9 培养基组分。 |
| 超声水浴及真空源 | Thomas Scientific | 用于缓冲液的脱气处理。 | |
| 超声破碎仪(Sonicator) | Thermo Fisher | FB505110 | 用于细菌细胞裂解或细菌 DNA 剪切。 |
| 分光光度计 | Implen | OD600 Diluphotometer | 用于监测大肠杆菌蛋白表达培养物的生长。 |
| Superdex 200 16/600 尺寸排阻柱 | Cytvia | 28989333 | 蛋白质纯化的最后一步。 |
| Topspin 软件,版本 3.2 或更高 | Bruker | 核磁共振仪器的操作软件。 | |
| 转化用感受态大肠杆菌细胞 | Thermo Fisher | C600003 | One Shot BL21 Star (DE3) 化学感受态大肠杆菌,其他菌株也可能适用。 |
| 三(2-羧乙基)膦(TCEP) | ThermoFisher | 20490 | 一种与某些巯基反应性偶联反应兼容的还原剂。 |
| 紫外-可见分光光度计(UV-Vis spectrophotometer) | Implen | NP80 | 用于测定蛋白质浓度。 |
| 控温水浴锅 | ThermoFisher | FSGPD25 | 用于细菌转化过程中的热激步骤。 |
| 酵母提取物(Yeast extract) | Sigma Aldrich | Y1625 | 如需要,用于补充 M9 培养基。 |
参考文献
- Dyson, H. J., Wright, P. E. Intrinsically unstructured proteins and their functions. Nature Reviews: Molecular Cell Biology. 6 (3), 197-208 (2005).
- Korneta, I., Bujnicki, J. M. Intrinsic disorder in the human spliceosomal proteome. PLoS Computational Biology. 8 (8), 1002641(2012).
- Frege, T., Uversky, V. N. Intrinsically disordered proteins in the nucleus of human cells. Biochemistry and Biophysics Reports. 1, 33-51 (2015).
- Liu, J., et al. Intrinsic disorder in transcription factors. Biochemistry. 45 (22), 6873-6888 (2006).
- El Hadidy, N., Uversky, V. N. Intrinsic disorder of the BAF complex: Roles in chromatin remodeling and disease development. International Journal of Molecular Sciences. 20 (21), (2019).
- Wright, P. E., Dyson, H. J. Intrinsically disordered proteins in cellular signalling and regulation. Nature Reviews: Molecular Cell Biology. 16 (1), 18-29 (2015).
- Brangwynne, C. P. Phase transitions and size scaling of membrane-less organelles. Journal of Cell Biology. 203 (6), 875-881 (2013).
- Shin, Y., Brangwynne, C. P. Liquid phase condensation in cell physiology and disease. Science. 357 (6357), (2017).
- Cavanagh, J. Protein NMR spectroscopy : principles and practice. 1st edition. , Elsevier. (2018).
- Sekhar, A., Kay, L. E. NMR paves the way for atomic level descriptions of sparsely populated, transiently formed biomolecular conformers. Proceedings of the National Academy of Sciences of the United States of America. 110 (32), 12867-12874 (2013).
- Anthis, N. J., Clore, G. M. Visualizing transient dark states by NMR spectroscopy. Quarterly Reviews of Biophysics. 48 (1), 35-116 (2015).
- Alderson, T. R., Kay, L. E. NMR spectroscopy captures the essential role of dynamics in regulating biomolecular function. Cell. 184 (3), 577-595 (2021).
- Clore, G. M., Iwahara, J. Theory, practice, and applications of paramagnetic relaxation enhancement for the characterization of transient low-population states of biological macromolecules and their complexes. Chemical Reviews. 109 (9), 4108-4139 (2009).
- Wu, K. P., Baum, J. Detection of transient interchain interactions in the intrinsically disordered protein alpha-synuclein by NMR paramagnetic relaxation enhancement. Journal of the American Chemical Society. 132 (16), 5546-5547 (2010).
- Janowska, M. K., Wu, K. P., Baum, J. Unveiling transient protein-protein interactions that modulate inhibition of alpha-synuclein aggregation by beta-synuclein, a pre-synaptic protein that co-localizes with alpha-synuclein. Scientific Reports. 5, 15164(2015).
- Murthy, A. C., et al. Molecular interactions underlying liquid-liquid phase separation of the FUS low-complexity domain. Nature Structural & Molecular Biology. 26 (7), 637-648 (2019).
- Fawzi, N. L., Doucleff, M., Suh, J. Y., Clore, G. M. Mechanistic details of a protein-protein association pathway revealed by paramagnetic relaxation enhancement titration measurements. Proceedings of the National Academy of Sciences of the United States of America. 107 (4), 1379-1384 (2010).
- Griffith, O. H., Waggoner, A. S. Nitroxide free radicals: spin labels for probing biomolecular structure. Accounts of Chemical Research. 2 (2), 17-24 (1969).
- Bertini, I., Luchinat, C., Parigi, G., Ravera, E. NMR of Paramagnetic Macromolecules, Applications to Metallobiomolecules and Models. 2 edn. , Elsevier Science. (2016).
- Bloembergen, N., Purcell, E. M., Pound, R. V. Relaxation effects in nuclear magnetic resonance absorption. Physical Review. 73 (7), 679-712 (1948).
- Solomon, I. Relaxation processes in a system of two spins. Physical Review. 99 (2), 559(1955).
- Clore, G. M. Practical aspects of paramagnetic relaxation enhancement in biological macromolecules. Methods in Enzymology. 564, 485-497 (2015).
- Klare, J. P. Site-directed spin labeling EPR spectroscopy in protein research. Biological Chemistry. 394 (10), 1281-1300 (2013).
- Clore, G. M., Tang, C., Iwahara, J. Elucidating transient macromolecular interactions using paramagnetic relaxation enhancement. Current Opinion in Structural Biology. 17 (5), 603-616 (2007).
- Melanson, M., Sood, A., Torok, F., Torok, M. Introduction to spin label electron paramagnetic resonance spectroscopy of proteins. Biochemistry and Molecular Biology Education. 41 (3), 156-162 (2013).
- Czogalla, A., Pieciul, A., Jezierski, A., Sikorski, A. F. Attaching a spin to a protein -- site-directed spin labeling in structural biology. Acta Biochimica Polonica. 54 (2), 235-244 (2007).
- Lindfors, H. E., de Koning, P. E., Drijfhout, J. W., Venezia, B., Ubbink, M. Mobility of TOAC spin-labelled peptides binding to the Src SH3 domain studied by paramagnetic NMR. Journal of Biomolecular NMR. 41 (3), 157-167 (2008).
- Fawzi, N. L., et al. A rigid disulfide-linked nitroxide side chain simplifies the quantitative analysis of PRE data. Journal of Biomolecular NMR. 51 (1-2), 105-114 (2011).
- Bleicken, S., et al. gem-Diethyl pyrroline nitroxide spin labels: Synthesis, EPR characterization, rotamer libraries and biocompatibility. ChemistryOpen. 8 (8), 1035(2019).
- Iwahara, J., Tang, C., Clore, G. M. Practical aspects of 1H transverse paramagnetic relaxation enhancement measurements on macromolecules. Journal of Magnetic Resonance. 184, 185-195 (2007).
- Venditti, V., Fawzi, N. L. Probing the atomic structure of transient protein contacts by paramagnetic relaxation enhancement solution NMR. Methods in Molecular Biology. 1688, 243-255 (2018).
- Delaglio, F., et al. NMRPipe: a multidimensional spectral processing system based on UNIX pipes. Journal of Biomolecular NMR. 6 (3), 277-293 (1995).
- Lee, W., Tonelli, M., Markley, J. L. NMRFAM-SPARKY: enhanced software for biomolecular NMR spectroscopy. Bioinformatics. 31 (8), 1325-1327 (2015).
- Vranken, W. F., et al. The CCPN data model for NMR spectroscopy: development of a software pipeline. Proteins. 59 (4), 687-696 (2005).
- Johnson, B. A. Using NMRView to visualize and analyze the NMR spectra of macromolecules. Methods in Molecular Biology. 278, 313-352 (2004).
- Sjodt, M., Clubb, R. T. Nitroxide labeling of proteins and the determination of paramagnetic relaxation derived distance restraints for NMR studies. Bio-Protocol. 7 (7), (2017).
- Zhang, H., van Ingen, H. Isotope-labeling strategies for solution NMR studies of macromolecular assemblies. Current Opinion in Structural Biology. 38, 75-82 (2016).
- Rabdano, S. O., et al. Onset of disorder and protein aggregation due to oxidation-induced intermolecular disulfide bonds: case study of RRM2 domain from TDP-43. Scientific Reports. 7 (1), 11161(2017).
- Burns, J. A., Butler, J. C., Moran, J., Whitesides, G. M. Selective reduction of disulfides by tris(2-carboxyethyl)phosphine. Journal of Organic Chemistry. 56 (8), 2648-2650 (1991).
- Ellman, G. L. Tissue sulfhydryl groups. Archives of Biochemistry and Biophysics. 82 (1), 70-77 (1959).
- Binbuga, B., Boroujerdi, A. F., Young, J. K. Structure in an extreme environment: NMR at high salt. Protein Science. 16 (8), 1783-1787 (2007).
- Schwartz, J. C., Cech, T. R., Parker, R. R. Biochemical properties and biological functions of FET proteins. Annual Review of Biochemistry. 84, 355-379 (2015).
- Nabuurs, S. M., de Kort, B. J., Westphal, A. H., van Mierlo, C. P. Non-native hydrophobic interactions detected in unfolded apoflavodoxin by paramagnetic relaxation enhancement. European Biophysics Journal. 39 (4), 689-698 (2010).
- Wiedemann, C., Kumar, A., Lang, A., Ohlenschlager, O. Cysteines and disulfide bonds as structure-forming units: Insights from different domains of life and the potential for characterization by NMR. Frontiers in Chemistry. 8, 280(2020).
- Wommack, A. J., et al. NMR solution structure and condition-dependent oligomerization of the antimicrobial peptide human defensin 5. Biochemistry. 51 (48), 9624-9637 (2012).
- Taylor, A. M., et al. Detailed characterization of cysteine-less P-glycoprotein reveals subtle pharmacological differences in function from wild-type protein. British Journal of Pharmacology. 134 (8), 1609-1618 (2001).
- Hu, K., Doucleff, M., Clore, G. M. Using multiple quantum coherence to increase the 15N resolution in a three-dimensional TROSY HNCO experiment for accurate PRE and RDC measurements. Journal of Magnetic Resonance. 200 (2), 173-177 (2009).
- Anthis, N. J., Doucleff, M., Clore, G. M. Transient, sparsely populated compact states of apo and calcium-loaded calmodulin probed by paramagnetic relaxation enhancement: interplay of conformational selection and induced fit. Journal of the American Chemical Society. 133 (46), 18966-18974 (2011).
- Battiste, J. L., Wagner, G. Utilization of site-directed spin labeling and high-resolution heteronuclear nuclear magnetic resonance for global fold determination of large proteins with limited nuclear overhauser effect data. Biochemistry. 39 (18), 5355-5365 (2000).
- Donaldson, L. W., et al. Structural characterization of proteins with an attached ATCUN motif by paramagnetic relaxation enhancement NMR spectroscopy. Journal of the American Chemical Society. 123 (40), 9843-9847 (2001).
- Gaponenko, V., et al. Protein global fold determination using site-directed spin and isotope labeling. Protein Science. 9 (2), 302-309 (2000).
- Trindade, I. B., Invernici, M., Cantini, F., Louro, R. O., Piccioli, M. PRE-driven protein NMR structures: an alternative approach in highly paramagnetic systems. FEBS Journal. 288 (9), 3010-3023 (2021).
- Nitsche, C., Otting, G. Pseudocontact shifts in biomolecular NMR using paramagnetic metal tags. Progress in Nuclear Magnetic Resonance Spectroscopy. 98-99, 20-49 (2017).
访问受限。请登录或开始试用以查看此内容。
重印与许可
