本实验方案旨在利用植物转录因子WRKY结构域蛋白作为示例体系,揭示蛋白质沿DNA进行一维扩散的结构动态。为此,已实施全原子和粗粒化分子动力学模拟,并结合了广泛的计算采样。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
基于结构的转录因子蛋白沿DNA运动的模拟与采样:从原子尺度步进到粗粒化扩散
* These authors contributed equally
本文内容
摘要
摘要
转录因子(TF)蛋白沿DNA的一维(1-D)滑动对于TF通过辅助扩散定位基因调控所需的靶DNA位点至关重要。在实验上,检测TF在DNA上以碱基对(bp)分辨率的滑动或步进行为仍然具有挑战性。我们近期通过全原子分子动力学(MD)模拟,成功捕捉到了一个小的WRKY结构域转录因子蛋白沿DNA自发进行1 bp步进的过程。基于此类模拟获得的长达10 µs的WRKY蛋白步进轨迹,本方案展示了如何通过构建马尔可夫态模型(MSM)来对TF-DNA体系进行更广泛的构象采样,以研究1 bp蛋白步进行为,并测试不同数量的微观和宏观状态用于MSM的构建。为了从结构层面考察转录因子蛋白沿DNA进行持续性一维扩散搜索的过程,本方案进一步说明了如何开展粗粒化(CG)分子动力学模拟,以采样该系统在长时间尺度下的动力学行为。相较于全原子模拟所揭示的亚微秒至微秒级别的蛋白步进行为,此类粗粒化建模与模拟特别有助于揭示蛋白-DNA静电相互作用对转录因子蛋白在数十微秒以上时间尺度中持续扩散运动的影响。
引言
转录因子(TF)通过搜寻靶DNA序列以结合并调控基因转录及相关生物学活动1。除了三维(3D)扩散外,转录因子的辅助扩散被认为在靶DNA搜寻过程中至关重要,其中蛋白质还可沿一维(1D)DNA滑动或跳跃,或通过DNA上的链间转移实现跳跃2,3,4,5,6,7。
在最近的一项研究中,我们对一种植物转录因子——WRKY结构域蛋白在DNA上的全原子平衡分子动力学(MD)模拟进行了数十微秒(µs)的计算8。在一个微秒时间尺度内,成功捕捉到WRKY在poly-A DNA上完整的1个碱基对(1-bp)步进过程。观察到了该蛋白沿DNA沟槽的移动以及氢键(HBs)断裂与重新形成的动态过程。尽管该轨迹代表了一条采样路径,但整体的蛋白步进能量景观仍缺乏系统描绘。本文展示了如何利用构建的马尔可夫态模型(MSM)在初始捕获的蛋白步进路径周围扩展计算采样,该模型已被广泛应用于模拟涉及显著构象变化和时间尺度分离的多种生物分子系统9,10,11,12,13,14,15,16,17,18,19。其目的在于揭示转录因子蛋白沿DNA扩散在一个循环步进过程中的构象集合及亚稳态特征。
尽管上述分子动力学模拟揭示了转录因子在DNA上移动1个碱基对时的原子级蛋白质运动细节,但要在同样高分辨率下研究转录因子沿DNA进行长时间过程性扩散的结构动力学仍极为困难。然而,在残基水平上进行粗粒化(CG)分子动力学模拟在技术上是可行的。粗粒化模拟的时间尺度可有效延长至原子级模拟的数十倍甚至上百倍。20,21,22,23,24,25,26,27,28,29在此,我们展示了利用高田实验室开发的CafeMol软件进行的粗粒化模拟。30.
在本方案中,我们首先介绍WRKY结构域蛋白沿poly-A DNA的原子模拟及马尔可夫状态模型(MSM)的构建,这些工作主要聚焦于对蛋白沿DNA移动仅1个碱基对(bp)的步进运动进行采样。随后,我们展示了同一蛋白-DNA体系的粗粒化(CG)建模与模拟,该部分将计算采样的范围扩展至蛋白沿DNA持续扩散数十个碱基对的过程。
本文中,我们使用 GROMACS31,32,33 软件进行分子动力学(MD)模拟,并使用 MSMbuilder34 构建采样构象快照的马尔可夫状态模型(MSM),同时利用 VMD35 对生物大分子进行可视化。该实验方案要求用户能够安装并运行上述软件。此外,进行粗粒化分子动力学(CG MD)模拟还需安装并使用 CafeMol30 软件。轨迹的进一步分析及可视化也在 VMD 中完成。
访问受限。请登录或开始试用以查看此内容。
方案
1. 从原子级分子动力学模拟构建马尔可夫态模型(MSM)
- 自发性蛋白质步进路径及初始结构采集
- 使用先前获得的10-µs全原子分子动力学轨迹8 从“前向”1-bp 步进路径中均匀提取 10000 帧(即每纳秒提取一帧)。帧总数需足够大,以包含所有具有代表性的构象。
- 在 VMD 中通过点击准备包含 10000 个帧的过渡路径 文件 > 保存坐标,在“选定原子”框中输入 protein 或 nucleic,在“帧”框中选择帧,然后单击 保存 以获取所需的帧。
注意:此前已获得的WRKY在34 bp均一多聚A DNA上行进1 bp距离的10 µs全原子分子动力学模拟轨迹(此处称为“正向行进轨迹”)8 被用作启动进一步构象采样的初始路径。需要注意的是,在大多数实际应用中,初始路径通常通过开展导向或靶向分子动力学模拟,或采用通用的路径生成方法等来构建。36,37,38,39. - 将参考DNA(来自晶体结构)的长轴与x轴对齐,并将完整的34 bp DNA的初始质心(COM)置于坐标系原点,以便于后续数据分析。为此,请点击 扩展应用 > Tk 控制台 在 VMD 中,于 Tk 控制台命令窗口输入:
源文件 rotate.tcl
tcl 脚本可在以下位置找到 补充文件 3. - 然后通过将中心10个碱基对的DNA(A 14至23和T 14'至23')与晶体结构中的相应部分进行比对,计算蛋白质主链的均方根偏差(RMSD)40,RMSD 代表系统的几何度量(参见 图1A)。通过点击 VMD > 扩展应用 > 分析 > RMSD轨迹工具 在原子选择框中输入核酸类型以及第14至23位和第46至55位残基,然后单击 对齐 然后 RMSD 计算 RMSD 值的盒子。
- 在 MATLAB 中通过输入命令计算蛋白质围绕 DNA 在 y-z 平面上的旋转角度 Θ(t)
弧度转角度(atan(z/y)
初始角位置定义为 Θ(0)=0,如先前研究所进行的那样8. - 在 MATLAB 中输入以下命令41 使用K均值方法42,43,44 并将10000个结构分类为25个簇,输入以下命令:
[idx, C] = kmeans(X, 25)
此处 X 是一个关于WRKY在DNA上RMSD和旋转角度的二维矩阵。收集这25个聚类中心的结构用于进一步的分子动力学模拟。
注意:由于蛋白质相对于DNA的RMSD采样范围约为25 Å,因此我们选择25个聚类,以实现每埃一个聚类。
- 进行 1st 分子动力学模拟轮次及模拟设置
- 使用 GROMACS 5.1.2 软件为 25 种结构构建原子级体系32 在 parmbsc1 力场下45 并使用来自 buildsystem.sh 文件的 补充文件 2 在壳中。
- 在 shell 中输入以下命令,对这 25 个系统在 NPT 系综下进行 60 ns 的分子动力学模拟,时间步长为 2 fs:
gmx_mpi grompp -f md.mdp -c npt.gro -p topol.top -o md.tpr
gmx_mpi mdrun -deffnm md
- 聚类分析 1st 圆形MD轨迹
- 通过在命令行中输入以下命令,移除每条模拟轨迹的前 10 ns:
gmx_mpi trjcat -f md.xtc -b 10000 -e 600000 -o newtraj.xtc
并从25 × 50 ns轨迹中收集构象用于聚类,以准备后续更广泛采样所需的输入结构(2nd 圆周分子动力学模拟
注意:为了减少初始路径的影响并允许局部平衡,去除了模拟初始阶段的10纳秒数据。 - 选择蛋白质与DNA之间的距离对作为时间无关成分分析(tICA)的输入参数46,47,48 投射。使用 make_ndx GROMACS 中用于执行该操作的命令:
gmx_mpi make_ndx -f input.pdb -o index.ndx
注意:此处选择与DNA核苷酸形成氢键(HBs)的残基Y119、K122、K125、R131、Y133、Q146、K144、R135、W116、R117、Y134、K118、Q121的蛋白CA原子及重原子(NH1、NH2、OH、NZ、NE2、ND2),这些残基与DNA核苷酸(A14-20、T19-23)的O1P、O2P和N6原子配对。所选氨基酸可与DNA形成稳定的氢键或盐桥。 - 将上述从 index.ndx 文件中选中的原子索引复制到一个新的文本文件(index.dat)中。通过 Python 脚本获取这些原子之间的配对信息 补充文件 1 generate_atom_indices.py 和类型:
python2.6 generate_atom_indices.py index.dat > AtomIndices.txt
这生成了蛋白质与DNA之间的415个距离对。 - 在 MSMbuilder 命令窗口中输入以下命令,计算每条轨迹的 415 个距离对:
msmb AtomPairsFeaturizer -out 配对特征 --pair_indices AtomIndices.txt --top references.pdb --trjs "trajectories/*.xtc" --transformed 配对特征 --stride 5 - 进行tICA分析,将数据维度降至前两个时间独立成分(tICs)或向量,输入以下命令:
msmb tICA -i ../tica_rc_a/tmp/ -o tica_results --n_components 2 --lag_time 10 --gamma 0.05 -t tica_results.h5
注意:tICA 是一种降维方法,用于计算时间滞后相关矩阵的特征值 通过以下公式确定模拟系统中最慢松弛的自由度:

其中 Xi(t) 是第 i 个反应坐标在时间 t 的取值 t,以及 Xj(t+Δt) 是第 j 个反应坐标在时间 t 的取值 t+Δt. 是乘积的期望值 Xi(t)和 Xj(t + Δt整体模拟轨迹。沿最慢弛豫自由度的方向对应于上述时间滞后相关矩阵的最大特征值。 此处,2 个tICs似乎是通过我们的MSM构建来区分三种宏观状态所需的最小集合(后文将详细讨论)。还可以计算广义矩阵瑞利商(GMRQ)分数49例如,用于探索一组最优组分的使用方案。
- 使用 MSMbuilder 中的命令,通过 K-中心算法将投影后的数据集聚类为 100 个簇43,44 方法(参见 图1B):
msmb KCenters -i ./tica_results.h5 -o kcenters_output -t kcenters_output --n_clusters 100.
选择每个簇的中心结构作为2的初始结构nd 分子动力学模拟的下一轮。保留所模拟的100个结构的模拟信息,包括坐标位置、温度、压力等,但不包括速度。
注意:在完成第一轮25次模拟后,初始路径的记忆已被减弱,因此在第二轮中我们生成更多聚类,例如100个聚类,以显著扩展构象采样。
- 通过在命令行中输入以下命令,移除每条模拟轨迹的前 10 ns:
- 进行2nd 大规模分子动力学模拟
- 从这100个初始结构出发,在为所有原子施加随机初始速度后,进行60纳秒的分子动力学(MD)模拟。通过在mdp文件中启用速度生成来添加随机初始速度,即将md.mdp文件中的gen_vel = no修改为gen_vel = yes。
- 按照步骤1.3.1所述,去除每条模拟轨迹的前10 ns数据,从100条各50 ns的轨迹中均匀采集2,500,000个快照以构建马尔可夫状态模型(MSM)。
注意:在后续的宏观状态构建中,发现少量偏离路径的状态具有特别低的种群比例(约0.2%,位于X-Θ平面底部)。当宏观状态总数设定为3至6时,这些偏离路径的状态被归类为一个宏观状态图 2B)。由于该低种群宏观状态仅包含3条轨迹,且最终已被剔除,因此本方案所示结果实际上来自97条50 ns的轨迹,共计2,425,000帧或快照。
- 聚类分析 2nd 圆形MD轨迹
- 进行2的tICA分析nd 圆形轨迹,如之前所述。在 MSMbuilder 中输入:
msmb tICA -i ../tica_rc_a/tmp/ -o tica_results --n_components 2 --lag_time 10 --gamma 0.05 -t tica_results.h5 - 计算隐含的时间尺度,以验证相关延迟时间 Δt 和微状态数量的参数(参见 图1C),
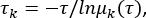
其中,τ 表示用于构建转移概率矩阵(TPM)的滞后时间;μk(τ) 表示在滞后时间 τ 下转移概率矩阵(TPM)的第 k 个特征值。使用来自 补充文件 1 运行此 Python 脚本:BuildMSMsAsVaryLagTime.py -d ../ -f ../trajlist_num -i 50 -m 1000 -t 10 -n 20 -s 500。 - 改变上述所用参数,调整滞后时间 τ 和微观状态数:
python BuildMSMsAsVaryLagTime.py -d ../ -f ../trajlist_num -i 50 -m 1000 -t 5 10 20 30 40 -n 20 -s 20 200 400 500 800 2000
注意:当隐含时间尺度曲线随着时标分离逐渐趋于平缓时,系统可被视为马尔可夫系统。此时,选择 Dt 作为相关延迟时间,τ 为隐含时间尺度开始趋于平缓时的滞后时间,用于构建马尔可夫状态模型(MSM)。 - 因此,选择一个相对较大(但不过大)的状态数 N = 500,以及一个相对较短的关联延迟时间 Δt = 10 ns。构建马尔可夫状态模型(MSM)时确定的滞后时间为 τ = 10 ns。
- 将构象分为500个簇(参见 图1D)通过使用以下命令:
msmb KCenters -i ./tica_results.h5 -o kcenters_output -t kcenters_output --n_clusters 500
- 进行2的tICA分析nd 圆形轨迹,如之前所述。在 MSMbuilder 中输入:
- MSM 构建
- 使用 PCCA+ 算法将 500 个微状态聚类为 3–6 个宏状态,以确定最适合的宏状态数量50 在 MSMbuilder 中,通过使用 Python 脚本 补充文件 1 python msm_lumping_usingPCCAplus.py。通过构建少量宏态(macrostates),即如下所述将数百个微态进行动力学聚类,识别生物分子最重要构象变化的简化动力学网络模型17,51.
- 将高维构象映射到每个宏观态的X轴(蛋白质沿DNA长轴的移动)和蛋白质沿DNA的旋转角度,具体方法如步骤1.1.3和1.1.4所述(例如,排除种群比例过低的状态) < 1%;参见 图 2C)。然后找出最能代表该系统的3个宏观态(图1E参见 图2D 用于观察蛋白质沿DNA移动的快照及蛋白质绕DNA的旋转角度。
注意:在先前生成10 μs自发性蛋白质前向步进路径的工作中,我们额外进行了5次4 μs的平衡分子动力学(MD)模拟,以适度扩展采样。我们展示了原始前向路径的映射(见 图2A 左侧)以及先前在正向路径上进行的另外4微秒采样轨迹(参见 图2A 右侧8原始100 × 50纳秒的映射(参见 图2B 左侧8 以及本研究中使用的97 × 50 ns轨迹如图所示(见 图2B 右侧
- 平均首达时间(MFPT)的计算
- 基于500个微状态马尔可夫状态模型(MSM)的转移概率矩阵(TPM),以10纳秒为滞后时间作为蒙特卡洛(MC)模拟的时间步长,进行五次10毫秒的蒙特卡洛轨迹模拟,计算平均首达时间(MFPT)52 每对宏观态之间(图3)通过 Python 脚本实现 补充文件 1 python python mfpt_msm3.py
- 使用 bash 文件计算平均首达时间(MFPT)及其标准误 补充文件 2,类型:
sh mfpt_analysis.bash
2. 进行粗粒化(CG)模拟以采样长时间尺度动力学
- 使用 CafeMol 3.0 软件进行粗粒化(CG)模拟30。参见扩展名为 .inp 的输入配置文件中指定的 CG 模拟设置,包括输入结构、模拟参数、输出文件等。在终端中输入以下命令以运行 CG 模拟:
cafemol XXX.inp - 在输入文件中指定以下各个模块,每个模块以标签 <<<< 开始,以 >>>> 结束。
- 设置文件名模块(必需),用于指定工作目录以及输入/输出文件的存储路径。为本次模拟输入以下文件名模块内容:
<<<< filenames
path = XXXXX (工作路径)
filename = wrky (输出文件名)
OUTPUT psf pdb movie dcd rst
path_pdb = XXXXX (输入天然结构路径)
path_ini = XXXXX (输入初始结构路径)
path_natinfo = XXXXX (天然结构信息文件路径)
path_para = XXXXX (参数文件路径)
>>>>
注:由于在 CG 建模中采用了 Go 模型53,即蛋白质构象将偏向于天然构象,因此需要将建模结构设为天然构象。此处将输入的晶体结构设为天然构象。 - 设置作业控制模块(必需),用于定义模拟的运行模式。输入以下命令:
<<<< job_cntl
i_run_mode = 2 (= 2 表示恒温模拟)
i_simulate_type = 1 (= 1 表示 Langevin 动力学)
i_initial_state = 2 (= 2 表示初始构型为天然构型)
>>>>
选择恒温 Langevin 动力学模拟。 - 设置单元与状态模块(必需),用于定义输入结构的信息。输入以下命令:
<<<< unit_and_state
i_seq_read_style = 1 (= 1 表示从 PDB 文件读取序列)
i_go_native_read_style = 1 (= 1 表示天然结构来自 PDB 文件)
1 protein protein.pdb (unit&state 分子类型 天然结构)
2-3 dna DNA.pdb (unit&state 分子类型 天然结构)
>>>>
注:需要提供初始输入结构文件(此处为 protein.pdb 和 DNA.pdb),结构以 pdb 格式书写。此处需要两个 pdb 文件:一个是包含 WRKY 重原子坐标的蛋白质结构文件(单元 1),另一个是 200-bp 双链(ds)DNA 的坐标文件(单元 2-3)。蛋白质初始位置设置为距离 DNA 15 Å 处。 - 设置能量函数模块(必需),在 energy_function 模块中定义。输入以下命令:
<<<< energy_function
LOCAL(1) L_GO
LOCAL(2-3) L_DNA2
NLOCAL(1/1) GO EXV ELE
NLOCAL(2-3/2-3) ELE DNA
NLOCAL(1/2-3) EXV ELE
i_use_atom_protein = 0
i_use_atom_dna = 0
i_para_from_ninfo = 1
i_triple_angle_term = 2
>>>>
注:在 CG 模拟中,蛋白质采用 Go 模型53进行粗粒化处理,每个氨基酸由一个位于其 Cα 位置的 CG 粒子表示。在 Go 势能作用下,蛋白质构象将偏向于天然结构(即此处的晶体结构)(图 4A 左)。DNA 采用 3SPN.2 模型54描述,其中每个核苷酸由 3 个 CG 粒子 S、P、N 表示,分别对应糖、磷酸和含氮碱基(图 4A 右)。不同链之间的静电相互作用和范德华(vdW)相互作用均被考虑。CG 模拟中蛋白质与 DNA 之间的静电相互作用采用 Debye-Hückel 势能近似55。范德华排斥能的形式与 Go 模型中相同。 - 设置 md_information 模块(必需),用于定义模拟信息。输入以下命令:
<<<< md_information
n_step_sim = 1
n_tstep(1) = 500000000
tstep_size = 0.1
n_step_save = 1000
n_step_neighbor = 100
i_com_zeroing = 0
i_no_trans_rot = 0
tempk = 300.0
n_seed = -1
>>>>
n_tstep 表示模拟步数。tstep_size 表示每个分子动力学(MD)步的时间长度,每个 CG Cafemol 时间步长约 200 fs30,因此此处每个 MD 步原则上为 200 × 0.1 fs。每 100 个 MD 步更新一次邻近列表(n_step_neighbor = 100)。将模拟温度设为 300 K。通过采用速度型 Verlet 算法结合 Berendsen 恒温器56控制温度,以更新蛋白质结构。
注:n_step_sim 是基于 Go 模型势能的势阱数量,即能量曲线的局部极小值数量。多势阱势能允许蛋白质构象偏向不同构象,从而使蛋白质构象可在不同局部极小值之间转换。此处仅使用单势阱 Go 模型,意味着模拟中蛋白质仅偏向一种构象(晶体结构)。同时,由于在 CG 模型中未考虑蛋白质-DNA 氢键等相互作用,分子运动的采样速度可显著加快,即比原子级模拟快 > 10 倍。 - 设置静电模块(仅在使用静电相互作用时必需),由于不同链之间存在静电相互作用,因此需使用该模块定义静电相互作用参数,输入以下命令:
<<<< electrostatic
cutoff_ele = 10.0
ionic_strength = 0.15
>>>>
将静电相互作用中的 Debye 长度设为 10 Å,对应于溶液条件。将离子强度设为 0.15 M,以模拟生理条件。
- 设置文件名模块(必需),用于指定工作目录以及输入/输出文件的存储路径。为本次模拟输入以下文件名模块内容:
访问受限。请登录或开始试用以查看此内容。
结果
WRKY 从 MSM 构建中的旋转偶联滑动或 1 bp 步进
所有蛋白质在DNA上的构象均映射为蛋白质质心沿DNA的纵向移动X及其旋转角度 (参见 图 3A)。这两个自由度的线性耦合表明WRKY结构域蛋白在DNA上的运动是与旋转耦合的步进过程。在MSM中,这些构象可进一步聚类为3个宏观状态(S1、S2和S3)。WRKY的向前步进随后遵循宏观状态转变S1->S2->S3。S1 指由模拟结构(基于 WRKY-DNA 复合物的晶体结构)引发的亚稳态40),约占总体的6%。需注意,在当前的建模中,初始蛋白质构象来源于晶体结构,其中该蛋白质与特定的W-box DNA序列结合40因此,这种模拟的蛋白质-多聚A-DNA复合物所形成的初始结构(S1)比阶梯状或最终松弛的结构(S3)更不利。然而,可以发现,在S3中心区域的蛋白质-DNA界面处的氢键(HBs)恢复情况与S1中心区域的氢键情况相近(参见 图3B
访问受限。请登录或开始试用以查看此内容。
讨论
本研究旨在探讨如何开展基于结构的计算模拟与采样,以揭示转录因子(TF)蛋白沿DNA移动的机制,不仅涵盖其单步运动的原子级细节,还包括持续性扩散过程,后者对于转录因子在DNA上进行靶标搜寻时的促进扩散至关重要。为此,我们首先构建了一个小型转录因子结构域蛋白WRKY沿同聚腺嘌呤DNA(poly-A DNA)单碱基对(1-bp)步进的马尔可夫态模型(Markov state model, MSM),从而揭示蛋白在DNA上的构象集合及其在蛋白-DNA界面处集体氢键(HB)动力学行为。为构建该MSM,我们在前期获得的10微秒(μs)模拟所揭示的自发蛋白步进路径基础上,进行了两轮大规模全原子分子动力学(MD)模拟,累计采样时间达7.5 μs(125 × 60 ns)。如此充分的采样为我们提供了大量构象快照,利用蛋白-DNA界面残基对之间的距离作为几何度量,将这些构象聚类为数百个微观态。MSM构建中的马尔可夫性质已得到部分验证。 通过 通过计算不同长度或滞后时间的单个分子动力学(MD)模拟所得到的隐含时间尺度,检测时间尺度分离。随后,测试并比较了20–2000个微态在时间尺度分离特性上的表现,最终选择500个微态用于马尔可夫状态模型...
访问受限。请登录或开始试用以查看此内容。
致谢
本工作得到了国家自然科学基金(项目编号:11775016 和 11635002)的支持。JY 得到了加州大学欧文分校(UCI)CMCF 项目通过美国国家科学基金会 DMS 1763272、西蒙斯基金会(Simons Foundation)项目编号 594598 以及加州大学欧文分校启动资金的支持。LTD 得到了上海市自然科学基金(项目编号:20ZR1425400 和 21JC1403100)的支持。我们还感谢北京计算科学研究中心(CSRC)提供的计算支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| CafeMol | 京都大学 | 粗粒化(CG)模拟 | |
| GROMACS | 格罗宁根大学 皇家理工学院 乌普萨拉大学 | 分子动力学模拟软件 | |
| Matlab | MathWorks | 数值计算软件 | |
| MSMbuilder | 斯坦福大学 | 构建MSM | |
| VMD | 伊利诺伊大学厄巴纳-香槟分校 | 分子可视化程序 |
参考文献
- Latchman, D. S. Transcription factors: an overview. The International Journal of Biochemistry & Cell Biology. 29 (12), 1305-1312 (1997).
- Berg, O. G., von Hippel, P. H. Selection of DNA binding sites by regulatory proteins. Statistical-mechanical theory and application to operators and promoters. Journal of Molecular Biology. 193 (4), 723-750 (1987).
- von Hippel, P. H., Berg, O. G. Facilitated target location in biological systems. The Journal of Biological Chemistry. 264 (2), 675-678 (1989).
- Halford, S. E., Marko, J. F. How do site-specific DNA-binding proteins find their targets. Nucleic Acids Research. 32 (10), 3040-3052 (2004).
- Slusky, M., Mirny, L. A. Kinetics of protein-DNA interaction: facilitated target location in sequence-dependent potential. Biophysical Journal. 87 (6), 4021-4035 (2004).
- Bauer, M., Metzler, R. Generalized facilitated diffusion model for DNA-binding proteins with search and recognition states. Biophysical Journal. 102 (10), 2321-2330 (2012).
- Shvets, A. A., Kochugaeva, M. P., Kolomeisky, A. B. Mechanisms of Protein Search for Targets on DNA: Theoretical Insights. Molecules. 23 (9), Basel, Switzerland. 2106(2018).
- Dai, L., Xu, Y., Du, Z., Su, X. D., Yu, J. Revealing atomic-scale molecular diffusion of a plant-transcription factor WRKY domain protein along DNA. Proceedings of the National Academy of Sciences of the United States of America. 118 (23), 2102621118(2021).
- Chodera, J. D., Singhal, N., Pande, V. S., Dill, K. A., Swope, W. C. Automatic discovery of metastable states for the construction of Markov models of macromolecular conformational dynamics. The Journal of Chemical Physics. 126 (15), 155101(2007).
- Pan, A. C., Roux, B. Building Markov state models along pathways to determine free energies and rates of transitions. The Journal of Chemical Physics. 129 (6), 064107(2008).
- Bowman, G. R., Huang, X., Pande, V. S. Using generalized ensemble simulations and Markov state models to identify conformational states. Methods. 49 (2), San Diego, California. 197-201 (2009).
- Prinz, J. H., et al. Markov models of molecular kinetics: Generation and validation. The Journal of chemical physics. 134 (17), 174105(2011).
- Chodera, J. D., Noé, F. Markov state models of biomolecular conformational dynamics. Current Opinion in Structural Biology. 25, 135-144 (2014).
- Malmstrom, R. D., Lee, C. T., Van Wart, A. T., Amaro, R. E. On the Application of Molecular-Dynamics Based Markov State Models to Functional Proteins. Journal of Chemical Theory and Computation. 10 (7), 2648-2657 (2014).
- Husic, B. E., Pande, V. S. Markov State Models: From an Art to a Science. Journal of the American Chemical Society. 140 (7), 2386-2396 (2018).
- Sittel, F., Stock, G. Perspective: Identification of collective variables and metastable states of protein dynamics. The Journal of chemical physics. 149 (15), 150901(2018).
- Wang, W., Cao, S., Zhu, L., Huang, X. Constructing Markov State Models to elucidate the functional conformational changes of complex biomolecules. WIREs Computational Molecular Science. 8, 1343(2018).
- Peng, S., et al. Target search and recognition mechanisms of glycosylase AlkD revealed by scanning FRET-FCS and Markov state models. Proceedings of the National Academy of Sciences of the United States of America. 117 (36), 21889-21895 (2020).
- Tian, J., Wang, L., Da, L. T. Atomic resolution of short-range sliding dynamics of thymine DNA glycosylase along DNA minor-groove for lesion recognition. Nucleic Acids Research. 49 (3), 1278-1293 (2021).
- Chu, J. -W., Izveko, S., Voth, G. The multiscale challenge for biomolecular systems: coarse-grained modeling. Molecular Simulation. 32 (3-4), 211-218 (2006).
- Marrink, S. J., Risselada, H. J., Yefimov, S., Tieleman, D. P., De Vries, A. H. The MARTINI force field: coarse grained model for biomolecular simulations. The Journal of Physical Chemistry B. 111 (27), 7812-7824 (2007).
- Givaty, O., Levy, Y. Protein sliding along DNA: dynamics and structural characterization. Journal of Molecular Biology. 385 (4), 1087-1097 (2009).
- Khazanov, N., Levy, Y. Sliding of p53 along DNA can be modulated by its oligomeric state and by cross-talks between its constituent domains. Journal of Molecular Biology. 408 (2), 335-355 (2011).
- Riniker, S., Allison, J. R., van Gunsteren, W. F. On developing coarse-grained models for biomolecular simulation: a review. Physical Chemistry Chemical Physics : PCCP. 14 (36), 12423-12430 (2012).
- Kmiecik, S., et al. Coarse-Grained Protein Models and Their Applications. Chemical Reviews. 116 (14), 7898-7936 (2006).
- Bhattacherjee, A., Krepel, D., Levy, Y. Coarse-grained models for studying protein diffusion along DNA. WIREs Computational Molecular Science. 6, 515-531 (2016).
- Wang, J., et al. Machine Learning of Coarse-Grained Molecular Dynamics Force Fields. ACS Central Science. 5 (5), 755-767 (2019).
- Joshi, S. Y., Deshmukh, S. A. A review of advancements in coarse-grained molecular dynamics simulations. Molecular Simulation. 47 (10-11), 786-803 (2021).
- Bigman, L. S., Greenblatt, H. M., Levy, Y. What Are the Molecular Requirements for Protein Sliding along DNA. The Journal of Physical Chemistry B. 125 (12), 3119-3131 (2021).
- Kenzaki, H., et al. CafeMol: A Coarse-Grained Biomolecular Simulator for Simulating Proteins at Work. Journal of Chemical Theory and Computation. 7 (6), 1979-1989 (2011).
- Berendsen, H. J. C., vander Spoel, D., van Drunen, R. GROMACS: a message-passing parallel molecular dynamics implementation. Computer Physics Communications. 91 (1-3), 43-56 (1995).
- vander Spoel, D., et al. GROMACS: fast, flexible, and free. Journal of Computational Chemistry. 26 (16), 1701-1718 (2005).
- Abraham, M. J., et al. GROMACS: High performance molecular simulations through multi-level parallelism from laptops to supercomputers. SoftwareX. 1-2, 19-25 (2015).
- Harrigan, M. P., et al. MSMBuilder: Statistical Models for Biomolecular Dynamics. Biophysical journal. 112 (1), 10-15 (2017).
- Humphrey, W., Dalke, A., Schulten, K. VMD: visual molecular dynamics. Journal of Molecular Graphics. 14 (1), 33-38 (1996).
- Izrailev, S., et al. Steered Molecular Dynamics. Computational Molecular Dynamics: Challenges, Methods, Ideas. 4, Springer. Berlin, Heidelberg. 39-65 (1999).
- Schlitter, J., Engels, M., Krüger, P. Targeted molecular dynamics: a new approach for searching pathways of conformational transitions. Journal of Molecular Graphics. 12 (2), 84-89 (1994).
- Maragliano, L., Fischer, A., Vanden-Eijnden, E., Ciccotti, G. String method in collective variables: minimum free energy paths and isocommittor surfaces. The Journal of Chemical Physics. 125 (2), 24106(2006).
- Weiss, D. R., Levitt, M. Can morphing methods predict intermediate structures. Journal of Molecular Biology. 385 (2), 665-674 (2009).
- Xu, Y. P., Xu, H., Wang, B., Su, X. D. Crystal structures of N-terminal WRKY transcription factors and DNA complexes. Protein. 11 (3), 208-213 (2020).
- Higham, D. J., Higham, N. J. MATLAB guide. Society for Industrial and Applied Mathematics. , (2016).
- Hartigan, J. A., Wong, M. A. Algorithm AS 136: A K-Means Clustering Algorithm. Journal of the Royal Statistical Society. Series C (Applied Statistics). 28 (1), 100-108 (1979).
- Gonzalez, T. F. Clustering to minimize the maximum intercluster distance. Theoretical Computer Science. 38, 293-306 (1985).
- Zhao, Y., Sheong, F. K., Sun, J., Sander, P., Huang, X. A fast parallel clustering algorithm for molecular simulation trajectories. Journal of Computational Chemistry. 34 (2), 95-104 (2013).
- Ivani, I., et al. Parmbsc1: a refined force field for DNA simulations. Nature Methods. 13 (1), 55-58 (2016).
- Naritomi, Y., Fuchigami, S. Slow dynamics of a protein backbone in molecular dynamics simulation revealed by time-structure based independent component analysis. The Journal of Chemical Physics. 139 (21), 215102(2013).
- Naritomi, Y., Fuchigami, S. Slow dynamics in protein fluctuations revealed by time-structure based independent component analysis: the case of domain motions. The Journal of Chemical Physics. 134 (6), 065101(2011).
- Pérez-Hernández, G., Paul, F., Giorgino, T., De Fabritiis, G., Noé, F. Identification of slow molecular order parameters for Markov model construction. The Journal of Chemical Physics. 139 (1), 015102(2013).
- McGibbon, R. T., Pande, V. S. Variational cross-validation of slow dynamical modes in molecular kinetics. The Journal of Chemical Physics. 142 (12), 124105(2015).
- Deuflhard, P., Weber, M. Robust Perron cluster analysis in conformation dynamics. Linear Algebra and its Applications. 398, 161-184 (2005).
- Silva, D. A., et al. Millisecond dynamics of RNA polymerase II translocation at atomic resolution. Proceedings of the National Academy of Sciences of the United States of America. 111 (21), 7665-7670 (2014).
- Swope, W. C., Pitera, J. W., Suits, F. Describing Protein Folding Kinetics by Molecular Dynamics Simulations. 1. Theory. The Journal of Physical Chemistry B. 108 (21), 6571-6581 (2004).
- Clementi, C., Nymeyer, H., Onuchic, J. N. Topological and energetic factors: what determines the structural details of the transition state ensemble and "en-route" intermediates for protein folding? An investigation for small globular proteins. Journal of molecular biology. 298 (5), 937-953 (2000).
- Hinckley, D. M., Freeman, G. S., Whitmer, J. K., De Pablo, J. J. An experimentally-informed coarse-grained 3-Site-Per-Nucleotide model of DNA: structure, thermodynamics, and dynamics of hybridization. The Journal of chemical physics. 139 (14), 144903(2013).
- Debye, P., Huckel, E. The theory of the electrolyte II-The border law for electrical conductivity. Physikalische Zeitschrift. 24, 305-325 (1923).
- Berendsen, H. J., Postma, J. V., van Gunsteren, W. F., DiNola, A., Haak, J. R. Molecular dynamics with coupling to an external bath. The Journal of Chemical Physics. 81, 3684-3690 (1984).
- Bowman, G. R. Improved coarse-graining of Markov state models via explicit consideration of statistical uncertainty. The Journal of Chemical Physics. 137 (13), 134111(2012).
- Jain, A., Stock, G. Identifying metastable states of folding proteins. Journal of Chemical Theory and Computation. 8 (10), 3810-3819 (2012).
- Röblitz, S., Weber, M. Fuzzy spectral clustering by PCCA+: application to Markov state models and data classification. Advances in Data Analysis and Classification. 7, 147-179 (2013).
- Mardt, A., Pasquali, L., Wu, H., Noé, F. VAMPnets for deep learning of molecular kinetics. Nature Communications. 9 (1), 5(2018).
- Wang, W., Liang, T., Sheong, F. K., Fan, X., Huang, X. An efficient Bayesian kinetic lumping algorithm to identify metastable conformational states via Gibbs sampling. The Journal of Chemical Physics. 149 (7), 072337(2018).
- Chen, W., Sidky, H., Ferguson, A. L. Nonlinear discovery of slow molecular modes using state-free reversible VAMPnets. The Journal of Chemical Physics. 150 (21), 214114(2019).
- Gu, H., et al. RPnet: a reverse-projection-based neural network for coarse-graining metastable conformational states for protein dynamics. Physical Chemistry Chemical Physics :PCCP. 24 (3), 1462-1474 (2022).
- Lane, T. J., Bowman, G. R., Beauchamp, K., Voelz, V. A., Pande, V. S. Markov state model reveals folding and functional dynamics in ultra-long MD trajectories. Journal of the American Chemical Society. 133 (45), 18413-18419 (2011).
- Konovalov, K. A., Unarta, I. C., Cao, S., Goonetilleke, E. C., Huang, X. Markov State Models to Study the Functional Dynamics of Proteins in the Wake of Machine Learning. JACS Au. 1 (9), 1330-1341 (2021).
- Cao, S., Montoya-Castillo, A., Wang, W., Markland, T. E., Huang, X. On the advantages of exploiting memory in Markov state models for biomolecular dynamics. The Journal of Chemical Physics. 153 (1), 014105(2020).
- Brandani, G. B., Takada, S. Chromatin remodelers couple inchworm motion with twist-defect formation to slide nucleosomal DNA. PLoS Computational Biology. 14 (11), 1006512(2018).
- Tan, C., Terakawa, T., Takada, S. Dynamic Coupling among Protein Binding, Sliding, and DNA Bending Revealed by Molecular Dynamics. Journal of the American Chemical Society. 138 (27), 8512-8522 (2016).
- Terakawa, T., Takada, S. p53 dynamics upon response element recognition explored by molecular simulations. Scientific reports. 5, 17107(2015).
- Brandani, G. B., Niina, T., Tan, C., Takada, S. DNA sliding in nucleosomes via twist defect propagation revealed by molecular simulations. Nucleic Acids Research. 46 (6), 2788-2801 (2018).
- Knotts, T. A., Rathore, N., Schwartz, D. C., de Pablo, J. J. A coarse grain model for DNA. The Journal of Chemical Physics. 126 (8), 084901(2007).
- Freeman, G. S., Hinckley, D. M., Lequieu, J. P., Whitmer, J. K., de Pablo, J. J. Coarse-grained modeling of DNA curvature. The Journal of Chemical Physics. 141 (16), 165103(2014).
访问受限。请登录或开始试用以查看此内容。
重印与许可
