本方案旨在为初学者提供处理、拟合和解读瞬态吸收光谱的入门指导。本方案的重点是数据集的准备,以及利用单波长动力学和全局寿命分析进行拟合。文中还讨论了瞬态吸收数据及其拟合过程中相关的挑战。
本文内容
摘要
摘要
瞬态吸收(TA)光谱是一种强大的时间分辨光谱技术,通过监测系统吸收光谱的变化来追踪激发态过程的演化。早期的TA技术仅限于专业实验室使用,但随着商业化即用型系统的不断发展,该技术已逐渐普及至全球各地的研究团队。现代TA系统能够以高能量和高时间分辨率产生富含光物理信息的大量数据。然而,由于存在多种激发态特征和仪器伪影,TA光谱的处理、拟合与解释往往具有挑战性。在采集、处理和拟合TA数据时,必须仔细考虑诸多因素,以降低对何种模型或拟合参数组最能准确描述数据的不确定性。数据预处理与拟合的目标是在保留可用于分析的数据的同时,尽可能消除这些外部干扰因素。本方法为初学者提供了一套TA数据处理与准备的标准化流程,并简要介绍了若干选定的拟合方法与模型,特别是单波长拟合和全局寿命分析。文中还对数据预处理过程中常见的一些挑战及其应对方法进行了评述,随后讨论了这些简单拟合方法所面临的挑战与局限性。
引言
瞬态吸收(TA)光谱是一种时间分辨光谱技术,通过监测样品在光脉冲激发后其吸收光谱随时间依赖性的变化,来研究光激发物种的演化过程。由于TA是一种吸收型技术,因此能够识别并追踪那些既发生辐射跃迁(即通常会发射光子的状态)又发生非辐射跃迁(通常为非荧光状态,经历内转换、系间窜越或参与光化学反应)的激发态所产生的光谱信号1,2。根据激发光源和探测方法的具体配置,TA技术可实现从飞秒到微秒以上的时间尺度动力学测量,光谱范围覆盖从紫外到远红外区域,使其成为一种多功能的光谱分析工具。在过去几十年中,TA光谱仪的商业化进程取得了显著进展,使越来越多的实验室和科研机构能够使用这一强大技术2。
现代瞬态吸收(TA)系统能够以高能量和时间分辨率产生大量数据。这些数据通常表现为一个二维矩阵,其数值为相对于激发脉冲的时间延迟和波长函数下的透射率或吸光度差值。该数据集可被视作二维热图或三维拓扑图。随着研究人员力求在拟合过程中包含完整的数据集以最准确地描述其目标体系,这些数据的解析变得愈加复杂3。
尽管瞬态吸收(TA)技术可覆盖广泛的波长范围和时间尺度,本实验方案聚焦于其中一种最容易实现的形式4:由飞秒脉冲激光驱动的紫外-可见光区宽带光谱技术。此类仪器的示意图见图15,6。实验开始时,从激光器中取出一个脉冲并将其分为两束。其中一束脉冲称为“泵浦光”,用于激发样品;通常使用光学参量放大器(OPA)将泵浦脉冲转换至所需的激发波长5,7。另一束脉冲称为“探测光”,进入一个机械延迟装置,通过调节探测光传播的路径长度,从而改变泵浦光与探测光之间的相对时间延迟。随后,单波长的探测光脉冲通过蓝宝石或氟化钙(CaF2)晶体转换为白光连续谱8。白光脉冲穿过样品后,利用电荷耦合器件(CCD)相机等宽带探测器测量其光谱。通过比较有无泵浦光时白光脉冲光谱的变化,可测量泵浦光诱导的样品吸收光谱变化 ΔA(T)。关于探测过程的更多细节,建议读者参考这篇有益的综述9。
在所有形式的瞬态吸收(TA)光谱中,ΔA(t) 谱是通过在两个脉冲之间给定的时间延迟 t 下,测量基态吸收 Aprobe 与激发态吸收 Apump+probe 的差值得到的2,5,9,10。
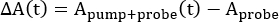 (1)
请注意 A探针 等同于样品的稳态吸收光谱,且与时间无关;该实验的时间分辨率来源于泵浦光与探测光之间延迟时间在A中的记录泵浦-探测(t). 这些数据的模拟结果如图所示 图 2A.
与稳态吸收光谱不同,TA 光谱由于采用了公式 1 中的差分方法,可能同时呈现正负信号。正信号源于泵浦脉冲诱导生成的新吸收物种,可代表激发态发色团、三重态、几何结构重排、溶剂化效应或激发态光产物3. 在讨论部分将介绍识别这些特征并将其归属至化学物种的一般性原则。负特征可能源于基态漂白(GSB)或受激发射(SE)图 2B)。由于泵浦脉冲吸收后基态粒子数减少,导致出现受激吸收(GSB)。被激发至激发态的分子不再与其基态在同一区域吸收光,因此 较少 探针脉冲的吸收导致式(1)中的差值在该区域可能为负值。基态漂白(GSB)的特征是具有与基态吸收相同光谱形状但符号相反的信号。激发态发射(SE)信号来源于探针脉冲激发激发态物种所产生的辐射。3这些物种的发射导致 更多光照 到达检测器,这相当于具有 吸收减少 在这些波长处,受激发射(SE)信号的光谱形状将与该物种的自发发射光谱相似,但符号为负,且具有不同的频率权重。10.
除了关于激发态物种的信息外,TA 谱图中还可能包含多种伪影和额外特征,这些因素可能扭曲潜在的动力学过程,并干扰吸收带的归属11。若在数据预处理和分析过程中未能正确处理这些伪影,可能导致对数据应用不恰当的光物理模型,从而得出误导性的结论11。因此,本实验方案的第一部分重点介绍数据采集后如何正确处理 TA 数据集。本节的目标是为初次接触 TA 技术的研究人员提供一套指导原则,帮助其建立对数据严格准备与处理的直观理解与科学认知。
数据集处理完成后,可使用多种复杂程度和严谨程度不同的工具与模型对光谱进行拟合与解析10。本方案第二部分的目标是帮助读者掌握如何对数据应用单波长拟合与全局分析,并指导其判断在何种情况下这些模型适用于描述其数据。目前已有商业软件可用于飞秒瞬态吸收(TA)数据的准备与处理,例如 Ultrafast Systems 公司开发的 Surface Xplorer12,13(可免费下载和使用,参见材料表)。此外,学术研究人员也发布了其他免费替代方案,例如 Glotaran14。Glotaran 是一款专为时间分辨光谱学和显微镜数据的全局分析与目标分析而开发的免费软件,其作为 R 语言程序包 TIMP14 的图形用户界面(GUI)运行。此外,用户也可使用 Python 等编程语言自行编写分析代码。上述各类拟合软件与编程解决方案均具备各自的优势特征,因而均为该领域的重要贡献。鉴于本研究的目的,我们仅能为本活动的可视化部分介绍一种软件。对每种拟合软件的深入讨论已超出本文的范围。
本文提供了一个逐步操作流程,用于(1)处理瞬态吸收(TA)数据,(2)使用单波长动力学和全局分析方法拟合TA数据,以及(3)提取数据并将其拟合到其他模型中。文中包含一组代表性TA数据,供读者练习使用(补充文件1和补充文件2)。该数据为在乙醇中浓度为165 µM的1,4-双(5-苯基噁唑-2-基)苯(POPOP)样品在330 nm激发下测得的结果,采集时间范围为−5 ps至5.5 ns。此外,在相同实验条件下还采集了仅含乙醇的“空白”样品以及无样品的背景数据,采集时间范围为−5 ps至5 ps,用于拟合前的数据预处理(步骤1)。光谱数据使用超快瞬态吸收光谱仪采集。样品置于光程为2 mm的比色皿中,并在测量过程中持续搅拌。本文所述的数据处理与拟合流程基于Surface Xplorer软件,该软件用于拟合*.ufs格式的数据,下文将称之为“拟合程序”。可从相关资源获取将其他格式数据集转换为*.ufs文件的程序15。尽管本实验方案的具体细节针对Surface Xplorer软件,但后续步骤可推广至任何商业或自主开发的软件包。此外,数据处理的结果也可导出并使用其他软件包进行拟合。支持信息文件(补充文件3)提供了有关数据拟合的进一步建议。
方案
1. 准备用于拟合的数据
- 将 SAMPLE 数据集载入拟合软件中。数据将显示如下所示 补充图1.
- 当实验的光学检测窗口内存在散射的激发光时,使用 减去散射光 选项(补充图2)。如果数据中不存在散射的激发光,则继续执行步骤 1.5。
注意:当激发波长位于光学窗口内时,最常观察到散射光。散射光在激发波长(或某一衍射级次,或OPA中产生的波长)处表现为一个尖锐的负向(漂白)信号特征,且该信号不随时间变化。 - 点击 表面 菜单,然后单击 减去散射光 选项(补充图2)。将出现一个新窗口。
- 在新窗口中,单击 箭头 用于设置平均背景光谱数量的按钮(补充图3) 以进行背景校正。使用十个光谱可作为一个良好的起点,可根据需要调整数量。点击 接受 进行减法操作(继续执行步骤 1.7)。
注意:背景光谱取自数据集中最早出现的光谱,并按时间顺序向前推进,使用所需数量的背景光谱以实现背景信号的平均化;但不宜使用过多,否则会引入包含目标信号的光谱。在长时间窗口的数据中,散射特征可能不会出现在数据时间窗口的末尾,这种情况可能发生在时间窗口超过相机积分时间或其他与瞬态吸收(TA)实验构建方式相关的因素下。为校正此问题,可按照下述方法使用“设置时间范围”选项。 补充文件 3. - 对于光学窗口内无散射光存在的数据,单击 表面 菜单,然后点击 减去背景 选项
- 在出现的窗口中,单击 箭头 右下角的按钮,设置“累加扫描次数”以进行平均(选择10),然后单击 接受.
注意:此选项中的背景光谱功能与“扣除散射光”选项中的功能相同。建议起始使用十张光谱以获得良好的平均效果。也可使用更多光谱,但需注意不宜过多,以免引入包含目标信号的光谱。Surface Xplorer 用户手册中描述了“扣除散射光”选项所应用校正方法的差异。 与。更为基础的“减去背景”校正。针对伪影应用适当的校正是非常重要的16. - 光学窗口边缘附近的数据可能由于探针光谱的形状和/或样品对白光吸收过强,导致信噪比极低。这些区域的噪声数据会增加分析难度。请去除光谱中这些无用部分。点击 末端波长 在光谱上(左下角图块),输入新值(补充图4),然后点击 进入选择一个能够去除窗口边缘噪声数据的波长范围。对于所提供的数据,该范围为 340–680 nm。
- 完成光谱窗口在所需波长范围内的最终调整。单击 表面 菜单,然后单击 作物 (补充图5)。此时将弹出一个窗口。
- 点击 好的. 点击 文件 菜单,然后单击 另存为文件然后,单击 好的关闭此数据集。
注意:裁剪时需谨慎,因为该功能会沿波长和时间延迟两个轴裁剪数据,删除所有其他数据。请确保时间延迟窗口包含需要保留的数据部分。此外,强烈建议将裁剪后的数据另存为一个新文件,并进行适当标注,以保持原始数据表面完整,作为备份。
- 点击 好的. 点击 文件 菜单,然后单击 另存为文件然后,单击 好的关闭此数据集。
- 对于在飞秒(fs)或皮秒(ps)时间尺度上采集的数据,必须进行啁啾校正。打开与待测样品数据在相同实验条件下测得的仅含溶剂或基底(无样品)的数据表面。该数据称为“空白”实验运行。对“空白”数据执行与样品数据相同的一系列步骤(从步骤1.2到步骤1.8)。
注意:强烈建议在与样品相同的条件下进行“空白”实验,但采用较短的时间窗口(例如,约 −5 ps 到 5 ps),以确保在零点附近获得足够多的数据点。“空白”实验应仅包含溶剂或底物(取决于样品类型),用于确定啁啾曲率。在完成此前所有步骤时,“空白”样品的背景校正和裁剪方式应与样品数据保持一致。若未进行“空白”实验,亦可直接对数据集进行啁啾校正。 - 启动 chirp 校正过程。在热图图块(左上角)中,单击 十字准线 将垂直线组件拖动到光谱的蓝色末端。从光谱窗口起始位置附近的蓝色波长范围开始,点击 动力学 菜单,然后点击 适配溶剂响应.
注意:拟合溶剂响应仅应针对不产生零点后任何信号的“空白”样品进行。若尝试将此拟合功能应用于包含目标分子或材料数据的数据集,程序将试图拟合该数据而非仪器响应函数(IRF)。对于“空白”样品,唯一存在的信号应为由交叉相位调制产生的相干伪影。交叉相位调制仅在泵浦光与探测光光束重叠区域发生,因此可提供 chirp 曲率的迹线,该迹线可通过“拟合溶剂响应”选项进行拟合。对于没有相应“空白”样品用于校正的数据,需手动设置拟合点,具体操作将在下文详述。 补充文件 3. - 新的“拟合溶剂响应”窗口将打开。单击 拟合 按钮(补充图6)。拟合将使用高斯函数的一阶和二阶导数生成对仪器响应函数的拟合。点击 保存 按钮,然后单击 x 关闭屏幕。
注意:红色拟合线应在整个时间范围内与数据点(蓝色空心方块)良好匹配,尤其重要的是在时间零点附近(0.1–2.0 ps)出现的显著特征。若要在时间零点附近获得较多的数据点,从而提高拟合成功率,可通过在“空白”实验中使用较短的时间延迟窗口并保留大量数据点来实现。如果拟合结果与数据点匹配不佳,请勾选“添加高斯函数(R0)”选项并重新尝试拟合。该选项会将高斯函数的一阶和二阶导数之和加入拟合模型,可能更准确地拟合该波长下的仪器响应函数(IRF)特征形状。若溶剂响应拟合仍无法准确捕捉IRF信号,则应选择其他波长。 - 至少重复此过程(步骤 1.10–1.11)五次,因为需要五个点才能对啁啾效应进行适当校正。若条件允许,这些点应分布在整个光谱窗口范围内。根据实验条件的不同,某些溶剂/基底可能在光谱窗口的某些区域无法产生可观察到的信号。可根据需要增加或使用更多点,以获得可接受的拟合结果。完成后,关闭“空白”数据集。
注意:每当用户点击时,每个保存的点会立即作为新行写入工作文件夹中的 Excel 文件 保存如果保存了不需要的点,可通过删除 Excel 文件中对应行来移除该点。 - 重新打开已裁剪并扣除背景的数据集。点击 表面 菜单,然后单击 啁啾校正 选项。这将弹出一个包含三个窗口和右下角菜单的新界面补充图7).
- 添加刚刚创建的啁啾校正。单击 从文件添加 选项,选择以“fit coefficients”结尾的 Excel 文件,然后单击 OK啁啾校正拟合结果现在以上方左侧窗口中带 X 标记的黑线显示(补充图8).
注意:啁啾校正以实线显示;线上的 X 标记是溶剂响应拟合过程生成的点。可通过调整十字准线并点击来手动添加点 添加. 也可以通过选中点并按压来移除 移除. 进一步的校正点可通过在右下角的列表中输入数值进行手动编辑。最后,如有需要,也可使用以下选项将当前校正保存为文件,以便后续重复使用 保存到文件 按钮。 - 点击 预览啁啾校正 按钮。此操作将临时应用啁啾校正。在左上角窗口中观察校正效果,以确认数据已实现时间上的展平,且不再可见任何曲率。
- 如果对啁啾校正结果满意,请点击 应用 & 退出 按钮。若校正结果不理想,请重复步骤 1.10–1.14,选择更多(或不同的)波长用于 chirp 校正拟合,直至获得满意的校正结果。
注意:应用啁啾校正将根据预览中显示的直线调整时间零点。“空白”与数据表面之间可能存在一些时间上的错位。
- 如果对啁啾校正结果满意,请点击 应用 & 退出 按钮。若校正结果不理想,请重复步骤 1.10–1.14,选择更多(或不同的)波长用于 chirp 校正拟合,直至获得满意的校正结果。
- 点击 文件 菜单,然后单击 另存为文件. 输入适当的文件名以表明已应用 chirp 校正。然后,单击 好的.
- 数据中的某些散射特征在进行背景扣除时可能无法完全去除。这些特征会影响拟合过程,并导致错误的拟合结果。应定位数据中需要去除的此类特征。散射特征在负时间区域中最容易被识别。
- 在左上角的热图图块中,单击并拖动 十字准线 负时间区域。保持在负时间区域内,使用十字准线确定散射特征起始和结束的波长。记录散射特征的波长范围(对于提供的数据集,该特征范围为654 nm至672 nm)。
注意:在确定是否应去除某一特征时,可通过上下拖动水平十字线穿过时间轴,以可视化该特征的光谱范围。散射特征通常具有噪声很大的单波长动力学迹线,因此也可利用动力学迹线验证该特征的光谱范围。
- 在左上角的热图图块中,单击并拖动 十字准线 负时间区域。保持在负时间区域内,使用十字准线确定散射特征起始和结束的波长。记录散射特征的波长范围(对于提供的数据集,该特征范围为654 nm至672 nm)。
- 从较低(蓝色)波长(即 654 nm)开始,单击 右端波长 在光谱上(左下角图块),输入较低(蓝色)特征范围的数值。
- 通过单击来裁剪数据 表面 菜单,然后点击 作物. 点击 好的 在弹出菜单中,将裁剪后的数据另存为具有唯一文件名的文件,以标明这是数据的哪一侧(建议标注为“Blue”或“Left”)。关闭文件。
- 打开在步骤1.16中保存的应用了啁啾校正的文件。继续观察该特征向更长(红)波长方向的延伸部分。单击 左端 光谱上的波长(左下角图块)并输入该特征较高范围的数值。
- 通过点击来裁剪数据 表面 菜单,然后单击 作物. 点击 好的 在弹出菜单中,将裁剪后的数据另存为具有唯一文件名的文件,以标明这是数据的哪一侧(建议标注为“Red”或“Right”)。
- 通过单击合并这两个文件 文件 菜单,然后单击 组合多个表面在新窗口中,选择数据的两侧(即右侧和左侧,或蓝色和红色)。使用 ctrl + 单击 选择每个文件。确认两个文件均已在“文件名:”框中被选中,然后单击 OK 右下角。当进度条完成时,数据已合并。
注意:可以通过这种方式合并任意数量的文件。数据可在时间和波长轴的多个切割点处进行拼接。 - 点击 文件 菜单,然后点击 另存为文件 并选择一个独特的文件名以表明其为合并文件(建议使用“合并”或“Composite”)。然后,点击 好的 保存文件。
注意:有关如何从原始数据窗口保存数据以供后续显示和绘图,请参见第 3 节。热图中的数据(左上角图块)应显示如下 图3 并已准备好进行拟合。可视化代表性光谱,如图所示 图3在步骤 3.1.2 中描述。
2. 执行拟合
- 加载已正确准备的数据表面。
- 确定将执行哪种拟合,并转至相应部分。
注意:本方案提供两种数据拟合选项:步骤 2.3 介绍单波长动力学轨迹拟合,步骤 2.4 介绍全局分析拟合。 - 单波长拟合
- 要设置单次动力学拟合,请将光标(位于左上或左下图块)移至目标波长处。点击 动力学 菜单,然后点击 拟合动力学。对于所提供的数据集,从 632 nm 开始。
- 在新打开的窗口中(补充图 9),注意主要拟合参数和初始值设定在窗口左上方、程序标志下方的“当前拟合 @ 波长”文本区域旁边的框中。
- 点击 箭头 按钮,调整“有限寿命”框中的寿命数量(即用于拟合数据的指数衰减项数)。对于所提供的数据集,选择 2 个寿命。通常以 1 到 3 个寿命作为起始点较为常见。
- 如果数据信号超出采集的时间窗口,应包含一个“无限”寿命组分。为此,请点击 使用无限寿命 复选框。如果数据完全衰减至基线,则不要勾选此框。对于所提供的数据集,不勾选该框。
注意:“无限寿命”允许保留信号偏移(即程序不会强制拟合结果回到基线)。当该波长处的信号在实验时间范围内未衰减至基线时,必须使用无限组分。 - 输入寿命及其对应振幅、仪器响应时间以及零点时间的初始估计值,以辅助拟合过程(补充图 10)。点击目标参数,在数值窗口中单击并输入估计值,然后点击 初始估计 按钮以设定该值。对于所提供的数据集,合适的估计值为:0 = 0 ps,IRF = 0.25 ps,A1 = 0.6,t1 = 100 ps,A2 = 0.08,t2 = 1100 ps。
注意:“0”表示零点时间的估计值,“IRF”表示仪器响应时间,“A”表示某一指数项的振幅(见公式 3),“t”表示寿命/时间常数。提供合理的估计值有助于程序获得合理的拟合结果。选择的“A”值应在数据集中振幅范围之内;选择的“t”值应位于动力学轨迹中发生显著变化的时间范围内。了解估计值如何影响拟合的最佳方法是尝试多组不同的估计值并观察其产生的拟合效果。若其中一个或多个参数已知,可将其设定并“固定”,使其在拟合过程中保持不变(补充图 11)。 - 输入所有估计参数后,点击 拟合 按钮。代表性拟合结果如 图 4 所示。
注意:执行拟合后,数据图将显示拟合曲线及残差图,可用于评估拟合质量。拟合参数(如寿命及其对应振幅、零点时间、仪器响应时间)也会填充至左上角的参数框中。使用多个不同拟合参数组合,确定能最佳拟合数据的寿命数量以及是否包含/排除“无限”时间组分。 - 点击 保存 按钮以保存拟合结果(补充图 9)。
注意:有关如何从原始数据窗口保存数据以供后续显示和绘图的信息,请参见第 3 节。
- 全局分析拟合
- 点击 表面 菜单,然后选择 通过 SVD 进行主成分分析 选项。将弹出一个新窗口(补充图 12)。
注意:右上窗口显示主动力学轨迹,左下窗口显示主光谱。左上图块显示一个 图,表示原始表面与所选主成分重建表面之间的残差表面。
- 点击 箭头 按钮,设定“主成分数量”(补充图 12)。对于所提供的数据集,选择 15。
注意:决定主成分数量时,一种方法是持续增加数量,直到主光谱和主动力学轨迹均呈现噪声模式。另一种方法是观察右上图块图例左侧显示的权重系数值。持续添加主成分,直到该值降至 0.01。通常建议在此基础上再多添加几个以确保充分性。这可能导致选择多达 15 个或更多的主成分。 - 点击 保存 按钮。保存的主成分是进入下一步所必需的。
注意:每个主成分都是原始数据表面的简化表示。使用主成分将使待分析的表面比原始数据更简化。为获得准确拟合,充分表征数据表面的主要特征至关重要,因此必须使用足够数量的主成分来捕捉这些特征。使用更多主成分不会损害拟合质量。因此,若对主成分数量存在任何疑问,应选择更多而非更少。需注意,使用过多主成分可能会降低拟合软件的运行速度。 - 保存主成分后,程序将返回主界面,此时可尝试进行全局拟合。点击 表面 菜单,然后选择 全局拟合 选项。新窗口将打开(补充图 13)。
注意:主动力学轨迹显示在右上图块中。左上图块将显示拟合表面与原始表面相比的 表面。左下图块将显示拟合生成的衰减关联差分光谱(DADS)。最后,右下图块用于设置拟合参数,包括使用的指数函数数量以及是否使用无限函数。 - 使用“exp. 数量”旁边的 箭头 按钮,设定拟合中包含的指数函数数量。如果数据信号超出采集的时间窗口,应包含“无限”寿命组分。为此,请点击 使用偏移(Ainf) 复选框。对于所提供的数据集,选择 2 并不勾选该框。如果数据完全衰减至基线,则不要勾选此框。
注意:可在执行拟合前,通过点击全局拟合系数右下角框中的标签列来固定拟合参数。标签将变为红色,并在标签上显示(fixed)标识。输入右侧框中的值将作为该参数的固定值,不再在拟合过程中自由变化。固定参数时需谨慎,因为这可能使拟合结果产生偏差。 - 点击 拟合 按钮。拟合进度将通过屏幕中央的小型加载条显示。拟合完成后,各窗口将填充拟合结果数据(图 5 和 补充图 14)。请目视检查拟合结果。
注意:通过主动力学拟合结果和 DADS 的信息判断拟合是否值得保存或是否过差。通常情况下,若主轨迹拟合与数据吻合良好,且 图中无明显特征或仅有极少特征,则可接受该拟合。通过更改寿命数量和/或勾选/取消“使用偏移(Ainf)”按钮,可轻松尝试多次拟合。应接受在检查多个拟合参数变化后得到的最佳拟合结果。 - 点击 保存 按钮。这将把当前显示的拟合结果连同数据一起保存为 Excel 文件。
注意:Excel 文件将保存在与数据集相同的目录中。若执行了额外拟合并需要保存,新文件将覆盖之前的版本。因此,在生成并保存新拟合前,应为旧拟合文件命名唯一名称。保存的参数仅包括零点时间、IRF、寿命及其对应的 DADS。该文件不包含任何关于 图或主动力学轨迹拟合的信息。主动力学轨迹的保存方法见步骤 3.3。有关如何从原始数据窗口保存数据以供后续显示和绘图的信息,请参见步骤 3.0。
- 点击 表面 菜单,然后选择 通过 SVD 进行主成分分析 选项。将弹出一个新窗口(补充图 12)。
3. 从拟合软件中提取用于绘图的原始数据和拟合结果
注意:单波长拟合或全局分析生成的原始数据或拟合结果可导出为 csv 文件,可在多种其他程序中打开。
- 绘制图表所需原始数据的提取
- 要导出数据集的热图,请点击文件菜单,然后点击导出为 CSV(补充图 15)。这将打开一个窗口,点击确定以将 CSV 文件保存到与数据文件相同的目录中,并使用与数据文件相同的名称。
注意:或者,可通过在热图窗口上单击鼠标右键,然后选择将数据导出到剪贴板来导出原始数据。此操作会临时保存数据,以便用户将其粘贴至所选的软件文档中。请将数据粘贴至 Excel 文件中,然后保存该数据。 - 可在窗口中同时显示多个光谱,用于比较或生成图表。将热图左上角的水平光标拖动至所需的时间点。按下Ctrl + S以选择该光谱并将其保存至光谱窗口(左下角)。根据需要添加多个时间点(5–10 个光谱),以展示数据的变化过程,如图 3所示。
注意:用于表示数据的光谱数量及其时间上的分布,可能在很大程度上取决于具体的样品和实验条件。上述建议仅为一般性指导原则,具体实验应决定数据集中哪些部分需要重点展示。 - 通过在包含光谱的窗口上单击鼠标右键,选择“导出数据”。点击将数据导出到剪贴板选项,数据将被临时保存。将此数据粘贴至所需的软件文档(例如 Excel)中并保存。
- 多个动力学曲线可像在光谱窗口中一样,在动力学窗口中同时显示。将热图左上角的垂直光标拖动至所需的波长位置。按下Ctrl + X以选择时间轨迹,并将其保存至动力学窗口(右上角)。可根据需要添加多个时间点。此操作将临时保存当前的动力学曲线。
- 通过在包含动力学曲线的窗口上单击鼠标右键,选择“导出数据”。点击将数据导出到剪贴板选项,数据将被临时保存。将此数据粘贴至所需的软件文档(例如 Excel)中并保存。
- 要导出数据集的热图,请点击文件菜单,然后点击导出为 CSV(补充图 15)。这将打开一个窗口,点击确定以将 CSV 文件保存到与数据文件相同的目录中,并使用与数据文件相同的名称。
- 从单波长拟合中提取用于展示的数据
- 点击动力学菜单,然后点击拟合动力学,以打开包含拟合数据的窗口。
- 在拟合窗口上单击鼠标右键(即单拟合窗口中的中央图块)。点击将数据导出到剪贴板。数据将被临时保存,以便粘贴至其他软件程序中。
注意:拟合数据下方的残差图无法直接导出,需根据拟合数据重新生成。拟合结果会同时导出原始数据和拟合曲线,可用于重建残差图。残差图的生成方法为:在每个时间点上,用原始数据减去拟合值,然后绘制与“拟合动力学”窗口中类似的图形。 - 将此数据粘贴至所需的软件文档(例如 Excel)中并保存。
注意:通过剪贴板导出的数据仅包含拟合中使用的每项指数的原始数据和拟合曲线数据。拟合参数(如寿命、振幅等)不会包含在内,需从拟合软件中手动复制这些数值。
- 从全局寿命分析中提取用于展示和分析的数据
- 点击表面菜单,然后点击全局拟合选项,以打开包含拟合数据的窗口。
- 需要分别调整主成分(右上图块)和 DADS(左下图块)对应的光密度轴和时间延迟/波长轴数值的精度。将鼠标悬停在主成分窗口上,直到右下角出现设置框。
- 快速点击x.xx按钮,将鼠标悬停在“精度”上,然后从菜单中点击6,以设置所需保留的小数位数。
- 将鼠标悬停在主成分窗口上,直到右下角出现设置框。快速点击y.yy按钮,将鼠标悬停在“精度”上,然后从菜单中点击6,以设置所需保留的小数位数。
- 在主动力学曲线窗口上单击鼠标右键。点击将数据导出到剪贴板。数据将被临时保存,以便粘贴至其他软件程序中。
- 将此数据粘贴至所需的软件文档(例如 Excel)中并保存。
注意:数据将以一系列列的形式保存,首先为时间延迟,随后为主动力学曲线及其拟合曲线。每组数据对应全局分析前选定的每一个主成分。DADS 光谱数据已在第 2.4.7 步的拟合过程中保存。
结果
按照上述步骤制备并分析了溶于乙醇的1,4-双[2-(5-苯基恶唑基)]苯(POPOP)样品。使用超快瞬态吸收光谱仪进行测量,如图1所示,液体样品置于2 mm比色皿中,采用可调式比色皿支架和磁力搅拌器以确保溶液均匀混合。样品在常温常压条件下测量,未对温度或气氛进行额外控制。340 nm至680 nm的光学窗口通过氟化钙晶体产生。在−5 ps至约5500 ps范围内采集了250个时间点,共进行三次扫描并取平均值得到最终数据集,如图3所示。POPOP数据的处理按照实验方案所述进行。次优的啁啾校正示例见补充图16。对POPOP进行了单波长动力学拟合,选择632 nm作为目标波长。此外,还按照实验方案对POPOP进行了全局分析。
在632 nm处对POPOP进行单波长动力学拟合,得到两个寿命。允许这两个寿命自由变化,未作进一步调整。获得的最终参数如下:t0 = −0.1176 ps,IRF = 0.436 ps,A1 = 0.0956,t1 = 1.614 ps,A2 = 0.0646,t2 = 522.2 ps(图4)。这些结果与后续进行的全局分析以及文献报道的POPOP发射寿命值(τ = 1.35 ns)17吻合良好。单波长拟合中寿命组分数目过少的一个示例见补充图16,并在其中进行了说明和讨论。
对POPOP进行全局分析拟合时,在执行SVD并选择15个主成分(PCs)后,拟合过程中选取了两个寿命,且未固定任何参数。拟合得到的最终参数如下:t0 = −0.1586 ps,tp(IRF)= 0.4408 ps,t1 = 1459 ps,t2 = 267.5 ps。衰减关联差分光谱如图5所示。结果与在632 nm处进行单点动力学拟合的结果以及POPOP的寿命值17高度一致。补充图16中展示了两个全局分析次优结果的示例,并进行了讨论。

图1:本实验方案中所述的飞秒宽带瞬态吸收仪器的示意图。 请点击此处查看此图的放大版本。

图 2:TAS 数据的模拟及对 TAS 信号的贡献。(A)高斯曲线模拟的基态吸收光谱(蓝色虚线)和激发态光谱(红色虚线,相对于基态光谱发生红移)。这两条光谱的差谱(紫色实线)即为瞬态吸收(TA)中观测到的差分光谱。为便于说明,基态与激发态光谱之间的差异已被夸大。(B)POPOP 在 330 nm 激发后 1.04 ps 时的典型 TA 差分光谱。虚线表示 POPOP 的基态吸收和稳态发射。高亮区域显示了该数据中常见的 TA 特征:基态漂白(GSB)、受激发射(SE)和激发态吸收(ESA)。请点击此处查看此图的放大版本。

图3:POPOP 经步骤1——数据准备处理后所得的数据。 数据以校正后的热图和代表性光谱形式展示。这些结果展示了在完成校正处理后数据应有的形态,表明已可对数据集进行拟合分析。请点击此处查看该图的放大版本。

图4在应用步骤 2.3 —— 单波长拟合后,POPOP 在 632 nm 处的单波长拟合结果。 该图显示了(上部)以表格形式呈现的寿命值,(中部)实验数据(蓝色圆点)及对数据的拟合结果(红色拟合线),以及(下部)残差图。请注意,在“当前拟合”部分,振幅(A)显示为数据中的ΔA值,代表在t0时刻该特定寿命组分的贡献。然而,当保存当前拟合结果并显示在“拟合系数”表格中时,默认设置为显示归一化振幅。可通过取消勾选“拟合系数”标签旁“归一化”复选框来更改此设置。 请点击此处以查看此图的放大版本。

图 5:完成步骤 2.4 拟合后获得的 POPOP 全局分析拟合结果。 请点击此处查看该图的放大版本。

图6:在实验TA数据中观察到的受激拉曼散射示例。 在本数据集(非本教程中展示的POPOP数据)中,样品在550 nm处被激发(由虚线表示)。拉曼散射出现在时间零点附近,通常在泵浦激发波长的短波侧(反斯托克斯拉曼散射)和长波侧(斯托克斯拉曼散射)均可见。受激拉曼散射寿命极短,通常仅约~200 fs,因为它发生在探测光束与泵浦光束同时作用于样品时,从而激发拉曼过程。然而,该特征无法避免,应通过裁剪予以去除。 请点击此处查看该图的放大版本。
补充图1:数据首次加载时的主菜单。通常,在此拟合软件中,当鼠标悬停在窗口上时,窗口右下角会显示选项框。这些选项框可用于调整光标与窗口的交互方式,例如移动选择区域、缩放或平移选定的窗口。此外,还提供调整窗口x轴和y轴刻度精度的选项,以及在线性与对数显示之间切换的功能。坐标轴也可进行锁定或解锁操作。当坐标轴被锁定时,其缩放级别或数值范围将保持不变;解锁后,坐标轴范围将自动调整以包含全部数据。其他选项还包括调整数值显示格式以及网格线(如存在)的颜色显示。请点击此处下载该文件。
补充图2:用于执行散射光减除的表面菜单。 请点击此处下载该文件。
补充图3:扣除散射光屏幕——设置光谱取平均值。 请点击此处下载该文件。
补充图4:设置裁剪范围。 请点击此处下载该文件。
补充图5:裁剪数据集。 裁剪后的数据将被永久删除。 请点击此处下载该文件。
补充图6:拟合溶剂响应窗口及溶剂响应拟合示例(红线)与数据(蓝点)的对比。 请点击此处下载该文件。
补充图7:使用“空白”样品数据的Chirp校正窗口。 请点击此处下载该文件。
补充图8:显示与数据集一同的啁啾校正。 请点击此处下载该文件。
补充图9:单动力学拟合窗口。 此外,顶部的滑块允许用户选择进行拟合的波长。选择合适的波长需要了解该系统的光谱特性,以确定感兴趣过程发生的区域。例如,电荷转移产物、三重态形成或光产物形成,其光谱特征已知与特定波长相关联。可对这些特定波长进行拟合,以获得相应特定事件的寿命。此外,也可使用一组波长来验证选定的全局拟合模型。请点击此处下载该文件。
补充图10:设置单动力学拟合参数。可根据需要手动固定或调整各个拟合参数,以优化拟合效果并最小化残差的标准偏差。注意:通过单击参数框中的数值,随后使用滑块调节或直接手动输入数值,可轻松调整参数。在修改数值时,显示的拟合曲线将实时更新。当获得满意的拟合结果后,可通过在拟合界面右键单击导出拟合结果,该操作支持将数据导出至剪贴板以粘贴到目标程序中,或以图片形式导出以便快速查看。请点击此处下载该文件。
补充图11:如果一个或多个参数是已知的,则可以对单动力学拟合参数的值进行约束和固定。 请点击此处下载该文件。
补充图12:单值分解窗口,显示主成分,展示当添加足够多的主成分时,轨迹和各成分的形态变化。 请点击此处下载该文件。
补充图13:全局拟合分析生成前的全局拟合窗口。 请点击此处下载该文件。
补充图14:显示全局分析拟合结果的全局拟合窗口。 请点击此处下载该文件。
补充图15:用于保存和导出文件的文件菜单。 请点击此处下载该文件。
补充图16: chirp 校正和拟合不佳的示例。(A)展示了一个较差的单组分动力学拟合。A图中所示的结构化残差通常表明需要增加一个额外的寿命组分才能拟合数据。请注意,残差在较短的时间点低于零线,而在较长寿命区域则高于零线。(B)展示了使用预览按钮进行的正确 chirp 校正,其中特征线被拉直,数据中无任何弯曲。(C)展示了一种错误的 chirp 校正,其中光谱的蓝色区域存在明显弯曲,表明 chirp 函数在该区域过度校正。(D)展示了一种较差的全局寿命分析拟合,其中过度拟合(参数过多)导致出现“对称”的差分吸收动力学谱图(DADS),这些谱图在x轴上下互为镜像,且寿命范围相似,实际上相互抵消。当观察到此类特征时,不应采用该拟合结果。(E)展示了一种较差的全局拟合,其中参数过多导致出现一个振幅非常大但寿命极短的组分。图(E)中的问题也可能在零点附近伪影未被正确校正时出现,此时拟合过程会过度强调一个无实际物理意义的极短寿命组分,以最小化残差。请点击此处下载该文件。
补充图17:包含拉曼散射的瞬态吸收光谱(TAS)数据示例。 在时间零点附近存在散射,且与泵浦激发波长重合。散射表现为一系列尖锐的峰,泵浦激发波长蓝移处有一个非常强烈的正峰,红移处有一个负峰。该特征无法合理避免,应从数据中裁剪去除,以避免干扰拟合结果。请点击此处下载该文件。
补充文件 1:包含本教程数据集的文件(POPOP data_POPOP-inEtOH.ufs)。 请点击此处下载该文件。
补充文件 2:本教程所用的空白数据集文件(POPOP data_BLANK.ufs)。 请点击此处下载该文件。
补充文件3:包含有关溶剂响应拟合、散射校正及表面减除的附加说明的支持信息文件。 请点击此处下载该文件。
讨论
数据准备的一般注意事项
时间分辨吸收(TA)数据的拟合乍看之下似乎相对直接,人们可能期望对于给定的数据集会得出一个明确且正确的“答案”。然而,正如本实验方案中所强调的,数据采集、数据准备和数据分析过程中存在许多需要仔细考虑的因素,这些因素可能导致难以确定哪个模型或哪一组拟合参数最能准确描述数据。数据准备与拟合的目标是在保留可用于分析的数据的同时,尽可能减少这些外部因素的影响。对于初学者而言,这项任务可能看似艰巨,因为需要考虑的内容较多。为了建立对拟合过程的直观理解,建议初学者尝试以略微不同的方式多次从头开始准备同一组数据,以检验数据准备步骤对最佳拟合结果的影响程度。此外,两位不同的研究人员可以分别准备并拟合同一组数据,然后比较结果。这一过程在最初几次可能较为耗时,但这样做将帮助初学者逐步建立起未来样本数据一致化准备的直观判断能力。如同任何技能一样,数据准备与拟合需要时间来掌握,建议初学者在探索和学习该过程时保持耐心与严谨。本研究所用的数据集已提供,以便初学者能够跟随教程进行实际拟合,并将结果与教程中给出的结果直接对比。
数据可能包含 背景特征 在所有时间延迟下均存在的补充图2 和 补充图3)例如泵浦光束的散射以及样品的自发发射。必须去除这些干扰因素,以分离出目标物种的瞬态吸收信号11通过选择、平均并移除若干负时间差谱的贡献来消除此类特征。在选择背景谱时,必须确保不包含可能属于目标过程的任何特征,以免误删。在TA数据中,还可能观察到由溶剂引起的相关背景特征,例如杂质或溶剂本身的吸收信号。当溶剂产生信号时,需从样品数据集中减去一份“空白”数据集,该数据集仅包含在与样品完全相同的实验条件下测得的纯溶剂信号。有关此操作的详细信息见于 补充文件 3.
另一个需要仔细考虑的因素是啁啾校正。当探测脉冲传播到样品时,由于转向镜的不完美或穿过色散光学元件(如透镜或滤光片),会导致脉冲展宽,这种现象称为啁啾。其最终结果是,探测脉冲中能量较低的光子(即探测光谱的红端)会比能量较高的光子(即探测光谱的蓝端)更早到达样品。这导致瞬态吸收(TA)光谱的“零时间点”在几个飞秒或皮秒范围内被展宽18,在原始数据集中表现为从蓝光波长区域开始的一条明显曲线,随着波长向红光区域接近而逐渐趋于平坦(补充图7)。啁啾效应在超快TA所涉及的较短时间尺度上尤为显著。这种与波长相关的零时间点偏移可通过本方案中所述方法进行校正,但该过程的应用可能较为复杂且具有主观性。通过使用“空白”样品或测量溶剂克尔响应,可以减少在手动选择用于啁啾校正的点时的主观判断,从而生成用于调整和校正啁啾的多项式拟合。啁啾校正的目标是消除零时间点明显的“曲线”特征。可能需要多次尝试拟合,才能获得最佳的啁啾校正数据。可对数据应用不同的啁啾校正进行多次拟合,以理解啁啾校正对短寿命TA寿命值的影响。
在“零时刻”出现的伪影
在瞬态吸收(TA)数据中,接近“零时刻”处可观察到多种伪影,包括瑞利散射、受激拉曼散射和交叉相位调制。泵浦光束的瑞利散射是一种弹性散射,不伴随能量变化,该特征出现在与泵浦脉冲相同的波长处。受激拉曼散射可能伴随泵浦散射信号同时出现19。拉曼散射源于泵浦光子的非弹性散射,会在入射泵浦能量的上方(反斯托克斯峰)和下方(斯托克斯峰)产生峰信号。在TA数据中,由于样品同时受到泵浦光束和探测光束的照射,当探测光束与泵浦光束同时与样品相互作用时,会激发拉曼过程,因此受激拉曼散射出现在零时刻附近,并在前几百飞秒内的光谱中产生额外的峰信号(图6,在高亮区域中较深蓝色光谱中可见,以及补充图17)。交叉相位调制源于溶剂折射率受到脉冲强电场作用而产生的调制。
受激拉曼散射与交叉相位调制的区别在于,拉曼峰出现在对应于溶剂振动模式的特定频率处。由于这是一种拉曼过程,因此在激发光两侧均可观察到斯托克斯线和反斯托克斯线。氯化溶剂(如二氯甲烷)由于氯原子具有较大的极化率,会表现出非常显著的拉曼谱带。交叉相位调制的光谱特征对特定溶剂具有唯一性,但相较于拉曼散射特征,其更难以预测。
根据所测样品的动力学特性,瑞利散射、拉曼散射和交叉相位调制可能与飞秒瞬态吸收(TA)数据的早期特征重叠,且难以从数据中完全去除。理论上,这些特征可在纯溶剂测量中观察到,并通过从数据中减去予以校正;一些数据分析程序可能提供拟合函数来校正这些特征,但在实际操作中往往存在困难。当去除这些伪影的操作会严重干扰样品信号而难以实施时,更合适的做法可能是裁剪掉时间零点附近的受干扰光谱,以彻底消除伪影。这样做虽会不可避免地丢失时间零点前后约300飞秒(fs)范围内的初始数据,但可显著提高后续数据拟合的可靠性。在对相同或不同样品的多个数据集进行分析的过程中,初学者将逐步建立起在扣除背景信号与裁剪初始100–200飞秒数据之间实现平衡的经验与直觉。
常规裁剪 可能是必要的,用于处理信噪比较低的光谱部分。探针光束在某些区域的不稳定性、探针光强度过低、样品浓度过高(从而阻挡了大部分入射探针光)、泵浦光强度不足以及样品的吸收截面,都是导致信噪比低下的常见原因,这些因素会使数据拟合变得困难。在这种情况下,通过裁剪光学窗口两侧的数据集,以达到理想的信噪比水平,有助于改善拟合过程。
当数据集经过充分裁剪以去除质量较差的部分、完成啁啾校正,并对背景光谱进行平均和扣除后,即可用于分析。此过程应得到仅包含与所关注的光物理和光化学现象最相关部分的数据。显然,这一过程在一定程度上具有主观性。数据预处理的目标是平衡去除人为假象以避免其干扰拟合结果,同时避免过度去除而损害数据集的完整性,从而影响对数据的正确解读。找到这种平衡需要时间和经验的积累,以逐步建立对什么是假象、什么是真实数据的直觉判断。在不同日期多次对同一组数据进行拟合(或由两位研究人员分别拟合同一数据集),有助于减少人为误差以及数据预处理和分析中的主观性。
拟合与解释的一般注意事项
在对原始瞬态吸收(TA)光谱进行处理后,必须对其进行解释和建模,以提取有关体系中存在物种及其动力学过程的信息。该过程可分为三个步骤:初步光谱解释、定量建模/拟合,以及将光谱解释结果与模型/拟合结果进行关联指认。
初始光谱解析:在光谱解析步骤中,目标是将瞬态吸收(TA)光谱中出现的特征归属于体系在光物理或光化学演化过程中所涉及的电子态。首先,应识别各种不同的态。在本工作中,态指的是参与体系光物理或光化学演化过程的独特电子态。一个态可由一条特定的势能曲线(PEC)表示,具有代表其吸收光谱的一组特征峰。发生在单一态内部的变化称为过程。光物理过程在TA光谱中可能表现为峰位移动或光谱宽度的变化。过程的关键特征是该态的布居数保持不变(即过程发生在给定的PEC内部);发生变化的是态内部的能量分布。若某一态的布居数发生变化,则称之为跃迁。在跃迁过程中,体系演化至另一条PEC(即电子态)。跃迁可能包括内转换(IC)、系间窜越(ISC)、电荷转移、能量转移、新产物的生成,或回到基态。下文将讨论对态、过程和跃迁进行指认的指导原则。
指认能态
该过程的第一步是将光谱特征指认为特定的化学物种或能态。瞬态吸收(TA)中的 S1 态应表现出与利用时间分辨发射光谱测得的荧光寿命相匹配的寿命。若存在三重态,可通过氧气淬灭其寿命来加以验证。如果怀疑在光物理演化过程中生成了自由基阴离子或阳离子,可进行光谱电化学或化学氧化/还原反应以生成相应的自由基物种,并获取该物种的吸收光谱,进而与TA谱带形状进行比对。可通过电子顺磁共振(ESR)光谱检测来确认自由基的存在。美国化学会无机化学分会主办的一场优秀教学讲座对TA技术及在指认光谱特征时需考虑的因素进行了全面概述20。在将谱带指认为相应物种后,解释TA光谱的下一步是定性描述体系中发生的动力学过程。此步骤至关重要,因为它可帮助研究人员判断哪些模型适用于描述其体系,并为其拟合参数提供一个比较的基准。
同一电子态内的变化
振动冷却、几何结构重排或溶剂化过程是极为迅速的过程(亚皮秒至数十皮秒量级),可通过瞬态吸收光谱(TA)进行观测。振动冷却表现为TA光谱在数皮秒时间尺度上的快速蓝移21,22,23。几何结构重排可在数十皮秒的时间尺度上发生。在常规偶极液体中,溶剂化动力学表现为光谱在数皮秒内的红移和谱带变窄;但在高黏性溶剂(如甘油、聚乙二醇(PEG)、离子液体和深共熔溶剂)中,溶剂化动力学可持续多个纳秒24,25,26。
状态种群的变化
反应的特征是谱带强度发生变化,其中强度降低与相应化学物种浓度的降低相关,反之强度增加则对应浓度升高。vice versa 在某些情况下,反应物和产物物种在光谱中均可观察到;而在其他情况下,产物状态存在时间过短或红移过大,无法被检测。通常可通过光谱中是否存在等吸光点来判断是否发生态-态跃迁。
定量建模/拟合:必须将模型拟合到数据中,以提取有关系统动力学的定量信息。如引言中先前所述,可供使用的模型种类繁多。本方案重点介绍两种最常用的方法:单波长拟合和全局分析。单波长方法涉及将光谱中单个波长处的时间轨迹拟合为某种函数形式,通常为指数函数的和:
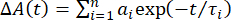 (2)
其中,ΔA(t) 表示在选定波长处的瞬态吸收信号,n 为指数组分的数量,ai 表示第 i 个指数组分的幅值,其时间常数为 τi。可逐步增加多个组分,直至拟合结果能够复现实验数据。任何拟合过程的目标都是使用足够数量的寿命组分以良好地拟合数据,同时避免因组分过多而导致过拟合。因此,常采用加权拟合优度参数,例如 ,以帮助判断拟合结果是否在实验不确定度范围内与数据一致5。
当衰减过程被充分拟合后,模型参数可用于表征系统的动力学行为。随后可提取并解析所得的时间常数。然而,由于瞬态吸收(TA)光谱中存在大量重叠特征,光谱中的单一波长可能包含多种物种的动力学信息,这些物种的光谱特征相互重叠,导致从单波长拟合中提取的时间常数可能代表多个同时发生过程的复合结果。此外,任何谱带形状和位置的变化也会影响从单波长拟合中获得的振幅和时间常数。在某些情况下,可通过一种称为“谱带形状分析”(bandshape analysis)的拟合方法来规避上述问题,该方法需确定或假设系统中每种吸光物种TA谱带的函数形式。这些谱带形状随后由随时间变化的振幅加权并叠加,以重现观测到的光谱。该方法常用于时间分辨荧光光谱的分析,但由于TA谱带形状更为复杂且组分重叠严重,此方法仅在少数简单情况下可行,具体细节见其他文献10。
单波长拟合的另一个缺点是,它本质上无法充分利用现代瞬态吸收(TA)实验所提供的宽光谱范围。原则上,可以对光谱中的每个单独波长进行系统性拟合,但这种分析方法繁琐、耗时且计算成本高昂。为应对这一挑战,可采用一种称为“全局分析”的方法,同时对整组TA光谱数据进行拟合并共享一组动力学参数4。全局分析以及一种与之密切相关的“目标分析”方法,虽然已被广泛使用且成效显著,但它们也各自存在独特的缺点和局限性。与任何模型一样,必须清楚理解构建模型所依据的假设条件,以及这些假设所带来的局限性。
在全局分析中,TA 谱图用一个 m × n 矩阵表示,其中 m 代表每条光谱中测量的波长数量,n 代表采集的时间点数量。该矩阵随后被假设可分解为另外两个矩阵的乘积:
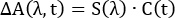 (3)
其中 C(t) 是一个 n×k 矩阵,S(λ) 是一个 m×k 矩阵。k 表示用于重构光谱的不同光谱组分的数量。每个组分代表一种具有独特光谱特征和动力学行为的吸光物质。S(λ) 矩阵表示这 k 个组分的瞬态吸收(TA)光谱,C(t) 表示它们随时间变化的浓度。在全局分析最简单且最常见的实现方式中,假设每个组分具有单指数动力学行为(即公式2中 i = 1),并为每个组分分配独立的时间常数。综上所述,完整的 TA 光谱可表示为 k 个光谱组分的叠加,每个组分具有其特有的吸收光谱和单指数衰减行为。
在对瞬态吸收(TA)光谱进行拟合时,用户需先估计所需组分的数量(即设定 k 值),并初步猜测这些组分单指数衰减所对应的时间常数。拟合程序随后生成 Cguess(t),并求解方程 3 以得到 Sfit(t)。接着,按照方程 3 将 Sfit(λ) 与 Cguess(t) 相乘,得到拟合后的光谱 ΔA(λ,t)fit。最后,通过最小化残差 ΔA(λ,t)exp − ΔA(λ,t)fit,返回最优的 Sfit(λ) 和时间常数。全局分析方法的相对简洁性在于,它使用少量时间常数和固定的光谱组分来表征整套光谱数据,因此成为解析 TA 光谱中复杂谱带形状和动力学行为的一种具有吸引力且行之有效的方法。然而,必须谨慎判断全局分析是否适用于当前研究体系。
全局分析中的一个关键假设如公式3所示,即动力学过程中的波长部分与时间部分完全可分离,这一性质称为“双线性”。该假设要求各组分的谱带形状不随时间变化(即它们具有固定的光谱形状,不随时间发生改变或位移)。实验过程中唯一发生变化的是各组分的相对布居数,由C(t)表示。在较长的时间尺度上(约1 ns或更长),这一假设通常成立,因此可放心使用全局分析。然而,在飞秒瞬态吸收(femtosecond TA)可探测的超快时间尺度上,激发态过程如振动冷却和溶剂化动力学会导致物种光谱特征随时间变化,从而破坏双线性。这并不意味着全局分析无法拟合数据集——事实上,只要使用足够多的组分数目,总能得到令人满意的拟合结果。问题在于如何解释所得到的组分光谱,并将时间常数指派给特定的激发态过程,因为此时各组分可能不再对应于明确的吸光物种。因此,在无法假设双线性成立的情况下应用全局分析时,必须始终谨慎对待。
将光谱解释归因于模型或拟合:一旦获得拟合结果,必须将光谱解释映射到拟合所得的寿命参数上。拟合得到的寿命应对应于在光谱初始解析中识别出的各个过程和反应。然而,光谱的初步分析结果与模型拟合所得的寿命数量可能无法立即一一对应。在这种(常见!)情况下,拟合者需要回溯并重新评估最初的光谱解释。也许在初始分析中遗漏了振动冷却或其他过程,但在建模和拟合过程中被识别出来;或者可能存在两组不同的拟合参数均能较好地重现数据,此时初始的光谱解释可指导选择哪一组拟合参数更为合理。在此最后阶段,拟合者必须在光谱解释与拟合结果之间反复比对,以获得对体系中物种及其动力学行为的合理光物理指认。此外,也可尝试其他包含顺序拟合模型的拟合程序(例如目标分析),以补充本文所述全局分析方法及拟合软件所提供的拟合结果4。
综上所述,本方案讨论了瞬态吸收数据的准备与拟合方法,旨在强调该过程中相关的挑战,并就如何以实际可行的方式避免或减轻这些挑战提出见解。与技术领域中大多数数据拟合一样,瞬态吸收数据的拟合可能具有难度,有时还带有主观性。因此,充分了解数据本身的特性与局限性、数据预处理过程,以及用于建模和赋予数据意义的数学工具,至关重要。科研人员必须以批判性的眼光对待数据与建模工作。
可以尝试降低拟合结果的主观性。例如,可以从不同的起始点、在不同日期对数据进行预处理和拟合,以确保得到一致的拟合结果。还可以比较不同日期、不同样品制备条件下获得的数据。多位研究人员可对同一组数据进行拟合,并相互比较结果。随着时间的积累,研究人员能够基于自身实验装置和实验参数的具体情况,逐渐形成对所获数据的直观理解,从而对其拟合结果更有信心。
关于飞秒时间分辨吸收(TA)数据拟合以及本文所讨论模型的细节,有许多内容值得深入学习。我们强烈推荐几篇优秀的综述文章,这些文章对此主题进行了深入探讨4,10,27。本实验方案旨在为初学者提供一个进入数据分析与拟合过程的入门途径,激发研究者对深入理解该过程的兴趣。
披露
作者无任何利益冲突需要披露。
致谢
本研究工作得益于美国国家科学基金会(NSF)重大研究仪器项目的支持,该项目建立了用于瞬态吸收的多用户激光设施(项目编号:CHE-1428633)。 本材料基于美国国家科学基金会资助项目(项目编号:CHE-2313290)支持下开展的研究工作。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 200% 优级纯乙醇(EtOH) | Decon Laboratories Inc | CAS 64-17-5 | 用于样品制备的溶剂 |
| Helios 瞬态吸收光谱仪 | Ultrafast systems | https://ultrafast.systems/products/spectrometers-accessories/helios/ | 瞬态吸收光谱仪 |
| POPOP 1,4-双[2-(5-苯基恶唑基)]苯 | 东京化成工业株式会社(Tokyo Chemical Industry) | CAS 1806-34-4 | 示例中所用样品 |
| Surface Xplorer | Ultrafast systems | https://ultrafast.systems/products/spectrometers-accessories/surface-xplorer/ | 拟合程序 |
参考文献
- Turro, N. J. Modern Molecular Photochemistry. , University Science Books. (1991).
- Berera, R., van Grondelle, R., Kennis, J. T. M. Ultrafast transient absorption spectroscopy: Principles and application to photosynthetic systems. Photosynth Res. 101, 105-118 (2009).
- Ruckebusch, C., Sliwa, M., Pernot, P., de Juan, A., Tauler, R. Comprehensive data analysis of femtosecond transient absorption spectra: A review. J Photochem Photobiol C Photochem Rev. 13 (1), 1-27 (2012).
- Van Stokkum, I. H. M., Larsen, D. S., Van Grondelle, R. Global and target analysis of time-resolved spectra. Biochim Biophys Acta - Bioenerg. 1657 (2-3), 82-104 (2004).
- Megerle, U., Pugliesi, I., Schriever, C., Sailer, C. F., Riedle, E. Sub-50 fs broadband absorption spectroscopy with tunable excitation: putting the analysis of ultrafast molecular dynamics on solid ground. Appl Phys B Lasers Opt. 96 (2-3), 215-231 (2009).
- Kovalenko, S. A., Dobryakov, A. L., Ruthmann, J., Ernsting, N. P. Femtosecond spectroscopy of condensed phases with chirped supercontinuum probing. Phys Rev A - At Mol Opt Phys. 59 (3), 2369-2384 (1999).
- Villa, A., et al. Broadly tunable mid-infrared femtosecond pulses directly generated by an optical parametric amplifier. OSA Contin. 4 (11), 2837-2844 (2021).
- Brodeur, A., Chin, S. L. Ultrafast white-light continuum generation and self-focusing in transparent condensed media. J Opt Soc Am B. 16 (4), 637650(1999).
- Lang, B. Photometrics of ultrafast and fast broadband electronic transient absorption spectroscopy: State of the art. Rev Sci Instrum. 89 (9), 093112(2018).
- Beckwith, J. S., Rumble, C. A., Vauthey, E. Data analysis in transient electronic spectroscopy - an experimentalist's. Int Rev Phys Chem. 39 (2), 135-216 (2020).
- Devos, O., Mouton, N., Sliwa, M., Ruckebusch, C. Baseline correction methods to deal with artifacts in femtosecond transient absorption spectroscopy. Anal Chim Acta. 705 (1-2), 64-71 (2011).
- Surface Xplorer from Ultrafastsystems. , Available from: https://ultrafast.systems/products/spectrometers-a (2023).
- Gampp, H., Maeder, M., Meyer, C. J., Zuberbuhler, A. D. Calculation of equilibrium constants from multiwavelngth spectroscopic data-i mathematical considerations. Talanta. 32 (2), 95-101 (1985).
- Snellenburg, J. J., Laptenok, S., Seger, R., Mullen, K. M., van Stokkum, I. H. M. Glotaran: A Java-based graphical user interface for the R package TIMP. J Stat Softw. 49 (3), 1-22 (2012).
- Python scripts to convert to and from comma separated values (.csv) and Ultrafast Systems binary data (.ufs) file formats. , Available from: https://bitbucket.org/ptapping/csv2ufs/src/master/ (2023).
- Surface Xplorer manual. , Available from: https://ultrafastsystems.com/download/surface-xplorer/SurfaceXplorerManual.pdf (2023).
- Lakowicz, J. R. Principles of fluorescence spectroscopy, 3rd Ed. , Springer Science+Business Media, LLC. 883-886 (2006).
- Maciejewski, A., et al. Transient absorption experimental set-up with femtosecond time resolution. Femto- and picosecond study of DCM molecule in cyclohexane and methanol solution. J Mol Struct. 555 (1-3), 1-13 (2000).
- Lorenc, M., et al. Artifacts in femtosecond transient absorption spectroscopy. Appl. Phys. B Lasers Opt. 74, 19-27 (2002).
- Turro, C. Transient absorption spectroscopy. , Available from: https://mediaspace.unm.edu/media/Physical+Inorganic+Tutorials+Transient+Absorption+Specctrscopy/1_t5pdqzgx (2023).
- Maçôas, E. M. S., Mustalahti, S., Myllyperkiö, P., Kunttu, H., Pettersson, M. Role of vibrational dynamics in electronic relaxation of Cr(acac)3. J Phys Chem A. 119 (11), 2727-2734 (2015).
- Brown, A. M., et al. Vibrational relaxation and redistribution dynamics in Ruthenium(II) polypyridyl-based charge-transfer excited states: a combined ultrafast electronic and infrared absorption study. J Phys Chem A. 122 (40), 7941-7953 (2018).
- Vlček, A., Kvapilová, H., Towrie, M., Záliš, S. Electron-transfer acceleration investigated by time resolved infrared spectroscopy. Acc Chem Res. 48 (3), 868-876 (2015).
- Horng, M. L., Gardecki, J. A., Papazyan, A., Maroncelli, M. Subpicosecond measurements of polar solvation dynamics: Coumarin 153 revisited. J. Phys. Chem. 99 (48), 17311-17337 (1995).
- LaRocca, M. M., Baker, G. A., Heitz, M. P. Assessing rotation and solvation dynamics in ethaline deep eutectic solvent and its solutions with methanol. J Chem Phys. 155 (3), 034505(2021).
- Zhang, X. X., Liang, M., Ernsting, N. P., Maroncelli, M. Complete solvation response of coumarin 153 in ionic liquids. J Phys Chem B. 117 (16), 4291-4304 (2013).
- Jollife, I. T., Cadima, J. Principal component analysis: A review and recent developments. Philos Trans R Soc. A. 374 (2065), 20150202(2016).
重印与许可
标签
