本文介绍了一种利用单色多重定量聚合酶链式反应(MMqPCR)检测法测定相对端粒长度(TL)的实验方案。MMqPCR检测法是一种可重复、高效且经济的方法,适用于在基于人群的研究中测定人源DNA的端粒长度。
本文内容
摘要
摘要
端粒是位于所有真核生物染色体末端的核糖核蛋白结构,可保护DNA免受损伤并维持染色体稳定性。端粒长度(TL)与多种暴露因素、生物学过程及健康结局相关。本文描述了我们实验室常规用于从人类DNA中测定相对平均TL的单色多重定量聚合酶链式反应(MMqPCR)检测方案。目前已存在多种基于PCR的TL测量方法,但本论文所介绍的MMqPCR方法的特定方案具有可重复性高、效率高、成本效益好等优点,且适用于基于人群的研究。 适用于基于人群的研究。本详细方案概述了研究者在其实验室建立该检测方法所需的全部信息。此外,本方案提供了具体步骤,以提高该检测方法在端粒长度(TL)测量中的可重复性,其可重复性通过同一样本多次测量的组内相关系数(ICC)来定义。ICC是评估特定研究人群预期检验效能的关键因素;因此,报告任何TL检测方法在特定队列中的ICC值,是提升基于人群的TL研究整体严谨性的必要步骤。利用从外周血单个核细胞中提取的DNA样本所得的示例结果表明,采用本MMqPCR方案可获得高度可重复的TL数据。
引言
端粒是存在于所有真核生物染色体末端的保护性复合结构,由高度保守的重复DNA序列及其结合蛋白组成。端粒可保护DNA的完整性,维持染色体的稳定性。在分裂中的细胞中,由于滞后链DNA合成不完全、DNA损伤及其他因素,端粒会逐渐缩短1,2。越来越多的证据表明,端粒长度(TL)可作为贯穿人类生命周期的衰老及年龄相关疾病的一种生物标志物,与此同时,用于评估TL在人类暴露、疾病与健康研究中作用的TL测量方法种类也在不断增加3,4,5。荟萃分析已报道了TL与总体死亡率、环境暴露以及包括癌症、心血管疾病和糖尿病在内的多种健康结局之间的关联6,7,8,9,10,11,12,13。这些荟萃关联来源于采用二十多种不同TL测量方法的研究,而不同方法所得出的关联强度往往存在差异14,15,16。为研究选择最优的TL测量方法是确保结果准确的关键步骤,因为每种方法均有其各自的优缺点5,17。
由于试剂成本相对较低、检测周转时间快、可扩展性强以及对初始DNA用量要求较少,基于PCR的端粒长度(TL)测量技术在进行大样本量研究、难以获得高浓度DNA样本的研究或优先考虑高通量的研究中常被优先采用。首个基于PCR的TL测量方法是由Richard Cawthon开发的单重定量聚合酶链式反应(qPCR),该方法利用分别在不同PCR板上扩增的端粒(T)与单拷贝基因(S)的荧光信号比值进行测定。18在此方法中,采用与端粒重复 DNA 序列(T)互补的引物扩增样本中的总端粒 DNA 含量,并通过荧光报告染料 SYBR Green 的检测进行定量。同样,采用与保守单拷贝(S)基因的基因间区互补的引物对基因组拷贝数进行定量。上述两个定量结果被分别量化 相对于在同一项目所有检测中使用的基因组DNA标准曲线,以校正板间差异。将总端粒DNA(T)除以单拷基因组拷贝数(S),得到T/S比值,该比值为无量纲的相对测量值,代表单个DNA样本中每细胞的平均端粒含量18,19因此,T/S 比值并非功能长度的特异性测量指标;然而,为与文献中的常规表述保持一致,本方案中统一使用“每个样本的平均 TL”这一术语。
2009年,Richard Cawthon 提出了单色多重qPCR(MMqPCR)检测方法,该方法旨在降低相对于原始单重qPCR方法的T/S比值变异性19。MMqPCR检测法兼具qPCR检测的优点,同时具有额外优势:在同一反应孔中使用一种报告荧光染料即可同时检测T和S信号,从而减少相对于单重qPCR的误差,提高检测的精确度和可重复性19。此外,由于所需反应数量仅为单重检测的一半,该多重方法还可能降低检测成本并提高通量19。
鉴于多重定量聚合酶链式反应(MMqPCR)测量端粒长度(TL)的优势,该方法非常适合用于研究TL与暴露因素、健康结局及生物学过程在人群中的关联。然而,该方法的建立具有一定挑战性。为解决这些挑战,我们详细描述了本实验室所采用的MMqPCR TL测量方案,重点强调了为提高检测精密度、降低污染风险以及增强重复性而采取的关键步骤。
此外,本方案还概述了数据清洗步骤以及计算组内相关系数(ICC)的方法,ICC 是端粒长度(TL)可重复性的重要统计学指标。 测量2通过代表性结果,我们展示了利用本方案生成高组内相关系数(ICC)的能力。此外,我们提出了可降低端粒长度(TL)测量变异并提高相应ICC的质量控制(QC)和故障排除步骤。由于该方法具有高重复性、高效性和成本效益,MMqPCR法TL测量非常适合流行病学中的TL研究。 图1 提供了本方案中所述 MMqPCR 方法的可视化概览。

图1:方法概述。 测量端粒长度的单色多重定量聚合酶链式反应方法的总体流程示意图。请点击此处查看该图的放大版本。
方案
本研究严格遵守机构指南进行。本方案描述了在重复三次的双板测量深度下进行的MMqPCR检测,即每个样本在两块独立的板上分别进行三次重复测量,并同时使用两台热循环仪以提高通量。采用双板设计是本方案实施中的首要考虑因素,旨在实现高重复性,这由高组内相关系数(ICCs)所证实。尽管可以使用较少的重复次数,但各实验室需针对每个队列仔细评估并测量其对组内相关系数(ICC)以及后续统计效能和所需样本量的影响20,21。如果仅有一台热循环仪可用,我们建议保持测量深度(即双板三次重复),并依次运行两块板。
1. 储存液的制备与保存条件
- 有关本方案使用的所有材料和设备,请参见 材料表此外,有关MMqPCR检测所用的具体主混合试剂及其用量,请参见 表1若连续运行两块板,则将主混合液体积减半,同时保持其浓度不变,并确保同一检测的连续板使用相同的试剂分装量。
注意:所有储备试剂均需预先配制,分装试剂使用前应完全解冻。 - 分装并以5 mL离心管盛装1× Tris-EDTA(pH 7.6,TE),每管3 mL,室温保存,可稳定长达2年。
- 分装并储存5 M甜菜碱于5 mL离心管中 1,280 µL - 的体积20 °C 长达1年。
- 分装并储存 SYBR Green 于 3 µL 单个 PCR 条形管中的体积在 -20 °C 长达2年,用铝箔包裹并尽量避免光照。
- 将DNA聚合酶保存在原管中,置于-20 °C 长达1年。
- 分装并储存10x聚合酶缓冲液于1.5 mL离心管中 660 µL - 的体积20 °C 长达1年。
- 对于10倍聚合酶缓冲液的1×缓冲液稀释,加入 9.9 µL 10x 缓冲液 89.1 µL PCR级H2O 在 0.5 mL 管中;于 -20 °C 长达1年。
- 分装并储存 1 M MgCl₂2 在 0.5 mL 离心管中 70 µL 体积在 4 °C 避光保存,最长可达1年。
- 将端粒(T)和单拷贝基因(S)的正向与反向寡核苷酸引物干粉在避光条件下室温保存。四种特异性寡核苷酸引物序列如下所示: 表 2.
注意:本方案中的单拷贝基因为白蛋白基因;若选择其他单拷贝基因,可能需要调整引物浓度以确保合适的PCR扩增效率。- 引物重悬:将每管冻干引物涡旋振荡10秒,然后放入微型离心机离心5秒,确保冻干沉淀位于管底,再加入1×TE缓冲液。
- 检查每个引物管的nM浓度([nM] = alpha),并通过加入等于alpha值10倍体积的1x TE缓冲液重悬每个引物管 µL (例如,若管上的 nM 浓度显示为 24.6 nM,则加入 246 µL 加入1x TE缓冲液至引物管中,以制备 100 µM 每种引物的溶液
- 将正向和反向端粒引物分别分装 16 µL 体积以及正向和反向白蛋白引物分别在 11 µL 体积。将四种引物分装样品均储存于 -20 °C 长达6个月。
- dNTP混合液:将4至8管浓度为25 mM的四种dNTP储备液(即总共16至32管)分别涡旋振荡10秒,然后在室温下使用小型离心机快速离心。 将试管均匀地放置在迷你离心机的管位中,然后盖上盖子,使仪器达到全速,离心约5秒。
- 在5 mL离心管中,加入200-250 µL 从每个管中取等量的四种dNTP,确保加入的每种dNTP比例相等,然后涡旋混匀dNTP混合液。
- 等分试样 210 µL 0.5 mL 离心管中分装混合物,于 -20 °C 长达1年。
- 将DTT储备液保存在 -20 °C 以及在室温下保存的 3 M 醋酸钠储备液。
- DTT 溶液:使用不锈钢药匙在天平上称量 0.1545 g DTT 于已去皮重的称量舟中。
注意:二硫苏糖醇(DTT)为有害试剂。若吞食,DTT可造成伤害,引起皮肤刺激,并可能导致严重眼损伤。操作DTT时,人员应佩戴防护手套、眼部保护装置及面部保护用具。此外,应避免吸入DTT蒸气,操作时应在PCR生物安全罩内进行,并避免长时间或反复接触。 - 通过添加配制 10 mL 0.01 M 醋酸钠溶液 33.33 µL 3 M 醋酸钠 9,967 µL PCR级H2在15 mL离心管中充分涡旋混匀。将定量的DTT加入含0.01 M醋酸钠的15 mL离心管中。转移约 100 µL 将0.01 M醋酸钠溶液加入称量舟中,以收集残留的DTT。用移液器吸取 100 µL 重新移回到15 mL离心管中。待所有DTT均进入溶液后,涡旋振荡离心管直至其完全溶解。
- 将15 mL离心管中的内容物倒入加样槽中,从加样槽一端用10 mL塑料注射器吸取全部溶液。连接无菌 0.2 µm 纤维素 将25 mm醋酸纤维素注射器滤器连接至已装液的注射器末端,静置1分钟使其充分润湿,然后轻轻推动注射器活塞,缓慢将溶液滴入新的15 mL离心管中,确保全部溶液均通过滤膜进入新的15 mL离心管。
- 分装 DTT 溶液于 200 µL 将体积分装至0.5 mL离心管中,并于-20 °C 长达6周。
- DTT 溶液:使用不锈钢药匙在天平上称量 0.1545 g DTT 于已去皮重的称量舟中。
表1:试剂的最终体积和浓度。 各份试剂、主混合液及PCR孔中试剂的体积和浓度。请点击此处下载 本表格。
表2:端粒和单拷贝基因寡核苷酸引物序列。 方法中所使用的端粒和白蛋白单拷贝基因引物序列列表。请点击此处下载该表格。
2. 基因组DNA提取与样品制备
- 分析样本的提取:根据试剂盒制造商的说明或实验室已建立的方法,对样本进行基因组DNA提取。
- 使用分光光度计检测DNA样本质量,并使用荧光计检测双链DNA(dsDNA)含量。若样本的260/280和260/230比值平均值不合格,或dsDNA浓度低于检测限(<0.20 ng/µL),则不应进行端粒长度(TL)分析22,23。此外,若dsDNA浓度过高导致荧光计无法读取(>1000 ng/µL),应稀释样本后重新检测。
注:本研究中核酸纯度的可接受范围为260/280比值在1.6至2.0之间,260/230比值在2.0至2.2之间。
- 使用分光光度计检测DNA样本质量,并使用荧光计检测双链DNA(dsDNA)含量。若样本的260/280和260/230比值平均值不合格,或dsDNA浓度低于检测限(<0.20 ng/µL),则不应进行端粒长度(TL)分析22,23。此外,若dsDNA浓度过高导致荧光计无法读取(>1000 ng/µL),应稀释样本后重新检测。
- 对照样本的提取:对与待测样本来源相同的生物材料提取对照样本的基因组DNA。确保提取足够量的对照DNA,以满足整个队列所有板的检测需求,从而在所有检测中使用同一批DNA标准品。
- 使用分光光度计和荧光计检测对照DNA样本的质量。对照样本应 具有可接受的260/280和260/230比值,并且dsDNA浓度可被检测到22,23。
- 将对照DNA分装为每管150 µL,浓度为2 ng/µL,置于标记有样本类型和日期的0.5 mL离心管中。将分装后的对照DNA在-20 °C下保存,最长可达5年。同一队列或研究项目的全部样本检测中,使用同一批对照DNA样本。请提前制备这些储备分装液。
- 分析样本的制备:对于起始浓度>5 ng/µL的样本,使用整数倍稀释因子进行稀释分装,加入适量提取的DNA样本(补充文件1 MMqPCR设置表,F列)和PCR级H2O(补充文件1 MMqPCR设置表,G列),使最终浓度在2.5–5.0 ng/µL之间(补充文件1 MMqPCR设置表,K列)。对于浓度<5 ng/µL的样本无需稀释,但应分装足够体积,以便按照本方案对每个样本进行3次检测。
注:样本制备过程中必须进行稀释分装,以确保向每个样本对应的PCR条管中加入15 ng DNA。通过分装样本,技术人员可避免因样本未通过质量标准需重测时,对储备DNA样本造成不必要的冻融循环,从而保护DNA完整性。使用补充文件1中的MMqPCR模板 可帮助确定正确的稀释倍数及分装体积(补充文件1,MMqPCR设置表,E–I列)。- 按照补充文件1 MMqPCR设置表及表3中的说明,将样本A1–8加入PCR条管A,样本B1–8加入PCR条管B,样本C1–8加入PCR条管C,分别加入适当稀释的样本体积(补充文件1 MMqPCR设置表,L列)和PCR级H2O体积(补充文件1 MMqPCR设置表,M列),使每根PCR管中DNA总量为15 ng,总体积为75 µL。制备完成后暂置一旁。
注:PCR条管中的样本可在4 °C下保存过夜,次日进行加样。
- 按照补充文件1 MMqPCR设置表及表3中的说明,将样本A1–8加入PCR条管A,样本B1–8加入PCR条管B,样本C1–8加入PCR条管C,分别加入适当稀释的样本体积(补充文件1 MMqPCR设置表,L列)和PCR级H2O体积(补充文件1 MMqPCR设置表,M列),使每根PCR管中DNA总量为15 ng,总体积为75 µL。制备完成后暂置一旁。
- 标准曲线的制备:取出一份对照DNA分装液,解冻后涡旋振荡30秒,离心5秒,将全部体积(150 µL)吸入标准曲线(SC)PCR条管中的第一管。
- 向SC PCR条管的第二至第八管中各加入70 µL PCR级H2O。充分重悬第一管中的对照DNA后,吸取70 µL加入第二根PCR管。等待30秒后,充分重悬第二PCR管中的溶液,再吸取70 µL加入第三 PCR管。重复此步骤,依次处理第三至第七管,形成七 个2倍系列稀释的标准品。最后一管仅加入PCR级H2O,作为空白对照(NTC)。制备完成后将SC PCR条管暂置一旁。
表3:孔板中样品与对照标准品的排布。所有样品和标准品在96孔PCR板中的位置。请点击此处下载该表格。
3. MMqPCR 扩增反应液的制备
- 在 PCR 罩内取出 表 1 所列的主混合试剂分装 aliquot(DNA 聚合酶除外),使其升至室温。向 1x 缓冲液 aliquot 中加入 1 µL SYBR Green aliquot。
注意:由于实验过程中移液器精度的限制,必须使用此精确体积,才能生成正确浓度的 SYBR Green,因此即使每次仅运行一块板,该体积也应保持不变。 - 将所有 aliquot 涡旋振荡 10 秒,离心 5 秒,然后按照 表 1 所列,向装有 5 M 甜菜碱的 5 mL 管(现为主混合管)中加入以下体积的试剂:1,235.2 µL PCR 级 H2O、640 µL 10x 缓冲液、204.8 µL dNTPs、192 µL DTT、64 µL MgCl2、48 µL SYBR Green / 1x 缓冲液(来自步骤 3.1)、每种端粒引物各 14.4 µL,以及每种白蛋白引物各 9.6 µL。
- 从 -20 °C 保存条件下取出 DNA 聚合酶,涡旋振荡 10 秒,离心 5 秒,然后缓慢加入 128 µL 至主混合液中;立即将其放回 -20 °C 保存。
- 将 5 mL 主混合液管涡旋振荡 30 秒。
96孔板的制备
- 将两个96孔板、加样槽和多通道移液器吸头放入PCR超净台中。用板编号(1或2)标记每块板。将板一(P1板)翻转 180° 因此,列的编号是倒置的。将第二块板(P2)朝向技术人员放置。
- 将5 mL主混合液管中的溶液倒入加样槽中。使用移液枪吸头收集并转移管中残留的任何溶液。
- 将多通道移液器吸头安装到移液器上,从每个吸头的底部用力推入,以确保密封紧密。检查吸头的出液端区域是否含有滤芯,该区域将用于吸取主混合液;若存在滤芯,则需更换吸头。
- 使用反向移液法将黏稠的预混液加入孔板中,先轻摇加样槽,然后将移液器按钮压至第一档以下,吸取体积大于 15 µL 将移液器吸头插入,确保吸头同时吸入相同体积的液体。将主混合液排入某一列时,将移液器按钮按至第一停点,使多余的主混合液保留在吸头中。保持按钮处于按下状态,将吸头重新浸入加样槽中,然后松开按钮,使吸头再次吸入另一份液体 15 µL. 使用相同的技巧填充两块板。
- 先将主混合液排入所有偶数列或所有奇数列,逐板交替进行(即 如果技术人员选择从奇数列开始,则先填充 P2 的第 1 列,接着填充 P1 的第 11 列,然后是 P2 的第 3 列,依此类推。技术人员从左至右完成一组(奇数或偶数)所有孔的加样后,再以相同方式处理另一组(偶数或奇数)列。参见 图2 有关此过程的图表。
注:此板孔填充方式可用于控制板间的位置效应。
- 先将主混合液排入所有偶数列或所有奇数列,逐板交替进行(即 如果技术人员选择从奇数列开始,则先填充 P2 的第 1 列,接着填充 P1 的第 11 列,然后是 P2 的第 3 列,依此类推。技术人员从左至右完成一组(奇数或偶数)所有孔的加样后,再以相同方式处理另一组(偶数或奇数)列。参见 图2 有关此过程的图表。
- 将含有样品和标准曲线的四个封闭的PCR条带涡旋混匀,然后在小型离心机中各离心5秒。
- 将PCR条带按照在PCR板上放置的顺序,依次排列在PCR管架中。对于P1,前3列为样品(PCR条带A),第4–6列为标准品(PCR条带S),第7–9列为样品(PCR条带B),第10–12列为样品(PCR条带C;参见 图3 和 表3)。由于P2在旋转时被填充 180° 相对于技术人员而言,各列的位置将相反。
- 翻转两个培养皿 180° 因此,每块板的列编号相对于操作人员的位置进行了反转(即,如果操作人员之前面对的是P2的标签,现在则会面对板边缘上P1的标签)。
- 将多通道移液器调至 10 µL 按照步骤 4.3 中所述,将移液器吸头安装到多通道移液器上。
- 使用多通道移液器重悬溶液,然后按照步骤4.4所述进行反向移液,以吸取和分配液体 10 µL 样品和标准溶液的加样,从 PCR 条带 A 开始。
- 使用PCR条带A,以与主混合液在孔板中排列方式相似的顺序(即偶数列或奇数列)交替填充每块板的前3列。
- 使用标准曲线PCR条带填充接下来的三列。对于该条带,重悬7th 标准稀释管(倒数第二支),使用 200 µL 移液器设定为约~90 µL在使用多通道移液器重新悬浮整条带之前,彻底混匀。
注意:由于该管中体积较大且 DNA 浓度较低,若混合不充分,常会导致 PCR 板各孔间的测量值出现差异。使用较大体积进行混合可使 DNA 溶液更充分地均质化。 - 用PCR条带B填充接下来的三列,最后三列用PCR条带C填充。每次更换PCR条带时需更换移液器吸头,并按照所述方案,将两个板上的所有96个孔分别加入对应的样本和对照标准品。 图3.
- 待板子加样完成后,轻轻敲击板子底部以使附着在孔壁的液体流至孔底,然后用封板膜封住板子。用指尖按压膜的各个边缘,确保密封严实。
- 在生物安全柜台面上轻轻晃动培养板30秒以混匀,然后将密封好的培养板放入板式旋转仪中,孔口朝向中心,旋转2分钟。
- 将培养板放入热循环仪中,确保培养板的列号按清晰可辨的顺序排列。关闭热循环仪盖子前,使用洁净的纸巾擦拭每块培养板的顶部。
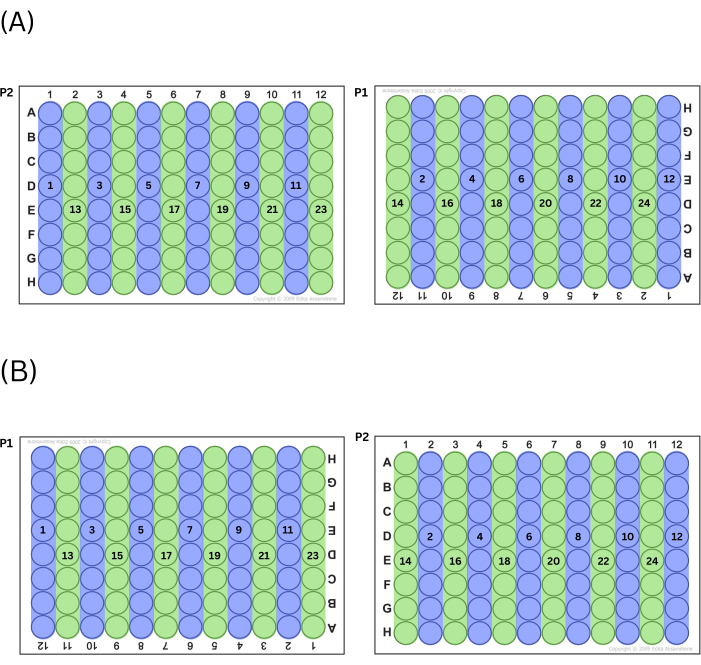
图2:微孔板加样流程。(A)若选择先填充奇数列,则孔板加样顺序如图所示。(B)若选择先填充偶数列,则孔板加样顺序如图所示。请点击此处查看该图的放大版本。

图3:板布局。 PCR 条带 A、条带 B、条带 C 和标准曲线(SC)条带应分别用于填充每块板上的三列,以对每个样本和标准品稀释液生成重复的三联样本。本图示说明了各条带应填充的列位置。第二块板在加样前需旋转180°(注意列和行的标签为倒置),但其加样方式与第一块板完全相同,从而在控制板间位置效应的同时避免潜在的移液误差。请点击此处查看该图的放大版本。
5. MMqPCR 热循环
- 在执行步骤 4.8.1 离心板的同时,打开计算机和热循环仪,启动热循环仪软件。本方案描述了使用 CFX Maestro 软件的操作流程。
- 根据 MMqPCR 热循环扩增程序19(图 4)创建 TL 热循环扩增程序。
- 添加一个孵育步骤,用于在 95 °C 下激活 DNA 聚合酶,持续 15 分钟。
- 为避免引物二聚体结合,先运行 2 个循环:94 °C 变性 15 秒,49 °C 退火 1 分钟;随后进行 3 个循环:94 °C 变性 15 秒,59 °C 退火 15 秒。
- 对于端粒扩增,添加 27 个循环:85 °C 延伸 15 秒,74 °C 延伸 30 秒,然后进行信号采集。
- 对于白蛋白扩增,添加 31 个循环:94 °C 变性 15 秒,84 °C 延伸 30 秒,然后进行信号采集。
- 在热循环程序中加入熔解曲线分析,温度范围从 59 °C 升至 95 °C,每升高 1 °C 保持 5 秒。
- 点击两个热循环仪上的 开始运行。当系统提示时,为分析文件提供一个标题。
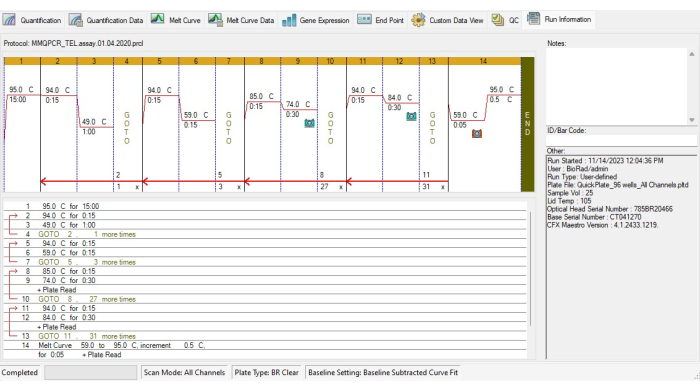
图4:MMqPCR检测的热循环程序。 根据原始热循环方案在软件中设计的MMqPCR操作流程19。 请点击此处查看该图的放大版本。
6. MMqPCR 数据分析
- 当热循环完成后,按以下方式分析数据,以获得已处理样品的 TL 值。
- 在软件中,选择 培养板设置 功能。在下拉菜单中,单击 查看/编辑孔板.
- 高亮所有孔位并点击 选择荧光染料,然后勾选标有 SYBR 并取消勾选所有其他选项。点击 好的.
- 当所有孔仍处于高亮状态时,紧邻该文字旁边 加载,勾选旁边的复选框 SYBR. 此时所有孔中均应标记有 SYBR。
- 接下来,选中标准对照系列稀释顶部或底部的三个 NTC 孔,并选择 NTC 从右侧的样本类型菜单中选择。此时三个孔应变为黄色,并命名为 NTC。 图 5A 显示应选择哪些孔用于P1和 图5B 显示应选择哪些孔进行P2。
注意:P2 的排列将与 P1 相反,因此 P1 的 NTC 位于第 4-6 列的底部,而 P2 的 NTC 位于第 7-9 列的顶部。 - 高亮标准对照系列稀释的21个孔,并选择 标准 从样本类型菜单中选择。这些孔应显示为绿色。在这些孔仍处于高亮状态时,点击 技术重复选择 3 从“重复大小”菜单中选择,然后选择 水平的 > 应用这些孔应按 Std-1 至 Std-7 分组标记,每组三个。
- 当标准仍处于高亮状态时,向下滚动并选择 稀释系列在“稀释倍数”字段中输入 2,然后根据下述步骤中的板编号,输入稀释的起始浓度和方向性。
- 对于P1平板,在起始浓度字段中输入2.00E-03,并勾选相应的复选框 减少 然后选择 应用21个孔中的浓度值应从上到下依次标注,范围为2.00E-03至3.13E-05。
- 对于P2孔板,在起始浓度字段中输入3.13E-5,并勾选复选框 增加 然后选择 应用21个孔中的每个孔应自上而下标注浓度值,范围从3.13E-05至2.00E-03。
- 对于样品,选中 PCR 排管 A 的列(P1 和 P2 对应的 1-3 列),选择 未知 从样本类型菜单中选择 技术重复选择 3 从 重复样本量 菜单,然后选择 水平方向 > 应用这些列的孔应为蓝色,并按行以每组3个的形式标记为Unk-1至Unk-8。
- 对PCR条带B的各列(P1为7-9列,P2为4-6列)重复步骤6.3。它们应标记为Unk-9至Unk-16。
- 对 PCR 条带 C 的各列(P1 和 P2 的第 10–12 列)重复步骤 6.3。它们应标记为 Unk-17 至 Unk-24。完成步骤 6.2–6.3.2 后,板设置窗口应类似于 图5A,B.
- 选择 好的 在平板编辑器窗口的右下角。点击 是 在提示时应用更改。
- 在检测水平的质量控制中,需确保定量标签页中的扩增曲线对于热循环程序的第9步和第12步均合适(例如,无倒置的扩增曲线),这两步分别对应端粒和白蛋白扩增子。可通过软件窗口右中部的下拉菜单查看扩增曲线。 图6A,B 显示适当的曲线。
- 确保第9步和第12步报告的PCR扩增效率均在90%至110%之间,且这两个效率值之间的差异不超过10%(例如,第9步为92.4%,第12步为98%是可接受的;但第9步为92.4%,第12步为108%则不可接受)。此外,确保符合标准R2 曲线是 >0.995。如果P1或P2未能满足这些标准,则需要重新运行实验。
- 对于 P1,选择 第9步 并标出与标准曲线相对应的21个孔,如图所示 图6A,B. 复制软件窗口右下角的 Cq 值。打开作为模板提供的端粒数据表 补充文件 1,并将这些值粘贴到标准1工作表的B列中。选择 步骤 12 然后复制这些Cq值,将这些值粘贴到标准品1工作表的I列中。
- 在步骤9中确定斜率值,并将其输入到“标准1”工作表的C4单元格中。在步骤12中确定斜率值,并将其输入到“标准1”工作表的J4单元格中。
注意:系统会利用步骤 6.6.1 中确定的标准曲线斜率来计算引物的扩增效率百分比。也可使用以下公式手动计算效率百分比:
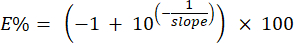
- 确保每个标准品稀释浓度的复孔变异系数(CV)小于0.1。若变异系数大于或等于0.1,则从该板上7点标准品倍比稀释曲线所包含的所有对照样本浓度中,最多总共排除三个单个孔的数据。每个复孔组中仅可排除一个孔。
注意:在软件分析中排除标准品孔会改变两种引物的斜率、R值、y轴截距和扩增效率。因此,每次从分析中删除任何标准品孔后,必须重复步骤6.5.1–6.6.1。 - 对 P2 分析文件及相应的标准品 2 表格重复执行步骤 6.6.1 - 6.6.2。
- 只有当标准品1和标准品2的检测结果均达到可接受的变异系数(CV)时,方可从分析文件中收集各个样本的数据。确保在P1与P2对比表的L列中报告质量控制(QC)调整情况,例如P1分析文件中排除了多少个孔。
- 在步骤9中确定斜率值,并将其输入到“标准1”工作表的C4单元格中。在步骤12中确定斜率值,并将其输入到“标准1”工作表的J4单元格中。
- 确保在定量标签页中,仅 P1 分析文件中的 72 个样本孔以蓝色高亮显示,如图所示 图7A,B. 选择 步骤 9复制软件窗口右下角的 Cq 和 SQ 值,将其粘贴至样本 P1 工作表的 D3 单元格开始处。选择 第12步 然后复制这些Cq和SQ值,并粘贴到样本P1工作表中,从F3单元格开始。
- 对 P2 分析文件中的样本及其对应的 P2 表格中的样本重复此步骤。端粒与单拷贝基因的比值(T/S 比值,第 H 列)将自动计算,但也可通过以下公式手动计算:
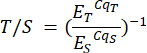
何处 ET/S 分别为针对端粒或单拷贝基因的反应中指数扩增的效率,且CqT/S 是每个靶向端粒序列或单拷贝基因的重复样本达到荧光定量临界阈值时的循环数。每个样本的六个测量值计算平均T/S比值(I列)。
注意:CFX 中的样本编号在两块板之间并不对应相同的生物样本。端粒数据表模板已考虑此差异,将对相应的重复样本进行正确匹配。 - 在 CFX Maestro 中,检查所有待测样品的 Cq 值是否均介于标准曲线的最低与最高 Cq 值之间,如 图7B如果样本超出范围内的情况如 图7A若需调整浓度,则必须在调整后重新检测。Cq值低于最高浓度标准品的样本,应根据其超出范围的扩增循环数,进行相应倍数的稀释;而Cq值高于最低浓度标准品的样本,则需根据其超出阈值的扩增循环数,进行相应倍数的浓缩。
注意:分析样品浓度的大幅差异会引入额外的潜在变异水平,操作时应谨慎。 - 确保NTC中的起始浓度低于样本孔中DNA平均含量的5%。可通过查看MMqPCR的样本P1和样本P2工作表中的水污染百分比来确认。如果NTC显示存在污染,则需重新运行该批次。
注意:由于MMqPCR检测方法具有较高的灵敏度,偶尔可能因微小的不可控污染导致NTC孔出现扩增。然而,此类扩增应较为微弱,且发生时间应比热循环程序第12步中的单拷贝基因扩增晚数个循环。 - 在样本水平质控中,查看P1样本和P2样本工作表中的标准差(SD)(J列)和变异系数(CV)(K列)。确保各样本三复孔T/S比值的板内CV小于0.10(10%)。若板内CV大于0.1,可从三复孔中剔除一个T/S比值进行校正。
注意:每个样本的六次测量中,总共只能排除一个重复数据,即同一样本的重复数据不能在 P1 和 P2 上同时被排除。 - 检查 P1 与 P2 表单中 G 列各单个样本的板间变异系数(CV),确保其小于 0.05(5%)。若存在大于 0.05 的 CV,需对每样本在两块板中共六次测量的 T/S 比值中排除一个数值以进行校正。根据板内三次重复测量及全部六次测量结果的目视检查,必要时排除相应样本。
注意:仅通过这些质控标准的样本,即板内变异系数(CV) < 10% 和板间变异系数 < 5%,可能被纳入最终的总负荷(TL)结果中。否则,该样本应从本次运行的P1与P2比较及ICC数据表中剔除,并应在第二次MMqPCR检测中重新评估。 - 进行板级质控时,检查每块板上所有样本的平均板内变异(位于样本P1和样本P2工作表底部)是否小于0.05(5%)。进行额外的板级质控时,检查P1与P2工作表中G29单元格的总体板间变异是否小于0.06(6%)。确保未通过质控的样本已从G30单元格的板间变异系数计算中剔除。
注意:当处理相关样本组(如家庭成员、不同时间点等)时,每组中的所有样本必须在同一块板上进行检测。因此,若组内任一样本未能通过质控标准,则该组所有样本均需重新检测。 - 在另一个总体队列或实验数据文件中,记录每个通过质控(QC)的样本的最终TL数据(P1与P2工作表,第I列),ICC 每个通过质控的样本的计算结果(ICC 数据表,E-K 列),以及来自 P1 与 P2 表的最终检测运行质控数据(J-L 列)
- 对 P2 分析文件中的样本及其对应的 P2 表格中的样本重复此步骤。端粒与单拷贝基因的比值(T/S 比值,第 H 列)将自动计算,但也可通过以下公式手动计算:
- 使用 补充文件 2 由端粒研究网络(TRN)创建,用于计算该项目的组内相关系数(ICC)20.
- 最后,为了提高端粒长度(TL)研究之间的可比性,将每个样本在独立的整体队列或实验数据文件中的最终TL数据转换为Z分数,计算公式如下:用该队列中所有样本的平均T/S比值减去单个样本的T/S比值,然后除以标准差(SD)。 在队列的所有样本中
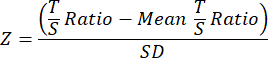
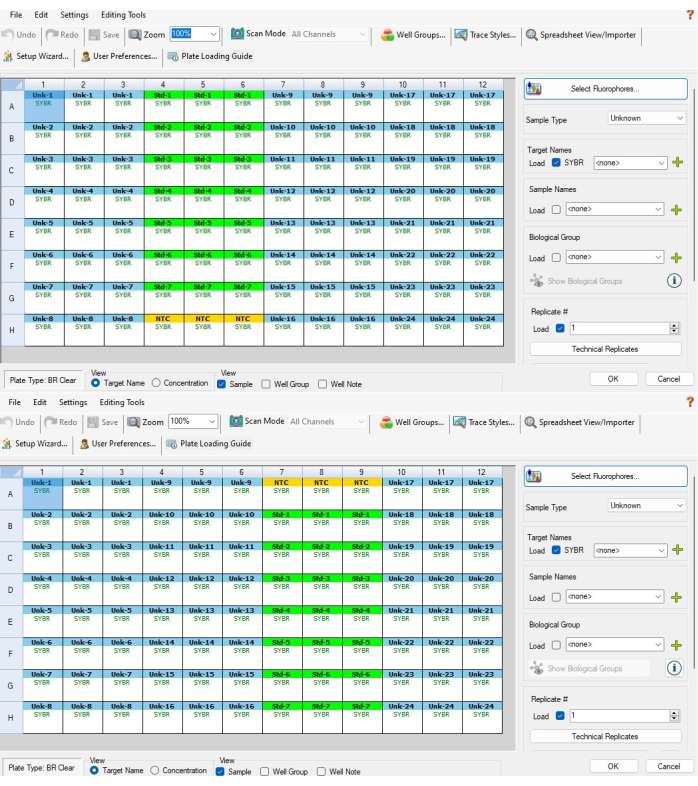
图5:基于软件的孔板设置。(A) 完成步骤6.2–6.4后,P1孔板的基于软件的孔板设置。(B) 完成步骤6.2–6.4后,P2孔板的基于软件的孔板设置。 由于软件根据孔位分配样本编号的方式,两个CFX孔板之间的样本和标准品编号未对齐(例如,P1上的CFX样本1对应P2上的CFX样本24)。补充文件1中提供的Excel模板已对此进行校正,确保同一生物样本在不同孔板间的测量结果能够正确对齐 请点击此处查看该图的放大版本。

图6:端粒和白蛋白扩增子的标准曲线。(A) 该标准曲线来自代表性结果数据集的P1端粒扩增子。其中一个标准品因未达到质控标准而被剔除。(B) 该标准曲线来自代表性结果数据集的P2白蛋白扩增子。请点击此处查看该图的放大版本
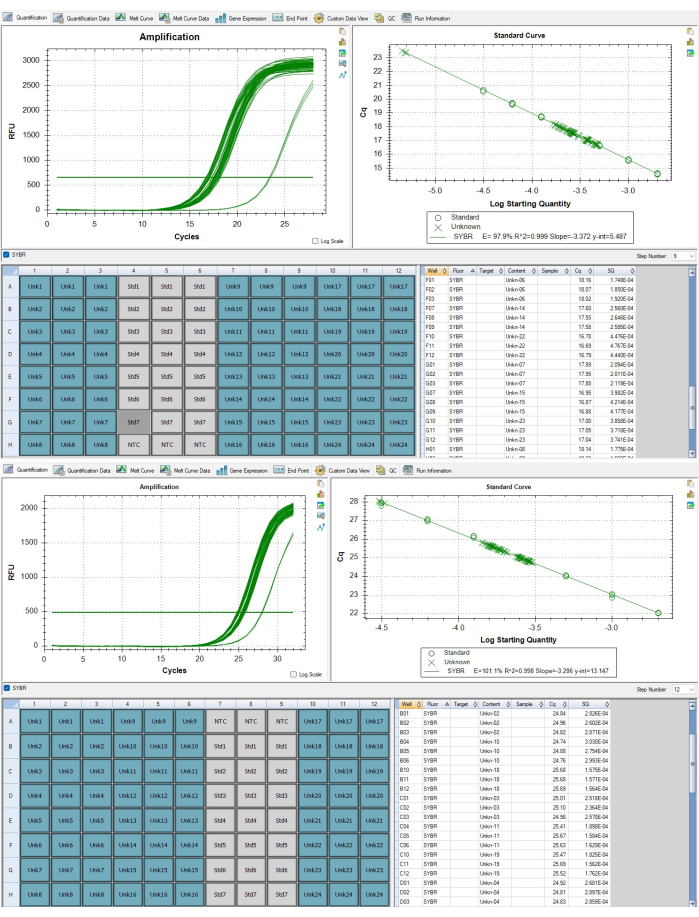
图7:端粒与单拷贝基因扩增产物。 (A)端粒扩增,以及(B) 在软件中显示的代表性结果中所报告样本的白蛋白基因扩增。 请点击此处查看该图的放大版本。
7. MMqPCR 数据报告
- 在报告使用 MMqPCR 生成的 TL 数据的研究结果时,应确保报告 TRN 最低报告指南中所述的项目。这些指南可在 TRN 官网(https://trn.tulane.edu/resources/reporting-guidelines/)获取,报告此信息的模板见 补充文件 3。在适当处引用本实验方案及其他 TRN 指南和资源。
结果
表 4 和 表 5 中呈现的结果展示了按照本方案获得的高度可重复的端粒长度(TL)测量数据。在这些结果中,使用商业试剂盒并依据制造商提供的指南,从24个外周血单个核细胞(PBMC)样本中提取了DNA。这24个样本分别分布在两个96孔板上进行检测。所有DNA样本均通过分光光度计和荧光计检测其质量,采用平均260/280比值、平均260/230比值以及双链DNA(dsDNA)浓度来判断样本是否符合检测要求及确定稀释倍数(表 6)。表 6 还强调了定量dsDNA浓度的重要性,该浓度可能与分光光度计测得的总DNA浓度存在差异。这种差异源于不同的定量方法:分光光度计通过280 nm处的吸光度推算DNA浓度,易受污染物(如蛋白质、盐类等)影响而导致读数波动;而荧光计则通过特异性结合dsDNA的荧光染料所产生的荧光信号来测定dsDNA浓度,因此被认为更能准确反映DNA的实际含量。在进行MMqPCR端粒长度分析前,DNA样本经历了最多三次冻融循环。对照DNA由单一个体的PBMC DNA提取物混合而成,并以此制备了从2 ng/μL到0.0313 ng/μL的七点连续稀释系列。针对PCR第9步(端粒扩增子)和第12步(单拷贝基因扩增子,本方案中为白蛋白基因)所建立的独立标准曲线如图6A,B所示。实验在商用实时荧光定量PCR检测系统上运行,生成的熔解曲线显示了不同温度下各自扩增产物的特异性峰,如图8所示。
表4:MMqPCR测量获得最优代表性结果的输出数据。 24个样本的平均T/S比值、标准差(SD)、变异系数(CV)以及Z值标准化的端粒长度(TL)。请点击此处下载该表格。
表5:端粒长度数据输出结果。MMqPCR 检测的原始数据经软件分析后,导入作为补充文件 1 附上的电子表格模板中,用于进一步分析和质量控制。该端粒长度(TL)模板输出表汇总了数据,显示了两个板上每个样本的样本编号、平均端粒长度(TL)、标准差(SD)和变异系数(CV) 。请点击此处下载该表格。
表6:样品检测结果的分光光度计和荧光计DNA质量指标。 每个样本的双份分光光度计分析和单次荧光计测量所得的dsDNA及其任何污染物的QC 数据。请点击此处下载该表格。
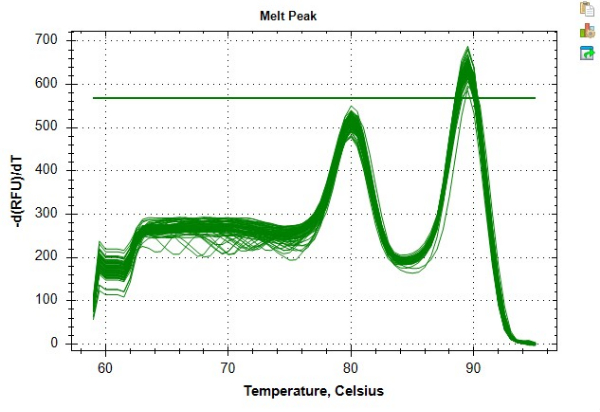
图8:熔解曲线示例。 软件生成的样本数据熔解曲线。较早出现的峰值(约80 °C)代表端粒扩增产物,第二个峰值(约89 °C)代表白蛋白扩增产物。 请点击此处查看该图的高清版本。
本项目中,所有运行的平均端粒效率为98.6%,范围为90.7至102.1;平均白蛋白效率为102.3%,范围为93.6至108.2。标准曲线中平均剔除0.97个重复样本,符合本方案的质量控制标准。板间平均变异系数(CV)为1.83%,标准差(SD)为0.00616;板内平均变异系数为3.78%,标准差为0.00658。这些代表性样本的平均TL值如下所示 Table 4 和 表5. 平均TL为1.37,标准差(SD)为0.24,范围为0.84至2.32。每个样本的T/S比值、标准差(SD)、变异系数(CV)和Z评分TL列于 表 4由于T/S比值输出的 MMqPCR 检测是一种相对测量端粒长度(TL)的方法,将比值转换为 Z 分数,以实现跨研究比较。本项目的组内相关系数(ICC)是根据 TRN 指南中所述方法,使用 R 脚本计算得出。 补充文件 2,校正批次和运行效应20为了计算项目内的组内相关系数(ICC),我们重新检测了10%的合格样本,并确保每个队列板中至少有一个样本被分配至ICC板中。总体项目ICC值为0.801 [95% CI: 0.703, 0.86],表明端粒长度(TL)结果具有高度的可重复性。
并非所有结果都会是最佳的。该部分的结果在 图9 和 Table 7 MMqPCR 检测结果呈次优表现。 图9 显示的标准曲线其端粒效率低于90%,未达到质控标准,需重新进行整板实验。引物效率问题通常源于试剂问题,因此确定哪种试剂导致效率偏低时,首要步骤是追踪试剂分装日期及有效期。在重新运行实验板之前,应更换已过期的试剂。 Table 7 显示一个通过了初始样本水平质控标准但板间变异程度较高的孔板,导致板水平质控失败。板间变异通常源于移液和加板技术中的误差。在此情况下,技术人员应评估板设置过程中出现的任何问题,并确保移液器已校准。
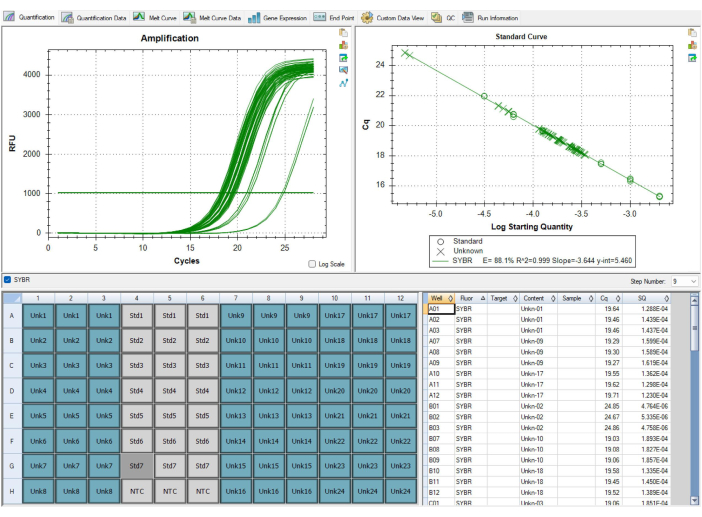
图9:次优结果。 软件中显示的该标准曲线未能通过质控,因为端粒引物的扩增效率低于90%。此图像来自P1,但P2也表现出类似的低扩增效率。本次运行的数据无法使用,需更换已过期的导致问题的试剂后,对所有样本重新进行检测。请点击此处查看该图的放大版本。
表7:不理想的结果。 该表格展示了一次运行中许多样本未能达到质控标准的端粒数据模板。根据变异系数(CV)值确定需要重新运行的样本,并将样本名称更改为红色字体以便于识别。请点击此处下载该表格。
补充文件 1:端粒数据电子表格模板。请点击此处下载该文件。
补充文件 2: ICC 计算。本方案由端粒研究网络(TRN)制定。本文件改编自文献20。请点击此处下载该文件。
补充文件 3:TRN 报告指南。 请点击此处下载该文件。
讨论
在2002年之前,大规模人群研究中最常用的端粒长度(TL)测量方法是末端限制性片段长度(TRF)的Southern印迹分析24,25。尽管TRF在专业实验室中能够提供出色的精确度和可重复性,但由于其对DNA的用量和质量要求较高,且通量有限,因而应用受到限制,这也促使了基于qPCR的TL检测方法以及随后的MMqPCR检测方法的广泛应用。MMqPCR TL方法在建立、优化并严格遵循各项质量控制(QC)标准进行维护的情况下,可实现可重复的TL测量。为确保检测的可靠性,必须对每个分析队列计算并报告其特定的组内相关系数(ICC)。尽管该方法仍受DNA质量和操作技术水平的影响,但MMqPCR方法因其所需DNA量少、比单重PCR更可靠、在试剂成本和实验人员时间上比其他方法更高效,因而非常适合用于大规模人群研究中对TL的分析。能够获得高ICC值的能力进一步支持了MMqPCR在大规模人群TL研究中的应用。MMqPCR TL测量可广泛应用于多种研究,以明确TL作为全因死亡率、衰老、终生应激、环境暴露以及心血管疾病和癌症等躯体健康结局生物标志物的作用4,7,8,10,11,12,13,26,27,28,29,30,31。
MMqPCR方法的一个局限性在于,其以T/S比值报告端粒长度(TL),这是一种相对长度估计值,其结果会因单拷贝基因的选择、预混液组成以及PCR扩增循环参数的不同而发生变化。32T/S 比值无单位。因此,在未结合其他端粒长度(TL)测量方法的情况下,该方法无法提供以碱基对数值表示的估计结果。18,33,34因此,T/S 比值必须转换为Z分数,以便在不同研究之间具有可比性35在不同实验室、方法和检测之间进行此类操作时应格外谨慎。此外,与基于凝胶的杂交检测方法一样,本方法可包含对端粒间序列的定量。然而,这些序列在每个基因组的总端粒DNA含量中所占比例极小。此外,端粒间序列更可能含有与经典端粒重复序列不同的错配碱基对序列,从而降低引物结合与扩增的可能性。另外,尽管MMqPCR检测所需的DNA用量极少具有优势,但需要注意的是,基于qPCR的端粒长度(TL)测量 受样本储存条件、DNA提取方法和生物组织等影响DNA质量和完整性的分析前因素的影响36,37。它具有 已证明,对这些因素进行分析控制可提高使用qPCR生成的端粒长度测量结果的外部有效性38尽管如此,仍需系统评估DNA质量差异对MMqPCR检测所获得的端粒长度(TL)的具体影响,因为目前尚无基于数据的指导标准用于判断样本是否具有足够质量以通过该方法准确估算TL。尽管存在这些局限性,该检测方法在人群水平健康结局研究中的应用前景仍然广阔。
使用MMqPCR检测方法时,需持续评估其精密度和通量。根据当前设计,技术人员应同时在两个PCR仪上的两块平行板中对样本进行三复孔检测。若不具备多个PCR仪,我们建议保留双板三复孔的检测设置,并依次运行各反应板,以提高检测精密度,即使这会降低通量。任何以牺牲精密度为代价优先考虑通量的决策(例如仅进行一次三复孔检测),都应在分析实际样本前,对所得的组内相关系数(ICC)进行充分测试与评估。在权衡通量与精密度时,必须考虑样本量及样本DNA的质量。当样本量较小或DNA质量较差时,更应优先保证高精密度23。若处理来自相关群体的样本(例如家庭成员或具有多个时间点的受试者),这一点尤为重要。在此类情况下,应进行周密规划,例如在实验开始前将相关样本分配至同一块反应板,以避免因无意的“组别-板”混杂而损失统计效能。
在本实验中,使用分光光度计评估DNA样本质量:260/280比值在1.6–2.0之间、260/230比值在2.0–2.2之间的样本被视为合格。此类质量评估以及通过荧光计对双链DNA进行准确定量,是本方案中获得可重复的端粒长度(TL)数据的关键步骤。此外,也可采用其他更详细的DNA完整性评估方法,例如片段大小,或通过琼脂糖凝胶电泳确定的DNA质量综合指标(如DNA完整性数值),以判断样本质量38。我们还建议,样本稀释仅在准备进行MMqPCR实验时进行。这可确保DNA分装样本在提取后经历尽可能少的操作,从而降低实验前处理带来的变异。若需运输DNA样本,应以尽可能高的浓度在干冰条件下运送,以减少低浓度下DNA样本的降解39,40。由于冻融循环会导致DNA降解,因此应尽量减少储存DNA的冻融次数41。在运行队列样本前,应预先制备混合对照DNA的分装 aliquot;在运行实验前,也应预先制备各单个待测DNA样本的分装 aliquot。
评估实验性能和质量控制(QC)的关键指标包括无模板对照(NTC)信号、板间和板内变异系数(CV),以及标准曲线的 R2。若未达到质量控制标准,可通过多种方式加以纠正。定期更换 PCR 级 H2O 储存液,并为每对运行的 PCR 板单独分装 PCR 级 H2O 的子储存液,可最大限度减少污染来源及 NTC 扩增。此外,减少污染的其他措施包括:指定专用的 PCR 操作台,仅用于 MMqPCR 实验;使用 DNA 去污染溶液擦拭 PCR 操作台和设备;用紫外线照射实验区域;以及在 PCR 操作台内操作时严格遵守无菌技术。为提高实验重复性并降低 CV 值,建议在相应的涡旋步骤中对样本、稀释液和 PCR 条带进行充分剧烈涡旋,并在移液时彻底重悬 DNA 样本。标准曲线 R2 值低于阈值 (<0.995) 通常主要归因于加样过程中的移液误差。为避免此问题,应特别注意精确移液,每年校准移液器,在加样前对标准 PCR 条带进行充分剧烈混合,并合理有序地准备实验耗材,以提高实验流程效率。若使用两台仪器时发现其中一台仪器持续输出较高的 CV 值,应考虑对仪器进行维护,以可能改善该问题。应定期运行制造商提供的质量控制板,以评估 PCR 仪的性能。
如果在实施上述建议步骤后问题仍然存在,可采用以下步骤对本实验方案进行故障排查。记录所有试剂分装的时间以及相关有效期信息,有助于在问题出现时加快排查进程。排查过程中的一个重要原则是每次仅调整一种试剂,以确定导致微孔板未能通过质控标准的具体原因,并应从最廉价的可疑试剂开始逐一排查。例如,若端粒和单拷贝基因的扩增效率均较低,则更可能是由两者共用的试剂引起问题,如 DTT、dNTPs 或 SYBR 储备液,而非特异性引物。根据所列价格,应依次测试新分装的 DTT,然后是 dNTPs;若问题仍未解决,最后再测试新的 SYBR 储备液。相反,若仅有一个扩增子(端粒或单拷贝基因)扩增效率偏低,则问题更可能出在其中一条引物上。图8 所示的熔解曲线峰形可为故障排查提供关键信息。通过观察两条熔解曲线峰形,可识别特定样本的潜在问题,因为异常样本的峰形会明显偏离标准品或其余分析样本的整体趋势。此外,若某一扩增子的熔解峰形系统性地较另一扩增子更宽、不锐利,则可利用熔解曲线判断该扩增子所用引物是否存在问题。
本文详细介绍了如何成功建立用于测量端粒长度(TL)的单色多重定量聚合酶链式反应(MMqPCR)检测方法,该方法广泛适用于公共卫生研究,并提出了关键的质量控制与故障排除建议,旨在提高这一高效且经济的方法的可及性与可靠性。
披露
作者无任何利益冲突需要披露。
致谢
作者谨此感谢端粒研究网络咨询委员会以及美国国家衰老研究所/国家环境健康科学研究所的资助(U24 AG066528 和 U24 AG066528-S1),这些支持使本研究得以实现。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.5 mL 管 | USA Scientific | 1605-0099 | Seal-Rite 0.5 mL 微量离心管,无菌 储存温度和条件:室温 |
| 1.5 mL 离心管 | USA Scientific | 1615-5599 | Seal-Rite 1.5 mL 微量离心管,无菌 储存温度和条件:室温 |
| 100 mM DTT | 自主研发 | 不适用 | 使用储备液 DTT、稀释的醋酸钠和 PCR 级 H2O 储存温度与条件:-20 °C |
| 15 mL 离心管 | Thermo Fisher | 14-959-53A | Corning 352196 Falcon 15 mL 圆锥形离心管 储存温度和条件:室温 |
| 1M MgCl2 | Thermo Fisher | 50152107 | Biotang Inc 1M MgCl2 1 M 氯化镁溶液,使用 18.2 兆欧姆水配制,并经 0.22 微米滤膜过滤 储存温度和条件:4 °C |
| 1x Gold 缓冲液 | 实验室内部方法 | 不适用 | 10X Gold Buffer 用 PCR 级 H 稀释2O 储存温度与条件:-20 °C |
| 25 mM dNTPs | New England BioLabs | N0446S | 脱氧核苷酸溶液套装 储存温度与条件:-20 °C |
| 5 mL 离心管 | Thermo Fisher | 3391276 | Argos Technologies 微型离心管 – 5 mL 储存温度与条件:室温 |
| 96孔板 | 伯乐(Bio-Rad) | HSP9601 | Hard-Shell 96孔PCR板,低矮型,薄壁,带裙边,白色/透明 储存温度和条件:室温 |
| 铝箔 | Office Depot | 3489072 | Reynolds Wrap Stanard 铝箔卷,12" x 75',银色 储存温度和条件:室温 |
| AmpliTaq Gold 试剂盒 – 聚合酶与缓冲液 | Thermo Fisher | 4311806 | AmpliTaq Gold DNA聚合酶(含Gold缓冲液和MgCl)2 (MgCl₂)2 在此试剂盒中未使用),10X Gold Buffer,2.5U AmpliTaq Gold Polymerase 储存温度与条件:-20 °C |
| 甜菜碱 | 赛默飞世尔科技 | AAJ77507AB | 甜菜碱,5M 溶液,分子生物学级,超纯,10 mL 储存温度和条件:-20 °C |
| 大试管架 | Thermo Fisher | 344817 | Fisherbrand 四通试管架 储存温度和条件:室温 |
| CFX Maestro 软件 | Bio-Rad | 12004110 | 实时荧光定量PCR板设置、数据采集、统计分析与结果作图软件 储存温度和条件:室温 |
| CFX96 实时荧光定量 PCR 系统光学反应模块(含初装套件) | 伯乐(Bio-Rad) | 1845096 | 实时荧光定量PCR用96孔光学模块 储存温度和条件:室温 |
| DTT | Fisher Scientific | AAJ1539706 | 二硫苏糖醇, >99.5+ 分子生物学级,5 g 储存温度和条件:-20 °C |
| ELIMINase | Fisher Scientific | 04-355-32 | ELIMINase 实验室去污染剂 储存温度和条件:室温 |
| 高效微粒空气过滤器 | USA Scientific | 替换滤光片 | AirClean 工作站用高效微粒空气过滤器 储存温度和条件:室温 |
| Kimwipes | Thermo Fisher | 06666A | Kimberly-Clark Professional Kimtech Science Kimwipes 一次性擦拭纸,单层 储存温度与条件:室温 |
| 加样槽 | Thermo Fisher | 14387069 | 赛默飞世尔科技 Matrix 试剂储液槽 储存温度和条件:室温 |
| Microsoft Excel | Microsoft | 不适用 | Microsoft 365 套件,Excel 软件应用 储存温度和条件:室温 |
| 微型离心机 | Genesee Scientific | 31-500B | Poseidon 31-500B 微型离心机,蓝色盖子 储存温度和条件:室温 |
| PCR级H2O | Thermo Fisher | AM9937 | 无核酸酶水(非DEPC处理) 储存温度与条件:室温 |
| PCR操作台 | USA Scientific | 4263-2588 | 带有高效微粒空气(HEPA)过滤系统的核酸工作站,AirClean Systems 组合式 PCR 工作站 储存温度与条件:室温 |
| PCR 条板 | Thermo Fisher | AB0776 | 低轮廓管和扁平盖,8联排管 储存温度与条件:室温 |
| PCR管架 | Thermo Fisher | 344820 | Fisherbrand 96孔PCR管架 储存温度与条件:室温 |
| 多通道移液器吸头 | Ranin | 17005860 | Pipette Tips SR LTS 20µL F 960A/5, 20µL 最大值 储存温度和条件:室温 |
| 单通道移液器吸头 | USA Scientific | 1181-3850 | 10µL Graduated TipOne RPT 滤芯吸头 储存温度和条件:室温 |
| 单通道移液器吸头 | USA Scientific | 1180-1850 | 20µL 斜口尖端 RPT 过滤吸头 储存温度和条件:室温 |
| 移液器吸头(单通道) | USA Scientific | 1111-0880 | 200µL 自然型 TipOne 吸头,带架 储存温度和条件:室温 |
| 移液器吸头(单通道) | USA Scientific | 1111-2890 | 1000µL 自然渐变尖端一次性移液器吸头,置于架子上 储存温度与条件:室温 |
| 移液器(多通道) | Ranin | 17013802 | Pipet-Lite 多通道移液器 L8-10XLS,0.5 至 10µL 储存温度和条件:室温 |
| 移液器(多通道) | Ranin | 17013803 | Pipet-Lite 多通道移液器 L8-20LS+,2 至 20µL 储存温度和条件:室温 |
| 单通道移液器 | Thermo Fisher | F144802G | Gilson Pipetman Classic 移液器,1 至 10µL 储存温度和条件:室温 |
| 移液器(单通道) | Thermo Fisher | F123600 | Gilson Pipetman Classic 移液器,2 至 20µL 储存温度和条件:室温 |
| 移液器(单通道) | Thermo Fisher | F123601 | Gilson Pipetman Classic 移液器,20 至 200µL 储存温度与条件:室温 |
| 移液器(单通道) | Thermo Fisher | F123602 | Gilson Pipetman Classic 移液器,200 至 1000µL 储存温度与条件:室温 |
| 封板膜 | 伯乐(Bio-Rad) | MSB1001 | Microseal “B” PCR板封膜,粘性,光学级 储存温度和条件:室温 |
| 板式离心机 | Thermo Fisher | 14-100-141 | Fisherbrand 微孔板旋转离心机,230 V 储存温度和条件:室温 |
| 预扩增滤器 | USA Scientific | 4235-3724 | AirClean Systems 工作站用预过滤器 储存温度和条件:室温 |
| R 软件 | 统计计算的 R 项目 | 不适用 | R 版本 4.2.2 储存温度与条件:室温 |
| 比例尺 | Thermo Fisher | 01-922-329 | OHAUS 30430060 PR系列分析天平,62g量程 储存温度和条件:室温 |
| 剪刀 | Office Depot | 458612 | Office Depot 品牌剪刀,8”, 直发,黑色,2 支装 储存温度与条件:室温 |
| 夏普利斯 | Sharpie | 2151734 | Brush Twin 永久性记号笔,黑色 储存温度与条件:室温 |
| 单拷贝基因正向引物 | Integrated DNA Technologies | 自定义 | 参见单独的表格 储存温度与条件:-20 °复水后 C |
| 单拷贝基因反向引物 | Integrated DNA Technologies | 端粒是位于所有真核生物染色体末端的核糖核蛋白结构,可保护DNA免受损伤并维持染色体稳定性。端粒长度(TL)与多种环境暴露、生物学过程及健康结局相关。本文描述了我们实验室常规用于测定人源DNA相对平均端粒长度的单色多重定量聚合酶链式反应(MMqPCR)检测方案。目前已有多种基于PCR的端粒长度检测方法,但本出版物所介绍的MMqPCR方法具有可重复性强、效率高、成本低等优点,适用于基于人群的研究。该详细方案提供了研究人员在其实验室建立此检测方法所需的全部信息。此外,本方案还提供了具体操作步骤,以提高该检测方法在重复测量同一样本时端粒长度测量结果的可重复性,该可重复性以组内相关系数(ICC)进行评估。ICC是评估特定研究人群预期统计效能的关键因素;因此,报告任何端粒长度检测方法在特定队列中的ICC值,是提升端粒长度人群研究整体严谨性的必要步骤。利用外周血单个核细胞提取DNA样本的示例结果表明,采用本MMqPCR方案可获得高度可重复的端粒长度数据。 | 参见单独的表格 储存温度与条件:-20 °复水后 C |
| 小型试管架 | Thermo Fisher | 21-402-17 | Thermo Fisher 8601 可逆微型离心管架(带盖) 储存温度和条件:室温 |
| 乙酸钠 | Thermo Fisher | J63560.EQE | 3M NaOAc pH 5.2 储存温度与条件:室温 |
| 不锈钢刮勺 | Thermo Fisher | 3990240 | Bel-Art SP Scienceware 不锈钢取样勺和刮铲 储存温度和条件:室温 |
| SYBR Green | Thermo Fisher | S7563 | SYBR Green I 核酸凝胶染色剂 – 10,000倍浓缩液(溶于DMSO) 储存温度与条件:-20 °复水后 C |
| 注射器滤器 | Fisher Scientific | 09-927-55A | GD/X 25 mm 无菌注射器滤器,醋酸纤维素滤膜,0.2 μm μm 储存温度和条件:室温 |
| 注射器 | Thermo Fisher | 148232A | BD Luer-Lok 无针一次性注射器,10 mL 储存温度与条件:室温 |
| TE缓冲液 | Fisher Scientific | BP2474100 | TE缓冲液,Tris-EDTA,1X溶液,pH 7.6,分子生物学级,Fisher BioReagents 储存温度和条件:室温 |
| 端粒正向引物 | Integrated DNA Technologies | 定制 | 参见单独的表格 储存温度与条件:-20 °重悬时为 C |
| 端粒反转录引物 | Integrated DNA Technologies | 自定义 | 参见单独的表格 储存温度与条件:-20 °C 重悬时 |
| 紫外光 | USA Scientific | 4288-2540 | 工作站用紫外灯管 储存温度与条件:室温 |
| 涡旋震荡 | Thermo Fisher | 14-955-151 | Fisherbrand 小型旋涡混合器,115 V,50/60 Hz 储存温度和条件:室温 |
| 称量纸 | Thermo Fisher | 01-549-752 | Fisherbrand 无菌六边形称量舟,10 mL 储存温度和条件:室温 |
参考文献
- Hemann, M., Strong, M., Hao, L., Greider, C. The shortest telomere, not average telomere length, is critical for cell viability and chromosome stability. Cell. 107 (1), 67-77 (2001).
- Xu, L., Li, S., Stohr, B. A. The role of telomere biology in cancer. Ann Rev Pathol: Mech Dis. 8, 49-78 (2013).
- Lindrose, A., Drury, S. Minimum reporting recommendations for pcr-based telomere length measurement. Telomere Research Network. , (2020).
- Verhulst, S., et al. Commentary: The reliability of telomere length measurements. Int J Epidemiol. 44 (5), 1683-1686 (2015).
- Aubert, G., Hills, M., Lansdorp, P. M. Telomere length measurement-caveats and a critical assessment of the available technologies and tools. Mutat Res. 730 (1-2), 59-67 (2012).
- Mundstock, E., et al. Effect of obesity on telomere length: Systematic review and meta-analysis. Obesity. 23 (11), 2165-2174 (2015).
- Haycock, P. C., et al. Leucocyte telomere length and risk of cardiovascular disease: Systematic review and meta-analysis. BMJ. 349, 4227(2014).
- Astuti, Y., Wardhana, A., Watkins, J., Wulaningsih, W. Cigarette smoking and telomere length: A systematic review of 84 studies and meta-analysis. Environ Res. 158, 480-489 (2017).
- Ridout, K. K., Ridout, S. J., Price, L. H., Sen, S., Tyrka, A. R. Depression and telomere length: A meta-analysis. J Affect Disord. 191, 237-247 (2016).
- Wang, Q., Zhan, Y., Pedersen, N. L., Fang, F., Hägg, S. Telomere length and all-cause mortality: A meta-analysis. Ageing Res Rev. 48, 11-20 (2018).
- Hu, R., Hua, X. G., Jiang, Q. C. Associations of telomere length in risk and recurrence of prostate cancer: A meta-analysis. Andrologia. 51 (7), e13304(2019).
- Schneider, C. V., et al. Association of telomere length with risk of disease and mortality. JAMA Inter Med. 182 (3), 291-300 (2022).
- Deng, Y., et al. Telomere length and the risk of cardiovascular diseases: A mendelian randomization study. Front Cardiovasc Med. 9, 1012615(2022).
- D'mello, M. J., et al. Association between shortened leukocyte telomere length and cardiometabolic outcomes: Systematic review and meta-analysis. Circulation: Cardiovasc Gene. 8 (1), 82-90 (2015).
- Wilbourn, R. V., et al. The relationship between telomere length and mortality risk in non-model vertebrate systems: A meta-analysis. Philos Trans R Soc Lond B Biol Sci. 373 (1741), 20160447(2018).
- Gardner, M., et al. Gender and telomere length: Systematic review and meta-analysis. Exp Gerontol. 51, 15-27 (2014).
- Lai, T. -P., Wright, W. E., Shay, J. W. Comparison of telomere length measurement methods. Philos Trans R Soc Lond B Biol Sci. 373 (1741), 20160451(2018).
- Cawthon, R. Telomere measurement by quatitative pcr. Nuc Acid Res. 30 (10), e47-e53 (2002).
- Cawthon, R. M. Telomere length measurement by a novel monochrome multiplex quantitative pcr method. Nuc Acid Res. 37 (3), e21-e21 (2009).
- Lindrose, A. R., et al. Method comparison studies of telomere length measurement using qpcr approaches: A critical appraisal of the literature. PLoS One. 16 (1), e0245582(2021).
- Lin, J., et al. Effects of DNA extraction, DNA integrity, and laboratory on the precision of qpcr-based telomere length measurement - a multi-lab impartial study. bioRxiv. , (2022).
- Wilfinger, W. W., Mackey, K., Chomczynski, P. Effect of ph and ionic strength on the spectrophotometric assessment of nucleic acid purity. Biotechniques. 22 (3), 474-481 (1997).
- Boesenberg-Smith, K. A., Pessarakli, M. M., Wolk, D. M. Assessment of DNA yield and purity: An overlooked detail of pcr troubleshooting. Clin Microbiol Newsletter. 34 (1), 1-6 (2012).
- Harley, C. B., Futcher, A. B., Greider, C. W. Telomeres shorten during ageing of human fibroblasts. Nature. 345 (6274), 458-460 (1990).
- Kimura, M., et al. Measurement of telomere length by the southern blot analysis of terminal restriction fragment lengths. Nat Protoc. 5 (9), 1596-1607 (2010).
- Ye, Q., et al. Telomere length and chronological age across the human lifespan: A systematic review and meta-analysis of 414 study samples including 743,019 individuals. Ageing Res Rev. 90, 102031(2023).
- Axelrad, M. D., Budagov, T., Atzmon, G. Telomere length and telomerase activity; a yin and yang of cell senescence. J Vis Exp. (75), e50246(2013).
- Liu, M., et al. Immune-mediated inflammatory diseases and leukocyte telomere length: A mendelian randomization study. Front Genetics. 14, 1129247(2023).
- Van Ockenburg, S., et al. Stressful life events and leukocyte telomere attrition in adulthood: A prospective population-based cohort study. Psychol Med. 45 (14), 2975-2984 (2015).
- Zong, Z. Q., et al. Ambient air pollution exposure and telomere length: A systematic review and meta-analysis. Public Health. 215, 42-55 (2023).
- Tang, L., Li, D., Wang, J., Su, B., Tian, Y. Ambient air pollution, genetic risk and telomere length in uk biobank. J Expo Sci Environ Epidemiol. , (2023).
- Aubert, G., Hills, M., Lansdorp, P. Telomere length measurement-caveats and a critical assessment of the available technologies and tools. Mutat Res. 730 (1), 59-67 (2012).
- Lin, J., et al. Systematic and cell type-specific telomere length changes in subsets of lymphocytes. J Immunol Res. 2016, 5371050(2016).
- Needham, B. L., et al. Socioeconomic status, health behavior, and leukocyte telomere length in the national health and nutrition examination survey, 1999-2002. Soc Sci Med. 85, 1-8 (2013).
- Verhulst, S. Improving comparability between qpcr-based telomere studies. Mol Ecol Res. 20 (1), 11-13 (2020).
- Dagnall, C. L., et al. Effect of pre-analytic variables on the reproducibility of qpcr relative telomere length measurement. PloS one. 12 (9), e0184098(2017).
- Lin, J., Smith, D. L., Esteves, K., Drury, S. Telomere length measurement by qpcr-summary of critical factors and recommendations for assay design. Psychoneuroendocrinology. 99, 271-278 (2019).
- Wolf, S. E., et al. Cross-tissue comparison of telomere length and quality metrics of DNA among individuals aged 8 to 70 years. PLOS One. 19 (2), e0290918(2024).
- RoDer, B., FruHwirth, K., Vogl, C., Wagner, M., Rossmanith, P. Impact of long-term storage on stability of standard DNA for nucleic acid-based methods. J Clin Microbiol. 48 (11), 4260-4262 (2010).
- Dagnall, C., et al. Effect of pre-analytic variables on the reproducibility of qpcr relative telomere length measurement. PLoS One. 12 (9), e0184098(2017).
- Shao, W., Khin, S., Kopp, W. C. Characterization of effect of repeated freeze and thaw cycles on stability of genomic DNA using pulsed field gel electrophoresis. Biopreserv Biobank. 10 (1), 4-11 (2012).
- Institute for Statistics and Mathematics of WU. The Comprehensive R Archive Network. , Available from: https://cran.r-project.org/ (2024).
- Nakagawa, S., Schielzeth, H. Repeatability for Gaussian and non-Gaussian data: a practical guide for biologists. Biol Rev. 85 (4), 935-956 (2010).
重印与许可
