本文介绍了一种针对经活性羰基物种修饰的氨基酸残基进行优化与参数化的实验方案,该方案可适用于蛋白质体系。本方案的步骤包括结构设计与优化、电荷分配、参数构建以及蛋白质体系的准备。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
由脂质过氧化产生的活性醛引起的蛋白质羰基化会导致蛋白质交联、寡聚化和聚集,从而造成细胞内损伤、细胞功能受损,最终导致细胞死亡。这一现象已在衰老及多种与年龄相关的慢性疾病中被报道。然而,蛋白质靶标功能丧失相关的结构变化基础仍不明确。因此,本文描述了一种通过计算机模拟(in silico)构建脂肪酸氧化衍生的活性羰基物质修饰氨基酸新参数的方法。构建了半胱氨酸(Cys)、组氨酸(His)和赖氨酸(Lys)与4-羟基-2-壬烯醛(HNE)、4-羟基-2-己烯醛(HHE)以及4-氧代-2-壬烯醛(ONE)形成的呋喃环形式的迈克尔加合物,而丙二醛(MDA)则直接连接至各氨基酸残基上。该方案详细描述了每种修饰残基结构的构建、几何优化、电荷分配、缺失的键、键角、二面角参数的确定及其验证过程。结果表明,通过分子动力学模拟,结合均方根偏差(RMSD)、均方根涨落(RMSF)、二级结构预测(DSSP)和溶剂可及表面积分析(SASA)等多种方法,测量了这些脂质衍生物羰基化修饰对不同蛋白质体系(如硫氧还蛋白酶、牛血清白蛋白以及膜Zu-5-锚蛋白结构域)所诱导的结构效应。
引言
在持续探索蛋白质氧化修饰分子行为的过程中,计算化学已成为科学研究广阔领域中的一个基本支柱。该方法依赖于能够解释电子体系中物理现象的理论模型,利用数学方程描述分子的原子行为。在此背景下,蛋白质的计算模拟作为分析分子体系原子行为的关键工具脱颖而出。基于对结构行为、能量计算和构象状态1的评估,这些方法成为预测生物分子体系行为的重要战略工具。
这些模拟专门用于研究蛋白质体系的结构变化,并评估其生物功能的丧失或获得。然而,当计算方法应用于含有共价翻译后修饰所形成修饰残基的蛋白质体系时,已显示出显著的局限性。这是因为许多现有方法缺乏可适配于力场的参数资源,而这些力场需与最常用的蛋白质分子动力学模拟程序包兼容2,3,4,5,6。因此,建立标准化的、与计算软件兼容的力场自适应参数对于精确实现拓扑结构和原子坐标与系统势能方程之间的耦合至关重要7。
针对这些挑战,已采用从头计算法(ab initio)开发出....
访问受限。请登录或开始试用以查看此内容。
方案
1. 新型修饰氨基酸的设计与优化
注意:此阶段涉及绘制修饰残基的结构并优化其能量。
- 设计修饰后的结构并优化其结构。
- 使用计算化学软件包绘制与脂质过氧化衍生的活性醛(如 HNE、HHE、MDA 和 ONE)结合的氨基酸分子。修饰完成后,在氨基酸的羧基末端绘制甲胺基团的结构;在氨基末端绘制乙酰基团,以模拟该修饰氨基酸的肽键结构,如图1所示。
- 点击结构清理图标进行结构清理。为进行结构优化,点击计算 > Gaussian 计算设置…或按Ctrl+G,然后点击General并取消勾选Write connectivity。点击Job Type > Optimization,如图2所示。在附加关键词中输入以下内容:
SCF=tight test Pop=MK iop(6/33=2) iop(6/42=6) opt
注意:此处 GaussView 会自动将 Hartree-Fock (HF) 设为泛函,基组设为 3-21G。HF 泛函在多种应用中广....
访问受限。请登录或开始试用以查看此内容。
结果
为了说明本方案的实施过程并评估结果,将进行以下分析。通过优化电子结构(支持部分 RESP 电荷分布)并为修饰的氨基酸残基分配新参数,构建了生成的数据集。图9展示了其中一个经参数分配优化后的氨基酸残基的结构构象。
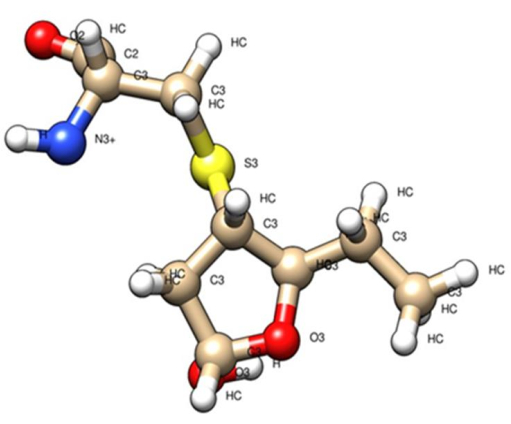
图9:合成的 Cys-HHE 残基 in silico. HHE修饰的半胱氨酸氨基酸及其拓扑结构与坐标参数的表示 请点击此处以查看此图的放大版本。
访问受限。请登录或开始试用以查看此内容。
讨论
在开发AMBER力场参数化流程中,一个关键步骤是对经脂质过氧化衍生物修饰的新氨基酸残基进行量子优化,这是由于在AMBER Antechamber中进行能量最小化以及RESP电荷分配方式会带来能量上的变异性。为此,建立了基于从头计算(ab initio)的优化方法,包括哈特里-福克方法(HF/6-31G)以及半经验密度泛函理论(DFT;B3LYP/6-31G 和 M062X/6-31G),用于评估电荷分配的响应情况。结果表明,HF泛函在计算性能与成本之间具有更优的平衡,因此被采纳为该流程的前期步骤。这一点也在Zhou等人的研究中得到了证实12。
在实施该方案的过程中可能会出现多种误差来源。修饰基团所引入的额外结构常常会产生空间位阻,进而导致误差,这类误差通常可通过分子体系的最小化步骤予以解决。另一方面,二面角参数通常在参数化过程的最后阶段进行调整,因此有时会表现为潜在的误差。针对此特定情况,建议参照Alviz-Amador9报道的方法,通过同源性调整参数,并以新格式添加,.......
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
本研究工作由科学、技术和创新部(Minciencias)和卡塔赫纳大学(哥伦比亚)提供的研究资助项目(项目编号:1107-844-67943)支持,该资助用于支持2021年度研究团队项目及第017-2022号决议。
....访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| AmberTools16 或更高版本 | The Amber Project | Amber 是一套生物分子模拟程序 | |
| Gaussian 09 或更高版本 | Gaussian Inc | 用于绘制和优化结构 | |
| Linux Ubuntu | GNU/Linux | AmberTools 的运行平台 | |
| NVIDIA GPU GTX 1080 或更高版本 | Nvidia | 与 PMEMD 兼容 |
参考文献
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development ....
访问受限。请登录或开始试用以查看此内容。
重印与许可
