本文介绍了多种多细胞球体的形成方法,用于后续的多参数活细胞显微成像。通过荧光寿命成像显微技术(FLIM)、细胞自发荧光、染色染料和纳米颗粒,展示了对活体三维(3D)肿瘤细胞和干细胞来源的球体中细胞代谢、缺氧状态及细胞死亡进行分析的方法。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
多细胞球体的制备及多参数活细胞荧光寿命成像显微镜(FLIM)分析
* These authors contributed equally
本文内容
摘要
摘要
多细胞肿瘤球体是一种流行的三维组织微聚集体 用于模拟肿瘤微环境、测试并优化药物治疗的模型 并在三维环境中利用生物传感器和纳米传感器。其易于制备、尺寸可预测、生长可控,以及观察到的营养物质和代谢物梯度,对于重现三维类生态位环境至关重要 细胞微环境。然而,类球体的异质性及其制备方法的差异性可能影响整体细胞代谢、存活率以及药物反应,这使得选择最合适的 方法学,需考虑尺寸、变异性、生物制造需求以及应用方面的相关要求 体外 干细胞与癌细胞生物学中的三维组织模型。特别是类球体的制备可能影响其与定量活体显微技术(如光学代谢成像、荧光寿命成像显微术(FLIM))以及类球体监测的兼容性 利用纳米传感器或活力检测进行缺氧研究。本文介绍了多种传统的类球体形成方案,重点阐述了这些方案与活细胞宽场、共聚焦及双光子显微镜成像的兼容性。后续从成像到分析的流程 结合多种癌症和干细胞类球体,展示了多路自体荧光FLIM的检测流程。
引言
多细胞球体是一类通过细胞自聚集形成的三维组织模型,具有球形结构。它们被广泛用于模拟细胞间以及细胞与基质间的相互作用 体外 并在多种癌细胞和干细胞来源的结构中重建三维环境。为减少细胞贴壁并促进细胞聚集,采用了多种技术,包括利用表面张力的悬滴法1;防止细胞贴附的方法,如超低吸附培养板、微模具和微孔板2,3基于声波的方法4;流致聚集方法(旋转瓶、生物反应器和微流控装置)5磁性颗粒辅助形成6 以及促进聚集的合成基质和基于细胞外基质的基质与支架的应用7,8,9.
在癌症研究以及新药疗法的开发与验证中,类球体因其能够重现营养物质、代谢废物和O2在空间上的扩散限制性梯度而成为一种理想的模型,这种梯度常导致坏死核心的形成,类似于实体瘤的特征10,11。这些更可靠且复杂的体外(in vitro)模型根据动物实验的3R原则(替代、减少和优化),挑战了对动物模型广泛使用的必要性(美国食品药品监督管理局[FDA]现代化法案2.012)。除了癌症研究外,类球体还广泛应用于干细胞研究。例如,多能干细胞具有形成拟胚体(EB)的能力,可用于将诱导性多能干细胞(iPSCs)分化为难以直接从患者体内获取的特定细胞类型,如神经前体细胞13或卵巢颗粒细胞13,14。此外,拟胚体的形成通常是构建更复杂的类器官模型的第一步,例如神经类器官15、视网膜类器官16、心脏类器官17、肝脏类器官18、胃类器官19和肠道类器官20。在选择适合实验的类球体形成方法时,应考虑尺寸、可重复性、通量以及后续应用等因素。
与二维培养相比,三维培养的复杂性增加可能导致更高的变异性。营养成分21、培养基蒸发22、黏度23、pH 控制24、类球体形成方法,甚至培养时间25,26等因素均可能导致获得的类球体在形态、大小、活性以及化疗耐药性方面存在差异27,28。近期研究表明,类球体内的氧浓度梯度并非始终静态,其受形成方法、类球体大小及细胞外黏度的影响,进而影响类球体的异质性29。为提高类球体研究的可重复性和数据可及性,已开发了MISpheroID知识库26,明确将细胞系、培养基、形成方法和类球体大小列为获得可重复结果所需的最低信息。因此,本文对多种高通量方法(SphericalPlate 5D、实验室自制微模具和Microtissue模具)以及低吸附方法(即Biofloat和Lipidure包被的96孔板,包括无支架和有支架体系)进行了详细比较(图1和表1),比较内容包括孔径尺寸(用于估算类球体的最大尺寸)、耗材使用情况、制备时间,以及是否可在不将类球体转移至显微镜培养皿的情况下进行实时监测。后者支持长期研究,而采用高通量方法生成的类球体通常仅适用于终点实验。除5DspheriPlate的网格结构外,所有方法均不会引入不必要的自发荧光,因而可直接用于显微成像。
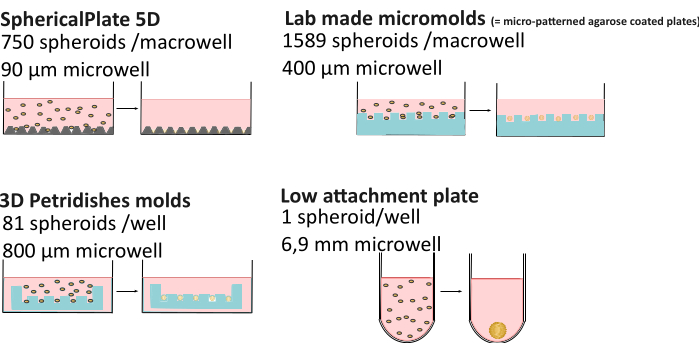
图1:类球体形成方法说明。 高通量方法包括 SphericalPlate 5D,其培养板中集成了专利微孔结构;而实验室自制的微模具和 MicroTissue 模具则通过印模在琼脂糖(蓝色)中制造多个微孔。低吸附培养板,如 Lipidure(Amsbio)和 Biofloat(Sarstedt),采用非黏附性涂层以抑制细胞与表面的黏附,促进细胞自聚集。请点击此处查看该图的放大版本。
| 5D SpheriPlate | 自制微模具 | 微组织 | 低吸附方法 | |
| 每孔类球体数量 | 750 | 1589 | 81 | 1 |
| 孔直径 | 90 µm | 400 µm | 800 µm | 1 mm |
| 培养体积 | 1 mL | 5 mL | 1 mL | 200 µL |
| 其他耗材 | / | 7 mL 3% 琼脂糖 | 500 µL 2% 琼脂糖 | / * |
| 准备时间 | 10 分钟 | 2 小时 + 3 天培养基适应 | 0.5 小时 + 15 分钟培养基适应 | 10–30 分钟 + 1 小时干燥 |
| 可监测性 | 是 | 否** | 是 | 是 |
| 自发荧光 | 是 | 否 | 否 | 否 |
| 可重复使用 | 否 | 是 | 是 | 否** |
| 成本 | €€ | € | €€€€ | €€€€:包被材料和Matrigel |
| €€:商用96孔板 | ||||
| *某些细胞系需要添加细胞外基质(如2%–5% Matrigel)以形成致密的类球体。 | ||||
| **包被材料可重复使用直至耗尽。然而,每次使用会消耗少量培养基,且随时间推移可能积聚灰尘,需定期进行滤膜除菌。 | ||||
表1:多种类球体形成方法的比较29。“监测”:无需转移至显微镜培养皿即可监测类球体的能力。€:0-50€,€€:50-150€,€€€:150-500€,€€€€:>500€
荧光显微镜能够直接监测类球体内的关键生物学特征,包括细胞死亡、存活能力、增殖、代谢、黏度,甚至力学特性30。荧光寿命成像显微镜(FLIM)为研究荧光探针在其(微)环境中的相互作用提供了额外的定量维度31,32,33,34,可根据不同的发射寿命解析重叠的发射光谱35,36,以及基于细胞内源性自发荧光探测细胞代谢状态。因此,诸如烟酰胺腺嘌呤二核苷酸磷酸(NAD(P)H)、黄素单核苷酸(FMN)、黄素腺嘌呤二核苷酸(FAD)、原卟啉IX等广泛存在的细胞内源性荧光化合物,可通过单光子或双光子FLIM进行检测,并作为葡萄糖分解代谢、氧化磷酸化(OxPhos)的内源性“传感器”,从而提供细胞氧化还原状态的总体概况。NAD(P)H以游离胞质形式或与蛋白质结合的线粒体形式存在37,38。类似地,FAD的氧化态具有荧光特性,其游离形式的荧光寿命更长。NAD(P)H和FAD的显微成像通常采用双光子激发FLIM,以避免样品发生光损伤39。通常,“光学代谢成像”FLIM还可结合染料探针、基因编码的生物传感器、磷光寿命成像显微镜(PLIM)以及基于比率的强度测量方法,以更全面地揭示类球体或类器官的代谢、氧合状态、增殖及细胞存活情况29,30,31。此外,FLIM还可与 Förster 共振能量转移(FRET)技术结合,通过检测供体荧光团在与受体近距离接触时的寿命变化,研究药物与其靶标区域的结合情况33,40,41。
获取的荧光寿命成像(FLIM)图像通常用于逐像素计算荧光寿命。目前,获得荧光寿命主要有三种常用策略:半定量的“快速FLIM”42(有时称为“tau sense”43,44)、通过单指数、双指数或三指数拟合进行衰减曲线拟合,以及基于相量转换和相量图分析的“无需拟合”方法。根据设备供应商的不同,可使用其提供的软件(如LAS X、Symphotime、SPCImage等)或开源软件(例如FLIMfit45、FLIMJ46或其他工具47)来处理测得的FLIM数据。通常,供应商提供的软件适用于初步数据分析,而开源解决方案则可实现更精确的研究,例如利用相量图和三维可视化分析。
尽管荧光寿命成像显微镜(FLIM)作为一种研究类球体的方法具有实用性和吸引力,但目前可用的实验方案极少,且在选择最适合进行涉及FLIM的活细胞多参数显微成像实验的类球体形成方法方面普遍缺乏指导。本文基于形态学、活性及氧合状态,对常用的类球体形成方案进行了详细比较,并采用了近期已验证并表征的远红光和近红外(NIR)氧传感纳米探针(MMIR1)。该阳离子纳米颗粒负载了两种报告染料:一种是不受O2影响的参考染料——氮杂-BODIPY(激发波长650 nm,发射波长675 nm),另一种是NIR范围内对O2敏感的金属卟啉PtTPTBPF(激发波长620 nm,发射波长760 nm)。MMIR1可在常规荧光显微镜(通过比率分析)或磷光寿命显微镜(PLIM)上实现氧梯度的实时分析,且无细胞毒性,可提供稳定信号,支持长期监测和多重检测25,29。根据是否需要染料或纳米探针染色、类球体通量或细胞类型的不同,可选择最合适的形成方案。由于类球体的活性和氧合状态研究在癌症及干细胞来源类球体研究中具有重要意义,本文所展示的方案还包括使用这些模型进行NAD(P)H-FLIM和FAD-FLIM的示例及预期典型结果。本文介绍的成像与分析流程针对目前最主流的基于时间相关单光子计数(TCSPC)的FLIM显微成像平台。
访问受限。请登录或开始试用以查看此内容。
方案
1. 多细胞球体的生成
- 细胞培养
注意:细胞培养物可从美国典型培养物保藏中心(ATCC)、Lonza、Sigma-Aldrich 或其他供应商处获取。ATCC 提供所有必要的操作信息,包括推荐的培养基、传代培养步骤、生物安全等级、生长速率和 STR 分型资料。本实验中,使用 HCT116 人结肠癌细胞系,每球体接种 500 个细胞,培养于添加了 10% 胎牛血清(FBS)和 1 mM 丙酮酸钠的 McCoy's 5A 培养基(VWR,392-0420)中。对于需每日监测的长期实验,可在培养基中添加 10 mM HEPES,调节 pH 至 7.2。- 将细胞培养至融合度达 70%–90%。
- 用预热(37 °C)的无菌 PBS 冲洗细胞(25 cm2 培养瓶用 5 mL,75 cm2 培养瓶每瓶用 10 mL)。
- 加入 0.05% 胰蛋白酶–1 mM EDTA 溶液(25 cm² 培养瓶用 0.5 mL,75 cm2 培养瓶每瓶用 1 mL),在 37 °C、5% CO2、95% 湿度条件下孵育 5–10 分钟,直至细胞脱落。
注意:在透射光(明场)显微镜下观察细胞脱落情况。细胞暴露于消化酶溶液时间过长会影响其活力。 - 加入含 10% FBS 的过量细胞培养基(每 1 mL 消化液至少加入 5 mL 培养基)以中和胰蛋白酶。
注意:对于在低 FBS 或无 FBS 培养基中培养的细胞,可通过向胰酶处理后的细胞悬液中加入 0.5 mL 100% FBS 进行中和,随后离心并将细胞重悬于原始培养基中。 - 通过吹打使细胞团块解离,获得单细胞悬液。
注意:使用带有 1000 µL 枪头的移液管在大体积细胞悬液中反复吹打,可显著提高单细胞悬液的制备效果。 - 使用计数板(如 Neubauer 血球计数板或其他替代品)测定每毫升细胞悬液中的细胞数量。
- 将细胞悬液稀释至所需浓度(每毫升含细胞数)。
- 向细胞悬液中加入浓缩的 O2 探针(纳米颗粒)溶液,终浓度为 10 µg/mL,用于 O2 的比率分析。
注意:为确保细胞悬液(含探针)均匀,应在形成球体前多次重悬。若无需 O2 探针,可跳过此步骤,直接进行球体制备。处理诱导多能干细胞(iPSCs)时应采用改良方案。简言之,iPSCs 在 Geltrex 包被的培养板上以克隆形式生长,并按照供应商提供的方案使用 ReLeSR 进行传代48。在制备球体当天,克隆应较大、致密,中心呈多层结构且边界清晰。用预热的无菌 PBS 冲洗细胞。加入 1 mL 轻柔细胞解离试剂(GCDR),37 °C 孵育 8–10 分钟。使用 1000 µL 枪头轻柔地将细胞从孔中解离,获得单细胞悬液。将单细胞悬液转移至无菌 50 mL 锥形管中,加入 4 mL 预热的 DMEM-F12 培养基以中和 GCDR。用 1 mL DMEM-F12 冲洗培养孔,并将冲洗液转移至细胞悬液中。在 300 x g 条件下离心 5 分钟。将细胞重悬于 1 mL 适当的培养基中用于后续实验。本研究中使用的培养基为 mTeSR 加 10 µM Rock 抑制剂。计数并稀释细胞悬液至所需浓度(每毫升含细胞数)。
- 球体形成方法
- 3D 培养皿微模具
注意:该高通量方法可在 9 × 9 微模具阵列(直径和深度均为 800 µm)中同时生成大量球体(81 个)。- 用 dH2O 冲洗用于铸造 3D 培养皿的微模具,并放入可高压灭菌容器中。
- 称取 2 g 电泳级琼脂糖粉末,放入干燥的 200 mL 可高压灭菌玻璃瓶中。
注意:确保玻璃瓶和琼脂糖粉末完全干燥,无液体或水分残留。 - 将用于铸造 3D 培养皿的微模具和装有琼脂糖粉末的玻璃瓶在干燥循环下高压灭菌 30 分钟。
- 通过将 0.9 g NaCl 溶于 100 mL 超纯水中配制 0.9 w/v% 的生理盐水溶液,并通过高压灭菌进行灭菌。
注意:制造商推荐使用 NaCl,因其可增强琼脂糖的稳定性。 - 将灭菌后的生理盐水加入已灭菌的琼脂糖粉末中,配制琼脂糖溶液。瓶盖轻轻旋紧,避免压力积聚。轻轻摇动瓶子使琼脂糖粉末混合均匀。
- 使用微波炉加热并溶解琼脂糖粉末。微波过程中应频繁暂停(约每 10 秒一次),摇动瓶子并重复操作,直至琼脂糖完全溶解。
警告:琼脂糖溶液温度很高,操作需谨慎。熔化后立即剧烈震荡可能导致溶液喷出容器。为避免意外,应使用足够大的容器,液体体积不超过容器容量的 50%,并佩戴适当个人防护装备(手套、烤箱手套、护目镜和实验服)。 - 让溶解后的琼脂糖溶液冷却至 60–70 °C。在无菌操作条件下,用移液器将熔融琼脂糖加入微模具中(12 孔系列用 500 µL,24 孔系列用 330 µL)。
注意:混合或移液过程中应避免产生气泡。在琼脂糖凝固前,可通过吹打或轻柔刮除的方式去除微模具微结构中滞留的小气泡。 - 让琼脂糖固化约 2–3 分钟。随后,小心弯曲微模具以取出 3D 培养皿,并将其转移至 12 孔组织培养板中。
注意:过度弯曲微模具可能导致琼脂糖模具产生裂纹。 - 为平衡 3D 培养皿,每孔加入 2.5 mL 培养基,孵育 15 分钟或更长时间。移除培养基并更换为新鲜培养基,重复一次,使 3D 培养皿充分平衡于培养基中。
注意:此步骤后可暂停实验流程,直至接种细胞。如需长期储存(4 °C 下最长两周),可用 PBS 溶液代替培养基。 - 完全且准确地移除 3D 培养皿周围的培养基(或 PBS),并通过倾斜组织培养板彻底清除 3D 培养皿内部的培养基。
- 小心地将含 40,500 个细胞的 190 µL 细胞悬液逐滴加入细胞接种室(见步骤 1.1)。
注意:琼脂糖印模中的微孔数量决定了每个印模生成的球体数量。本例中,该琼脂糖模具含有 81 个微孔(81 × 500 个细胞/球体)。通过调整加入大孔中的细胞悬液浓度,可改变每个球体的细胞数量,从而控制球体大小。 - 静置约 10 分钟,使细胞沉降至 3D 培养皿的微结构中。随后,在 3D 培养皿外部加入 2 mL 培养基。
- 将组织培养板放入细胞培养箱中,并根据需要更换 3D 培养皿周围的培养基。
- 低吸附培养板
注意:该方法用于每孔生成单个球体。包被板(如 Lipidure 或 Biofloat)可直接购买(可跳过步骤 1.2.2.1–1.2.2.4)。也可单独购买包被试剂,用于处理未包被的多孔板。建议在 96 孔板边缘孔中加入无菌水或 PBS,以减少这些孔中因蒸发较快导致的培养基损失,从而将可用于球体培养的孔数限制为 60 孔。若所需球体数量更少,可用无菌水或 PBS 填充周围空孔。液体操作时应使用无尘移液枪头,避免将微小颗粒带入孔中,干扰球体形成。- 在玻璃瓶中将 0.25 g 聚合物粉末溶于 50 mL 乙醇,配制 0.5 w/v% 的包被溶液。对包被液进行滤膜灭菌。
注意:滤膜灭菌及后续所有步骤均需在超净工作台的无菌条件下进行。 - 向 96 孔 U 型底培养板的每孔中加入 200 µL 包被溶液。
- 孵育 1 分钟后去除多余包被液。
注意:包被溶液可重复使用多次。应储存于玻璃容器中,室温(RT)保存。不建议使用塑料容器,因为塑料可能部分溶解并混入溶液中。若存在灰尘,需使用 0.22 µm 聚醚砜(PES)或尼龙注射器滤膜进行滤膜灭菌。 - 让 96 孔板在空气中干燥约 1 小时。
注意:若细胞需要细胞外基质,可继续进行步骤 1.2.3。包被后的培养板可用铝箔包裹后在室温下保存长达 1 个月。当每孔接种细胞数较少时,可在 300 g 条件下离心 5 分钟,有助于细胞沉降。
- 在玻璃瓶中将 0.25 g 聚合物粉末溶于 50 mL 乙醇,配制 0.5 w/v% 的包被溶液。对包被液进行滤膜灭菌。
- 细胞外基质辅助形成方案
注意:某些细胞系自身产生的细胞外基质(ECM)不足,需添加 Matrigel、Cultrex 或 Geltrex 等 ECM 成分才能形成致密的球体49,50,51。对于乳腺癌 MDA-MB-231、人真皮乳头细胞、前列腺癌细胞等细胞类型,可在步骤 1.2.2 的基础上进行如下修改52,即添加 ECM 成分。建议使用无尘移液枪头进行液体操作,避免灰尘干扰球体形成。步骤 1 和 4–7 必须在 II 级生物安全柜中进行。- 按步骤 1.2.2.1–1.2.2.4(低吸附培养板)进行表面处理。
- 将 96 孔板置于冰箱中 4 °C 预冷。
- 准备适配 96 孔板的离心机转子,并将其预冷至 4 °C。
- 在预冷(4 °C)的细胞培养基中配制 5% 的基底膜基质(BMM)溶液。
注意:BMM 在室温下会迅速交联。操作时应将储备液和工作液置于冰上。 - 制备细胞悬液(见步骤 1.1)。
- 向每孔中加入 50 µL BMM 溶液。
- 在 BMM 溶液上方轻柔地向每孔加入 50 µL 细胞悬液(每孔 25,000 个细胞)。
注意:切勿快速冲击式加入该体积液体,否则细胞会沿孔壁扩散而无法在底部聚集。通过调整细胞密度可获得更低的每孔细胞数。并非所有细胞在所有接种密度下均能形成球体,需根据细胞类型和目标尺寸进行优化。按上述体积操作,BMM 的终浓度为 2.5%。若需不同浓度,应相应调整储备液浓度。 - 将 96 孔板在 300 x g、4 °C 条件下离心 5 分钟。
注意:若省略此步骤,细胞无法在孔底有效聚集,将形成多个较小的聚集体。离心机必须预冷,以避免此阶段发生交联。 - 将培养板放入细胞培养箱中。接种后第 4 天视为聚集体成熟。
注意:有关球体形成的其他方案,请参见 补充文件 1。
- 3D 培养皿微模具
2. 类球体的活体显微观察
- 用于活体成像分析的类球体准备
注意:根据实验设计(例如,长期监测或终点分析、显微镜设置或所测荧光的光谱特性),或由于类球体制备方法与显微镜技术不兼容(例如,样品厚度、材料的自发荧光、成像过程中类球体漂浮),直接在类球体生成的培养板中进行监测可能不可行。本方案说明了适用于大多数倒置宽场和共聚焦显微镜的类球体成像前处理方法。- 准备并预热(37 °C)成像培养基:DMEM 补充 HEPES-Na(pH 7.2,10 mM)、丙酮酸钠(1 mM)、L-谷氨酰胺(2 mM)和葡萄糖(5 mM),不含酚红。
注意:如果成像过程中提供 CO2 控制,可单独或联合使用碳酸氢钠与 HEPES-Na24。某些细胞类型不能耐受 HEPES 的存在。根据实验设计,丙酮酸、谷氨酰胺和葡萄糖含量可作调整。 - 准备无菌显微镜培养皿(市售或实验室自制),其盖玻片表面为涂层(增强类球体黏附)或非涂层(低黏附性)玻璃(厚度 #1.5)。
注意:是否需要涂层及其类型取决于细胞类型、类球体的黏附特性以及细胞从三维向二维培养界面迁移的速率。这一点非常重要,因为涂层可能促进三维结构的丧失,改变类球体内部微梯度的形态,从而影响细胞行为。对于某些实验(例如,分析药物刺激反应的成像),需要类球体牢固黏附于表面,推荐使用明胶、BMM、胶原、胶原/聚-D-赖氨酸或聚-D-赖氨酸进行涂层处理。 - 轻柔地将经 O2 探针染色的类球体从微图案化琼脂糖板或 96 孔板的微孔中冲洗出来,并将仍处于悬浮状态的类球体转移至 2 mL 样品瓶中。
注意:为确保从高通量方法中收集所有类球体,可用额外体积的培养基冲洗模具 1–3 次,并将所有类球体悬液合并至同一样品瓶中。对于低黏附板中的类球体,若实验所需数量较少,可逐个从各孔收集至样品瓶或直接转移至显微镜培养皿。转移较大类球体时,应剪切移液枪头末端以避免移液过程中的损伤。 - 将样品瓶垂直静置最多 5 分钟,使类球体沉降至瓶底,形成可见的沉淀。
- 小心移除管中培养基,保持类球体不动,然后用适量新鲜培养基轻柔重悬。
注意:为方便操作,此时也可分批将类球体转移至成像培养基;参见步骤 2.1.7 和 2.1.8。不同实验组的类球体应同等处理,因为培养基成分和预孵育时间可能影响其代谢状态。 - 在类球体仍处于悬浮状态时,向显微镜培养皿的每个孔中加入等体积的类球体悬液。
- 在 37 °C、CO2 培养箱中孵育 1–2 小时,以确保类球体黏附于显微镜培养皿/孔的表面。如需成像,请继续执行步骤 2.1.9;如需用其他探针染色类球体,请继续执行步骤 2.1.8。
注意:细胞从三维类球体向二维表面界面迁移的速率是时间的函数。为避免三维结构的丧失,必须根据细胞类型、表面涂层类型和实验设计优化孵育时间。例如,HCT116 细胞根据类球体大小,至少需要 2 小时才能在 IV 型胶原/聚-D-赖氨酸涂层表面实现良好黏附,而 hDPSC 的黏附和向二维界面迁移极为迅速,1–2 小时内即可导致三维结构丧失。为避免因过度铺展而出现“二维类球体”,应使用非涂层玻璃表面并缩短孵育时间。 - 将荧光探针按推荐浓度或经验优化浓度加入已知体积的类球体悬液中,在 37 °C、CO2 培养箱中孵育 1 小时后再进行成像。
注意:进行活/死细胞检测时,使用终浓度为 1 µg/mL 的碘化丙啶和 Calcein Green-AM。为避免碘化丙啶染色对 iPSC 胚状体的毒性作用,终浓度设为 0.5 µg/mL。若因类球体较大导致探针扩散效率低,可延长探针加载时间。探针加载时间应始终视为类球体黏附于表面所需总孵育时间的一部分。若类球体黏附所需时间较长,染色步骤应在该时间段末尾进行。需注意,过长的孵育时间可能导致三维结构丧失。 - 移除细胞培养基或含荧光探针的培养基,并更换为所需体积的成像培养基。为确保无培养基荧光背景干扰类球体成像,可重复更换(洗涤)步骤最多 5 次。
注意:为避免在更换培养基时移走类球体,建议使用 200 µL 移液器从显微镜培养皿边缘小心吸出培养基,并沿皿壁或侧向加入新培养基。 - 立即进入成像方案的步骤 2.2.1。
注意:准备与实际成像之间间隔过长可能影响细胞代谢(如因培养基成分变化)、活力(某些用于终点分析的荧光探针具有毒性,长时间孵育可诱导细胞死亡),以及导致三维结构丧失。若需比较多个类球体组或实验条件,实验设计必须确保各组在处理、预孵育和成像程序的时间安排上尽可能一致。
- 准备并预热(37 °C)成像培养基:DMEM 补充 HEPES-Na(pH 7.2,10 mM)、丙酮酸钠(1 mM)、L-谷氨酰胺(2 mM)和葡萄糖(5 mM),不含酚红。
- 图像采集
注意:本方案描述使用 Stellaris 8 Falcon(Leica)共聚焦显微镜和 Leica Application Suite X(LAS X)软件版本 4.7 对活类球体进行多参数成像。然而,在其他显微镜平台上进行此类分析仅需轻微修改。- 成像前 30–60 分钟开启温控气候单元,设定必要的通风速度和温度(35–37 °C)。
注意:若除温度控制外,成像过程中还需控制气体浓度(如 CO2 或 O2),也应提前启动相应设备,以确保成像前达到所需条件。 - 开启显微镜及连接设备(即 WLL 激光器、计算机、水浸物镜的水泵及其他电子模块)。启动与具体显微镜配置配套的显微镜控制软件(如 LAS X Machine Mode 或 Machine Mode with Environmental Control),并初始化载物台校准。
- 在软件中选择所需物镜,必要时添加浸没液。
注意:活体显微观察推荐使用具有足够“长”工作距离的水浸或甘油浸物镜,例如 HC Fluotar L 25x/0.95 W VIS IR(工作距离 2.4 mm)、HC PL Apo 40x/1.25 GLYC(工作距离 0.35 mm),或空气物镜的数值孔径至少为 NA = 0.4 或更高。放大倍数和工作距离的选择取决于成像样本的性质和大小以及所测荧光信号(亮度、量子产率、染色效率;参见染料和纳米颗粒的讨论53)。对于大尺寸物体(类球体或类器官,>500 µm)、“生物反应器”或微流控芯片,需使用长工作距离物镜和较低放大倍数;而对单个细胞或细胞器的分析则需要高倍放大,通常通过“拼接”成像实现。 - 将含类球体的显微镜培养皿置于载物台上,调节焦距并找到目标对象/感兴趣区域(ROI)。
注意:若需寻找小尺寸、弱荧光、对比度差或稀有对象且聚焦困难,建议先对焦于显微镜培养皿壁,然后从孔的一角开始以蛇形扫描方式“筛查”目标对象。 - 选择 Open Project 窗口并点击相应图标 Create a New Project。为研究项目文件命名标准名称(例如以“年-月-日+描述”开头)。成像期间生成的所有图像将自动保存至创建的 .lif 项目文件中。
- 打开 Acquisition 窗口。根据已知荧光光谱特性(激发/吸收和发射光谱),设置白光激光器(WLL)激发波长和混合或共振扫描探测器(HyD S、HyD X 或 HyD R 型)的所需范围。选择 Line 或 Frame 扫描模式。
注意:大多数市售荧光染料的光谱特性可在 LAS X Dye Assistant 软件包中查找(或添加)。选择与探针光谱特性兼容的探测器,若进行荧光寿命成像(FLIM),则需选择兼容光子计数的探测器(即 HyD X 或 HyD R)。对于多参数成像,将 WLL 设置在多个激发位置(例如,同时成像 FAD/黄素和比率型 MMIR1 O2 探针的两个荧光通道——参考通道和敏感通道,激发/发射设置可能分别为 460 nm/510–590 nm HyD X1、614 nm/631–690 nm HyD X3 和 724–800 nm HyD R,在一个或两个连续扫描序列中)。为收集发射光,分配合适的探测器至关重要,因为不同探测器的光谱灵敏度可能不同54。 - (FLIM 可选)在 Acquisition 窗口中选择 FLIM 模式,以进行结合光子计数(衰减采集)的成像。此时将自动打开 LAS X 软件中的附加“FLIM 模块”以导航和分析 FLIM 数据。
- (FLIM 可选)根据预期荧光团平均寿命选择 WLL 脉冲重复频率。
注意:必须调整激光脉冲频率以完整采集荧光衰减曲线。可使用显微镜上安装的 Pulse Picker 功能实现。荧光衰减与激光脉冲重叠将导致估计的荧光寿命缩短。建议脉冲间隔为预期平均荧光寿命的 4–5 倍(例如,对于最长 5 ns 的寿命,使用 25 ns/40 MHz)。许多脉冲激光器具有固定的 80 MHz 重复频率(仅适用于 2–3 ns 范围内)。这对选择合适的荧光团进行实验至关重要。 - 使用 FAST LIVE 模式开始预览成像,并在感兴趣区域对成像对象进行精细调焦。
警告:严格遵守激光安全规则。始终注意激光安全,在开启透射光、目视目镜或样品前,务必等待成像停止。
注意:在 FAST LIVE 模式下,系统自动应用 600 Hz 高速扫描(若使用双向 X 扫描模式,对应最大帧率 4.43/s)和 256 × 256 像素分辨率,以防止荧光漂白。若荧光信号太弱无法对焦,可打开针孔(例如至 3–4 AU)和/或增加激光强度。避免不完整的衰减采集。 - (FLIM 可选)通过观察 FLIM 模块 窗口(Live 模式)中成像期间出现的像素强度直方图,调节适当的激光强度/针孔大小和分辨率,使计数率接近 ~1 光子/激光脉冲极限(红线)。避免显著超过 1,以防堆积效应。必要时调节 WLL 脉冲重复频率,以在衰减窗口内实现完整衰减采集(避免不完整衰减采集,参见步骤 2.2.8)。
注意:若光子数(强度)不足以可靠重建拟合分析或相量图云的衰减曲线,可应用多次扫描重复(帧或线,或设置扫描时间)、增加激光强度和/或牺牲分辨率(扫描 ROI 大小)。需注意降低激光重复频率需要收集更多光子以实现可靠衰减重建,并可能需要额外校正成像参数。需警惕强光和长时间连续照射对细胞活力和代谢的潜在影响55。这种负面影响因激发光强度、持续时间、波长及成像模式(如单光子共聚焦 vs. 多光子成像)而异。应相应调整成像参数,必要时通过 Calcein Green-AM 或碘化丙啶强度在预实验中控制细胞活力/死亡56。尽可能进一步优化荧光探针染色方案,以在活体显微观察中获得足够的荧光信号。 - (3D z-stack 可选)在 Fast Live 模式下,于 Z-stack 窗口(XYZ Scan Mode)中设置坐标、扫描方向,并分别指定为 Begin 和 End。选择 Z 步长或步数。
注意:虽然软件会根据所用分辨率和扫描参数自动计算“最优”步数,但活体 3D 重建通常需要更少的步数以实现快速采集,例如 1–2 µm 步长、50–100 µm 堆栈大小、双向扫描,总扫描时间约 2–3 分钟。需注意亚细胞器、细胞和三维细胞模型在测量过程中也可能移动。此外,由于光穿透深度和散射限制,共聚焦 FLIM 通常仅能实现 50–100 µm 的扫描深度。 - 当所有必要设置完成后,开始成像。
- 为图像命名适当名称。
- 在透射光模式下寻找下一个成像对象,并使用先前优化的成像参数重复成像过程(步骤 2.2.8–2.2.12)。
注意:对于基于强度的比较或强度比分析(例如基于 MMIR O2 探针的氧合分析),所有分析对象的成像参数必须保持一致(放大倍数和物镜类型、激光强度、功率和脉冲频率、激发波长、探测器范围、针孔、扫描速度、像素驻留时间和分辨率)。然而,由于荧光寿命不依赖于荧光强度,且需要收集足够数量的光子以进行可靠计算,FLIM 成像参数可在实验过程中重新调整,以保持不同处理或实验条件下收集的光子数具有可比性。因此,对于需要同时进行基于强度和基于荧光寿命分析的多参数分析,必须为所有比较实验组中的对象应用优化的通用成像参数。对于“仅 FLIM”比较,由于 LAS X 软件提供针对单个图像测量的仪器响应函数(IRF)计算42,可比较使用略有不同成像参数获取的图像。但对于在 LAS X 之外进行的 FLIM 拟合分析(例如 FLIMfit45),应针对每种不同成像条件测量 IRF,因其无法从成像软件中导出。因此,为简化实验设计和工作量,建议对数据集中的所有图像使用相同的成像参数。然后,可使用淬灭或快速荧光寿命荧光团(在皮秒范围内)结合所测光谱通道的发射特性57,58,59、金纳米颗粒发光60 或倍频信号(用于多光子 FLIM)61 测量相应的 IRF。在 LAS X 软件中,可通过右键单击目标文件并选择 Apply Image Settings,加载先前优化的成像参数用于新项目。 - 成像会话结束后,保存成像项目。为结束成像会话,从显微镜载物台上移除样品,并根据成像设施的标准程序清洁物镜上的浸没液(如使用)。关闭项目和软件,关闭显微镜、激光器及所有连接设备。
- 进入成像数据分析(步骤 2.3)。
- 成像前 30–60 分钟开启温控气候单元,设定必要的通风速度和温度(35–37 °C)。
- 使用 LAS X FLIM 模块和 FIJI 进行 NAD(P)H/FAD-FLIM 相量图像处理
注意:本方案描述了基于频率域数据对成像类球体进行荧光寿命分析,以 NAD(P)H 和 FAD/黄素自发荧光 FLIM 为例。NAD(P)H 自发荧光测量已成为代谢分析的金标准,其中较短和较长的 NAD(P)H 自发荧光寿命组分分别与糖酵解或氧化磷酸化(OxPhos)相关。可通过相量图上沿代谢轨迹向游离-NAD(P)H 或蛋白结合 NAD(P)H 标准点的偏移来分析此现象31,62。为分析代谢偏移轨迹,并比较实验组间相量云位置(参见步骤 2.3.6 下的注意),已实施一种简化的相量坐标分析方法,基于计算相量云几何中心(质心)29。本方案演示了在 FIJI 中计算质心坐标,并使用坐标测量相量图上两点间距离(例如,类球体 NAD(P)H 自发荧光相量云质心到“游离 NAD(P)H”理论点的距离)。类似地,FAD 和其他自发荧光信号也可进行分析。提供了一个包含 .lif(需 LAS X 软件)或 .ptu 文件格式的数据集 1,用于学习此流程(补充文件 2、补充文件 3、补充文件 4、补充文件 5、补充文件 6、补充文件 7、补充文件 8、补充文件 9、和 补充文件 10)。- 在 LAS X 中打开 FLIM 模块,选择“打开项目”,加载用于自发荧光 NAD(P)H/FAD 分析的类球体图像文件(.lif)。
注意:由于 FLIM 模块可能存在潜在漏洞和中间数据丢失,建议使用原始类球体图像文件(.lif)的副本进行 NAD(P)H/FAD 分析,保持原始文件不变。 - 选择单张图像并进入 FLIM 分析界面。点击 Phasor 进入相量图并激活相量分析模式。应用滤波器(Median 或 Wavelet)并设置 Threshold 以最小化噪声并提高所有相量分析的数据可视性。选择谐波。若基于 NAD(P)H 数据分析代谢偏移,请继续执行步骤 2.3.3–2.3.5;若进行相量图的一般比较,请从步骤 2.3.6 开始。
注意:对比较数据集中的所有图像应用相同的分析设置(滤波器类型、谐波、阈值、binning 和相量 ROI)。 - (NAD(P)H 分析可选)选择任一与数据集相关的图像,使用 Draw Ratio Cursor for Two Components 选项精确定位标准相量图空间通用圆上 0.45 ns 的位置。该位置将分配给游离-NAD(P)H 纯均质溶液的平均荧光寿命,通常接近单指数衰减62。
注意:游离-NADH 和游离-NAD(P)H 在水溶液中具有相似的光谱特性和相似的荧光寿命值,包含两个短寿命组分(0.3 ns 和 0.7 ns)63。因此,为简化基于相量的分析并鉴于寿命组分间差异较小,其荧光衰减被视为单指数,允许将相量云分配至通用圆上。游离-NAD(P)H 形式的参考平均寿命也可测量并在相量空间中标绘以进行类似分析。参考寿命基于文献62选择;需注意其他来源中可能报告溶液中游离-NAD(P)H 的略有不同值(0.4 ns64)。 - (NAD(P)H 分析可选)通过右键单击相量图并选择 Export Data,导出已分配游离-NAD(P)H 寿命的相量图(参见步骤 2.3.3)。将相量图以 .tiff 格式导出至指定存储文件夹。
注意:从 LAS X FLIM 模块导出的相量图图像原始像素尺寸始终为 1024 × 600 像素。若使用其他软件进行数据导出和预分析,需确保所有相量图图像以相同尺寸和分辨率导出。 - 为导出与类球体相关的相量云,使用 LAS X FLIM 模块中的 Draw Cursor 工具在图像上选择类球体 ROI。按步骤 2.3.4 所述导出生成的相量图。
注意:根据其寿命转换为频域数据集64,65,相量空间中对应的 g 和 s(类似于 x 和 y)坐标将分配给所选 ROI 的每个像素。具有相似 tf (相位寿命)和 tm(调制寿命)值的像素簇将在图上形成云状模式(相量云),其中颜色编码(从深蓝到红色)反映寿命值的丰度。通过云在通用圆上或圆内的位置,可区分单指数或多指数衰减。某些测量培养基表现出强(自)发荧光,导致相量图上出现相应云状,无法仅通过强度阈值简单去除。该模式会影响质心坐标计算,必须从导出的相量图中排除。使用类球体 ROI 可排除无关像素,避免其进入后续相量分析。 - 对数据集中的所有类球体 ROI 重复相量图导出过程(参见步骤 2.3.4 和 2.3.6)。此外,检查导出的 .tiff 图像集,确保获得完整数据用于后续比较分析,并确认所有导出图像具有相同像素尺寸(参见步骤 2.3.4 的注意)。
注意:在此协议阶段,图像集必须包含游离-NAD(P)H 位置的相量图(基于文献或经验获得的数据)以及所有类球体 ROI(或根据特定分析需要的替代 ROI 模式)的相量图。从此步骤起,后续分析将在 FIJI 中进行,然后在电子表格中完成。使用 FIJI 的 Analyze 工具窗口中的 Set Scale 选项,确保所有相量图图像以相同单位类型校准,例如仅以像素为单位。若未统一,需在 Set Scale 窗口中设置单位长度(例如,基于像素的标度,在 Distance in Pixels 字段中输入 1,并将长度单位设为 Pixel)。为便于后续比较,使用相同单位类型测量所有导出数据。 - (NAD(P)H 分析可选)确定游离-NAD(P)H 平均荧光寿命像素点在相应导出相量图图像上的位置(参见步骤 2.3.3):在 FIJI 中打开相量图,放大图像以清晰显示通用半圆与 Ratio Cursor for Two Components 线的交点;使用 Rectangle ROI 工具选择该交点。
注意:确保矩形选择是围绕交点的小区域,以便在下一步(步骤 2.3.9)中准确确定其坐标。 - (NAD(P)H 分析可选)打开 Analyze 工具,选择 Set Measurements 窗口,并选择 Centroid 作为测量参数。点击 Analyze 工具窗口中的 Measure 以确定游离-NAD(P)H 参考点的质心坐标。将这些坐标导出至电子表格。
注意:游离-NAD(P)H 坐标将作为参考点,用于比较数据集中该点到类球体相量云位置的距离(用于表征 NAD(P)H FLIM 自发荧光分析中糖酵解与 OxPhos 之间的代谢偏移)。 - 使用 FIJI 打开类球体相量云图像。打开 Image 窗口工具,选择 Adjust,并在工具栏中选择 Color Threshold 。选择合适的 Thresholding Method (例如 Otsu),并设置 Hue Value 和 Brightness Value 以缩小参数范围,选择相量云中像素坐标最密集的部分。点击 Select 以定义簇区域。
注意:对所有需分析的相量图图像保持相同的阈值参数。对于本例 NAD(P)H-FLIM 数据,选择并应用了 Otsu 阈值方法,Hue Value 设为 9,Brightness Value 设为 160。也可将选定区域复制到 ROI Manager(沿路径 Edit > Selection > Add to Manager)以创建相量 ROI 图库用于后续分析。 - 保持选择状态,按照步骤 2.3.9 所述程序计算所选区域的质心坐标。将这些坐标导出至电子表格文件。
- 重复步骤 2.3.9 和 2.3.10,确定所有 ROI 相量图像的质心坐标,以在电子表格中创建数据集。
注意:使用 ROI Manager ROI 图库有助于简化和组织 ROI 分析(参见步骤 2.3.10)。 - (NAD(P)H 分析可选)打开包含导出的游离-NAD(P)H 参考坐标和不同比较组类球体 ROI 坐标的电子表格。使用确定的坐标和以下公式计算每个个体类球体相量质心到游离-NAD(P)H 参考点的距离:
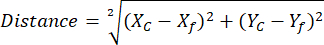
其中,Xc 和 Yc 为质心坐标,Xf 和 Yf 为参考坐标。
注意:仅当数据集中所有质心均位于朝向参考点的同一直线轨迹上时,使用质心参数确定向参考寿命的偏移才适用。为验证这一点,需将数据集中的所有质心点与参考点一同绘制在同一坐标空间中,并进行线性趋势对齐。若通过所有点绘制的线性趋势线的 R2 系数接近 1(例如 R2 为 0.8–0.99),则认为距离分析是合适的。 - 整理所有数据以便比较,并使用相应软件(例如 Origin、MatLab)进行统计分析。根据数据集特征(分布正态性、统计单元数量等)选择适当的统计检验方法。
注意:对于 NAD(P)H 分析,比较距离值以表征代谢偏移随实验条件的变化。对于实验组间任意相量图的比较,执行 ROI 相量云质心坐标的比较。
- 在 LAS X 中打开 FLIM 模块,选择“打开项目”,加载用于自发荧光 NAD(P)H/FAD 分析的类球体图像文件(.lif)。
访问受限。请登录或开始试用以查看此内容。
结果
选择合适的类球体形成方法
所选用的类球体形成方法会显著影响类球体的大小、形状、细胞密度、存活率以及药物敏感性(图2)。此前,已有研究对多种高通量方法(SphericalPlate 5D、实验室自制微模具和MicroTissue模具)以及中等通量的低吸附方法(Biofloat和Lipidure包被的96孔板)在类球体存活率和氧合水平方面的影响进行了比较29。
此处,即使初始细胞浓度相同(500 个细胞/球体),不同的成球方法仍会形成不同大小的球体。 在低黏附 96 孔板中形成的 HCT116 球体,在培养 5 天后显著大于高通量方法所形成的球体(图 2 和 表 2)。此外,低黏附方法导致明显的坏死核心形成,可通过碘化丙啶染色(红色)检测到;而其他方法(MicroTissue、实验室自制模具和 Spherical...
访问受限。请登录或开始试用以查看此内容。
讨论
多细胞球体正成为研究肿瘤和干细胞生态位微环境、药物发现以及生物制造中“组织构建单元”开发的首选方法。球体内部结构的异质性以及营养和氧气梯度可模拟体内组织的相应特征。 体内 在相对简化且易于操作的条件下对组织和肿瘤进行研究。随着对方法学透明度需求的增加26,28 和标准化71这些方案有望帮助研究人员为活细胞定量荧光寿命成像显微实验选择最佳的类球体形成方法。所介绍的方法利用了细胞染色纳米颗粒传感器以及细胞固有的自发荧光,且可轻松与细胞死亡染色相结合。
最关键的步骤在于类球体形成方案;因此,对于高通量的基于琼脂糖的方法,必须充分平衡琼脂糖模具与培养基。平衡时间不足会导致残留 PBS 中的营养成分被稀释,从而引入类球体异质性的额外因素21,26,
访问受限。请登录或开始试用以查看此内容。
披露
无任何利益冲突需要披露。
致谢
本工作由根特大学特别研究基金(BOF)资助(BOF/STA/202009/003;BOF/IOP/2022/058)、佛兰德研究基金会(FWO,I001922N)以及欧盟fliMAGIN3D-DN地平线欧洲计划—玛丽·斯克沃多夫斯卡-居里行动—博士项目(No. 101073507)资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.05% 胰蛋白酶-EDTA | Gibco | 25300-054 | Sigma 也提供该产品 |
| 10 mL 血清移液管 | VWR | 612-3700 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| 12 孔细胞培养板,无菌 | Greiner bio-one | 665-180 | Sarstedt、Corning 及其他公司也提供类似产品 |
| 12 孔可拆卸腔室载玻片 | Ibidi | 81201 | Grace Bio-Labs、ThermoFisher Scientific 及其他公司也提供该产品 |
| 15 mL 离心管 | Nerbe plus | 02-502-3001 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| 3D 培养皿微模具 | Microtissue | Z764000-6EA | |
| 6 孔细胞培养板,无菌 | Greiner bio-one | 657160 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| 70% 乙醇 | ChemLab | CL02.0537.5000 | |
| Biofloat | Sarstedt | 83.3925.400 | 用于类球体形成的商业化涂层 96 孔板 |
| Calcein Green-AM | Tebubio | AS-89201 | 使用时稀释 1:1000 |
| CellSens Dimension 软件 | Olympus | version 3 | |
| 人胎盘来源 IV 型胶原蛋白 | Sigma | C5533 | 用于制备 0.07 mg/mL 胶原蛋白和 0.03 mg/mL 多聚-D-赖氨酸包被的显微镜培养皿 |
| 共聚焦荧光寿命显微镜 | Leica Microsystems | N/A | Stellaris 8 Falcon 倒置显微镜,配备白光激光器、HyD X 检测器、气候/温度控制腔室(OkoLab)、25x/0.95 W 物镜 |
| D(+)-葡萄糖 | Merck | 8342 | 配制 1 M 储存液,使用时稀释 1:100(成像培养基终浓度为 10 mM) |
| 无酚红、无葡萄糖、无丙酮酸、无谷氨酰胺的杜尔贝科改良伊格尔培养基(DMEM) | Sigma-Aldrich | D5030-10X1L | 用于成像培养基的配制 |
| 胎牛血清 (FBS) | Gibco | 10270-098 | Sigma 也提供该产品。使用前需进行热灭活 |
| HEPES (1M) | Gibco | 15630-080 | 使用时稀释 1/100(成像培养基终浓度为 10 mM) |
| 人结肠癌细胞 HCT116 | ATCC | ||
| ImageJ | NIH | version 1.54f | |
| Leica Application Suite X (LAS X) | Leica Microsystems | version 4.6.1.27508 | |
| L-谷氨酰胺 | Gibco | 25030 | Sigma 也提供该产品。使用时稀释 1:100 |
| Lipidure-CM5206 | Amsbio | AMS.52000034GB1G | |
| McCoy's 5A 培养基,需添加 1 mM 丙酮酸钠和 10 mM HEPES | VWR | 392-0420 | HCT116 细胞的标准生长培养基 |
| 微图案化 3D 打印 PDMS 印模 | N/A | N/A | 由根特大学微系统技术中心 Jan Vanfleteren 博士教授提供 |
| NaCl | Chemlab | CL00.1429.100 | |
| Neubauer 计数板 | Fisher Scientific | 15980396 | |
| O2 探针:MMIR1 | N/A | N/A | 完整表征、验证及部分应用可参见:https://www.biorxiv.org/content/10.1101/2023.12.11.571110 v1 |
| PBS | Fisher scientific | Gibco18912014 | 将 PBS 片剂溶于 500 mL 蒸馏水中 |
| 青霉素-链霉素溶液(100 倍浓度):青霉素(10,000 U/mL)/ 链霉素(10,000 μg/mL) | Gibco | 15140-122 | Sigma 也提供该产品。使用时稀释 1:100 |
| 多聚-D-赖氨酸 | Sigma | P6407-5mg | 用于制备 0.07 mg/mL 胶原蛋白和 0.03 mg/mL 多聚-D-赖氨酸包被的显微镜培养皿 |
| 碘化丙啶 | Sigma-Aldrich | 25535-16-4 | 细胞死亡染色,使用浓度为 1 µg/mL,孵育 1 小时 |
| PVDF 注射器滤器 0.22 µm | Novolab | A35149 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| 丙酮酸钠(100 mM) | Gibco | 11360-070 | 使用时稀释 1/100(成像培养基终浓度为 1 mM) |
| SphericalPlate 5D 24 孔板 | Kugelmeiers | SP5D-24W | |
| 无菌培养皿 | Greiner bio-one | 633181 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| 组织培养瓶(25 cm²) | VWR | 734-2311 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| 组织培养瓶(75 cm²) | VWR | 734-2313 | Sarstedt、Corning、VWR 及其他公司也提供类似产品 |
| U 型底 96 孔板 | VWR | 10062-900 | Sarstedt、Corning、Greiner Bio-one 及其他公司也提供类似产品 |
| 超纯琼脂糖 | Invitrogen (Life Technologies) | 16500-500 | 其他类型的琼脂糖包括低熔点琼脂糖(A-9414,Sigma)、常规用途琼脂糖(A-9539,Sigma) |
| 宽场荧光倒置显微镜 | Olympus | N/A | IX81 倒置荧光显微镜,配备电动 Z 轴控制、CoolLED pE4000(16 通道,365–770 nm)、ORCA-Flash4.0LT(Hamamatsu)cMOS 相机、OkoLab 玻璃加热板、CellSens Dimension v.3 软件,以及 4x/0.13 UPlanFLN 和 40x/0.6 LUCPlanFLN 干物镜。(可选,用于高分辨率成像)60x/1.0 LUMPLFLN 水镜 |
参考文献
- Foty, R. A simple hanging drop cell culture protocol for generation of 3d spheroids. J Vis Exp. (51), e2720(2011).
- Moskovits, N., et al. Establishing 3-dimensional spheroids from patient-derived tumor samples and evaluating their sensitivity to drugs. J Vis Exp. (190), e64564(2022).
- Griner, L. M., et al. Generation of high-throughput three-dimensional tumor spheroids for drug screening. J Vis Exp. (139), e57476(2018).
- Qian, Y., Wei, X., Chen, K., Xu, M. Three-dimensional acoustic assembly device for mass manufacturing of cell spheroids. J Vis Exp. (200), e66078(2023).
- He, H., et al. Dynamic formation of cellular aggregates of chondrocytes and mesenchymal stem cells in spinner flask. Cell Prolif. 52 (4), e12587(2019).
- Perez, J. E., Nagle, I., Wilhelm, C. Magnetic molding of tumor spheroids: Emerging model for cancer screening. Biofabrication. 13 (1), 015018(2020).
- Kingsley, D. M., et al. Laser-based 3d bioprinting for spatial and size control of tumor spheroids and embryoid bodies. Acta Biomater. 95, 357-370 (2019).
- Guillaume, O., et al. Hybrid spheroid microscaffolds as modular tissue units to build macro-tissue assemblies for tissue engineering. Acta Biomater. 165, 72-85 (2023).
- Danilevicius, P., et al. laser-made 3D microscaffolds for tissue spheroid encagement. Biointerphases. 10 (2), 021011(2015).
- Jamieson, L. E., Harrison, D. J., Campbell, C. Chemical analysis of multicellular tumour spheroids. Analyst. 140 (12), 3910-3920 (2015).
- Dmitriev, R., Borisov, S., Jenkins, J., Papkovsky, D. Multiparametric imaging of tumor spheroids with ultra-bright and tunable nanoparticle O2 probes. SPIE BiOS. 9328, (2015).
- Zushin, P. -J. H., Mukherjee, S., Wu, J. C. FDA Modernization Act 2.0: transitioning beyond animal models with human cells, organoids, and AI/ML-based approaches. J Clin Invest. 133 (21), e175824(2023).
- Kim, D. -S., et al. Robust enhancement of neural differentiation from human es and ips cells regardless of their innate difference in differentiation propensity. Stem Cell Rev Rep. 6 (2), 270-281 (2010).
- Hart, D., Gutiérrez, D. R., Biason-Lauber, A. Generation of a human ovarian granulosa cell model from induced pluripotent stem cells. bioRxiv. , 2022(2022).
- Chiaradia, I., et al. Tissue morphology influences the temporal program of human brain organoid development. Cell Stem Cell. 30 (10), 1351-1367 (2023).
- Wagstaff, E. L., Ten Asbroek, A. L., Ten Brink, J. B., Jansonius, N. M., Bergen, A. A. An alternative approach to produce versatile retinal organoids with accelerated ganglion cell development. Sci Rep. 11 (1), 1101(2021).
- Thavandiran, N., et al. Design and formulation of functional pluripotent stem cell-derived cardiac microtissues. Proc Natl Acad Sci U S A. 110 (49), E4698-E4707 (2013).
- Harrison, S. P., et al. Scalable production of tissue-like vascularized liver organoids from human pscs. Exp Mol Med. 55 (9), 2005-2024 (2023).
- Noguchi, T. -A. K., Kurisaki, A. Formation of stomach tissue by organoid culture using mouse embryonic stem cells. Methods Mol Biol. 2017, 217-228 (2017).
- Takahashi, J., et al. Suspension culture in a rotating bioreactor for efficient generation of human intestinal organoids. Cell Reports Methods. 2 (11), 100337(2022).
- Lagziel, S., Gottlieb, E., Shlomi, T. Mind your media. Nat Metab. 2 (12), 1369-1372 (2020).
- Das, V., Fürst, T., Gurská, S., Džubák, P., Hajdúch, M. Reproducibility of uniform spheroid formation in 384-well plates: The effect of medium evaporation. J Biomol Screen. 21 (9), 923-930 (2016).
- Bera, K., et al. Extracellular fluid viscosity enhances cell migration and cancer dissemination. Nature. 611 (7935), 365-373 (2022).
- Michl, J., Park, K. C., Swietach, P. Evidence-based guidelines for controlling ph in mammalian live-cell culture systems. Commun Biol. 2, 144(2019).
- Okkelman, I. A., Vercruysse, C., Kondrashina, A. V., Borisov, S. M., Dmitriev, R. I. Affordable oxygen microscopy-assisted biofabrication of multicellular spheroids. J Vis Exp. (182), e63403(2022).
- Peirsman, A., et al. Mispheroid: A knowledgebase and transparency tool for minimum information in spheroid identity. Nat Methods. 18 (11), 1294-1303 (2021).
- Raghavan, S., et al. Comparative analysis of tumor spheroid generation techniques for differential in vitro drug toxicity. Oncotarget. 7 (13), 16948(2016).
- Froehlich, K., et al. Generation of multicellular breast cancer tumor spheroids: Comparison of different protocols. J Mammary Gland Biol Neoplasia. 21 (3-4), 89-98 (2016).
- Debruyne, A. C., et al. Live microscopy of multicellular spheroids with the multimodal near-infrared nanoparticles reveals differences in oxygenation gradients. ACS Nano. 18 (19), 12168-12186 (2024).
- Debruyne, A. C., Okkelman, I. A., Dmitriev, R. I. Balance between the cell viability and death in 3D. Semin Cell Dev Biol. 144, 55-66 (2023).
- Barroso, M., Monaghan, M. G., Niesner, R., Dmitriev, R. I. Probing organoid metabolism using fluorescence lifetime imaging microscopy (flim): The next frontier of drug discovery and disease understanding. Adv Drug Deliv Rev. 201, 115081(2023).
- Becker, W. Fluorescence lifetime imaging-techniques and applications. J Microsc. 247 (2), 119-136 (2012).
- Dmitriev, R. I., Intes, X., Barroso, M. M. Luminescence lifetime imaging of three-dimensional biological objects. J Cell Sci. 134 (9), 1-17 (2021).
- Sarder, P., Maji, D., Achilefu, S. Molecular probes for fluorescence lifetime imaging. Bioconjug Chem. 26 (6), 963-974 (2015).
- Alfonso-Garcia, A., et al. Mesoscopic fluorescence lifetime imaging: Fundamental principles, clinical applications and future directions. J Biophotonics. 14 (6), e202000472(2021).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: Fundamentals and advances in instrumentation, analysis, and applications. J Biomed Opt. 25 (7), 1-43 (2020).
- Yellen, G. Fueling thought: Management of glycolysis and oxidative phosphorylation in neuronal metabolism. J Cell Biol. 217 (7), 2235-2246 (2018).
- Heikal, A. A. Intracellular coenzymes as natural biomarkers for metabolic activities and mitochondrial anomalies. Biomark Med. 4 (2), 241-263 (2010).
- Kolenc, O. I., Quinn, K. P. Evaluating cell metabolism through autofluorescence imaging of nad (p) h and fad. Antioxid Redox Signal. 30 (6), 875-889 (2019).
- Verma, A., et al. Fluorescence lifetime imaging for quantification of targeted drug delivery in varying tumor microenvironments. bioRxiv. , 2024(2024).
- Smith, J. T., et al. In vivo quantitative fret small animal imaging: Intensity versus lifetime-based fret. Biophys Rep. 3 (2), 100110(2023).
- Alvarez, L. A., et al. Application Note: SP8 Falcon: A novel concept in fluorescence lifetime imaging enabling video-rate confocal flim. Nat Methods. , (2019).
- Roberti, M. J., et al. TauSense: A fluorescence lifetime-based tool set for everyday imaging. Nat. Methods. , https://www.nature.com/articles/d42473-020-00364-w.pdf (2020).
- Auer, J. M. T., Murphy, L. C., Xiao, D., Li, D. U., Wheeler, A. P. Non-fitting flim-fret facilitates analysis of protein interactions in live zebrafish embryos. J Microsc. 291 (1), 43-56 (2023).
- Warren, S. C., et al. Rapid global fitting of large fluorescence lifetime imaging microscopy datasets. PLoS One. 8 (8), e70687(2013).
- Gao, D., et al. Flimj: An open-source imagej toolkit for fluorescence lifetime image data analysis. PloS One. 15 (12), e0238327(2020).
- Tullis, I. D. C., Ameer-Beg, S. M., Barber, P. R., Rankov, V., Vojnovic, B. Mapping femtosecond pulse front distortion and group velocity dispersion in multiphoton microscopy. Proc. SPIE 6089, Multiphoton Microscopy in the Biomedical Sciences VI. , 60890(2006).
- Zhou, Y., et al. One-step derivation of functional mesenchymal stem cells from human pluripotent stem cells. Bio Protoc. 8 (22), e3080(2018).
- Benton, G., Arnaoutova, I., George, J., Kleinman, H. K., Koblinski, J. Matrigel: From discovery and ECM mimicry to assays and models for cancer research. Adv Drug Deliv Rev. 79-80, 3-18 (2014).
- Badea, M. A., et al. Influence of matrigel on single-and multiple-spheroid cultures in breast cancer research. SLAS Discov. 24 (5), 563-578 (2019).
- Lang, S., Sharrard, R., Stark, M., Villette, J., Maitland, N. Prostate epithelial cell lines form spheroids with evidence of glandular differentiation in three-dimensional matrigel cultures. Br J Cancer. 85 (4), 590-599 (2001).
- Barra, J., et al. DMT1-dependent endosome-mitochondria interactions regulate mitochondrial iron translocation and metastatic outgrowth. Oncogene. 43 (9), 650-667 (2024).
- Dmitriev, R. I., Papkovsky, D. B. Intracellular probes for imaging oxygen concentration: How good are they. Methods Appl Fluoresc. 3 (3), 034001(2015).
- Schweikhard, V., et al. Application Note: The power HyD family of detectors for confocal microscopy. Nat Methods. , https://www.nature.com/articles/d42473-020-00398-0 (2020).
- Alam, S. R., Wallrabe, H., Christopher, K. G., Siller, K. H., Periasamy, A. Characterization of mitochondrial dysfunction due to laser damage by 2-photon flim microscopy. Sci Rep. 12 (1), 11938(2022).
- Bush, P. G., Wokosin, D. L., Hall, A. C. Two-versus one photon excitation laser scanning microscopy: Critical importance of excitation wavelength. Front Biosci. 12, 2646-2657 (2007).
- Liu, M., et al. Instrument response standard in time-resolved fluorescence spectroscopy at visible wavelength: Quenched fluorescein sodium. Appl Spectrosc. 68 (5), 577-583 (2014).
- Szabelski, M., et al. Collisional quenching of erythrosine b as a potential reference dye for impulse response function evaluation. Appl Spectrosc. 63 (3), 363-368 (2009).
- Chib, R., et al. Standard reference for instrument response function in fluorescence lifetime measurements in visible and near infrared. Meas Sci Technol. 27 (2), 027001(2015).
- Talbot, C. B., et al. Application of ultrafast gold luminescence to measuring the instrument response function for multispectral multiphoton fluorescence lifetime imaging. Opt Express. 19 (15), 13848-13861 (2011).
- Becker, W. Recording the instrument response function of a multiphoton flim system. Becker & Hickl. , Available from: https://www.becker-hickl.com/literature/application-notes/recording-the-instrument-response-function-of-a-multiphoton-flim-system/ (2007).
- Leben, R., Köhler, M., Radbruch, H., Hauser, A. E., Niesner, R. A. Systematic enzyme mapping of cellular metabolism by phasor-analyzed label-free nad (p) h fluorescence lifetime imaging. Int J Mol Sci. 20 (22), 5565(2019).
- Blacker, T. S., Duchen, M. R. Investigating mitochondrial redox state using nadh and nadph autofluorescence. Free Radic Biol Med. 100, 53-65 (2016).
- Gottlieb, D., Asadipour, B., Kostina, P., Ung, T. P. L., Stringari, C. FLUTE: A python gui for interactive phasor analysis of flim data. Biol Imaging. 3, e21(2023).
- Malacrida, L., Ranjit, S., Jameson, D. M., Gratton, E. The phasor plot: A universal circle to advance fluorescence lifetime analysis and interpretation. Annu Rev Biophys. 50, 575-593 (2021).
- Okkelman, I., Vandenberghe, W., Dmitriev, R. Role of preconditioning with oxygen and glucose deprivation in promoting differentiation of dental pulp stem cells in 3D culture. Mol Biol Cell. 34 (2), 1212(2022).
- Park, J. H., et al. The effect of bmp-mimetic peptide tethering bioinks on the differentiation of dental pulp stem cells (DPSCs) in 3D bioprinted dental constructs. Biofabrication. 12 (3), 035029(2020).
- Pașca, S. P. The rise of three-dimensional human brain cultures. Nature. 553 (7689), 437-445 (2018).
- Dmitriev, R. I., Zhdanov, A. V., Nolan, Y. M., Papkovsky, D. B. Imaging of neurosphere oxygenation with phosphorescent probes. Biomaterials. 34 (37), 9307-9317 (2013).
- Bryanskaya, E. O., et al. High levels of FAD autofluorescence indicate pathology preceding cell death. Biochim Biophys Acta Gen Subj. 1868 (1), 130520(2024).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21 (1), 152(2021).
- Okkelman, I. A., Neto, N., Papkovsky, D. B., Monaghan, M. G., Dmitriev, R. I. A deeper understanding of intestinal organoid metabolism revealed by combining fluorescence lifetime imaging microscopy (flim) and extracellular flux analyses. Redox Biol. 30, 101420(2020).
- Gstraunthaler, G., Seppi, T., Pfaller, W. Impact of culture conditions, culture media volumes, and glucose content on metabolic properties of renal epithelial cell cultures: Are renal cells in tissue culture hypoxic. Cell Physiol Biochem. 9 (3), 150-172 (1999).
- Glickman, R. D. Phototoxicity to the retina: Mechanisms of damage. Int J Toxicol. 21 (6), 473-490 (2002).
- Golub, A. S., Pittman, R. N. Monitoring Parameters of Oxygen Transport to Cells in the Microcirculation. Quenched-Phosphorescence Detection of Molecular Oxygen: Applications in Life Sciences. , The Royal Society of Chemistry. (2018).
- Nishigaki, T., Wood, C. D., Shiba, K., Baba, S. A., Darszon, A. Stroboscopic illumination using light-emitting diodes reduces phototoxicity in fluorescence cell imaging. Biotechniques. 41 (2), 191-197 (2006).
- Penjweini, R., Loew, H. G., Hamblin, M. R., Kratky, K. W. Long-term monitoring of live cell proliferation in presence of pvp-hypericin: A new strategy using ms pulses of led and the fluorescent dye cfse. J Microsc. 245 (1), 100-108 (2012).
- Carrasco Kind, M., et al. flimview: A software framework to handle, visualize and analyze flim data. F1000Research. 9, 574(2020).
- Schrimpf, W., Barth, A., Hendrix, J., Lamb, D. C. Pam: A framework for integrated analysis of imaging, single-molecule, and ensemble fluorescence data. Biophys J. 114 (7), 1518-1528 (2018).
- Chen, S. -J., Sinsuebphon, N., Barroso, M., Intes, X., Michalet, X. Optical Molecular Probes, Imaging and Drug Delivery. , Optica Publishing Group. (2021).
访问受限。请登录或开始试用以查看此内容。
重印与许可
