本文介绍了一种用于检测核酸代谢酶的实验方案,以连接酶、核酸酶和聚合酶为例进行了说明。该检测方法利用荧光标记和未标记的寡核苷酸,可组合形成模拟RNA和/或DNA损伤或通路中间体的双链结构,从而实现对酶活性特征的表征。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
商业供应商提供的多种修饰合成寡核苷酸,使得研究人员能够在任何标准分子生物学实验室中开发出复杂的检测方法,用于表征核酸代谢酶的多种特性。荧光标记的使用使这些方法对拥有常规聚丙烯酰胺凝胶电泳(PAGE)设备和荧光成像系统的科研人员而言更加便捷,无需使用放射性材料,也无需配备专门用于放射性物质储存和制备的实验室(即“热实验室”)。选择性地添加磷酸化等标准修饰可简化实验操作流程,而特异性引入模拟DNA损伤或反应中间体的修饰核苷酸,则可用于探究酶功能的特定方面。本文展示了利用商业化合成寡核苷酸设计并实施多种酶促DNA加工过程检测的方法,包括连接酶对不同DNA和RNA杂交结构的连接能力、核酸酶对这类结构的降解能力、DNA连接酶对不同辅因子的利用差异,以及酶的DNA结合能力评估。文章还讨论了设计合成核苷酸底物时需考虑的因素,并提供了一组基础寡核苷酸序列,可用于多种核酸连接酶、聚合酶和核酸酶活性检测。
引言
所有生命形式都需要核酸加工酶来执行复制、转录和DNA修复等基本生物学过程。这些通路中的关键酶功能包括聚合酶(可生成RNA/DNA分子的拷贝)、连接酶(可连接多核苷酸底物)、核酸酶(可降解多核苷酸)、解旋酶和拓扑异构酶(可解开核酸双链或改变其拓扑结构)1,2,3,4,5,6,7,8,9,10。此外,许多这类酶还为克隆、诊断和高通量测序等应用提供了重要的分子工具11,12,13,14,15。
通过退火寡核苷酸制备标记的 DNA/RNA 底物,可以测定这些酶的功能特性、动力学参数以及底物特异性。传统上,通过在链的 5' 末端引入放射性标记(32P)来追踪底物和产物,随后可通过X光胶片或磷屏成像系统进行检测16,17。尽管放射性标记底物具有提高实验灵敏度的优点,且不会改变核苷酸的化学性质,但操作放射性同位素可能带来的健康风险促使了非放射性核酸标记技术的发展,为 DNA 和 RNA 的检测提供了更安全的替代方案18,19,20。其中,荧光检测技术——包括直接荧光检测、时间分辨荧光以及能量转移/荧光淬灭分析——被认为是最具通用性的方法21,22,23,24。丰富的荧光染料种类使得可在每条寡核苷酸上设计独特的报告基团,从而实现多样化的 DNA/RNA 底物设计25。此外,与放射性同位素相比,荧光染料具有更高的稳定性,使研究人员能够制备并长期保存大量荧光标记的 DNA 底物19。这些荧光标记的底物可与目标蛋白以及不同组合的金属离子和核苷酸辅因子共同孵育,以分析其结合情况或酶活性。结合或活性的变化可通过凝胶成像系统中不同的荧光染料通道进行观察。由于该技术仅能显示荧光标记的寡核苷酸,因此标记寡核苷酸大小的任何增加或减少均易于追踪。此外,凝胶还可后续使用核酸染色染料进行染色,以可视化凝胶上存在的所有 DNA 条带。
多核苷酸连接酶是一类能够连接DNA/RNA片段的酶,通过催化5'端磷酸化的DNA末端与DNA的3'羟基之间形成磷酸二酯键,从而封闭断裂。根据其对核苷酸底物的需求,可将连接酶分为两类:依赖NAD且高度保守的连接酶存在于所有细菌中26,而结构多样的依赖ATP的连接酶则广泛分布于所有生命域中8,27。DNA连接酶在DNA复制过程中参与冈崎片段的加工,同时也在多种DNA修复通路(如核苷酸切除修复和碱基切除修复)中发挥作用,通过封闭自发产生的切口以及修复后残留的切口来维持基因组完整性8,10。不同的DNA连接酶在连接DNA断裂的不同构型方面表现出不同的能力,包括双链中的切口、双链断裂、错配、缺口,以及RNA与DNA的杂合结构28,29,30。通过将带有5'磷酸的寡核苷酸退火,可在核酸双链中形成相邻的5'和3'末端,从而构建多种可连接的底物结构31,32,33。最常用的分析方法是采用尿素变性聚丙烯酰胺凝胶电泳(urea PAGE)进行终点检测;然而,近年来的新技术也包括毛细管凝胶电泳(可实现高通量分析)34、质谱分析35,以及均相分子信标检测法(可实现时间分辨的实时监测)36。
连接反应的第一步是连接酶通过三磷酸腺苷(ATP)或烟酰胺腺嘌呤二核苷酸(NAD)发生腺苷酰化,从而形成共价的酶中间体。反应的第二步是在切口位点5'端的核酸底物发生腺苷酰化,随后完成核酸切口链的连接。许多在E. coli中重组表达的连接酶在纯化时已处于腺苷酰化形式,因此无需添加核苷酸辅因子即可有效连接核酸。这使得确定其具体依赖哪一类核苷酸辅因子变得困难。本文除了描述评估DNA连接酶活性的实验方法外,还提供了一种通过非标记底物去腺苷酰化酶以可靠判断其辅因子使用类型的方法。
核酸酶是一类庞大且多样化的DNA/RNA修饰酶和催化性RNA,可切割核酸之间的磷酸二酯键37。在DNA复制、修复以及RNA加工过程中均需要核酸酶的功能,根据其对DNA、RNA或两者糖基的特异性,可将核酸酶进行分类。内切核酸酶可在DNA/RNA链内部水解磷酸二酯键,而外切核酸酶则从DNA/RNA链的3'端或5'端逐个水解核苷酸,其作用方向可以是3'到5',也可以是5'到3'38。
尽管许多核酸酶蛋白具有非特异性,可能参与多种过程,但另一些核酸酶则对特定序列或DNA损伤具有高度特异性6,39,40。序列特异性核酸酶被广泛应用于多种生物技术领域,例如克隆、诱变和基因组编辑。这些应用中常用的核酸酶包括限制性核酸酶41、锌指核酸酶42、转录激活因子样效应物核酸酶,以及最近出现的RNA引导的工程化CRISPR核酸酶43。近年来还鉴定出一些损伤特异性核酸酶,例如EndoMS核酸酶,其通过具有错配特异性的RecB样核酸酶结构域,对DNA中的碱基错配具有特异性识别能力5,44。传统的核酸酶活性检测通常采用间断式检测方法,使用放射性标记的底物进行;然而,除了其他固有缺陷外,这类方法无法确定核酸酶蛋白切割的具体位点,而使用荧光标记底物则可以实现该目的45,46。近年来发展出的连续式核酸酶检测方法,则利用不同状态下与DNA相互作用的DNA染料来实现检测;例如,某些染料在与双链DNA(dsDNA)结合时比在未结合状态下发出更强的荧光信号,或特异性结合短链RNA47。其他连续式核酸酶检测方法则使用发夹结构DNA,其5'端标记荧光基团,3'端标记淬灭基团,当寡核苷酸被降解导致荧光基团与淬灭基团分离时,荧光信号随之增强48。 尽管这些检测方法可用于表征DNA降解蛋白的动力学特性,但它们需要事先了解酶的功能及其底物,并且仅适用于那些能改变DNA构象从而影响染料结合能力的酶。因此,仍有必要采用终点检测法,通过分辨单个核酸酶反应产物,以深入了解蛋白质活性所引起的DNA修饰情况。
本文详细介绍了一种荧光标记DNA/RNA寡核苷酸的设计方法,这些寡核苷酸可灵活组合,用于构建底物以检测新型核酸酶、聚合酶和连接酶的活性。该基本寡核苷酸序列组的验证简化了实验设计,无需购买大量定制底物,即可经济高效地分析多种酶的功能特性。文中提供了使用这些底物进行标准DNA加工酶活性检测的详细操作流程,并以DNA连接酶活性检测为例,描述了适用于核酸酶和聚合酶检测与分析的相应改进方法。此外,还介绍了一种经改进的高精度检测DNA连接酶辅因子特异性的实验方法,并采用双标记探针评估多组分连接反应的组装情况。最后,讨论了对基本检测体系的若干改进方案,使其可利用相同的底物通过电泳迁移率变动分析法(EMSA)来研究蛋白质与DNA的相互作用。
访问受限。请登录或开始试用以查看此内容。
方案
1. 寡核苷酸的设计与采购
注意:设计用于组装并退火形成目标双链的单链寡核苷酸。双链中的一条或多条链必须带有荧光基团,以便追踪目标酶对寡核苷酸的加工过程。用于多种活性实验的一组基础单链序列见表1。
- 根据下文所述,为感兴趣的酶引入所需的特定修饰。
- 对于DNA连接酶底物(图1):由三条寡核苷酸组装最简单的底物,包括5'端磷酸化的供体链(NL2)、5'端FAM标记的受体链(NL1)以及连接两者的互补链(NL3)。
- 在步骤2中组装底物主混合液之前,确保提供可连接切口5'末端的链已磷酸化。可通过在NL2上订购修饰(如表1所示),或在寡核苷酸重悬后使用T4多核苷酸激酶进行酶促磷酸化。
- 对NL6和NL8进行5'端磷酸化修饰,它们分别构成如图1A所示双链断裂的互补链(NL6/NL7 和 NL8/NL9),以更接近限制性内切核酸酶产生的天然底物。使用双标记底物以确定多组分组装中连接反应程度的相对差异(见步骤6)。
- 改变互补链序列以产生错配(NL10)和缺口(NL11)。
注:简单切口底物的多种变体如图1A所示。可通过调整下划线位置使用其他序列,产生更广泛的错配或更长的缺口。 - 将DNA寡核苷酸替换为RNA寡核苷酸。
注:简单切口底物的多种变体如图1B所示。通过此处提供的基本寡核苷酸组合,可生成更广泛的DNA/RNA双链体,例如包含RNA和DNA的双链断裂。下文步骤6中给出了此类变体的一个示例,其中采用了双标记策略。
- 对于DNA聚合酶底物:将表1中列出的寡核苷酸NL1和NL3组装,构建简单的引物延伸检测体系。通过在NL1(引物)或NL3(模板)链中引入修饰,进一步研究聚合酶活性的其他方面。
- 在NL3寡核苷酸中第20位点之前引入损伤碱基类似物,以评估聚合酶对模板链上损伤位点的跨过能力。
- 在NL1寡核苷酸的第20位点引入损伤碱基类似物,以评估延伸受损引物的能力。
- 在双链体中使用RNL1或RNL3,以研究RNA引物的延伸或RNA模板的使用。
- 对于核酸酶底物(图2):组装寡核苷酸,以获得非穷尽范围的双链和单链底物(图2Ai),以及一系列 flap 和 splayed 结构的连接区(图2Aii)和损伤底物(图2B)。
- 为检测核糖核酸酶活性,可依次将NL1、NL2和NL3替换为RNL1、RNL2和RNL3。使用HJ5和HJ6的额外RNA版本进一步扩展该底物集合。
- 使用在中心位置含有修饰的寡核苷酸MD5、MD6和MD9,以模拟氧化损伤、无碱基修复中间体或脱氨产物(图2B)。这些底物可用于检测该位点处链的切割。用正交荧光染料(如TAMRA)标记互补链NL3,以检测双链切割(见步骤6)。
- 对互补链进行正交标记,以检测探针链(NL5和ND9)及互补链(MD10和NL10)上错配位点的双链切割。
- 对于DNA连接酶底物(图1):由三条寡核苷酸组装最简单的底物,包括5'端磷酸化的供体链(NL2)、5'端FAM标记的受体链(NL1)以及连接两者的互补链(NL3)。
- 从商业供应商订购含有相关荧光染料及其他修饰的合成寡核苷酸。
注:对于所述检测,100 nM合成规模并在合成后进行HPLC纯化是合适的。
2. 核酸双链的组装与退火
- 寡核苷酸的重悬与稀释
- 开启前,将装有冻干寡核苷酸的2 mL离心管在台式离心机中以最大速度离心2–5分钟,确保核酸沉于管底。
- 制备一份主储备液 100 µM 通过将寡核苷酸重悬于TE缓冲液(10 mM 三(羟甲基)氨基甲烷(Tris),1 mM 乙二胺四乙酸(EDTA))中。通过反复轻柔涡旋振荡并以最高速度短暂离心,确保寡核苷酸充分重悬。
- 制备 10 µM 通过用 TE 缓冲液稀释母液的一份等分试样来制备储备液。将 10 µM 用超纯水(MQ水)定容,配制所需浓度的工作液 0.5 µM, 0.7 µM,或 2.5 µM 如上所述 表2.
- 配制并退火反应主混合液
- 使用工作液按照所提供的组合配制反应主混合液 表2 以及以……给出的体积 表3标准DNA连接酶实验及其他大多数实验的最终缓冲液组成为:50 mM Tris(pH 8.0)、50 mM NaCl、10 mM 二硫苏糖醇(DTT),并以10 mM Mg作为二价阳离子。
- 在PCR或微量离心管中通过加热使寡核苷酸退火 95 °C 使用加热块或PCR仪加热5分钟,然后室温冷却30分钟(体积 <1 mL)至1 h(体积 >1 mL)。对于较长的寡核苷酸(>40 nt),使用降温速率为 95 °C 至 25 °C 超过45分钟,或将含有退火混合物的离心管置于盛有沸水的1 L烧杯中漂浮,并过夜冷却至室温。
- 将核苷酸辅因子及其他对热敏感的缓冲液组分在冷却至室温后加入主混合液中。随后可直接加入酶(见下文步骤3)以终反应混合物进行检测,或将其储存于 -20 °C 以备将来使用。
3. 标准检测设置
- 实验反应的组装与启动
- 在 PCR 管中,将 22.5 µL 目标底物主混合液与 2.5 µL 目标 DNA 连接酶或其他酶混合。建议每个反应设置重复两到三份,尤其是当结果需要进行定量分析时。
- 在检测样本中应包含无蛋白对照(仅缓冲液)。如需要,此时也应设置无辅因子对照。
注意:酶可在含 50% v/v 甘油的溶液中于 -20 °C 保存,因此可直接从溶液中吸取使用。在加入前,需通过移液混匀或轻柔涡旋,确保含甘油的酶溶液充分混匀。
- 立即将反应体系转移至 25 °C 的 PCR 仪中,孵育 30 分钟。根据酶活性的最适条件,可对温度和孵育时间进行调整。
- 加入 5 µL 上样染料(95% 甲酰胺,0.5 M 乙二胺四乙酸 (EDTA),溴酚蓝)以终止反应,并在 95 °C 孵育 5 分钟。
4. 检测结果分析
- 按如下所述制备 Tris-硼酸-EDTA (TBE)-尿素聚丙烯酰胺凝胶 (PAGE)。
- 配制 20% 丙烯酰胺、7 M 尿素和 1×TBE 溶液的储备液。对于本文所述的寡核苷酸体系,建议使用丙烯酰胺/双丙烯酰胺溶液(29:1 比例),以获得最佳分辨率。
- 每块凝胶,将 10 mL 20% 丙烯酰胺和 7 M 尿素溶液与 100 µL 过硫酸铵 (APS, 10%) 及 3 µL 四甲基乙二胺 (TMED) 混合,在凝胶模具中灌胶。
- 待凝胶完全凝固后,在 45–55 °C 条件下于 TBE 尿素凝胶上电泳样品。
- 使用 1×TBE 缓冲液对凝胶进行预电泳,每块凝胶 10 mA,持续 30 分钟,并配合外置加热装置。
- 用移液器吸取 1×TBE 缓冲液冲洗凝胶加样孔,以去除多余的尿素。
- 每样加载 10 µL 反应液,在外置加热条件下以 10 mA 电泳 1.0–1.5 小时。
- 根据所选荧光染料的特性,使用成像仪的适当设置对凝胶进行成像。对于 FAM 荧光染料,应使用激发/发射波长为 495/519 nm 的滤光片组,该设置通常已预存于大多数成像仪中。
- 使用成像仪自带的图像分析软件或 ImageJ49,50 等外部程序,对产物和底物条带的强度进行定量,并根据以下公式计算产物百分比:
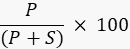
其中 P 为产物条带的积分光密度值,S 为底物条带的积分光密度值。以 DNA 连接酶反应为例,产物条带迁移至 40 个核苷酸 (nt) 位置,底物条带迁移至 20 nt 位置。
5. 测试辅因子特异性的DNA连接酶去腺苷化反应
- 反应主混合液的制备
- 配制一组含有FAM标记的NL1寡核苷酸的主混合液,具体如表4所述。另配制一组不含FAM标记的NL1寡核苷酸的主混合液,具体如表4所述。
- 分别将两种DNA双链在95 °C下加热5分钟,然后在25 °C下冷却30分钟至1小时。两种主混合液中均不添加核苷酸辅因子。
- 去腺苷酰化反应的组装与启动
- 针对每种待测试的辅因子类型/浓度,通过将10 µL未标记的主混合液与2.5 µL连接酶混合,配制单个去腺苷酰化反应体系。
- 另设无辅因子对照组和无蛋白对照组(以2.5 µL缓冲液代替酶)。
- 将反应体系在酶最适活性所需的特定温度下孵育1–2小时。若酶仍处于腺苷酰化状态,可延长孵育时间。
- 在辅因子存在下进行连接反应
- 直接向去腺苷酰化反应体系中加入10 µL标记的主混合液和2.5 µL所需核苷酸辅因子(如ATP、NAD、ADP或GTP),使终浓度为0.1–1 mM。
- 向无核苷酸辅因子对照组中加入2.5 µL反应缓冲液。
- 在与之前相同的孵育时间和温度条件下进行反应。按步骤4所述进行终止反应和可视化检测。
6. 使用双标记底物进行夹板连接或多片段组装
- 设计并购买一种带有荧光基团的寡核苷酸,其激发/发射光谱应与已使用的荧光染料不同。
- 在本文所述的实验设置中,使用在3'端标记了5-羧基四甲基罗丹明(TAMRA)的NL2(TAMRA)寡核苷酸(表1)。
- 按以下说明配制主反应混合液。
- 混合步骤2中描述的反应组分,包括所有用于组装的寡核苷酸的等摩尔比例,以及缓冲液和二价阳离子。
- 在95 °C加热5分钟,然后在25 °C冷却30分钟至1小时进行退火。加入辅因子和酶,并按照步骤3所述进行孵育。
- 按照步骤4所述方法,使用底物中荧光染料对对应的适当通道运行并成像样品。对于FAM和TAMRA,应使用大多数成像仪上配备的荧光素(FITC)和四甲基罗丹明(TRITC)通道。
7. 采用非变性凝胶电泳迁移率变动分析(EMSA)评估DNA结合
- 按如下说明制备10%非变性TBE聚丙烯酰胺凝胶。
- 将2.5 mL 40%丙烯酰胺、1 mL 10×TBE、100 µL 10%过硫酸铵(APS)、3 µL 四甲基乙二胺(TMED)和6.5 mL超纯水混合,在凝胶铸模器中灌胶。
- 按如下说明组装结合反应。
- 根据表5配制EMSA探针,确保包含EDTA(10 mM)并省略金属离子。
- 在PCR管中将20 µL EMSA探针主混合液与5 µL蛋白混合。设置不含蛋白的对照样品。在25 °C孵育30分钟。
- 按如下说明进行非变性电泳分析。
- 向样品中加入5 µL 5×非变性上样染料(含100 mM EDTA、0.25%溴酚蓝、25% v/v甘油,加超纯水至1 mL)。
- 将样品上样至已制备的凝胶,在4°C水循环冷却条件下以60 V电泳2–3小时,直至染料前沿距凝胶底部几厘米处。
- 按照步骤4所述方法对凝胶进行成像和分析。
访问受限。请登录或开始试用以查看此内容。
结果
DNA连接酶介导的连接反应
在尿素PAGE凝胶上观察时,DNA连接酶的酶活性会导致荧光标记的寡核苷酸分子大小增加。对于表2中列出的DNA和RNA连接反应底物,这种情况对应于片段长度从20 nt增加至40 nt,即大小翻倍(图3A)。可通过改变温度、蛋白浓度、孵育时间(图3B)、核苷酸辅因子或金属辅因子(图3C)等条件来确定连接酶的最佳活性。还可通过平行实验比较连接酶在不同底物上的相对活性(图3D)。
产物和底物条带的定量以发生连接的总底物的百分比表示,如图3所示,可用于评估酶的比活性,或确定酶的最适活性条件,如二价阳离子偏好、温度或pH值。
细菌DNA连接酶...
访问受限。请登录或开始试用以查看此内容。
讨论
实验方案中的关键步骤
寡核苷酸设计与采购:在购买用于双链形成的寡核苷酸时,必须考虑序列设计。建议在订购前使用寡核苷酸分析工具预测核苷酸序列的性质,例如GC含量、熔解温度、二级结构以及二聚化潜力57。
核酸双链的组装与退火:在制备RNA/RNA-DNA双链时,应采取措施防止RNase污染,使用无RNase的试剂和水,或添加RNase抑制剂(前提是所研究的酶本身不是RNase)。在配制总混合液之前,应对实验设备、手套和操作台面使用RNase去污染溶液进行处理,以避免寡核苷酸降解58。RNA寡核苷酸的母液可分装成小份配制,以防污染。
DNA连接酶始终需要一种核苷酸辅因子,即ATP或NAD,终浓度介于0.1至1 mM之间。DNA聚合酶需要脱氧核苷三磷酸(dNTPs)以进行链的合成,通常以等摩尔比例添加,每种浓度为50 µM。在配制连接酶和聚合酶双链反应的预混液时,核苷酸辅因子(如ATP、NAD和dNTP...
访问受限。请登录或开始试用以查看此内容。
披露
SEG 和 UR 是 ArcticZymes Technologies AS 的员工,该公司分销 R2D 连接酶。AW、ER-S 和 RS 不存在利益冲突。
致谢
AW 获得卢瑟福发现奖学金(20-UOW-004)的支持。RS 获得新西兰 南极后奖学金 SG 和 UR 感谢特罗姆瑟大学化学研究所的支持ø - 挪威北极大学提供技术支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 30% 丙烯酰胺/双丙烯酰胺溶液(29:1) | BioRad | 1610156 | |
| 三磷酸腺苷(ATP) | 多家供应商 | ||
| 过硫酸铵(APS) | 多家供应商 | ||
| 台式离心机 | 多家供应商 | ||
| 硼酸盐 | 多家供应商 | ||
| 溴酚蓝 | 多家供应商 | ||
| 二硫苏糖醇(DTT) | 多家供应商 | ||
| 配备循环水浴的电泳系统 | 多家供应商 | ||
| 乙二胺四乙酸(EDTA) | 多家供应商 | ||
| 荧光成像仪,例如 iBright FL1000 | Thermo Fisher Scientific | A32752 | |
| 甲酰胺 | 多家供应商 | ||
| 凝胶灌注系统 | 多家供应商 | ||
| 加热金属块 | 多家供应商 | ||
| 氯化镁 | 多家供应商 | 根据所研究的蛋白质,可能更倾向于使用其他金属离子 | |
| 微量离心管(1.5 mL) | 多家供应商 | ||
| 移液器及吸头 | 多家供应商 | 1 mL、0.2 mL、0.02 mL、0.002 mL | |
| 烟酰胺腺嘌呤二核苷酸(NAD+) | 多家供应商 | ||
| 寡核苷酸 | Integrated DNA Technologies | NA | Thermo Fisher、Sigma-Aldrich、 Genscript 等公司也提供此类产品 |
| 巴斯德吸管 | 多家供应商 | ||
| PCR 扩增仪 | 多家供应商 | ||
| PCR 管 | 多家供应商 | ||
| RNAse away | ThermoFisher | 7002PK | 仅在处理 RNA 寡核苷酸时需要 |
| RNase AWAY | Merck | 83931-250ML | 用于去除表面 RNase 污染的表面活性剂 |
| 无 RNase 水 | New England Biolabs | B1500L | 仅在处理 RNA 寡核苷酸时需要 |
| 氯化钠 | 多家供应商 | ||
| SUPERase IN RNase 抑制剂 | Thermo Fisher Scientific | AM2694 | 广谱 RNase 抑制剂(基于蛋白质) |
| SYBR Gold | Thermo Fisher Scientific | S11494 | 可用于凝胶染色后处理,以可视化未标记的寡核苷酸 |
| 四甲基乙二胺(TMED) | 多家供应商 | ||
| Tris 或三(羟甲基)氨基甲烷 | 多家供应商 | ||
| 超纯水(Milli-Q) | Merck | ||
| 尿素 | 多家供应商 | ||
| 涡旋振荡器 | 多家供应商 |
参考文献
- Gao, Y., et al. Structures and operating principles of the replisome. Science. 363 (6429), 7003(2019).
- Yang, W., Gao, Y. Translesion and repair DNA polymerases: Diverse structure and mechanism. Annu Rev Biochem. 87, 239-261 (2018).
- Lohman, T. M., Fazio, N. T. How does a helicase unwind DNA? Insights from RecBCD Helicase. Bioessays. 40 (6), e1800009(2018).
- Ahdash, Z., et al. Mechanistic insight into the assembly of the HerA-NurA helicase-nuclease DNA end resection complex. Nucleic Acids Res. 45 (20), 12025-12038 (2017).
- Wozniak, K. J., Simmons, L. A. Bacterial DNA excision repair pathways. Nat Rev Microbiol. 20 (8), 465-477 (2022).
- Zhang, L., Jiang, D., Wu, M., Yang, Z., Oger, P. M. New insights into DNA repair revealed by NucS endonucleases from hyperthermophilic Archaea. Front Microbiol. 11, 1263(2020).
- Saathoff, J. H., Kashammer, L., Lammens, K., Byrne, R. T., Hopfner, K. P. The bacterial Mre11-Rad50 homolog SbcCD cleaves opposing strands of DNA by two chemically distinct nuclease reactions. Nucleic Acids Res. 46 (21), 11303-11314 (2018).
- Williamson, A., Leiros, H. S. Structural insight into DNA joining: from conserved mechanisms to diverse scaffolds. Nucleic Acids Res. 48 (15), 8225-8242 (2020).
- Caglayan, M. Interplay between DNA polymerases and DNA ligases: Influence on substrate channeling and the fidelity of DNA ligation. J Mol Biol. 431 (11), 2068-2081 (2019).
- Shuman, S. DNA ligases: Progress and prospects. J Biol Chem. 284 (26), 17365-17369 (2009).
- Lohman, G. J., Tabor, S., Nichols, N. M. DNA ligases. Curr Prot Mol Biol. , Chapter 3, Unit 3.14 (2011).
- Rittié, L., Perbal, B. Enzymes used in molecular biology: a useful guide. J Cell Commun Signal. 2 (1-2), 25-45 (2008).
- Chandrasegaran, S., Carroll, D. Origins of programmable nucleases for genome engineering. J Mol Biol. 428 (5), Part b 963-989 (2016).
- Aschenbrenner, J., Marx, A. DNA polymerases and biotechnological applications. Curr Opin Biotechnol. 48, 187-195 (2017).
- Loenen, W. A. M., Dryden, D. T. F., Raleigh, E. A., Wilson, G. G., Murray, N. E. Highlights of the DNA cutters: a short history of the restriction enzymes. Nucleic Acids Res. 42 (1), 3-19 (2013).
- Voytas, D., Ke, N. Detection and quantitation of radiolabeled proteins and DNA in gels and blots. Curr Protoc Immunol. , Appendix 3 (A) (2002).
- Phillips, D. H. Detection of DNA modifications by the 32P-postlabelling assay. Mutat Res. 378 (1-2), 1-12 (1997).
- Huang, C., Yu, Y. T. Synthesis and labeling of RNA in vitro. Curr Prot Mol Biol. , Chapter 4, Unit 4.15 (2013).
- Ballal, R., Cheema, A., Ahmad, W., Rosen, E. M., Saha, T. Fluorescent oligonucleotides can serve as suitable alternatives to radiolabeled oligonucleotides. J Biomol Tech. 20 (4), 190-194 (2009).
- Anderson, B. J., Larkin, C., Guja, K., Schildbach, J. F. Using fluorophore-labeled oligonucleotides to measure affinities of protein-DNA interactions. Meth Enzymol. 450, 253-272 (2008).
- Liu, W., et al. Establishment of an accurate and fast detection method using molecular beacons in loop-mediated isothermal amplification assay. Sci Rep. 7 (1), 40125(2017).
- Ma, C., et al. Simultaneous detection of kinase and phosphatase activities of polynucleotide kinase using molecular beacon probes. Anal Biochem. 443 (2), 166-168 (2013).
- Li, J., Cao, Z. C., Tang, Z., Wang, K., Tan, W. Molecular beacons for protein-DNA interaction studies. Meth Mol Biol. 429, 209-224 (2008).
- Yang, C. J., Li, J. J., Tan, W. Using molecular beacons for sensitive fluorescence assays of the enzymatic cleavage of nucleic acids. Meth Mol Biol. 335, 71-81 (2006).
- Nikiforov, T. T., Roman, S. Fluorogenic DNA ligase and base excision repair enzyme assays using substrates labeled with single fluorophores. Anal Biochem. 477, 69-77 (2015).
- Pergolizzi, G., Wagner, G. K., Bowater, R. P. Biochemical and structural characterisation of DNA ligases from bacteria and Archaea. Biosci Rep. 36 (5), 00391(2016).
- Martin, I. V., MacNeill, S. A. ATP-dependent DNA ligases. Genome Biol. 3 (4), REVIEWS3005 (2002).
- Bilotti, K., et al. Mismatch discrimination and sequence bias during end-joining by DNA ligases. Nucleic Acids Res. 50 (8), 4647-4658 (2022).
- Bauer, R. J., et al. Comparative analysis of the end-joining activity of several DNA ligases. PLoS One. 12 (12), e0190062(2017).
- Lohman, G. J. S., Zhang, Y., Zhelkovsky, A. M., Cantor, E. J., Evans, T. C. Efficient DNA ligation in DNA-RNA hybrid helices by Chlorella virus DNA ligase. Nucleic Acids Res. 42 (3), 1831-1844 (2014).
- Bullard, D. R., Bowater, R. P. Direct comparison of nick-joining activity of the nucleic acid ligases from bacteriophage T4. Biochem J. 398 (1), 135-144 (2006).
- Magnet, S., Blanchard, J. S. Mechanistic and kinetic study of the ATP-dependent DNA ligase of Neisseria meningitidis. Biochemistry. 43 (3), 710-717 (2004).
- Williamson, A., Grgic, M., Leiros, H. S. DNA binding with a minimal scaffold: structure-function analysis of Lig E DNA ligases. Nucleic Acids Res. 46 (16), 8616-8629 (2018).
- Lohman, G. J., et al. A high-throughput assay for the comprehensive profiling of DNA ligase fidelity. Nucleic Acids Res. 44 (2), e14(2016).
- Kim, J., Mrksich, M. Profiling the selectivity of DNA ligases in an array format with mass spectrometry. Nucleic Acids Res. 38 (1), e2(2010).
- Tang, Z. W., et al. Real-time monitoring of nucleic acid ligation in homogenous solutions using molecular beacons. Nucleic Acids Res. 31 (23), e148(2003).
- Yang, W. Nucleases: diversity of structure, function and mechanism. Q Rev Biophys. 44 (1), 1-93 (2011).
- Marti, T. M., Fleck, O. DNA repair nucleases. Cell Mol Life Sci. 61 (3), 336-354 (2004).
- Wang, B. B., et al. Review of DNA repair enzymes in bacteria: With a major focus on AddAB and RecBCD. DNA Repair. 118, 103389(2022).
- Pidugu, L. S., et al. Structural insights into the mechanism of base excision by MBD4. J Mol Biol. 433 (15), 167097(2021).
- Roberts, R. J. How restriction enzymes became the workhorses of molecular biology. Proc Natl Acad Sci U S A. 102 (17), 5905-5908 (2005).
- Miller, J. C., et al. An improved zinc-finger nuclease architecture for highly specific genome editing. Nat Biotechnol. 25 (7), 778-785 (2007).
- Kim, H., Kim, J. S. A guide to genome engineering with programmable nucleases. Nat Rev Genet. 15 (5), 321-334 (2014).
- Takemoto, N., Numata, I., Su'etsugu, M., Miyoshi-Akiyama, T. Bacterial EndoMS/NucS acts as a clamp-mediated mismatch endonuclease to prevent asymmetric accumulation of replication errors. Nucleic Acids Res. 46 (12), 6152-6165 (2018).
- Reardon, J. T., Sancar, A. Molecular anatomy of the human excision nuclease assembled at sites of DNA damage. Mol Cell Biol. 22 (16), 5938-5945 (2002).
- Kunkel, T. A., Soni, A. Exonucleolytic proofreading enhances the fidelity of DNA synthesis by chick embryo DNA polymerase-gamma. J Biol Chem. 263 (9), 4450-4459 (1988).
- Sheppard, E. C., Rogers, S., Harmer, N. J., Chahwan, R. A universal fluorescence-based toolkit for real-time quantification of DNA and RNA nuclease activity. Sci Rep. 9 (1), 8853(2019).
- Li, J. J., Geyer, R., Tan, W. Using molecular beacons as a sensitive fluorescence assay for enzymatic cleavage of single-stranded DNA. Nucleic Acids Res. 28 (11), e52(2000).
- Schneider, C. A., Rasband, W. S., Eliceiri, K. W. NIH Image to ImageJ: 25 years of image analysis. Nat Meth. 9 (7), 671-675 (2012).
- Sharma, J. K., et al. Methods for competitive enrichment and evaluation of superior DNA ligases. Meth Enzymol. 644, 209-225 (2020).
- Rzoska-Smith, E., Stelzer, R., Monterio, M., Cary, S. C., Williamson, A. DNA repair enzymes of the Antarctic Dry Valley metagenome. Front Microbiol. 14, 1156817(2023).
- Williamson, A., Pedersen, H. Recombinant expression and purification of an ATP-dependent DNA ligase from Aliivibrio salmonicida. Protein Expres Purif. 97 (0), 29-36 (2014).
- Akey, D., et al. Crystal structure and nonhomologous end-joining function of the ligase component of Mycobacterium DNA ligase D. J Biol Chem. 281 (19), 13412-13423 (2006).
- Kim, D. J., et al. ATP-dependent DNA ligase from Archaeoglobus fulgidus displays a tightly closed conformation. Acta Crystallogr Sect F Struct Biol Cryst Commun. 65, Pt 6 544-550 (2009).
- Nishida, H., Kiyonari, S., Ishino, Y., Morikawa, K. The closed structure of an archaeal DNA ligase from Pyrococcus furiosus. J Mol Biol. 360 (5), 956-967 (2006).
- Gundesø, S., et al. R2D ligase: Unveiling a novel DNA ligase with surprising DNA-to-RNA ligation activity. Biotechnol J. 19 (3), e2300711(2024).
- Hendling, M., Barišić, I. In silico design of DNA oligonucleotides: Challenges and approaches. Comput Struct Biotechnol J. 17, 1056-1065 (2019).
- Green, M. R., Sambrook, J. How to win the battle with RNase. Cold Spring Harb Prot. 2019 (2), 10.1101/pdb.top101857 (2019).
- Summer, H., Grämer, R., Dröge, P. Denaturing urea polyacrylamide gel electrophoresis (Urea PAGE). J Vis Exp. (32), e1485(2009).
- Smith, D. R. Gel Electrophoresis of DNA. Mol Biometh Handbook. , Humana Press. Totowa, NJ. 17-33 (1998).
- Lorenz, T. C. Polymerase chain reaction: basic protocol plus troubleshooting and optimization strategies. J Vis Exp. (63), e3998(2012).
- Rousseau, M., et al. Characterisation and engineering of a thermophilic RNA ligase from Palaeococcus pacificus. Nucleic Acids Res. 52 (7), 3924-3937 (2024).
- Kestemont, D., Herdewijn, P., Renders, M. Enzymatic synthesis of backbone-modified oligonucleotides using T4 DNA ligase. Curr Prot Chem Biol. 11 (2), e62(2019).
- Farell, E. M., Alexandre, G. Bovine serum albumin further enhances the effects of organic solvents on increased yield of polymerase chain reaction of GC-rich templates. BMC Res Notes. 5, 257(2012).
- Nazarenko, I., Pires, R., Lowe, B., Obaidy, M., Rashtchian, A. Effect of primary and secondary structure of oligodeoxyribonucleotides on the fluorescent properties of conjugated dyes. Nucleic Acids Res. 30 (9), 2089-2195 (2002).
访问受限。请登录或开始试用以查看此内容。
重印与许可
