核磁共振(NMR)波谱法能够以残基特异性的方式表征蛋白质的结构动力学。本文提供了一套实用的实验方案,用于采集对皮秒到纳秒时间尺度敏感的NMR 15N R1 和 R2 弛豫以及{1H}-15N异核Overhauser效应(hetNOE)实验数据。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
核磁共振(NMR)波谱技术可用于在生理温度下研究溶液中的蛋白质。通常,蛋白质主链的酰胺基团或侧链中的甲基基团被用作报告蛋白质结构动力学的探针。对于经15N标记且完全质子化的球状蛋白质样品,其主链结构动力学研究通常适用于分子量不超过50 kDa的蛋白质。当结合侧链氘代与横向弛豫优化波谱(TROSY)技术时,该上限可扩展至球状蛋白质200 kDa,若研究重点为侧链,则可进一步扩展至1 MDa。当研究对象为内在无序蛋白质(IDPs)或含有内在无序区域(IDRs)的蛋白质时,这些分子量限制不再适用,研究范围可远超上述数值。其原因是IDPs或IDRs具有高度的内部灵活性,通常在动力学上相互解耦。多种NMR方法可在从皮秒到小时的广泛时间尺度上,提供原子分辨率的蛋白质结构动力学信息。标准的15N弛豫测量可概述蛋白质的内部灵活性,并表征蛋白质主链在快速的皮秒至纳秒时间尺度上的动力学行为。本文提供了一套实用的操作指南,用于设置和记录NMR的15N R1、R2以及异核Overhauser效应(hetNOE)实验。我们展示了典型数据,并解释了如何在进行更复杂分析之前对其进行简单的定性解读。
引言
蛋白质的功能不仅由其三维结构决定,还取决于其结构动力学,包括蛋白质内部的柔韧性以及在不同构象之间发生的结构转变。核磁共振(NMR)波谱技术可用于研究溶液中蛋白质的结构动力学1,2,3。近年来质子检测的固态NMR技术的发展,也使得在溶解度较低的状态下(例如脂双层膜)对蛋白质动力学进行表征成为可能4,5,6。在溶液NMR中,可以研究蛋白质主链和侧链的结构动力学。对于球状蛋白质,只要蛋白质经过15N同位素标记,便可对其主链结构动力学进行研究,分子量上限可达50 kDa。若结合侧链氘代和横向弛豫优化谱(TROSY)技术,该上限可扩展至200 kDa7,8。当研究重点为侧链动力学时,可研究的蛋白质及复合物的分子量范围可进一步扩展至1 MDa2,9。
所述的分子量限制不适用于内在无序蛋白(IDPs),这些蛋白通常表现出较高的内在动态性。真核生物蛋白质组中超过30%由IDPs或内在无序区域(IDRs)组成10,11,12,13。它们在许多细胞过程中发挥核心作用,例如信号转导和转录1,并经常参与细胞内相分离14,15,16,17。IDPs在生理条件下缺乏明确的三维(3D)天然结构,其能量景观呈弱漏斗状或崎岖不平17,18。由于IDPs或IDRs主链上疏水性较低且存在强烈的静电排斥,导致其缺乏向刚性结构折叠的驱动力19。IDPs在与其他结合伴侣形成复合物时,常采用折叠构象10,20,21。此外,翻译后修饰(PTMs)可扩展IDPs或IDRs的折叠可能性22,23。IDPs的错误折叠已被确认为多种疾病的原因,包括神经退行性疾病15,24,25,26。
固有无序蛋白(IDPs)和固有无序区域(IDRs)具有高度的内部灵活性21,27,28。通过分子动力学模拟以及来自实验数据的约束条件,获得了展示原子位置和二面角变化的构象集合29,30,31,32。由于动态性以及在冷冻状态下导致的无序性,弥散的电子密度使得利用结构生物学中的前沿方法(如冷冻电镜或X射线晶体学)对其进行结构表征变得困难。此外,用于低温实验的结晶条件或样品制备技术可能影响IDPs所经历的构象空间。然而,溶液核磁共振(NMR)适用于高度动态的蛋白质,因此非常适合研究IDPs16,20,22,28,29,30,31,32,33,34,35,36,37,38。
如上所述,溶液核磁共振(NMR)提供了多种技术,可用于研究蛋白质内部动力学在宽时间尺度上的变化(图1),这些技术主要基于自旋弛豫31,33,38,39,40,41,42。
蛋白质主链酰胺基团中15N原子核的自旋弛豫由蛋白质内部动力学和集体运动(在相关情况下包括旋转扩散)引起的1H-15N键角取向变化所诱导27,43,44,45,46,47,48,49,50,51。在短于旋转相关时间τR(分子旋转一个弧度所需的时间,也称为整体翻滚相关时间)的时间尺度上,化学位移各向异性(CSA)和偶极耦合(D)具有活性,且不会被蛋白质的旋转扩散所平均。蛋白质主链的内部动力学,包括键角的变化、键的重新取向以及旋转翻滚,会引起CSA和偶极耦合张量的随机波动,导致局部磁场的变化,最终引发核磁共振(NMR)自旋弛豫47,48,52,53。这些波动可通过一个总体相关函数来描述。总体相关函数的傅里叶变换称为谱密度函数。在半经典的Redfield弛豫理论中,NMR弛豫速率常数可由这些谱密度函数的线性组合来描述54。
20世纪90年代初发展的主链15N核磁共振(NMR)弛豫实验包括15N R1、R1ρ以及{1H}-15N核Overhauser效应实验,这些实验对快于蛋白质旋转相关时间τR的皮秒(ps)至纳秒(ns)时间尺度的运动具有敏感性45,55,56,57。为了表征慢于旋转相关时间τR的主链动力学,通常采用所谓的弛豫弥散实验,如R1ρ和Carr-Purcell-Meiboom-Gill(CPMG)实验,这些实验对微秒(µs)至毫秒(ms)时间尺度的动力学过程敏感44,46,58,59,60,61。慢于微秒的动力学过程可通过15N化学交换饱和转移(CEST)核磁共振62、交换谱学(EXSY,毫秒至秒级)或实时(RT)核磁共振(秒至小时级)进行捕捉63,64。顺磁探针的顺磁弛豫增强(PRE)效应以及残余偶极耦合(RDCs)可用于评估从皮秒到毫秒整个时间范围内的动力学行为65,66,67,68。
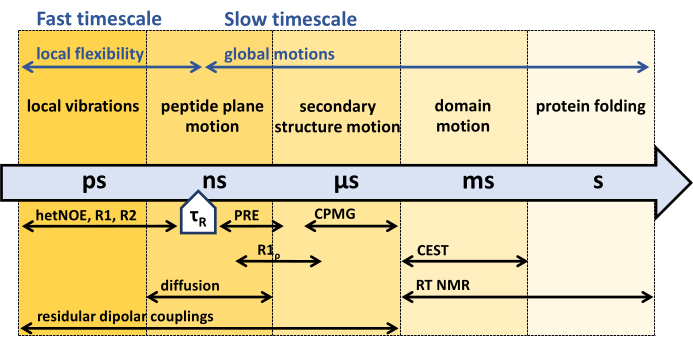
图1:蛋白质主链动力学的时间尺度及不同核磁共振动力学实验的敏感时间窗口。核磁共振(NMR)提供了多种方法,可用于表征跨越广泛时间尺度的蛋白质主链动力学。图中在相应的时间尺度上标示了蛋白质主链所经历的不同类型的运动。蛋白质的旋转相关时间τR是指蛋白质完成一次整体旋转(一个弧度)所需的时间。比蛋白质旋转相关时间τR更快的运动可归因于蛋白质内部的柔性。各种核磁共振实验及其对相应时间尺度的敏感性在箭头下方标出。请点击此处查看该图的放大版本。
以下方案描述了Lakomek等人69和Stief等人70建立的核磁共振(NMR)弛豫实验,采用灵敏度增强的异核单量子相干(HSQC)检测方案。在进入实验操作之前,将简要概述NMR自旋弛豫及NMR弛豫实验的基本原理。由于篇幅限制并为保证本方案的可理解性,该概述只能保持简略(因而并不完整)。
纵向弛豫或自旋-晶格弛豫,由T1 时间或 R1 = 1/T1 速率常数,描述磁化矢量恢复至玻尔兹曼平衡的过程。在平衡状态下,磁化矢量沿外加磁场方向排列,该方向定义为实验室坐标系的 z 轴。高频下的谱密度1小(H)15N) 拉莫尔频率(核磁共振共振频率,例如600 MHz用于¹H) 1H 对于14.1特斯拉磁体)以及这些拉莫尔频率的线性组合对 15N R1 舒张,其特征为 15N R1 以 rad·s 为单位测得的速率常数-1. 运动的时间尺度与这些拉莫尔频率成反比;因此,皮秒到纳秒时间尺度上的运动对弛豫速率常数R有贡献1对于表现出整体翻滚运动且可定义旋转相关时间的分子,其 R1 (T1曲线在 ωτ 处显示一个极大值(极小值)R = 1,旋转相关时间τR 以及所考虑自旋的拉莫尔频率 ω。如果多个拉莫尔频率均有贡献,则频率最低者占主导地位,例如 ωN 在……的情况下 15N R1快速运动区(ωτR 远小于1)适用于在低磁场和低黏度条件下快速翻滚的小分子。慢运动 regime(ωτR 远大于1)适用于翻滚较慢的大分子、高磁场和高黏度条件。
球状折叠蛋白在溶液中表现出整体翻滚运动,可分配一个旋转相关时间。然而,对于内在无序蛋白而言,整体翻滚的概念不再适用,且通常无法用单一的旋转相关时间来描述。此时,残基特异性的内禀相关时间变得更为重要。
所描述的脉冲序列用于测量15N R1弛豫速率(图2),其基于一种灵敏度增强的HSQC检测实验,并采用Echo/Anti-Echo检测方式实现四象限检测69,70,71。该序列使用强度和时长可变的短梯度,用于相干选择并增强水信号抑制70。在此期间,15N纵向磁化将发生弛豫。较长的弛豫时间将导致该准3D谱中相应2D平面的信号强度降低(延迟数据点记录在第三维中)。为实现更长的弛豫时间,下文所述的循环单元将被重复执行的次数逐步增加。由于在弛豫延迟期间,15N化学位移各向异性(CSA)与1H和15N偶极耦合(D)之间的交叉弛豫效应同时存在,因此需要在中心位置施加一个选择性作用于酰胺质子的I-BURP-2 180°脉冲72,以重新聚焦交叉弛豫的贡献(若不重新聚焦,将导致15N R1速率常数出现偏差和错误)。
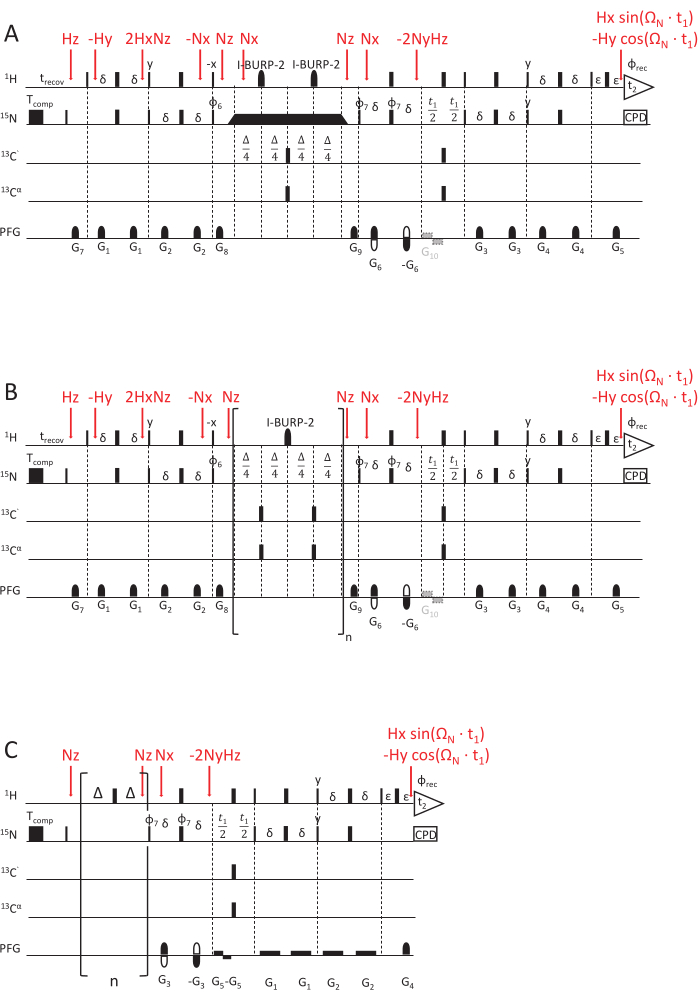
图2:测定NMR弛豫速率常数的NMR脉冲序列示意图。(A) 15N R1ρ,(B) 15N R1,以及(C) 采用灵敏度增强型HSQC检测方案的hetNOE实验69,70。90°(x)脉冲用窄矩形表示,180°(x)脉冲用宽矩形表示,除非另有说明。应用以下相位循环:φ6 = y, y, -y, -y;φ7 = y, -y;φrec = y, -y, -y, y。通过反转梯度G5的极性和φ7的相位循环实现四象限检测(回波/反回波检测)。(A) 15N R1ρ 实验:黑色矩形代表自旋锁定,其持续时间变化以获得不同的弛豫延迟。自旋锁定前后三角形表示绝热形状脉冲,用于将磁化矢量沿有效磁场轴Beff对齐。G10是可选梯度,用于在演化阶段防止水磁化产生的辐射阻尼。(B) 15N R1 实验:括号部分表示序列的循环单元,重复n次以匹配所需的弛豫延迟。(C) hetNOE脉冲序列与R1和R1ρ脉冲序列的后半部分相似,即t1演化时间和HSQC检测单元。然而,15N磁化是直接激发的,无需INEPT过程。通过施加至少5秒的一系列180(1H)脉冲实现质子磁化的饱和(以实现1H与15N之间的交叉弛豫)。在参考实验中,则施加相同长度(此处为5秒)的无脉冲空闲延迟。G5是可选梯度,用于防止辐射阻尼;梯度G4极性的反转结合相位φ7 = y, -y, -y, y实现四象限检测。以积算符表示的磁化转移步骤以红色标出。请点击此处查看此图的放大版本。
弛豫速率常数 R2 描述了横向极化(位于与外加磁场垂直的 xy 平面)由于自旋之间相位相干性的丧失而导致的弛豫过程,从而引起可检测磁化信号的衰减53,54。在高频和低频处的谱密度函数对 R2 有贡献,这一点与 R1 类似。然而,R2 的最大贡献来源于零频处的谱密度。因此,R2 对旋转翻滚运动非常敏感,该运动由旋转相关时间 τR, 描述,在室温下对于一个小的球状蛋白而言,其数量级为几纳秒(ns)。因此,主链在数百皮秒(ps)到低纳秒(ns)范围内的较慢运动贡献最大。15N 原子核化学位移张量各向同性部分的调制所引起的主链交换动力学,原则上会向 R2 弛豫速率常数添加一个交换贡献项 R2ex43,44,49,60,61。在所述实验中,通过施加自旋锁定来抑制 R2ex 的贡献,该自旋锁定可重聚焦比自旋锁定圆频率倒数更慢的动力学过程。自旋锁定是一种长时间的连续波射频脉冲,其作用是使磁化矢量保持沿有效磁场轴 Beff 方向排列(该方向为自旋锁定场 ω1 与 15N 载波频率的化学位移偏移量的矢量和(见下文))。沿 B1,eff 轴排列的磁化弛豫称为 R1ρ 弛豫,其包含 R1 分量和 R2 分量。利用公式 (1),可由 R1ρ 和 R144,73 计算出 R2:
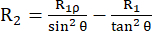 (1)。
有效磁场B轴之间的夹角eff 以及外加磁场 B0 是 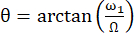 . ω1 自旋锁定的射频振幅,Ω 为自旋锁定与化学位移之间的偏移量 15相应残基的N化学位移以及 15N载波频率 44,73.
R1ρ脉冲方案(图2A,70)与15N R1方案非常相似,区别仅在于弛豫延迟部分。为了测量15N R1ρ弛豫速率,必须在磁化矢量通过一个与自旋锁定具有相同射频(RF)幅度的绝热脉冲被调整至有效场轴Beff方向后,启动自旋锁定。通过改变自旋锁定的持续时间,可以获得不同的弛豫延迟。
稳态 {1H}-15N核核奥弗豪泽效应(1H-15N NOE),以下称为hetNOE,是交叉弛豫速率与 15N纵向弛豫速率。这会导致稳态极化的降低 15由于质子极化饱和时与质子发生交叉弛豫而导致的N45,53,54,74,75交叉弛豫依赖于拉莫尔频率之和与差的谱密度函数 1H 和 15N 的拉莫尔频率。因此,hetNOE 对快速的皮秒级动力学(< 100 ps)以及皮秒-纳秒级动力学(由于其R1 依赖性)。该序列69 (图2C基于灵敏度增强的HSQC检测,采用梯度回波/反梯度回波(Echo/Anti-Echo)梯度实现四相检测。为实现质子磁化饱和及由此产生的异核NOE,需先将平衡态的质子磁化反转,随后通过快速施加约5倍于该弛豫时间的180°脉冲进行饱和。 15 N T1在对照实验中,恢复延迟时间等于饱和延迟时间,但不包含饱和过程 1H 180°脉冲序列。在参考实验及另一实验中额外加入 D1 = 2 s 的延迟。 1氢饱和。两项实验连续进行,仅在是否施加 1H 180°脉冲(饱和)或不施加(参考)。实验中记录的谱峰强度比值 1H饱和度除以参照实验(无180°质子脉冲序列)的信号强度,得到{1H}-15N NOE(hetNOE)值。
以下方案描述了Lakomek等人69和Stief等人70建立的核磁共振(NMR)弛豫实验。我们重点介绍采用灵敏度增强型HSQC检测方案的NMR脉冲序列。15N R1和R1ρ实验的实施方法详见Stief等人70的描述,而异核NOE(hetNOE)实验则由Lakomek等人69描述。
访问受限。请登录或开始试用以查看此内容。
方案
1. 核磁共振样品制备
注意:对蛋白质进行同位素标记是为了进行高维核磁共振(NMR)和高级NMR实验。当在富含培养基(例如Luria-Bertani [LB] 或 2x酵母提取物胰蛋白胨培养基 [2YT])中实现大肠杆菌(E. coli)表达并完成蛋白质纯化,且每升培养液获得数毫克蛋白质后,制备同位素标记的NMR样品通常相对简单。
- 进行同位素标记时,使用M9最小培养基进行基因表达,其中15N标记的氯化铵为唯一氮源,13C富集的葡萄糖为唯一碳源。
- 蛋白质纯化请遵循实验室针对相应蛋白质建立的标准操作流程。
注意:结果部分展示了固有无序蛋白(IDP)——单体SNARE蛋白突触小泡相关蛋白2(Synaptobrevin-2,1-96)的代表性结果。Synaptobrevin-2的NMR同位素标记实验已如文献70所述进行。对于极高精度的测量,建议使用低浓度D2O(低于5%),这是因为氘同位素效应在Hahn-Echo 15N T2以及低频15N CPMG弛豫弥散实验中(本文未讨论)较为明显,但在15N R1ρ实验中影响极小(该效应在此类实验中主要被重新聚焦)76。
2. 核磁共振弛豫实验上机前的准备工作
注意:所述的核磁共振弛豫实验专用于布鲁克(Bruker)波谱仪。这些实验已在配备低温和室温1H、15N和13C三共振探头的Avance III与Avance Neo控制台(使用Bruker软件Topsin 3.6或更高版本操作)上进行过测试。
- 遵循预防措施。
- 在使用核磁共振波谱仪前进行安全培训。
- 检查所用波谱仪探头的功率参数,并为每次脉冲选择合适的脉冲长度和脉冲功率,例如通过与 Topspin 中的一致性进行比较 "prosol" 表格条目。
- 导入脉冲序列。
- 从下方所示网站或扩展的生物核磁共振数据库(BMRB)存储库(bmrbig102)下载NMR脉冲程序至目录 /opt/topspin4.1.4/exp/stan/nmr/lists/pp/user NMR波谱仪所连接计算机的操作系统。请根据谱仪上安装的版本调整TopSpin软件版本(此处为TopSpin 4.1.4)。
- 从下方指定网站或扩展的生物核磁共振数据库(BMRB)存储库(bmrbig102)下载NMR形状脉冲至目录 /opt/topspin4.1.4/exp/stan/nmr/lists/pp/user NMR 谱仪所连接计算机的操作系统。请根据谱仪上安装的版本调整 Topspin 版本(此处为 Topspin 4.1.4)。
- 校准光谱仪和样品。
- 设置目标温度。进行温度校准时,应用设施的标准操作流程。例如,使用甲醇-d4样品,并通过网络应用程序解读观测到的化学位移差异 核磁共振温度计 (https://chem.ch.huji.ac.il/nmr/software/thermometer.html);另见77.
- 插入样品(另加5% D2O以锁定氘信号),等待约10分钟,使样品温度达到平衡。锁定氘信号(2H)信号(命令: 锁定,选择 H2O+D2O
- 匹配与调节 1H, 15N,以及 13C通道,例如使用 atma 或 atmm 常规. 如果没有安装自动匹配和调谐装置,则使用以下方法手动对探头进行匹配和调谐 摇摆 命令
- 进行匀场以获得均匀的B0 磁场,例如使用 topshim 程序 tg。
- 校准 90°(1H)脉冲长度。
- 使用 zg 实验。使用 getprosol 导入探针参数。为 P1 选择 5 µs 的短持续时间。如有需要,检查并校正 PLW1 探针对应的指定功率水平。
- 从实验开始 zg. 使用以下方法处理数据 efp. 调整相位以 .pH 使基线平直且水共振的核磁共振信号处于同相状态。
- 估算360°(1H)脉冲,采用常见或近似的90°(1H) 脉冲(例如,根据所列光谱仪的技术参数)并将其乘以四倍因子。运行实验并进行数据处理。
注意:如果信号为正,所选持续时间过长;如果为负,则持续时间过短。360°(1H)脉冲将对应于零点交叉。 - 相应调整脉冲长度。通过迭代操作找到零交叉点。将所得数值除以四,即为90°(1H)脉冲。
注意:所述360°方法的一种替代方案是 脉冲 常规程序,可从命令行启动,支持自动化 1H脉冲校准
- 将载波频率 O1 校准至水共振频率。
- 通过键入复制 zg 实验 edc 在命令行中输入新的实验编号。输入 rpar 打开参数集(补充图1A).
- 搜索参数集 ZGPR. 单击参数集 ZGPR (补充图1A),点击 读取,选择执行 "getprosol" 并单击 好的 (补充图1B).
- 将 P1 更改为校准后的 90°(1H)脉冲长度。选择 D1 = 2 s 的饱和长度和 PLW9 为 50 dB 的脉冲功率。设置接收器增益(rg) 调至16。或者,通过输入命令执行接收增益调整 rga 并将接收增益设为指定值(但避免 "接收增益溢出").
- 类型 gs 在命令行中输入以启动重复、连续采集。转到采集窗口,调整O1以减小由水信号主导的FID区域补充图2).
- 在标记下方点击以减小 O1,在标记上方点击以增大 O1。使用灵敏度按钮来改变步长大小。 保存 当前O1;关闭可停止重复采集(补充图2).
- 校准90°(15N)脉冲长度。
- 将zg实验复制到一个新的实验编号(类型 edc)。类型 rpar 读取参数设置 HSQCFPF3GPPHWG 更换脉冲程序为一个 1H-15N HSQC 实验。使用该选项 保持参数 P1、O1 和 PLW1 (补充图1).
- 类型 getprosol 1H <校准的90°(1H)脉冲长度(µs)> <90° (1H)脉冲强度(dB)> 在命令行中输入以导入探针参数。设置扫描次数(NS)至8,并设置虚拟扫描(dummy scans)(DS) 至 2.
注意: < > 在此指定要设置的值。例如:getprosol 1H 8.5 -11.79。 - 通过输入运行实验的第一个增量步骤 zg 在命令行中。将第一个增量复制到新的实验编号中 rser 1 <新实验编号>. 处理数据 efp 并使用以下参数对谱图进行相位校正 .pH使用该实验的第一个增量(1D实验)进行以下步骤。
注意: < > 指定新实验的编号,例如 rser 1 101。 - 类型 无血清 在命令行中输入以打开一维实验的脉冲序列参数。点击 E 在 PULPROG 行(参见 补充图3A) 打开脉冲程序编辑器。
- 使用以下工作流程将脉冲序列另存为新名称:单击 文件 (左上角), 保存为,输入新名称,然后单击 好的然后点击 设置 PULPROG 到数据集(参见 补充图3B)并单击 好的.
- 修改原始内容 1H-15N HSQC 序列(另存为新名称,参见 2.6.4)与 90°(15N)在 t 之后1 进化周期(回传前)延长2倍(90°(15N)脉冲现在为180°(15N)). 按压 Ctrl S 保存脉冲序列。将脉冲长度设置为90°(15N)(P21),使得第一组增量的核磁共振信号在零点交叉处消失补充图 3B).
- 打开 1H-15N HSQC实验(二维实验)并输入校准后的90°(15N)脉冲长度(P21)。类型 getprosol 1H <校准90°(1H)脉冲长度,单位为 µs> <90° (1H)脉冲强度(dB)> 15N <校准的90°(15N)脉冲长度,单位为 µs> <90° (15N)脉冲强度(dB)> 在命令行中。
- 确定谱宽和采集时间的分配。
- 在采集参数窗口中 1H-15N HSQC实验(类型 eda 在命令行中)调整谱宽(采集参数 SW)以及直接维和间接维的维数增量次数(采集参数 TD).
- 选择用于 SW,直接(1H)和间接(30 ppm15N)维度。选择 TD,2048 在直接(1H)和512在间接(15N)维度
- 获取 1H-15N HSQC实验
- 检查所有目标信号是否均已检测到,并确认谱图中不存在混叠伪影。如果谱图中心与蛋白质信号沿该维度分布的中心不一致,则调整O3P。 15N轴
- 增加 SW 如果谱窗过小,则增大 TD 以获得更高的FID分辨率(请查阅探头规格,确认去耦最长时间)。
注意:这是核磁共振(NMR)弛豫实验设置的通用配置和起始步骤。建议首先记录 1H-15在整套实验开始和结束时进行 N HSQC 实验,对于更长时间的实验,还应在中间阶段进行以监测样品完整性。
- 在采集参数窗口中 1H-15N HSQC实验(类型 eda 在命令行中)调整谱宽(采集参数 SW)以及直接维和间接维的维数增量次数(采集参数 TD).
3. 实施核磁共振弛豫实验
注意:NMR 弛豫脉冲序列(图 2)可在以下网址获取: https://www.ipb.hhu.de/en/teams/team-lakomek/pulsesequences ,或在扩展的生物核磁共振数据库(BMRB)存储库(bmrbig102)中获取。
- 设置 15N R1ρ 实验。
- 复制 HSQC 实验(类型为 edc)至一个新目录。输入 ased ,然后在脉冲序列参数(ased,见补充图3A)中点击参数行 PULPROG 右侧的三个点,将脉冲程序更改为 15N R1ρ 实验。双击脉冲程序,点击Set PULPROG to dataset(见补充图3B),然后点击OK。
注意:可能会出现一些错误提示。请关闭这些提示。 - 在命令行中输入 gpnam,以插入脉冲序列中描述的所有缺失梯度形状(gpnam1–gpnam9)(见补充图4)。
- 在命令行中输入 vplist。点击三个点(补充图5A),然后点击File(左上角)和New(补充图5B)。
- 为新的虚拟 vplist 输入名称,然后按OK。创建虚拟 vplist(5m, 65m, 25m, 45m, 15m, 55m, 35m, 10m;每个 vplist 条目占一行)。按 Ctrl S 保存列表并关闭 vplist 窗口(补充图5C)。
- 双击新创建的 vplist 的名称(补充图5B)。
注意:此操作是避免脉冲序列编译错误所必需的。vplist 的适当条目将在下文进一步确定(第 3.1.29 步)。 - 输入 ased 以打开脉冲序列参数(补充图6)。根据脉冲序列中的说明,输入所有缺失的梯度强度和梯度长度(补充图6D)。
- 将循环计数器 L3 (间接维中的复数点数)设为采集参数窗口(eda)中 15N TD 值的一半。将循环计数器 L6 设为用于拟合弛豫曲线的记录弛豫数据点数量。
注意:此数值 L6 对应于 vplist 条目数量,此处为 8(补充图6A)。 - 从上述指定网站下载的 adiabatic TanhTan_half.nl 脉冲设为 15N SP8 脉冲的形状。将来自该网站的 adiabatic TanhTan_2nd.nl 脉冲设为 15N SP9 脉冲的形状(补充图6C)。
- 将 P8 条目设为 adiabatic TanhTan 脉冲的长度——足够长以确保脉冲的绝热性;此处选择 P8 = 3000 µs(补充图6C)。
- 将 15N 去耦(CPDPRG 3)设为 garp 去耦方案。去耦长度 PCPD3 使用 200 µs(补充图6C)。
- 将扫描间恢复延迟设为至少 D1 = 2 s 或更长。
注意:关于合适恢复延迟的选择,请参见讨论部分。 - 最终实验中将伪扫描数(DS)设为至少 64(在设置过程中,出于时间考虑,DS = 4 已足够)。初始扫描次数(NS)使用 4;若信噪比(SNR)过低,则使用 4 的倍数(补充图6A)。
- 将 O1 设为第 2.5 步校准的载波频率。将 O2P 设为 176 ppm,并从 1H-15N HSQC 实验中复制 O3P(补充图6A–C)。
- 将脉冲长度 P7 设为第 2.6 步校准的 90°(15N)脉冲长度。同时,将第 2.6 步中 90°(15N)脉冲的脉冲功率水平复制到 PLW3 和 PLW7(补充图6C)。
- 将脉冲长度 P1 和 P19 设为第 2.4 步计算的 90°(1H)脉冲长度(补充图6B)。
- 将间接维中的增量数设为 TD = l3 * 2 * l6(eda 或在命令行中输入 td )。
注意:此处描述的所有脉冲序列参数在脉冲序列中均有额外标注。 - 将形状脉冲 SP5 设为 I-BURP2 形状(Iburp2.1000)。将脉冲长度 P15 设为 2000 µs。通过点击 Topspin 脉冲序列参数窗口(ased)中 I-BURP2 形状脉冲旁的E按钮,打开形状工具显示(补充图6B)。
- 点击Start NMR Simulation按钮,模拟具有正确长度的形状脉冲。在模拟窗口中检查形状脉冲长度 [µs](= 2000 µs)和旋转角度 [°](= 180°)。点击Start NMR-SIM(补充图7A)。
- 检查激发范围,并选择合适的 I-BURP2 脉冲长度,以覆盖蛋白质的 1H 谱分散范围,同时避免同时激发水信号。将 P15 设为模拟窗口中最佳 I-BURP-2 脉冲对应的形状脉冲长度(补充图7B)。
注意:若 I-BURP2 激发整个酰胺区域(> 95% 有效),则选择的长度合适。要模拟不同长度的 I-BURP2 脉冲,请关闭激发轮廓窗口,在模拟窗口中编辑形状脉冲长度,然后点击Start NMR-SIM。较短长度的脉冲具有更宽的激发范围(Hz)。 - 设置 SPOFFS5 以改变 I-BURP2 脉冲的载波频率,将激发范围向左或向右移动,以避免 I-BURP2 脉冲接触并扰动水磁化(补充图6B)。
- 为确定形状脉冲的适当功率水平,打开 Bruker 形状工具,点击Start NMR Simulation按钮,并将 I-BURP2 脉冲长度设为形状脉冲长度 [µs]。记住模拟窗口中对应 90° 方形脉冲 [µs] 显示的软矩形 90°(1H)脉冲的相应长度(补充图7A)。
- 输入 calcpowlev。使用硬 90°(1H)脉冲(P1)的微秒值作为参考长度(补充图8B),使用对应于 I-BURP2 脉冲的软矩形 90°(1H)脉冲的微秒值作为新长度(补充图8A)。记住硬 90°(1H)脉冲与软矩形脉冲之间的功率差 Δ(dB)(补充图8C)。将硬 90°(1H)脉冲的功率(dB)复制到 SPW5,并加上记忆的差值 Δ(dB)(补充图6B)。
- 为确定自旋锁定的功率水平,计算自旋锁定对应的 90°(15N)脉冲长度。使用公式:90°(15N)脉冲长度(秒)= 0.25 /(自旋锁定功率(Hz))。
- 使用 calcpowlev 计算自旋锁定功率与 90°(15N)硬脉冲(P7)之间的功率差 Δ(dB)。新:自旋锁定的 90°(15N)脉冲长度(µs)(补充图8A)。参考:硬 90°(15N)脉冲长度(µs)(补充图8B)。将 90°(15N)硬脉冲的功率水平 PLW7(dB)复制到自旋锁定功率水平 PLW8(补充图6C),并加上计算的功率差 Δ(dB)(补充图8C)。
- 将自旋锁定的功率水平 PLW8 复制到功率水平 SPW8 和 SPW9(补充图6C)。
- 为确定 15N 去耦的功率水平,使用 calcpowlev 计算 90°(15N)去耦脉冲(PCPD3)与 90°(15N)硬脉冲(P7)之间的功率差 Δ。新:PCPD3(µs)(200)(补充图8A)。参考:硬 90°(15N)脉冲长度(µs)(补充图8B)。将 90°(15N)硬脉冲的功率水平 PLW7(dB)复制到去耦水平 PLW31(补充图6C),并加上 Δ(dB)(补充图8C)。
- 若使用温度补偿,在脉冲程序中包含 #define TEMP_COMPENSATION (通过删除脉冲序列中的分号)。将 P18 设为 15N R1ρ 实验中使用的自旋锁定最大持续时间。
注意:建议首次实验试运行时关闭温度补偿。 - 对于15N 13C 标记样品,在脉冲程序中包含 # 以define LABEL_CN (通过删除脉冲序列中的分号)。将 P4 设为使用78中公式计算的脉冲长度。例如,在 600 MHz 时为 23.70 µs,在 1200 MHz 时为 11.85 µs。输入 calcpowlev 以计算 P4 与(13C)硬脉冲之间的功率差(dB)。将(13C)硬脉冲功率(dB)复制到 PLW4 并加上 Δ(dB)。将 PLW4 复制到 PLW2(补充图6B)。
- 确定适当的采样弛豫延迟。
- 运行前八个自由感应衰减信号(FID)(若 L6 = 8),并处理这些信号(rser <number of FID> < new experiment number>)。选择 vplist 中的条目,使最长延迟实验的峰强度相比最短延迟实验(作为参考)至少衰减至 1/e(约 37%),但不低于 25%。
- 调整 vplist 的其余条目,以在最长延迟和最短延迟 FID 之间实现强度衰减的均匀采样。阅读注意说明和探头的功率规格。
注意:缓慢弛豫的残基将主导第一个 FID。调整 vplist 的其余条目,以在第一个和第二个 FID 之间实现强度衰减的均匀采样。不要超过探头允许的最大自旋锁定功率和长度(查阅探头手册和规格)。若使用温度补偿,请检查 P18(最大自旋锁定持续时间),因为 P18 的总自旋锁定持续时间将在弛豫延迟和温度补偿之间分配。满足:时间(弛豫延迟)+ 时间(温度补偿)= 常数 = P18。对于 2 kHz 自旋锁定,建议自旋锁定持续时间不超过 65 ms,恢复延迟(D1)为 2 s。此时,应在最大自旋锁定持续时间和最长弛豫延迟之间权衡,优先考虑最大允许的自旋锁定持续时间。若恢复延迟 D1 更长,则可能适用更长的自旋锁定功率。关键在于探头随时间的总功率沉积。若需要更长的自旋锁定持续时间,仅以小步长增加自旋锁定长度,并观察锁信号。经验法则是将锁电平调整至锁显示的上三分之一。若在脉冲序列执行期间锁电平下降超过两个方格,则探头中沉积的自旋锁定功率过大。
- 在命令行中输入 rga 以确定接收增益。为获得良好的信噪比,目标接收增益(rg)值应在 128 至 256 之间,这表明水信号抑制良好。
注意:若无法达到 128 至 256 的接收增益,则表明水信号过强。此时需轻微调整梯度功率和持续时间,直至达到接收增益。另请参见讨论部分。 - 在命令行中输入 zg 以启动 15N R1ρ 实验的测试运行。检查所有延迟(1 至 8,若 vplist 中有 8 个延迟)的水信号是否均被良好抑制。同时检查第 9 个增量,即四相检测方案的第二个增量(回波/反回波)。
- 复制 HSQC 实验(类型为 edc)至一个新目录。输入 ased ,然后在脉冲序列参数(ased,见补充图3A)中点击参数行 PULPROG 右侧的三个点,将脉冲程序更改为 15N R1ρ 实验。双击脉冲程序,点击Set PULPROG to dataset(见补充图3B),然后点击OK。
- 设置 15N R1 实验。
- 复制 15N R1ρ 实验,并将脉冲程序更改为 15N R1 实验。
- 输入 vclist,生成 vclist,并输入70中描述的虚拟 vclist:0, 24, 6, 20, 4, 16, 8, 12;每个 vclist 条目占一行。
- 打开 ased。检查梯度长度和强度。将 GPZ9 更改为 14%。
- 检查脉冲长度、脉冲形状和脉冲强度(正确值应已从 15N R1ρ 实验复制)。
- 对于 15N13C 标记样品,在脉冲程序中使用 #define LABEL_CN 。
- 若使用温度补偿,包含 #define TEMP_COMPENSATION。
- 运行前八个 FID(若 L6 = 8),并处理这些信号(rser <number of FID> < new experiment number>)。选择 vclist 中的条目,使最长延迟实验的峰强度相比最短延迟实验至少衰减至 1/e(约 37%)但不低于 25%。调整 vplist 的其余条目,以在最长延迟和最短延迟 FID 之间实现强度衰减的均匀采样。
注意:vclist 条目仅允许偶数。
- 设置 {1H}-15N NOE 实验。
- 复制 15N R1 弛豫实验,并将脉冲序列更改为 {1H}-15N NOE 脉冲方案。
- 使用循环计数器 L8 设置饱和期长度。1H 180° 脉冲之间的间隔为 22 ms79(2* 1 / JNH)。为获得最准确的结果,使用约 5 倍蛋白质 15N T1(15N)的饱和期。此处为 5 s。对应 L8 = 230。
注意:讨论部分提供了关于选择饱和期/恢复延迟的额外建议。 - 根据脉冲方案中描述,更改梯度的长度和强度。使用 sine.20 梯度形状。
- 将间接维中的增量数设为 TD = l3 * 2 * 2
- 对于 15N13C 标记样品,使用 #define LABEL_CN 和 -DLABEL_CN 作为 ZGOPTNS。
- 在命令行中输入 zg 以运行脉冲方案。
4. 记录的核磁共振实验的处理与分析
注意:谱图使用 Bruker 系统记录,数据处理在 Unix 或 Linux 操作系统上进行。谱图处理与数据分析使用 NMRPipe80 和 python3 完成。NMRPipe 软件可从 https://www.ibbr.umd.edu/nmrpipe/index.html 下载。 基于 NMRPipe 的处理脚本可从以下网站获取:https://www.ipb.hhu.de/en/teams/team-lakomek/pulsesequences 或扩展的生物核磁共振数据库(BMRB)存储库(bmrbig102)。 建议使用 NMRPipe。若无法使用或不希望使用 NMRPipe,也可选用其他替代软件,如 CCPN81 或 SPARKY(SPARKY 3 及其后续版本 NMRFAM-SPARKY82 或 POKY83)。
- 处理并分析 15N R1 实验。
注意:以下命令在 Unix 终端中执行。- 将下载目录 R1_processing 中的文件复制到包含实验 R1 数据的目录(工作目录)中。
- 使用终端命令使文件可执行:> chmod u+x *.com
- 执行 > bruker 以打开 NMRPipe 转换工具并生成 fid.com 文件。点击 Read Parameters。如果维度计数为三维,则将 Dimension Count 更改为二维,然后再次点击 Read Parameters。接着点击 Clear Script、Update Script 和 Save Script(补充图 9)。
注意:如果载波频率不正确,请在第二次点击 Read Parameters 后修改 Center Position PPM。 - 执行 > ./fid.com
- 将 vclist 转换为包含 ms 条目的 vplist:延迟时间(ms)= 40 ms × vclist 中的条目。使用 > cp vclist vplist 并编辑 vplist。
- 使用 > ./split.com 将伪三维数据拆分为八个二维文件。
- 在 nmrproc.com 中编辑 tauValues (按 vplist 顺序排列的 vplist 值)和 idxExpmt 值(tauValues 相对于时间的顺序)(补充图 10)。
- 使用 > ./nmrproc.com 处理全部八个二维谱图的原始数据。
- 使用 > nmrDraw 绘制谱图。
- 使用参考谱图(vplist 中的第一个条目)执行这些步骤。通过将 z 维度更改为 1(左上角)切换至该谱图。使用 Factor 按钮旁边的 + 和 - 调整等高线水平。使用 Draw 按钮重绘画谱图。
- 选择一个等高线水平,使得所有感兴趣的信号均可识别,同时仅有少量噪声信号出现(等高线水平位于噪声边缘)(补充图 11)。
- 校正谱图相位,输入 v 进行垂直方向的一维信号投影,输入 h 进行水平方向的一维信号投影。使用 P0 和 P1 调整相位(补充图 11),记录相位差,并在 nmrproc.com 文件中校正相位(补充图 10)。
注意:如果谱图在 15N 维度上翻转,请删除该行中的 -neg : | nmrPipe -fn FT -neg \ (补充图 10)。 - 关闭 nmrDraw 并再次使用 > nmrproc.com 进行处理。进行峰提取时(在谱图正确相位校正且参考谱图以包含所有峰的等高线水平显示后),输入 K (shift + k),点击 Detect,然后点击 Save(补充图 11)。
- 将峰列表复制到工作目录,并将 ass.com 中的 -assName 更改为峰列表的名称(补充图 12)。
注意:正确格式的峰列表示例可在 https://www.ipb.hhu.de/en/teams/team-lakomek/pulsesequences
以及扩展的生物核磁共振数据库(BMRB)存储库(bmrbig102)中获取。 - 执行 > ./ass.com 以分配谱图。验证脚本为各个峰建议的分配结果。使用鼠标左键分配峰,右键取消分配峰。使用 Next 按钮进入下一个氨基酸,使用 Prev 按钮返回上一个氨基酸(补充图 13)。
注意:可在右上角使用 + 和 - 更改等高线水平。使用 Draw 按钮以新的等高线水平重绘画谱图(补充图 13)。 - 完成分配后,点击 Save ,然后再次点击 Save 。之后,依次点击 Quit, Cancel, 和 Exit(补充图 13)。
- 执行 > python3 NoneDeleter.py 以创建 relax.tab,该文件仅包含已分配峰的信息。
- 执行 > ./relax.com 以生成 autofit.com 脚本。
- 执行 > ./autoFit.com 以执行傅里叶插值,并为每个氨基酸生成不同延迟时间的伪比率(生成 axt.tab 和 nlin.tab)。
- 执行 > ./model.com 以基于 nlin.tab 中的数据生成 modelExp.com 脚本。
- 执行 > ./modelExp.com 以使用非线性最小二乘优化模型拟合每个残基的演化曲线。
- 执行 > bash summary.tcl -in relax.tab > t1.tab。忽略可能出现的错误信息:GDB Notice: 21 missing values in the table file 可能会出现。
- 将 t1.tab 复制到新创建的目录 R1R2 中。
- 处理并分析 15N R1ρ 实验。
- 将下载目录 R1rho_processing 中的文件复制到包含实验 R1ρ 数据的目录(工作目录)中。
- 执行 > chmod u+x *.com
- 执行 > bruker 以打开 NMRPipe 转换工具并生成 fid.com 文件。参见 15N R1 谱图的处理步骤。
- 执行 > ./fid.com
- 执行 > ./split.com 以将伪三维数据拆分为八个二维文件。
- 执行 > ./nmrproc.com(事先编辑 tauValues [vplist 值] 和 idxExpmt )以处理全部八个二维谱图的原始数据(补充图 10)。
- 执行 > nmrDraw 以绘制谱图并提取峰。使用参考谱图(vplist 中的第一个条目)执行这些步骤。遵循与 15N R1 实验相同的流程。
- 将峰列表复制到工作目录,并将 ass.com 中的 -assName 更改为峰列表的名称(补充图 12)。
- 执行 > ./ass.com 并遵循与 15N R1 实验相同的流程。
- 执行 > python3 NoneDeleter.py 以创建 relax.tab,该文件仅包含已分配峰的信息。
- 执行 > ./relax.com
- 执行 > ./autoFit.com
- 执行 > ./model.com
- 执行 > ./modelExp.com
- 执行 > bash summary.tcl -in relax.tab > t1rho. tab。忽略可能出现的错误信息:GDB Notice: 21 missing values in the table file 可能会出现。
- 将以下标题复制到 t1rho.tab 文件中(数值可从 fid.com 文件中获取)(补充图 14):
REMARK 600MHz for T1rho
REMARK -yOBS = 60.818 (在此处填入 fid.com 中找到的值)
REMARK -yCAR = 119.06 (在此处填入 fid.com 中找到的值) - 执行 > ./extract_PPM.com 以生成名为 fusionOffset.tab 的表格,该表格包含峰 15N 频率相对于载波频率的偏移量(该值将在从 R1 和 R1ρ 数据中提取 R2 数据时用于计算角度 θ)。
- 汇总弛豫数据。
- 将 t1rho.tab 和 fusionOffset.tab 复制到目录 R1R2 中。
- 将脚本 crtR1p.tcl 复制到目录 R1R2 中,调整波谱仪频率和自旋锁定功率,然后执行 bash crtR1p.tcl | sort -n > R1R2.tab(补充图 15)。 R1R2.tab 将包含拟合得到的 R1ρ 速率常数、θ 角、R2 速率常数和 R1 速率常数。
- 处理并分析 hetNOE 实验。
- 将下载目录 NOE_processing 中的文件复制到实验 NOE 数据目录(工作目录)中。
- 执行 > chmod u+x *.com
- 执行 > bruker 以打开 NMRPipe 转换工具并生成 fid.com 文件。点击 Read Parameters。如果维度计数为三维,则将 Dimension Count 更改为二维,然后再次点击 Read Parameters 。接着点击 Clear Script, Update Script, 和 Save Script。
- 执行 > ./fid.com
- 执行 > ./split.com(需事先创建包含两个条目(0, 1)的 vplist)
- 执行 > ./ft2.com
- 执行 > nmrDraw 以绘制谱图并在参考谱图(z 维度 = 1)中提取峰。提取并记录噪声(按 T = shift + t)。相位校正和峰提取遵循与 15N R1 实验相同的流程。
- 将峰列表复制到工作目录,并将 ass.com 中的 -assName 更改为峰列表的名称(补充图 12)
- 执行 > ./ass.com 以分配谱图。遵循 15N R1 实验中详述的相同流程。
- 执行 > python3 NoneDeleter.py 以创建 relax.tab。
- 执行 > ./script.com
- 执行 > ./autoFit.com
- 在 error_hetnoe.tcl 中更改噪声值。
- 执行 > bash error_hetnoe.tcl |sort -n > hetNOE.tab
访问受限。请登录或开始试用以查看此内容。
结果
以下展示的是在囊泡SNARE蛋白突触小泡相关膜蛋白2(Synaptobrevin-2,1-96位氨基酸,常称为VAMP2,即囊泡相关蛋白2)上记录的一些典型的核磁共振(NMR)弛豫数据。NMR数据采集所用样品为171 µM的15N标记Synaptobrevin-2(1-96)(下文简称为Syb-2),溶于含150 mM NaCl、0.1 mM TCEP和1 mM EDTA的50 mM MES缓冲液(pH 6.0)中。所有实验数据均在278.15 K条件下采集,样品体积为250 µL,装入3 mm NMR样品管。实验在配备Bruker 5 mm QCI 1H、15N、13C、31P四共振低温探头的Bruker 600 MHz AVANCE III HD波谱仪上进行。
图3 展示了根据核磁共振(NMR)弛豫实验获得的NMR弛豫曲线拟合得到的残基特异性15N R1和R...
访问受限。请登录或开始试用以查看此内容。
讨论
本方案描述了Lakomek等人69和Stief等人70建立的NMR 15N弛豫实验方法。我们重点采用了基于灵敏度增强型HSQC检测方案的NMR脉冲序列。15N R1和R1ρ实验的实施方法详见Stief等人70的描述,而异核NOE(hetNOE)实验则由Lakomek等人69进行了详细说明。
在设置核磁共振弛豫实验时,15N R1ρ 实验最为关键,因为选择过长的最大弛豫时间或过高的自旋锁定射频幅度可能会损坏探头。对于弛豫时间,理想情况是从100%强度到25%强度(相对于参考实验)均匀采样完整的衰减曲线。对于弛豫较慢的蛋白质(如内在无序蛋白IDP),由于其具有较长的15N T2时间,通常难以对衰减曲线进行全程采样,因为需要限...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明,他们不存在任何已知的可能被认为会影响本文报道工作的竞争性经济利益或个人关系。
致谢
感谢Melinda Jaspert和Kevin Bochinsky提供的有益讨论。N.L.感谢德国科学基金会通过海森堡计划(DFG资助编号433700474)提供的经费支持。本工作还得到了亥姆霍兹协会倡议与网络基金资助项目"新冠病毒致病机制的病毒学与免疫学决定因素——为未来大流行病做好准备的经验教训(KA1-Co-02 "COVIPA")的支持。我们感谢获得由于利希研究中心和杜塞尔多夫海因里希·海涅大学(HHU)共同运营的于利希-杜塞尔多夫生物分子核磁共振中心的大力支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 布鲁克 600 MHz AVANCE III HD 波谱仪 | Bruker | https://www.bruker.com/en/products-and-solutions/mr/nmr/avance-nmr-spectrometer.html | 进行的核磁共振实验 |
参考文献
- Sekhar, A., Kay, L. E. An NMR view of protein dynamics in health and disease. Annu Rev Biophys. 48, 297-319 (2019).
- Rosenzweig, R., Kay, L. E. Bringing dynamic molecular machines into focus by methyl-TROSY NMR. Annu Rev Biochem. 83, 291-315 (2014).
- Palmer, A. G. 3rd Enzyme dynamics from NMR spectroscopy. Acc Chem Res. 48 (2), 457-465 (2015).
- Reif, B. Ultra-high resolution in MAS solid-state NMR of perdeuterated proteins: implications for structure and dynamics. J Magn Reson. 216, 1-12 (2012).
- Schanda, P., Ernst, M. Studying dynamics by magic-angle spinning solid-state NMR spectroscopy: Principles and applications to biomolecules. Prog Nucl Magn Reson Spectrosc. 96, 1-46 (2016).
- Le Marchand, T., et al. (1)H-H-detected biomolecular NMR under fast magic-angle spinning. Chem Rev. 122 (10), 9943-10018 (2022).
- Pervushin, K., Riek, R., Wider, G., Wuthrich, K. Attenuated T2 relaxation by mutual cancellation of dipole-dipole coupling and chemical shift anisotropy indicates an avenue to NMR structures of very large biological macromolecules in solution. Proc Natl Acad Sci U S A. 94 (23), 12366-12371 (1997).
- Tzakos, A. G., Grace, C. R., Lukavsky, P. J., Riek, R. NMR techniques for very large proteins and RNAs in solution. Annu Rev Biophys Biomol Struct. 35, 319-342 (2006).
- Sprangers, R., Kay, L. E. Quantitative dynamics and binding studies of the 20S proteasome by NMR. Nature. 445 (7128), 618-622 (2007).
- Wright, P. E., Dyson, H. J. Intrinsically disordered proteins in cellular signalling and regulation. Nat Rev Mol Cell Biol. 16 (1), 18-29 (2015).
- van der Lee, R., et al. Classification of intrinsically disordered regions and proteins. Chem Rev. 114 (13), 6589-6631 (2014).
- Tompa, P. Intrinsically unstructured proteins. Trends Biochem Sci. 27 (10), 527-533 (2002).
- Dyson, H. J., Wright, P. E. Coupling of folding and binding for unstructured proteins. Curr Opin Struct Biol. 12 (1), 54-60 (2002).
- Uversky, V. N. Intrinsically disordered proteins in overcrowded milieu: Membrane-less organelles, phase separation, and intrinsic disorder. Current Opinion in Structural Biology. 44, 18-30 (2017).
- Patel, A., et al. A liquid-to-solid phase transition of the ALS protein FUS accelerated by disease mutation. Cell. 162 (5), 1066-1077 (2015).
- Abyzov, A., Blackledge, M., Zweckstetter, M. Conformational dynamics of intrinsically disordered proteins regulate biomolecular condensate chemistry. Chem Rev. 122 (6), 6719-6748 (2022).
- Uversky, V. N. Unusual biophysics of intrinsically disordered proteins. Biochim Biophys Acta. 1834 (5), 932-951 (2013).
- Papoian, G. A. Proteins with weakly funneled energy landscapes challenge the classical structure-function paradigm. Proc Natl Acad Sci U S A. 105 (38), 14237-14238 (2008).
- Uversky, V. N., Gillespie, J. R., Fink, A. L. Why are "natively unfolded" proteins unstructured under physiologic conditions. Proteins. 41 (3), 415-427 (2000).
- Bah, A., et al. Folding of an intrinsically disordered protein by phosphorylation as a regulatory switch. Nature. 519 (7541), 106-109 (2015).
- Tompa, P., Schad, E., Tantos, A., Kalmar, L. Intrinsically disordered proteins: emerging interaction specialists. Curr Opin Struct Biol. 35, 49-59 (2015).
- Dyson, H. J., Wright, P. E. Perspective: the essential role of NMR in the discovery and characterization of intrinsically disordered proteins. J Biomol NMR. 73 (12), 651-659 (2019).
- Adamski, W., et al. A unified description of intrinsically disordered protein dynamics under physiological conditions using NMR spectroscopy. J Am Chem Soc. 141 (44), 17817-17829 (2019).
- Dobson, C. M. Protein folding and misfolding. Nature. 426 (6968), 884-890 (2003).
- Bertoncini, C. W., et al. Release of long-range tertiary interactions potentiates aggregation of natively unstructured alpha-synuclein. Proc Natl Acad Sci U S A. 102 (5), 1430-1435 (2005).
- Buell, A. K., et al. Solution conditions determine the relative importance of nucleation and growth processes in alpha-synuclein aggregation. Proc Natl Acad Sci U S A. 111 (21), 7671-7676 (2014).
- Salvi, N., Abyzov, A., Blackledge, M. Atomic resolution conformational dynamics of intrinsically disordered proteins from NMR spin relaxation. Prog Nucl Magn Reson Spectrosc. 102, 43-60 (2017).
- Schneider, R., Blackledge, M., Jensen, M. R. Elucidating binding mechanisms and dynamics of intrinsically disordered protein complexes using NMR spectroscopy. Curr Opin Struct Biol. 54, 10-18 (2019).
- Rezaei-Ghaleh, N., Blackledge, M., Zweckstetter, M. Intrinsically disordered proteins: from sequence and conformational properties toward drug discovery. Chembiochem. 13 (7), 930-950 (2012).
- Jensen, M. R., Salmon, L., Nodet, G., Blackledge, M. Defining conformational ensembles of intrinsically disordered and partially folded proteins directly from chemical shifts. J Am Chem Soc. 132 (4), 1270-1272 (2010).
- Camacho-Zarco, A. R., et al. NMR provides unique insight into the functional dynamics and interactions of intrinsically disordered proteins. Chem Rev. 122 (10), 9331-9356 (2022).
- Mittag, T., Forman-Kay, J. D. Atomic-level characterization of disordered protein ensembles. Curr Opin Struct Biol. 17 (1), 3-14 (2007).
- Dyson, H. J., Wright, P. E. Unfolded proteins and protein folding studied by NMR. Chem Rev. 104 (8), 3607-3622 (2004).
- Dyson, H. J., Wright, P. E. NMR illuminates intrinsic disorder. Curr Opin Struct Biol. 70, 44-52 (2021).
- Sugase, K., Dyson, H. J., Wright, P. E. Mechanism of coupled folding and binding of an intrinsically disordered protein. Nature. 447 (7147), 1021-1025 (2007).
- Bessa, L. M., et al. The intrinsically disordered SARS-CoV-2 nucleoprotein in dynamic complex with its viral partner nsp3a. Sci Adv. 8 (3), eabm4034(2022).
- Milles, S., Salvi, N., Blackledge, M., Jensen, M. R. Characterization of intrinsically disordered proteins and their dynamic complexes: From in vitro to cell-like environments. Prog Nucl Magn Reson Spectrosc. 109, 79-100 (2018).
- Salvi, N., Abyzov, A., Blackledge, M. Atomic resolution conformational dynamics of intrinsically disordered proteins from NMR spin relaxation. Prog Nucl Magn Reson Spectrosc. 102 - 103, 43-60 (2017).
- Gill, M. L., Byrd, R. A., Palmer, A. G. III Dynamics of GCN4 facilitate DNA interaction: a model-free analysis of an intrinsically disordered region. Phys Chem Chem Phys. 18 (8), 5839-5849 (2016).
- Bertoncini, C. W., et al. Structural characterization of the intrinsically unfolded protein beta-synuclein, a natural negative regulator of alpha-synuclein aggregation. J Mol Biol. 372 (3), 708-722 (2007).
- Rezaei-Ghaleh, N., et al. Local and global dynamics in intrinsically disordered synuclein. Angew Chem Int Ed Engl. 57 (46), 15262-15266 (2018).
- Rezaei-Ghaleh, N., Parigi, G., Zweckstetter, M. Reorientational dynamics of amyloid-beta from NMR spin relaxation and molecular simulation. J Phys Chem Lett. 10 (12), 3369-3375 (2019).
- Palmer, A. G. NMR characterization of the dynamics of biomacromolecules. Chem Rev. 104 (8), 3623-3640 (2004).
- Palmer, A. G., Massi, F. Characterization of the dynamics of biomacromolecules using rotating-frame spin relaxation NMR spectroscopy. Chem Rev. 106 (5), 1700-1719 (2006).
- Kay, L. E., Torchia, D. A., Bax, A. Backbone dynamics of proteins as studied by 15N inverse detected heteronuclear NMR spectroscopy: application to staphylococcal nuclease. Biochemistry. 28 (23), 8972-8979 (1989).
- Mittermaier, A., Kay, L. E. Review - New tools provide new insights in NMR studies of protein dynamics. Science. 312 (5771), 224-228 (2006).
- Abragam, A. Principles of Nuclear Magnetism. , Clarendon Press. Oxford. (1983).
- Ernst, R. R., Bodenhausen, G., Wokaun, A. Principles of Nuclear Magnetic Resonance in One and Two Dimensions. , Oxford University Press. Oxford. (1990).
- Cavanagh, J., Fairbrother, W. J., Palmer, A. G. III, Skelton, N. J. Protein NMR Spectroscopy: Principles and Practice. , Elsevier, Academic Press. (1995).
- Levitt, M. H. Spin Dynamics: Basics of Nuclear Magnetic Resonance. , John Wiley and Sons. (2008).
- Keeler, J. Understanding NMR Spectroscopy. , John Wiley and Sons. (2010).
- Bloembergen, N., Purcell, E. M., Pound, R. V. Relaxation effects in nuclear magnetic resonance absorption. Phys Rev. 73 (7), 679-712 (1948).
- Wangsness, R. K., Bloch, F. The dynamical theory of nuclear induction. Phys Rev. 89 (4), 728-739 (1953).
- Redfield, A. G. On the theory of relaxation processes. IBM J Res Dev. 1 (1), 19-31 (1957).
- Peng, J. W., Wagner, G. Mapping of the spectral densities of N-H bond motions in eglin c using heteronuclear relaxation experiments. Biochemistry. 31 (36), 8571-8586 (1992).
- Farrow, N. A., et al. Backbone dynamics of a free and a phosphopeptide-complexed src homology-2 domain studied by n-15 NMR relaxation. Biochemistry. 33 (19), 5984-6003 (1994).
- Tolman, J. R., Ruan, K. NMR residual dipolar couplings as probes of biomolecular dynamics. Chem Rev. 106 (5), 1720-1736 (2006).
- Mulder, F. A. A., Skrynnikov, N. R., Hon, B., Dahlquist, F. W., Kay, L. E. Measurement of slow (mu s-ms) time scale dynamics in protein side chains by N-15 relaxation dispersion NMR spectroscopy: Application to Asn and Gln residues in a cavity mutant of T4 lysozyme. J Am Chem Soc. 123 (5), 967-975 (2001).
- Tollinger, M., Skrynnikov, N. R., Mulder, F. A. A., Forman-Kay, J. D., Kay, L. E. Slow dynamics in folded and unfolded states of an SH3 domain. J Am Chem Soc. 123 (46), 11341-11352 (2001).
- Akke, M., Palmer, A. G. Monitoring macromolecular motions on microsecond to millisecond time scales by R(1)rho-R(1) constant relaxation time NMR spectroscopy. J Am Chem Soc. 118 (4), 911-912 (1996).
- Loria, J. P., Rance, M., Palmer, A. G. A relaxation-compensated Carr-Purcell-Meiboom-Gill sequence for characterizing chemical exchange by NMR spectroscopy. J Am Chem Soc. 121 (10), 2331-2332 (1999).
- Vallurupalli, P., Bouvignies, G., Kay, L. E. Studying "Invisible" excited protein states in slow exchange with a major state conformation. J Am Chem Soc. 134 (19), 8148-8161 (2012).
- Jeener, J., Meier, B. H., Bachmann, P., Ernst, R. R. Investigation of exchange processes by 2-dimensional NMR-spectroscopy. J Chem Phys. 71 (11), 4546-4553 (1979).
- Palmer, A. G., Kroenke, C. D., Loria, J. P. Nuclear magnetic resonance methods for quantifying microsecond-to-millisecond motions in biological macromolecules. Methods Enzymol. 339, 204-238 (2001).
- Clore, G. M., Iwahara, J. Theory, practice, and applications of paramagnetic relaxation enhancement for the characterization of transient low-population states of biological macromolecules and their complexes. Chem Rev. 109 (9), 4108-4139 (2009).
- Iwahara, J., Clore, G. M. Detecting transient intermediates in macromolecular binding by paramagnetic NMR. Nature. 440 (7088), 1227-1230 (2006).
- Lakomek, N. A., et al. Residual dipolar couplings as a tool to study molecular recognition of ubiquitin. Biochem Soc Trans. 36 (Pt 6), 1433-1437 (2008).
- Johnson, C. N., Libich, D. S. Paramagnetic relaxation enhancement for detecting and characterizing self-associations of intrinsically disordered proteins. J Vis Exp. (175), e63057(2021).
- Lakomek, N. A., Ying, J., Bax, A. Measurement of (1)(5)N relaxation rates in perdeuterated proteins by TROSY-based methods. J Biomol NMR. 53 (3), 209-221 (2012).
- Stief, T., Vormann, K., Lakomek, N. A. Sensitivity-enhanced NMR (15)N R(1) and R(1rho) relaxation experiments for the investigation of intrinsically disordered proteins at high magnetic fields. Methods. 223, 1-15 (2024).
- Kay, L. E., Keifer, P., Saarinen, T. Pure absorption gradient enhanced heteronuclear single quantum correlation spectroscopy with improved sensitivity. J Am Chem Soc. 114 (26), 10663-10665 (1992).
- Geen, H., Freeman, R. Band-selective radiofrequency pulses. J Magn Reson (1969). 93 (1), 93-141 (1991).
- Desvaux, H., Berthault, P. Study of dynamic processes in liquids using off-resonance RF irradiation. Prog Nucl Magn Reson Spectrosc. 35 (4), 295-340 (1999).
- Overhauser, A. W. Polarization of nuclei in metals. Phys Rev. 91 (2), 476-476 (1953).
- Overhauser, A. W. Polarization of nuclei in metals. Phys Rev. 92 (2), 411-415 (1953).
- Kumari, P., Frey, L., Sobol, A., Lakomek, N. A., Riek, R. (15)N transverse relaxation measurements for the characterization of micros-ms dynamics are deteriorated by the deuterium isotope effect on (15)N resulting from solvent exchange. J Biomol NMR. 72 (3-4), 125-137 (2018).
- Karschin, N., Krenek, S., Heyer, D., Griesinger, C. Extension and improvement of the methanol-d(4) NMR thermometer calibration. Magn Reson Chem. 60 (4), 203-209 (2022).
- Sattler, M., Schleucher, J., Griesinger, C. Heteronuclear multidimensional NMR experiments for the structure determination of proteins in solution employing pulsed field gradients. Prog Nucl Magn Reson Spectrosc. 34 (2), 93-158 (1999).
- Ferrage, F., Cowburn, D., Ghose, R. Accurate sampling of high-frequency motions in proteins by steady-state N-{H} nuclear Overhauser effect measurements in the presence of cross-correlated relaxation. J Am Chem Soc. 131 (17), 6048-6049 (2009).
- Delaglio, F., et al. NMRPipe: a multidimensional spectral processing system based on UNIX pipes. J Biomol NMR. 6 (3), 277-293 (1995).
- Skinner, S. P., et al. CcpNmr AnalysisAssign: a flexible platform for integrated NMR analysis. J Biomol NMR. 66 (2), 111-124 (2016).
- Lee, W., Tonelli, M., Markley, J. L. NMRFAM-SPARKY: enhanced software for biomolecular NMR spectroscopy. Bioinformatics. 31 (8), 1325-1327 (2015).
- Lee, W., Rahimi, M., Lee, Y., Chiu, A. POKY: a software suite for multidimensional NMR and 3D structure calculation of biomolecules. Bioinformatics. 37 (18), 3041-3042 (2021).
- Abyzov, A., et al. Identification of dynamic modes in an intrinsically disordered protein using temperature-dependent NMR relaxation. J Am Chem Soc. 138 (19), 6240-6251 (2016).
- Singh, A., Purslow, J. A., Venditti, V. 15N CPMG relaxation dispersion for the investigation of protein conformational dynamics on the micros-ms timescale. J Vis Exp. (170), e62395(2021).
- Gopalan, A. B., Hansen, D. F., Vallurupalli, P. CPMG experiments for protein minor conformer structure determination. Methods Mol Biol. 1688, 223-242 (2018).
- Tugarinov, V., Kay, L. E. Methyl groups as probes of structure and dynamics in NMR studies of high-molecular-weight proteins. Chembiochem. 6 (9), 1567-1577 (2005).
- Lipari, G., Szabo, A. Model-free approach to the interpretation of nuclear magnetic resonance relaxation in macromolecules. 1. Theory and range of validity. J Am Chem Soc. 104 (17), 4546-4559 (1982).
- Lipari, G., Szabo, A. Model-Free Approach to the interpretation of nuclear magnetic-resonance relaxation in macromolecules .2. Analysis of experimental results. J Am Chem Soc. 104 (17), 4559-4570 (1982).
- Clore, G. M., et al. Deviations from the simple two-parameter model-free approach to the interpretation of nitrogen-15 nuclear magnetic relaxation of proteins. J Am Chem Soc. 112 (12), 4989-4991 (1990).
- Lemaster, D. M. Larmor frequency selective model free analysis of protein NMR relaxation. J Biomol NMR. 6 (4), 366-374 (1995).
- Peng, J. W., Wagner, G. Mapping of spectral density functions using heteronuclear NMR relaxation measurements. J Magn Reson (1969). 98 (2), 308-332 (1992).
- Farrow, N. A., Zhang, O. W., FormanKay, J. D., Kay, L. E. Characterization of the backbone dynamics of folded and denatured states of an SH3 domain. Biochemistry. 36 (9), 2390-2402 (1997).
- Khan, S. N., et al. Distribution of pico- and nanosecond motions in disordered proteins from nuclear spin relaxation. Biophys J. 109 (5), 988-999 (2015).
- Smith, A. A., Ernst, M., Meier, B. H., Ferrage, F. Reducing bias in the analysis of solution-state NMR data with dynamics detectors. J Chem Phys. 151 (3), 034102(2019).
- Zumpfe, K., Smith, A. A. Model-free or not. Front Mol Biosci. 8, 727553(2021).
- Robustelli, P., Trbovic, N., Friesner, R. A., Palmer, A. G. Conformational dynamics of the partially disordered yeast transcription factor GCN4. J Chem Theory Comput. 9 (11), 5190-5200 (2013).
- Salvi, N., Abyzov, A., Blackledge, M. Multi-timescale dynamics in intrinsically disordered proteins from NMR relaxation and molecular simulation. J Phys Chem Lett. 7 (13), 2483-2489 (2016).
访问受限。请登录或开始试用以查看此内容。
重印与许可
