本方案详细介绍了利用MultiBac杆状病毒系统重组表达人源肌球蛋白-7a全酶,并通过定制的体外丝状蛋白滑动实验研究其运动特性的操作步骤。
方法文章
基于MultiBac系统的入源肌球蛋白-7a的纯化及生物物理表征
* These authors contributed equally
本文内容
摘要
摘要
肌球蛋白-7a 是一种以肌动蛋白为底物的马达蛋白,在听觉和视觉过程中发挥关键作用。肌球蛋白-7a 的突变会导致 Usher 1 型综合征,这是人类最常见且最严重的聋盲疾病形式。目前认为,肌球蛋白-7a 可与其他 Usher 蛋白形成跨膜黏附复合物,对感光细胞和耳蜗毛细胞的结构与功能完整性至关重要。然而,由于难以获得纯净且完整的蛋白样品,人类肌球蛋白-7a 的确切功能机制仍不明确,相关的结构与生物力学研究十分有限。近期研究表明,哺乳动物的肌球蛋白-7a 是一种多聚体马达复合物,由一条重链和三种轻链组成:调节轻链(RLC)、钙调蛋白以及钙调蛋白样蛋白 4(CALML4)。与钙调蛋白不同,CALML4 不能结合钙离子。这两种对钙离子敏感和不敏感的钙调蛋白对于哺乳动物肌球蛋白-7a 机械特性的精确调控均具有关键作用。本文详细描述了一种利用 MultiBac 杆状病毒蛋白表达系统制备重组人源肌球蛋白-7a 全酶的方法。该方法可获得毫克级高纯度的全长蛋白,从而实现对其生化与生物物理特性的表征。我们进一步提供了一种利用定制化手段评估其机械与运动特性的实验方案 体外 运动性分析和荧光显微镜技术。完整的人源肌球蛋白-7a蛋白及其功能表征的详细实验方案的建立,为深入研究肌球蛋白-7a在视觉和听觉中的分子机制奠定了基础。
引言
肌球蛋白是一类分子马达蛋白,可与肌动蛋白相互作用,驱动多种细胞过程1,2,3,4。人类拥有12个类别共39个肌球蛋白基因5,参与多种生理功能,如肌肉收缩6和感觉过程7。每个肌球蛋白分子是由重链和轻链组成的多聚复合物。重链可分为头部、颈部和尾部区域。头部含有肌动蛋白和核苷酸结合位点,负责ATP水解并在肌动蛋白丝上产生作用力2。颈部由多个α螺旋IQ基序构成,特定的一组轻链结合于此处。它们共同作为杠杆臂,将马达蛋白的构象变化放大为大幅度的运动8,9,10。尾部包含类别特异性的亚结构域,在调节肌球蛋白马达活性以及介导与细胞内结合伴侣的相互作用方面发挥调控作用2,11。
人类肌球蛋白-7a(myosin-7a)属于肌球蛋白-7类家族,对听觉和视觉过程至关重要12,13。人类肌球蛋白-7a的IQ基序与一组独特的轻链结合,包括调节性轻链(RLC)、钙调蛋白以及钙调蛋白样蛋白4(CALML4)14,15,16。这些轻链除了稳定杠杆臂外,还能响应钙信号调节肌球蛋白-7a的机械特性,这一特征似乎是哺乳动物亚型所特有的14。
编码肌球蛋白-7a重链的基因(MYO7A/USH1B)发生缺陷会导致Usher综合征1型,这是人类最严重的视、听功能联合丧失疾病17。此外,轻链基因CALML4也是被定位到USH1H(Usher综合征1型的另一种亚型)致病等位基因区域的候选基因之一15,18。在视网膜中,肌球蛋白-7a表达于视网膜色素上皮细胞和感光细胞13。研究表明,该蛋白参与视网膜色素上皮(RPE)中黑素体的定位19,以及RPE细胞对感光细胞外节盘的吞噬作用20。在内耳中,肌球蛋白-7a主要存在于静纤毛中,对毛细胞束的形成以及机械-电转导过程的通道门控起关键作用12,21,22。
尽管肌球蛋白-7a在感觉细胞中的重要性已得到充分证实,但其在分子水平上的功能机制仍不清楚。这一知识空白部分是由于难以纯化完整的蛋白质,尤其是哺乳动物同工型。最近,利用MultiBac系统成功实现了对完整人源肌球蛋白-7a全酶的重组表达14。这一进展使得对该马达蛋白进行结构和生物物理表征成为可能,并揭示了人源肌球蛋白-7a特有的多种性质,这些性质特别适应于哺乳动物的听觉功能14,23。
MultiBac 系统是一种先进的杆状病毒/昆虫细胞表达平台,专为真核生物多亚基复合物的表达而设计24,25该系统的一个关键特征是能够在单个多基因杆状病毒(MultiBac baculovirus)中容纳多个基因表达盒,每个表达盒编码复合物的一个亚基。多基因表达盒的组装通过一种称为“倍增模块”(multiplication module)的结构实现:该模块在多克隆位点(MCS)两侧分别包含一个归巢内切酶(HE)位点和一个匹配设计的BstXI位点。该模块通过限制性内切酶切割/连接的方式实现单个表达盒的迭代组装,其原理在于HE和BstXI限制性酶切位点在连接后即被消除。本文中, 人肌球蛋白-7a重链,RLC,钙调蛋白 和 CALML4 分别克隆至 pACEBac1 载体的扩增模块中(图1A),然后通过迭代过程组装成一个多基因表达盒 (图1B)肌球蛋白-7a 多基因盒通过 mini-Tn7 元件从 pACEBac1 载体转座至基因组中的 mini-attTn7 靶位点,整合到杆状病毒基因组(bacmid)中 (图1C). 昆虫细胞杆状病毒系统中杆状病毒DNA纯化、病毒产生及扩增的操作步骤 (图1D,E),可制备重组肌球蛋白-7a MultiBac 杆状病毒,用于大规模蛋白质生产 (图1F)此外,肌球蛋白-7a 的轻链可单独表达 E. coli 并使用可切割的His6-SUMO标签进行纯化26,27,28纯化的轻链可用于研究其与肌球蛋白-7a的结合动力学及调控机制。
纯化的肌球蛋白-7a蛋白可进行结构、生物化学和生物物理研究,以深入了解该马达蛋白的结构与功能调控机制。此外,还可研究其与肌动蛋白网络及其他结合蛋白的相互作用。29 可以采用多种体外重建方法进行研究。这些分析的结果将揭示该肌球蛋白的生物物理特性,从而深入理解肌球蛋白-7a如何驱动细胞骨架的改变,并最终决定感觉细胞独特形态与功能的分子机制。本文详细描述了一种专为哺乳动物肌球蛋白-7a优化的肌动蛋白丝滑动实验工作流程。肌动蛋白丝滑动实验是一种可靠的 体外 一种定量研究由固定在盖玻片表面的大量肌球蛋白马达驱动的荧光肌动蛋白丝运动的运动性分析方法30,31,32该检测方法的优点包括操作简便、设备需求少(仅需配备数字相机的宽场荧光显微镜)以及高度可重复性。此外,由于肌动蛋白丝的运动由固定化的肌球蛋白马达簇驱动,该方法特别适用于研究单体肌球蛋白(如肌球蛋白-7a)的运动特性。14,33这些方案包含多项改进,从实验操作到成像分析,均针对哺乳动物肌球蛋白-7a独特的运动特性进行了专门优化。随着完整肌球蛋白-7a蛋白的可获得性以及本文所述功能表征方案的建立,本研究为深入探究肌球蛋白-7a在生理与病理过程中的分子作用奠定了基础。
方案
注意:本文描述了一种合成完整人源肌球蛋白-7a全酶并表征其体外运动性的实验方案。该方案分为三个部分:首先,利用MultiBac杆状病毒蛋白表达系统表达人源肌球蛋白-7a;其次,使用E.coli His6-SUMO系统分别纯化肌球蛋白-7a的轻链;最后,通过肌动蛋白丝滑动实验研究人源肌球蛋白-7a的运动特性。
1. 基于MultiBac系统的肌球蛋白-7a复合物的制备
- 构建用于表达人源肌球蛋白-7a复合物的杆状病毒多基因表达盒(16天)
注意:插入肌球蛋白-7a亚基cDNA至pACEBac1载体需要一个克隆周期(4天),完成表达肌球蛋白-7a复合物所需的所有扩增模块的逐步连接则需要三个克隆周期,总计16天。- 使用商业试剂盒,按照制造商提供的方案,将编码肌球蛋白-7a重链(HC)、钙调蛋白(calmodulin)、CALML4和RLC的cDNA克隆至pACEBac1载体中(参见材料表;图1A)。在肌球蛋白-7a HC的C末端插入一个FLAG标签,以利于纯化。
注意:哺乳动物肌球蛋白-7a存在两种剪接异构体,仅在N末端相差一个11个氨基酸的片段23。该短的N末端延伸区在调控肌球蛋白-7a的ATP酶活性中起关键作用14。已有研究表明,在N末端添加标签会破坏该N末端延伸区的正常调控功能,显著降低马达蛋白的酶活性和运动能力14。因此,采用C末端FLAG标签以避免干扰蛋白的天然调控机制。 - 使用归巢内切酶/BstXI扩增法构建肌球蛋白-7a全酶的多基因表达盒,如下所述(图1B)。
注意:归巢内切酶I-CeuI产生与BstXI消化产生的末端相容的黏性末端。连接后形成一个归巢内切酶/BstXI杂合限制性酶切位点,该位点无法被任一酶切割。相同程序可重复用于整合更多扩增模块。若插入片段或载体构建体中存在多个I-CeuI和BstXI限制性酶切位点,则必须通过定点诱变消除这些额外位点,以确保I-CeuI和BstXI的切割位点唯一。 - 插入片段制备:用归巢内切酶I-CeuI(参见材料表)消化插入片段构建体(例如pACEBac-M7a HC),然后使用PCR纯化试剂盒(参见材料表)纯化线性化质粒。进一步用BstXI(参见材料表)消化线性化质粒,通过凝胶电泳分离含有基因表达盒的片段,并使用凝胶回收试剂盒(参见材料表)进行纯化。
注意:根据制造商的说明,I-CeuI和BstXI需要不同的缓冲条件才能达到100%活性。此外,I-CeuI完全切割至少需要3小时,而BstXI仅需15分钟孵育时间。因此,消化反应需依次进行。 - 载体制备:通过BstXI消化线性化载体构建体(例如pACEBac-CaM)。在载体制备过程中加入碱性磷酸酶,以防止载体质粒自连(参见材料表)。通过电泳获得消化产物,并使用凝胶回收试剂盒进行纯化。
- 连接反应:使用T4 DNA连接酶(参见材料表)将经I-CeuI/BstXI处理的插入片段与经BstXI处理的载体进行连接。在室温(20 °C -25 °C)下进行连接反应,插入DNA与载体DNA的质量比为1:1,每管连接反应的总DNA质量接近100 ng,反应时间为10分钟。
- 转化与质粒分析:按照制造商推荐的方法将连接混合物转化至DH5α细胞(参见材料表),并筛选具有庆大霉素抗性的阳性克隆。使用商业试剂盒(参见材料表)纯化质粒,并根据特异性限制性酶切图谱及插入片段的DNA测序结果验证正确克隆(例如,含有M7a HC和CaM的质粒)。
- 多个基因表达盒的整合:重复步骤1.1.2 至1.1.6 ,以整合表达其他肌球蛋白-7a亚基的额外基因表达盒。
- 使用商业试剂盒,按照制造商提供的方案,将编码肌球蛋白-7a重链(HC)、钙调蛋白(calmodulin)、CALML4和RLC的cDNA克隆至pACEBac1载体中(参见材料表;图1A)。在肌球蛋白-7a HC的C末端插入一个FLAG标签,以利于纯化。
- 重组杆粒DNA的制备与纯化(4天;图1C)。
注意:第1天——细菌转化及转化菌落的培养。第2-3天——菌落生长及成功转化的筛选。第3天——挑选并划线接种阳性克隆,开始过夜培养。第4天——杆粒DNA的纯化。- 按照制造商推荐的方法,将1 ng测序验证的pACE-M7aHC-RLC-CALML4-CaM质粒转化至DH10Bac 感受态细胞中(参见材料表)。
- 取20-200 µL细胞涂布于含有50 µg/mL卡那霉素、7 µg/mL庆大霉素、10 µg/mL四环素、100 µg/mL卤代吲哚基-β-半乳糖苷和40 µg/mL IPTG的琼脂平板上(参见材料表),37˚C培养48小时,使阴性克隆呈现深蓝色。
注意:卤代吲哚基-β-半乳糖苷可使持续表达LacZ的菌落着色(表明转座未成功),从而便于选择转座成功的白色菌落。 - 仔细挑选一个孤立的白色菌落,在5 mL LB培养基(含50 µg/mL卡那霉素、7 µg/mL庆大霉素和10 µg/mL四环素)中于37 ˚C、225 rpm振荡培养过夜。
- 在2,465 x g下离心10分钟收集E. coli菌体。弃去上清液,将沉淀重悬于300 µL试剂盒中的P1缓冲液中。
注意: 此处使用了质粒小提试剂盒的缓冲液,但杆粒产物的纯化步骤与试剂盒提供的标准流程有所不同。 - 加入300 µL试剂盒中的P2缓冲液,轻轻颠倒混匀数次,室温孵育3分钟。
- 加入300 µL试剂盒中的N3缓冲液,颠倒混匀以终止裂解反应。在4 °C、17,885 x g下离心10分钟。
- 将上清液转移至新的洁净无菌管中,再次离心10分钟。
- 取800 µL上清液转移至另一无菌1.7 mL微量离心管(参见材料表),加入600 µL预冷的异丙醇(参见材料表),剧烈颠倒混匀。然后在4 °C、17,885 x g下离心20分钟。
- 弃去上清液,找到微小的白色沉淀。用800 µL预冷的70%乙醇(参见材料表)洗涤沉淀,在4 °C、17,885 x g下离心5分钟。沿管壁小心加入乙醇,避免扰动沉淀。
- 弃去上清液,重复乙醇洗涤一次。室温下空气干燥沉淀5分钟。必要时小心吸除多余液体。
- 用试剂盒中的20 µL EB缓冲液溶解沉淀。通过轻弹管壁或轻微吹打确保沉淀完全溶解。使用分光光度计(参见材料表)测定浓度。
- 根据需要调整缓冲液体积,使杆粒浓度约为1 µg/µL。将杆粒DNA于4 °C保存,直至用于P0病毒的制备。
注意:纯化的杆粒可在4 ˚C保存数月仍保持有效。我们曾使用长达一年的杆粒产品成功进行转染。也可将杆粒分装后于-20 ˚C保存。应避免多次冻融,因其会降低转染效率。
- 用杆粒转染Sf9昆虫细胞以产生重组杆状病毒(6天;图1D)
注意:第1天——用杆粒DNA转染细胞。第2-6天——观察细胞生长与表达情况。第6天——收集P0病毒。- 将Sf9细胞以0.33 x 10⁶ cells/mL的浓度接种于6孔板中,每孔3 mL培养基(参见材料表)。室温静置30分钟,使细胞贴壁。
- 每孔准备转染混合物:在无菌微量离心管中将10 µL阳离子脂质转染试剂(参见材料表)与250 µL改良的最低必需培养基(MEM)混合(参见材料表)。颠倒混匀,室温孵育5分钟。
- 向转染混合物中加入1 µg未稀释的肌球蛋白-7a杆粒(基于步骤1.2.12测定的浓度)。颠倒混匀,室温孵育5分钟。
- 将全部DNA-脂质混合物逐滴均匀加入各孔中。留一孔不转染作为阴性对照。
- 用封口膜密封6孔板(参见材料表),27 °C培养6天。期间观察细胞生长与脱落情况。若构建体带有荧光标签,可检测荧光表达情况(图2)。
- 当转染细胞出现晚期感染迹象时,将感染孔中的含病毒培养基转移至15 mL锥形管中,在805 x g下离心10分钟。
- 将上清液转移至洁净的15 mL锥形管中,用铝箔包裹,4 °C保存。此产物即为P0病毒,据我们经验可有效保存和使用长达四个月。
- 扩增杆状病毒储备液(3-5天;图1E)
- 在250 mL三角烧瓶中,用Sf9细胞培养基制备100 mL(或所需体积)浓度为2 x 10⁶ cells/mL的Sf9细胞悬液(参见材料表)。
- 按1:100(v/v)比例将P0病毒储备液加入Sf9细胞悬液中,27 ˚C、135 rpm振荡培养。
- 每24小时监测一次细胞生长情况,直至细胞死亡率达到约90%。达到此范围后,在500 x g下离心10分钟,收集含有P1病毒的上清液。
- 使用0.22 µm真空过滤装置过滤上清液(参见材料表)。将过滤后产物避光保存于4 °C。此产物即为P1病毒。
注意:病毒滴度在4 ˚C长期储存后会下降。若储存超过4个月,建议重新制备新鲜病毒储备液,或在表达前对病毒滴度进行测定34。
- 蛋白表达(从开始表达至收集细胞沉淀需60-72小时;图1E)
- 准备处于对数生长期、浓度为2 x 10⁶ cells/mL的Sf9细胞,按每300 mL细胞悬液加入12 mL P1病毒的比例接种。
注意:蛋白产量约为1 mg/L。建议至少使用1.5 L细胞悬液进行该蛋白表达。 - 在27 °C、135 rpm振荡培养约60小时。
注意:可在不同时间点取小样,通过SDS凝胶电泳评估蛋白表达水平。此外,若蛋白融合了荧光标签,可使用荧光显微镜评估表达水平。细胞应在细胞死亡开始前收获。 - 在4 °C、3,735 x g下离心5分钟收集细胞沉淀。沉淀可于-80 ˚C保存以备后续使用或长期储存。我们通常在数周内使用细胞沉淀,但数月后仍能回收到有活性的蛋白。
- 准备处于对数生长期、浓度为2 x 10⁶ cells/mL的Sf9细胞,按每300 mL细胞悬液加入12 mL P1病毒的比例接种。
- 蛋白纯化(2天;图1F)
注意:第1天——使用FLAG亲和层析进行蛋白提取与纯化。第2天——经一夜透析后分装并冷冻样品。以下方案适用于从1.5 L细胞沉淀中纯化肌球蛋白-7a。- 配制主缓冲液:含10 mM MOPS(pH 7.2)、500 mM NaCl、10 mM MgCl2、1 mM EGTA、1 µg/mL亮抑酶肽和100 µg/mL苯甲基磺酰氟(PMSF)。用0.22 µm滤膜过滤后,4 ˚C保存(参见材料表)。
注意:PMSF在水溶液中不稳定。应将PMSF母液配制成1 M溶于100%乙醇中,-20 ˚C保存不超过6个月。 - 通过向主缓冲液中添加3片EDTA-free蛋白酶抑制剂片剂、2 mM ATP和0.1 mM二硫苏糖醇(DTT;参见材料表),配制75 mL提取缓冲液。
- 在细胞沉淀仍处于冷冻状态时加入75 mL提取缓冲液。将沉淀置于冰上直至完全融化。使用移液管吹打以加速解冻过程。
- 使用½英寸(13 mm)探头,在冰上以50%振幅超声处理10分钟,工作5秒,间歇5秒。
- 在4 °C、33,746 x g 下离心裂解液30分钟。离心期间,准备1.5 mL FLAG树脂:取3 mL 50% Anti-FLAG亲和树脂悬液(参见材料表)用40 mL PBS洗涤。在4 °C、800 x g下离心2分钟收集树脂,小心去除PBS上清液而不扰动树脂。
- 将裂解液离心后的上清液加入洗涤后的树脂中,4 °C下持续旋转孵育1小时。
- 在4°C、800 x g下离心2分钟收集树脂,小心去除上清液而不扰动树脂。
- 用40 mL主缓冲液重悬树脂,在4 °C、800 x g下离心2分钟。小心去除上清液而不扰动树脂。重复洗涤一次。
- 将洗涤后的树脂转移至两个聚丙烯离心柱中(参见材料表)。每个柱用2 mL主缓冲液洗涤一次。在4 °C、1,400 x g下离心2分钟去除主缓冲液。树脂将沉降于柱底。
- 通过向主缓冲液中加入100 µg/mL FLAG肽(参见材料表)配制洗脱缓冲液。
- 向每个柱中的压实树脂加入300 µL洗脱缓冲液,轻轻吹打混匀以确保树脂完全水化。冰上孵育10分钟。
- 在4 °C、1,400 x g下离心2分钟。将流出液转移至洁净的微量离心管中,置于冰上。此为第一洗脱组分。
- 重复步骤1.6.11-1.6.12,使每个柱共收集4个洗脱组分。
- 对洗脱组分进行SDS-PAGE凝胶电泳35,以确定其相对浓度。在电泳进行的同时,配制透析缓冲液:含500 mM NaCl、10 mM MOPS、2 mM MgCl2、0.1 mM EGTA和1 mM DTT。
- 合并浓度最高的组分。将样品转移至10K MWCO透析盒(参见材料表)中,在4 °C下透析过夜。每约500 µL蛋白样品使用1 L透析缓冲液。至少更换三次透析缓冲液。
注意:采用离心柱和离心洗脱法可获得高浓度蛋白(0.5-1 mg/mL)。通常无需进一步浓缩。但若需要更高浓度蛋白,可将样品加载至100,000 MWCO浓缩管(参见材料表)中,在4 ˚C、1,400 x g下离心5分钟。重复此过程直至达到所需蛋白溶液体积。 - 次日,小心从透析盒中取出样品。每管分装15 µL至PCR管中,迅速投入液氮中进行速冻。冷冻蛋白可于-80 ˚C长期保存以备后续使用(图3A)。
注意:采用此方法纯化的肌球蛋白-7a产量通常为0.5至1 mg/L。
- 配制主缓冲液:含10 mM MOPS(pH 7.2)、500 mM NaCl、10 mM MgCl2、1 mM EGTA、1 µg/mL亮抑酶肽和100 µg/mL苯甲基磺酰氟(PMSF)。用0.22 µm滤膜过滤后,4 ˚C保存(参见材料表)。
2. 使用以下方法纯化轻链RLC和CALML4 E. coli His6-SUMO 系统(7 天)
注意:第1-4天——质粒的克隆与纯化;第5天——细菌转化;第6-7天——最终蛋白质的纯化、分装与冻存。
- 将编码 RLC 和 CALML4 的 cDNA 克隆至 pET-SUMO 载体中,该载体在 SUMO 序列前含有 His6 标签以辅助纯化。必要时,可使用 SENP2 蛋白酶切除 His6-SUMO 结构域26,36。
- 针对每种轻链蛋白,将质粒转化至 BL21 E. coli 感受态细胞(参见 材料表),并用转化后的细胞启动 5 mL 的过夜液体培养。
- 次日,将 5 mL 过夜培养物接种至 1 L 含 50 µg/mL 卡那霉素的 Luria-Bertani (LB) 培养基中。在 37 ˚C、270 rpm 持续摇动条件下培养,直至光密度(O.D.)达到 0.6 - 1.0。
注:当 O.D. 值达到 0.2 后,约每 20 分钟翻倍一次。需频繁监测 O.D. 值。 - 向培养物中加入 250 µM 异丙基-β-D-硫代半乳糖苷(IPTG)以诱导蛋白表达。在 37 ˚C 或 16 ˚C 下继续孵育 3–5 小时或过夜,同时保持 270 rpm 持续摇动。
- 在 4 °C 条件下以 4,347 × g 离心 15 分钟,收集 E. coli 菌体沉淀。弃去上清液。
- 配制重悬缓冲液,含 50 mM Tris-HCl、1 M NaCl、5 mM 咪唑、10% 甘油,pH 7.4(参见 材料表)。置于冰上保存。
- 用 15–25 mL 重悬缓冲液重悬菌体沉淀,并转移至洁净烧杯中,调节总体积至 35 mL。按 1:1000(v/v)比例加入 DNase 和 RNase,终浓度分别为 1 µg/mL 和 2 µg/mL。向悬浮液中加入一片不含 EDTA 的蛋白酶抑制剂片剂、4 mM 2-巯基乙醇和 1% Triton X(参见 材料表)。冰上孵育 20 分钟。
- 在冰水浴中超声处理菌体悬浮液,工作模式为开 1 秒、停 1 秒,总时长 1 分钟,振幅 100%。将匀浆裂解液置于 4 ˚C 下持续旋转孵育 2 小时。
注:添加 Triton X 有助于在超声前裂解细胞。 - 在 4 ˚C 条件下以 26,900 × g 离心 45 分钟,对裂解液进行离心。在此期间,开始准备钴树脂(参见 材料表)。每 1 L E. coli 培养物使用 500 µL 钴树脂。用超纯水洗涤树脂两次,再用悬浮缓冲液洗涤一次,每次均在 4 °C 下以 4,347 × g 离心 2 分钟。
- 裂解液离心后,将上清液与洗涤后的树脂混合,并在 4 ˚C 下轻轻振摇 30 分钟。
- 将裂解液-树脂混合物在 4 ˚C 下以 4,347 × g 离心 2 分钟。树脂将沉降至管底。在不扰动树脂的前提下,移除上清液。
- 用重悬缓冲液洗涤树脂,于 4 °C 下以 4,347 × g 离心 2 分钟,弃去上清液。重复洗涤步骤,直至上清液无色。
- 配制洗脱缓冲液,含 50 mM Tris-HCl、300 mM NaCl、5 mM 咪唑、10% 甘油、4 mM 2-巯基乙醇和 0.25 µM SENP2 蛋白酶(参见 材料表)。置于冰上保存。
- 用 1 mL 重悬缓冲液重悬树脂,并在 4 °C 下持续旋转孵育过夜。
- 次日,在 4 °C 下以 4,347 × g 离心 2 分钟以收集树脂沉淀。收集上清液,其中含有被切割下来的轻链蛋白和蛋白酶。
- 向树脂中加入 1 mL 洗脱缓冲液。重复离心并收集上清液。
- 通过快速蛋白液相色谱(FPLC)去除蛋白酶。简要步骤如下:使用含 50 mM Tris-HCl、300 mM NaCl、10% 甘油和 5 mM DTT(pH 7.4)的缓冲液平衡尺寸排阻色谱柱(参见 材料表)。用 10,000 MWCO 浓缩管将上清液浓缩至 500 µL。使用注射器将浓缩样品加载至连接自动色谱系统的色谱柱上,以含 50 mM Tris-HCl、300 mM NaCl、10% 甘油和 5 mM DTT(pH 7.4)的缓冲液进行洗脱。通过紫外分光光度法监测收集的组分。收集对应于轻链分子量的蛋白组分。
注:若蛋白酶中已构建亲和纯化标签(如 GST 标签),也可通过亲和层析去除蛋白酶。 - 对洗脱组分进行 SDS-PAGE 电泳,以确定各组分中轻链蛋白的纯度和相对浓度。选择含有高浓度轻链蛋白且无可见蛋白酶条带的组分。合并目标蛋白组分,并使用 10,000 MWCO 浓缩管进行浓缩35。
- 将蛋白分装后在液氮中速冻,并立即转移至 -80 °C 长期保存(图 3B)。
注:E. coli His6-SUMO 系统表达 RLC 和 CALML4 的产量约为 1–2 mg/L。
3. 针对肌球蛋白-7a定制的肌动蛋白丝滑动实验(3 小时)
注意:本节所用方法与先前报道的其他肌球蛋白实验方法类似31,主要改进之处在于使用高离子强度缓冲液孵育和施加肌球蛋白,以及需要较长的间隔时间以准确测量帧间位移。
- 在聚合缓冲液(50 mM KCl,25 mM MOPS,2 mM MgCl₂,1 mM DTT,pH 7.0)中,于 4 °C 过夜孵育,将球状肌动蛋白(G-actin)聚合制备 20 µM 丝状肌动蛋白(F-actin)。通过加入 1.2 倍摩尔过量的罗丹明-鬼笔环肽(rhodamine-phalloidin)对 F-actin 进行标记(参见 材料表)。用铝箔覆盖,于冰上孵育至少2小时。
注意:G-actin 可从商业供应商处购买(参见 材料表)或从兔肌肉丙酮粉中纯化获得31,37标记的F-actin在此浓度下可于4 °C保存长达2个月。 - 按照之前所述方法制备流式室31简要而言,将两条双面胶带置于经清洁并用硝酸纤维素处理的显微镜载玻片上,胶带间距为2-3 mm(参见 材料表)。将盖玻片硝酸纤维素面朝下覆盖在条带上,形成一个体积约为10 µL的流动腔(图4).
- 进行肌动蛋白丝滑动实验
- 向流动腔中加入一腔体积的 0.2 mg/mL 纯化人肌球蛋白-7a 蛋白溶液,溶剂为含 500 mM NaCl 的运动缓冲液(500 mM NaCl,20 mM MOPS,5 mM MgCl₂)2,0.1 mM EGTA(pH 7.4)。室温孵育5分钟。
注意:必须在高盐缓冲液中加入肌球蛋白-7a,因为高盐条件可解除其自抑制状态,使肌球蛋白-7a以激活构象结合到表面。 - 用三倍腔室体积的1 mg/mL BSA洗涤流式腔室(参见 材料表) 加入150 mM NaCl 运动缓冲液(150 mM NaCl, 20 mM MOPS, 5 mM MgCl₂)中2,0.1 mM EGTA,1 mM DTT(pH 7.4)),通过在出口处使用干净的擦拭纸吸取多余液体。在第三次加样后孵育1分钟rd 洗涤。
- 通过流动室注入一室体积的含150 mM NaCl运动缓冲液中10 nM罗丹明标记鬼笔环肽结合的F-肌动蛋白。在荧光显微镜下使用100倍物镜监测肌动蛋白丝在表面的结合情况。肌动蛋白丝的密度应达到最佳(图 5A),确保视野中有足够数量的纤维用于追踪,同时密度足够稀疏,以避免多根纤维重叠,从而增加追踪难度。
- 用三倍腔室体积的150 mM NaCl运动缓冲液冲洗流室,以去除未结合的肌动蛋白丝和过量的罗丹明-鬼笔环肽。
- 通过加入一个腔室体积的终末缓冲液(200 mM NaCl, 20 mM MOPS, 5 mM MgCl₂)启动运动性2,0.1 mM EGTA,50 mM DTT,2 mM ATP,2.5 mg/ml 葡萄糖,100 µg/mL 葡萄糖氧化酶,2 µM RLC,2 µM CaM,2 µM CALML4)
- 使用561 nm激发光在荧光显微镜下拍摄图像,以观察标记有罗丹明鬼笔环肽的肌动蛋白。在载玻片上找到肌动蛋白密度符合预期的区域(图 5A)并每30秒拍摄一次图像,持续30分钟。
注意:哺乳动物肌球蛋白-7a的运动速度约为5 nm/s。设置图像采集帧率时,需确保肌动蛋白丝在相邻帧之间的位移足够长(超过一个像素),以便实现精确追踪。帧间亚像素级别的微小移动可能导致速度被高估。30 s的帧率可使肌动蛋白丝在相邻帧间移动约150 nm,相当于显微镜图像中超过两个像素的距离。然而,应确保所使用的显微镜能够观察到明显的位移。如有条件,可采用多位置记录模式,同时采集多个视野用于后续分析。
- 向流动腔中加入一腔体积的 0.2 mg/mL 纯化人肌球蛋白-7a 蛋白溶液,溶剂为含 500 mM NaCl 的运动缓冲液(500 mM NaCl,20 mM MOPS,5 mM MgCl₂)2,0.1 mM EGTA(pH 7.4)。室温孵育5分钟。
- 使用 FAST 程序(安装于 Mac 系统)分析肌动蛋白丝的运动38.
注意:此处使用的 FAST 程序仅仅是量化丝状结构运动的多种方法之一。我们选择使用 FAST 是因为它具有自动化、速度快且无需付费软件的优点。其他可选方法包括基于 MATLAB 的算法(如 FIESTA)、基于 ImageJ/FIJI 的方法(如 MTrack2 和 Manual Tracking)以及基于 Python 的方法(如 Philament)。39.- 下载并安装 FAST 程序(github.com/NeilBillington/FASTrack3 — 兼容 python3 的版本,包含用于 .nd2 文件转换的附加模块。注:原始 python2 版本可在 github.com/turalaksel/FASTrack 找到)。
- 按照所述运行 FAST 程序38 使用容差值33以仅保留平滑移动的细丝。
注意:如果图像因载物台机械问题或同时采集多个序列而出现漂移,应首先对视频进行稳定化处理。为此,我们推荐使用FIJI插件Image Stabilizer,可从以下地址下载:(https://www.cs.cmu.edu/~kangli/code/Image_Stabilizer.html)。 - 使用 FAST 程序分析新生成的 .tif 图像时,首先设置 -xmax 和 -ymax 值。这些参数用于设定程序输出的散点图的范围,分别代表最长的纤维长度(单位:nm)和最大纤维速度(单位:nm/s)。在本示例中,我们使用 20,000 nm 作为 -xmax,20 nm/s 作为 -ymax,以确保捕获所有数据(图 5D).
- 使用 -px 设置所获取图像的像素大小,此处为 65 nm,使用 -minv 设置用于分析的肌丝所需达到的最低速度(单位为 nm/s)。在此示例中,由于肌球蛋白-7a 的速度较低,使用 0.1 nm/s。
- 使用 -maxd 参数设置允许在帧之间连接丝状结构的最大距离,以避免将不同帧中的独立丝状结构错误连接。本例中采用默认值 2000 nm。
- 使用-pt参数设置微丝速度波动的容差阈值,仅纳入运动平滑的微丝。本示例采用33%的容差阈值,即速度标准差超过速度均值33%的微丝将被排除在后续分析之外。
- 最后,使用 -d 参数指定包含 .tif 图像序列的文件夹用于分析。包含给定参数和数值的完整命令字符串为:fast -xmax 20000 -ymax 20 -px 65 -minv 0.1 -maxd 2000 -pt 33 -d [包含图像序列的文件夹名称]
注意:FAST 程序将输出散点图(图5D)及其相关原始数据,这些数据可被提取并在其他程序中进行分析和可视化图5C)。它还将输出被追踪丝状结构路径的图示(图5B),应使用这些图表来验证追踪是否按预期工作。以下展示了这些图表及其他可能的数据可视化示例。
结果
纯化的肌球蛋白-7a复合物和轻链蛋白可通过SDS-PAGE凝胶电泳进行分析,如图3所示。位于200 kDa标记上方的条带对应于肌球蛋白-7a重链(255 kDa)。从上到下,在22 kDa与14 kDa标记之间迁移的三条带分别为RLC(20 kDa)、钙调蛋白和CALML4。尽管钙调蛋白与CALML4的分子量相似,均约为17 kDa,但使用16% Tris-甘氨酸凝胶可将这两种蛋白分离。
视频 1 和 图 5 展示了使用哺乳动物肌球蛋白-7a 进行的典型肌动蛋白丝滑动实验。该实验揭示的一个显著特征是肌球蛋白-7a 的运动速度较慢。为更清晰地观察由该肌球蛋白驱动的肌动蛋白丝运动,视频以正常速度的 500 倍回放。该实验可进一步改进,用于研究温度、离子强度和溶液黏度等外部因素对肌球蛋白-7a 活性的影响。此外,可将肌球蛋白-7a 结合蛋白引入流动池,以探究其对肌动蛋白-肌球蛋白相互作用及运动行为的影响。

图 1:基于 MultiBac 系统的肌球蛋白-7a 全酶制备流程图。(A)将编码肌球蛋白-7a 重链、RLC、CALML4 和钙调蛋白的 cDNA 插入 pACEBac1 载体的多个克隆位点(MCS)中。(B)通过依次连接含有肌球蛋白-7a 重链、RLC、CALML4 和钙调蛋白 cDNA 的 pACEBac1 载体,构建用于编码肌球蛋白-7a 复合物的多基因表达盒。(C)通过转座作用将 mini-Tn7 元件从 pACEBac1 载体转移至基因组中的 mini-attTn7 靶位点,从而将肌球蛋白-7a 多基因盒整合到杆状病毒基因组中。(D)通过将含有肌球蛋白-7a 多基因盒的重组杆粒转染 Sf9 细胞,产生表达肌球蛋白-7a 复合物的杆状病毒。(E)通过将 P0 代病毒接种至 Sf9 细胞悬浮培养物中并收集上清液,可对杆状病毒进行扩增。所得产物为 P1 代病毒,可用于大规模蛋白表达。(F)基于 FLAG 亲和柱纯化肌球蛋白-7a 复合物的流程图。请点击此处查看此图的放大版本。

图 2:转染表达带有C端GFP标签的肌球蛋白-7a的杆状病毒载体的Sf9细胞的代表性荧光图像。 图像展示了杆状病毒感染的典型进程:转染后约第4天,细胞开始表达肌球蛋白-7a,一周内几乎所有细胞均被感染。 请点击此处查看该图的放大版本。

图 3:纯化的肌球蛋白-7a 复合物及轻链蛋白的 SDS-凝胶电泳图。 (A) 利用 MultiBac 系统纯化的全长人源肌球蛋白-7a 全酶。图中已标示重链(HC)和轻链。(B) 利用 His6-SUMO 系统纯化的 RLC 和 CALML4。钙调蛋白(CaM)为商业购买(见材料表),或从小牛脑中纯化获得。请点击此处查看该图的放大版本。

图4:流动室组装与肌动蛋白滑动实验的工作流程。 使用两段双面胶带将经硝酸纤维素处理的盖玻片固定在显微镜载玻片上,形成体积约为10 µL的流动室。蛋白质依次加入该室中,同时利用纸巾从通道末端吸除多余的溶液。 请点击此处查看该图的放大版本。
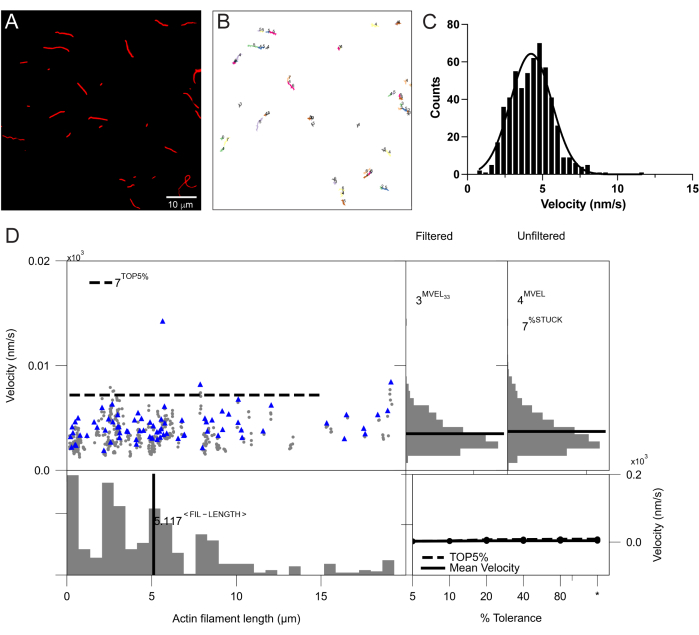
图 5:肌球蛋白-7a驱动的肌动蛋白丝滑动实验及追踪分析的代表性结果。 (A)时间序列记录中的一个示例帧,显示由表面固定的肌球蛋白-7a马达驱动的肌动蛋白丝运动。(B)FAST程序对与(A)相同视野生成的丝追踪图像输出。(C)哺乳动物肌球蛋白-7a驱动的肌动蛋白丝滑动速度的代表性直方图:4.2 ± 1.4 nm/s(均值 ± 标准差;轨迹数量 = 550)。(D)FAST程序自动生成的输出示例,显示计算得到的丝长度和速度。%STUCK表示基于用户设定的最小速度阈值判定为“停滞”的丝所占百分比。MVEL表示所有非停滞丝的平均速度。请点击此处查看该图的放大版本。
视频 1:使用肌球蛋白-7a 进行的肌动蛋白丝滑动实验。纯化的全长人肌球蛋白-7a 被固定在表面。该视频以每 30 秒采集 1 帧、曝光 200 毫秒的条件拍摄。请点击此处下载该视频。
讨论
本文介绍了一种利用昆虫细胞生产重组人源肌球蛋白-7a蛋白的详细实验方案。尽管Sf9/杆状病毒系统已被用于生产多种肌球蛋白40,41,42,43,但直到最近才成功利用MultiBac杆状病毒系统纯化出哺乳动物来源的肌球蛋白-7a14。研究表明,哺乳动物肌球蛋白-7a可与三种轻链结合,这三种轻链对其蛋白结构和功能完整性均至关重要14。这与无脊椎动物中的同源蛋白及其他大多数肌球蛋白不同,后者通常仅结合一种或两种类型的轻链44,45。因此,要合成人源肌球蛋白-7a全酶,必须在每个Sf9细胞中同时表达至少四个不同的基因。在此情况下,MultiBac系统相较于多种杆状病毒共感染具有显著优势,因为它能确保每个被感染细胞中肌球蛋白-7a复合物各亚基的比例具有可重复性。事实上,Belyaev等人已通过统计学方法证明:随着病毒种类数量的增加,细胞获得相等病毒比例的概率急剧下降46。例如,在使用两种病毒时,仅有12.78%的细胞能达到相等比例;而当使用四种病毒时,该比例下降至0.29%(假设每种病毒在细胞间的分布相互独立)。当亚基蛋白需要以恒定比例组装以获得最大复合物产量时,这种变异性可能带来严重问题。尽管本文聚焦于哺乳动物肌球蛋白-7a,但越来越多的证据表明,对于亚基数量较多且表达产量较低的蛋白复合物而言,MultiBac系统在生产多聚体复合物方面比共感染方法更为优化。
实现高产量肌球蛋白-7a蛋白制备的关键因素有多个。首先,确定最佳收获时机至关重要 Sf9 细胞。这可以在最大限度地提高蛋白质产量的同时,尽量减少病毒引起的细胞裂解和死亡所带来的不利影响。基于MultiBac系统的蛋白质复合物表达通常相较于单顺反子杆状病毒系统或表达较小蛋白质时,其表达峰值出现较晚。我们发现,感染肌球蛋白-7a MultiBac病毒后,最佳的细胞收获时间为感染后60至65小时。强烈建议在整个过程中持续监测蛋白质表达水平。如果融合了荧光蛋白标签,可通过荧光显微镜进行监测,否则可通过SDS-PAGE分析实现。此外,同步监测细胞活力至关重要,以确定在细胞死亡最少的情况下获得最高蛋白产量的最佳收获时机。
肌球蛋白-7a 是一种易受蛋白质降解影响的大型单体肌球蛋白14。为防止纯化过程中发生降解,必须确保所有缓冲液预先冷却,并且所有操作均在 4 ˚C 下进行。此外,减少肌球蛋白-7a 与蛋白酶的接触至关重要。除了使用蛋白酶抑制剂混合物外,我们建议将细胞裂解液与 FLAG 树脂的孵育时间控制在 1 小时以内。延长孵育时间并未被证明能显著提高树脂结合效率或增加总蛋白产量,反而可能增加蛋白质降解的风险。
与低等物种的肌球蛋白-7a同工型相比,哺乳动物肌球蛋白-7a的一个显著特征是其具有独特的轻链组分组合44。这些轻链在肌球蛋白-7a的功能中发挥重要的调控作用。例如,钙调蛋白以Ca2+依赖的方式动态地与肌球蛋白重链相互作用47,调节其运动性和机械输出,这一机制似乎特别适应于哺乳动物的听觉毛细胞14。尽管钙调蛋白与各个IQ基序之间的精确结合亲和力在完整分子背景下的研究尚待明确,但我们观察到,在纯化过程中随着细胞裂解液中过量轻链的去除,部分钙调蛋白会逐渐解离。这可能改变肌球蛋白-7a的机械特性。为减轻这一问题,我们在洗脱步骤中采用离心柱结合温和离心的方法。该方法可使蛋白质以小体积和高浓度被洗脱,从而避免额外的浓缩步骤。这种操作缩短了整个蛋白质纯化流程,并最大限度地减少了轻链解离的风险。在肌动蛋白滑动实验中,我们在最终缓冲液中加入过量的轻链蛋白,以确保天然轻链持续与肌球蛋白-7a重链结合。
轻链过量的需求是肌动蛋白滑动实验中肌球蛋白-7a与其它被深入研究的肌球蛋白(如肌球蛋白-2)之间的若干差异之一。肌球蛋白-2的实验通常在低离子强度(例如50 mM)下进行。当离子强度升高至生理水平(150 mM)时,肌动蛋白丝倾向于脱离,且运动速度减慢。而对于肌球蛋白-7a,在低离子强度下其运动被抑制,仅在离子强度大于或等于150 mM时才可观察到滑动现象。由于全长肌球蛋白-7a存在自抑制效应,因此需将其以高离子强度溶液形式施加于盖玻片上,类似于在施加前溶解肌球蛋白丝的方式,以使蛋白质能够以允许后续滑动的取向和构象结合。
在肌动蛋白滑动实验中,由于肌球蛋白-7a 所表现出的低速运动,使得获取和分析运动数据存在一些挑战。事实上,与最初开发该实验时所使用的骨骼肌肌球蛋白相比,其转运速度要慢几个数量级30。这种低速运动可能导致精确测量困难,并且速度的估计值会随着帧率的升高而被高估48。任何追踪方法的位置定位精度都是有限的,即使是一个静止的物体,在连续图像之间也会表现出表观的位置偏移。当采样率增加时,这会导致计算出的速度值人为偏高。这种效应存在于所有类型的运动实验中,但对于帧间发生多个像素大幅移动的实验而言,其相对影响非常小。通过以很长的时间间隔采集数据点(例如每 60 秒、90 秒等),可以验证所测得的速度是否准确,因为此时测量值应不受采样率的影响。由于肌球蛋白-7a 的记录间隔较长,可以利用这一延迟,在同一次采集过程中记录多个位置的数据,从而实现在同一时间记录多个视频。该方法的一个缺点是,载物台的机械不完美会导致在切换位置时产生额外的漂移。这一问题可通过上述图像稳定技术予以校正。
在FAST软件的原始Python2版本(github.com/turalaksel/FASTrack)中,每个输出数据点代表在N帧窗口(默认为5帧)内某根丝状结构的运动速度。该软件的一个修改版Python3版本(github.com/NeilBillington/FASTrack3)新增了一种输出形式,其数据点以单根丝状结构为基础。软件生成的默认图表基于N帧窗口类型的数据集。两种输出类型均有效,尽管原始输出会在每段视频中产生更多的数据点,但我们通常采用基于单根丝状结构的数据,因为这种数据更便于与现有的丝状结构滑动定量方法进行直接比较,并能更直观地反映特定视频中具有特定速度的丝状结构数量。需要注意的是,即使采用这种基于丝状结构类型的分析,数据点的数量也不会精确对应实际的丝状结构总数,因为在丝状结构交叉时追踪会中断,随后在交叉后重新出现时会被识别为新的轨迹。
本文所述方法的局限性在于,哺乳动物蛋白在昆虫细胞中表达。尽管包括本研究蛋白在内的许多此类蛋白已成功通过这种方式表达,但仍存在其他表达系统可能更接近蛋白的天然环境。哺乳动物表达系统可为蛋白引入重要的翻译后修饰,而这些修饰在昆虫表达系统中并不存在。对于此处用于表达肌球蛋白轻链的细菌表达系统而言,这一局限性更为显著。尽管如此,我们认为在这些情况下,操作的相对简便性和高产量超过了潜在的局限性。体外运动分析法在可提供的蛋白信息量方面存在局限。例如,肌球蛋白调控的许多方面在该分析中被掩盖或绕过,因此无法通过此技术进行研究。目前已有多种其他分析方法可用于体外研究肌球蛋白的特性,例如单分子运动分析、光镊技术以及生化和生物物理技术。然而,本文选择丝状物滑动分析法作为测定肌球蛋白活性的方法,因其所需蛋白量少于许多生化分析,操作简便,且在成功观察到运动时,可证明该蛋白同时具备生化活性和机械活性。
本文所述的工作流程包含一系列用于制备高质量肌球蛋白-7a蛋白并表征其力学特性的方法。尽管这些方法是针对该类肌球蛋白专门设计的,但其表达与纯化步骤可作为通用指南,适用于制备此类不稳定的蛋白——这类蛋白通常由多个不同的多肽链组成,且易于解离和降解。此外,所介绍的表征方法适用于所有类型的分子马达蛋白,特别是关于数据采集与分析参数的考量,旨在为任何测量低速分子马达转运速率的研究人员提供参考。
披露
作者声明无利益冲突。
致谢
感谢西弗吉尼亚大学显微成像设施和视觉功能与形态学核心团队在图像分析方面的讨论与帮助。本工作得到西弗吉尼亚大学医学院向R.L.提供的终身教职启动资金支持。本工作还获得美国国立普通医学科学研究所(NIGMS)视觉科学生物医学研究卓越中心(Vs-CoBRE)(P20GM144230)以及NIGMS西弗吉尼亚生物医学研究卓越网络(WV-INBRE)(P20GM103434)的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1.7 mL 微量离心管 | VWR | 87003-294 | |
| 1X FLAG 肽 | GenScript | N/A | 定制多肽合成 |
| 22x22 mm 盖玻片,No. 1.5 | VWR | 48366-227 | |
| 250 mL 锥形离心管 | Nunc | 376814 | |
| 250 mL 通气锥形摇瓶 | IntelixBio | DBJ-SF250VP | |
| 2-巯基乙醇 | VWR | M131 | |
| 75x25x1 毫米 Vistavision 显微镜载玻片 | VWR | 16004-42 | |
| 肌动蛋白>99% 纯度) | 细胞骨架 | AKL99 | |
| Amicon Ultra-0.5 离心滤过装置 | 默克生命科学 | UFC510024 | |
| Amicon Ultra-4 离心过滤单元 | 默克生命科学 | UFC801024 | |
| ANTI-FLAG M2 亲和凝胶 | Millipore Sigma | A2220 | |
| ATP | 默克生命科学 | A7699 | |
| ATP | Millipore Sigma | A7699 | |
| Bio-Spin 一次性层析柱 | 伯乐(Bio-Rad) | 732-6008 | |
| BL21 感受态大肠杆菌 | New England Biolabs | C2530H | |
| Bluo-Gal | 赛默飞世尔科技 | 15519028 | |
| 牛血清白蛋白 | Millipore Sigma | 5470 | |
| BstXI 酶 | New England Biolabs | R0113S | |
| 钙调蛋白 | Millipore Sigma | 208694 | |
| 过氧化氢酶 | Millipore Sigma | C40 | |
| Champion pET-SUMO 表达系统 | 赛默飞世尔科技 | K30001 | |
| cOmplete,无EDTA蛋白酶抑制剂混合物 | 罗氏诊断 | 5056489001 | |
| Cutsmart 缓冲液 | New England Biolabs | B6004S | |
| DL-二硫苏糖醇 | Millipore Sigma | DO632 | |
| DL-二硫苏糖醇 | Millipore Sigma | DO632 | |
| DNase I,Spectrum Chemical | Fisher Scientific | 18-610-304 | |
| 双面胶带 | Office Depot | 909955 | |
| EGTA,分子生物学级 | Millipore Sigma | 324626-25GM | |
| EGTA,分子生物学级 | Millipore Sigma | 324626-25GM | |
| 乙醇 | 赛默飞世尔科技 | BP2818 | |
| ExpiFectamine Sf 转染试剂 | Gibco | A38915 | |
| FAST项目 | http://spudlab.stanford.edu/fast-for-automatic-motility-measurements | ||
| Fisherbrand Model 505 超声波破碎仪 | Fisher Scientific | FB505110 | |
| 庆大霉素试剂溶液 | Gibco | 15710-064 | 10 mg/mL,溶于蒸馏水 |
| 葡萄糖 | 默克生命科学 | G5767 | |
| 葡萄糖氧化酶 | Millipore Sigma | G2133 | |
| 甘油 | Invitrogen | 15514-011 | |
| HisPur 钴树脂 | 赛默飞世尔科技 | 89966 | |
| I-CeuI 酶 | New England Biolabs | R0699S | |
| 图像稳定插件 | https://www.cs.cmu.edu/~kangli/code/Image_Stabilizer.html | ||
| ImageJ FIJI | https://imagej.net/Fiji/Downloads | ||
| 咪唑 | 默克生命科学 | I2399 | |
| In-Fusion Snap Assembly Master Mix | TaKaRa | 638948 | |
| IPTG | 赛默飞世尔科技 | 15529019 | |
| 异丙醇 | Fisher Scientific | A451SK | |
| 卡那霉素 | Fisher Scientific | AAJ67354AD | |
| 大孔径移液器吸头 | Fisher Scientific | 02-707-134 | 1-200 μL |
| LB 琼脂,即用型粉末 | 赛默飞世尔科技 | J75851-A1 | |
| 亮肽素蛋白酶抑制剂 | 赛默飞世尔科技 | 78435 | |
| 氯化镁 | 赛默飞世尔科技 | J61014.=E | 1M |
| 氯化镁 | 赛默飞世尔科技 | J61014.=E | 1M |
| Max Efficiency DH10Bac 感受态细胞 | Gibco | 10361012 | |
| 微量离心管,1.7 mL | VWR | 87003-294 | |
| 1.7 mL 微型离心管 | VWR | 87003-294 | |
| 微量离心管,1.7 mL | VWR | 87003-294 | |
| 显微镜 | 尼康 | 型号:Eclipse Ti 配备 H-TIRF 系统,100X TIRF 物镜 | |
| 显微镜相机 | ORCA-Fusion BT | ||
| 显微镜激光单元 | Andor iXon Ultra | ||
| Miller's LB肉汤 | 康宁 | 46-050-CM | |
| MOPS | 默克生命科学 | M3183 | |
| MOPS | Millipore Sigma | M3183 | |
| NanoDrop One/OneC 微体积紫外-可见光分光光度计 | 赛默飞世尔科技 | ND-ONE-W | |
| NanoDrop One/OneC 微量紫外-可见分光光度计 | 赛默飞世尔科技 | ND-ONE-W | |
| NEB 5-alpha 感受态大肠杆菌(高效) | New England Biolabs | C2987H | |
| NEBuffer r3.1 | 新英格兰生物实验室 | B6003S | |
| NIS Elements | 尼康 | ||
| NIS-Elements | 尼康 | ||
| 硝酸纤维素 | LADD Research Industries | 53152 | |
| Opti-MEM I 低血清培养基 | Gibco | 31985070 | |
| pACEBac1 载体 | 日内瓦生物技术公司 | ||
| Parafilm | 默克生命科学 | P7793 | |
| PMSF | Millipore Sigma | 78830 | |
| PureLink RNase A(20 mg/mL) | Invitrogen | 12091021 | |
| QIAprep Spin Miniprep 试剂盒(250) | QIAGEN | 27106 | |
| QIAquick 凝胶回收试剂盒(50) | QIAGEN | 28704 | |
| QIAquick PCR 纯化试剂盒(50) | QIAGEN | 28104 | |
| 快速CIP | 新英格兰生物实验室 | M0525S | |
| 罗丹明鬼笔环肽 | Invitrogen | R415 | |
| S.O.C. 培养基 | Invitrogen | 15544034 | |
| SENP2 蛋白酶 | PMID:17591783 | 实验室纯化 | |
| Sf9细胞 | 赛默飞世尔科技 | 11496015 | |
| Sf-900 III SFM (1X) - 无血清完全培养基 | Gibco | 12658-027 | |
| Slide-A-Lyzer G3 透析盒,10K 截留分子量,3 mL | 赛默飞世尔科技 | A52971 | |
| 氯化钠 | 默克生命科学 | S7653 | |
| 氯化钠 | Millipore Sigma | S7653 | |
| Stericup Quick Release 真空驱动一次性过滤系统 | 默克生命科学 | S2GPU01RE | |
| Superdex 75 Increase 10/300 GL | Cytiva | 29148721 | |
| T4 DNA连接酶 | New England Biolabs | M0202S | |
| T4 DNA连接酶缓冲液 - 10X,含10 mM ATP | 新英格兰生物实验室 | B0202A | |
| 盐酸四环素 | Millipore Sigma | T7660-5G | |
| Tris | Millipore Sigma | 10708976001 | |
| Triton X | American Bioanalytical | 9002-93-1 |
参考文献
- Hartman, M. A., Spudich, J. A. The myosin superfamily at a glance. J Cell Sci. 125 (Pt 7), 1627-1632 (2012).
- Sellers, J. R. Myosins: a diverse superfamily. Biochim Biophys Acta. 1496 (1), 3-22 (2000).
- Titus, M. A. Myosin-driven intracellular transport. Cold Spring Harb Perspect Biol. 10 (3), a021972(2018).
- Quintanilla, M. A., Hammer, J. A., Beach, J. R. Non-muscle myosin 2 at a glance. J Cell Sci. 136 (5), jcs.260890(2023).
- Peckham, M. Coiled coils and SAH domains in cytoskeletal molecular motors. Biochem Soc Trans. 39 (5), 1142-1148 (2011).
- Batters, C., Veigel, C., Homsher, E., Sellers, J. R. To understand muscle you must take it apart. Front Physiol. 5, 90(2014).
- Friedman, T. B., Sellers, J. R., Avraham, K. B. Unconventional myosins and the genetics of hearing loss. Am J Med Genet. 89 (3), 147-157 (1999).
- Geeves, M. A., Holmes, K. C. The molecular mechanism of muscle contraction. Adv Protein Chem. 71, 161-193 (2005).
- Batters, C., Veigel, C. Mechanics and activation of unconventional myosins. Traffic. 17 (8), 860-871 (2016).
- Houdusse, A., Sweeney, H. L. How myosin generates force on actin filaments. Trends Biochem Sci. 41 (12), 989-997 (2016).
- Odronitz, F., Kollmar, M. Drawing the tree of eukaryotic life based on the analysis of 2,269 manually annotated myosins from 328 species. Genome Biol. 8 (9), R196(2007).
- Moreland, Z. G., Bird, J. E. Myosin motors in sensory hair bundle assembly. Curr Opin Cell Biol. 79, 102132(2022).
- Williams, D. S., Lopes, V. S. The many different cellular functions of MYO7A in the retina. Biochem Soc Trans. 39 (5), 1207-1210 (2011).
- Hollo, A., et al. Molecular regulatory mechanism of human myosin-7a. J Biol Chem. 299 (10), 105243(2023).
- Choi, M. S., et al. The small EF-hand protein CALML4 functions as a critical myosin light chain within the intermicrovillar adhesion complex. J Biol Chem. 295 (28), 9281-9296 (2020).
- Ebrahim, S., et al. Stereocilia-staircase spacing is influenced by myosin III motors and their cargos espin-1 and espin-like. Nat Commun. 7, 10833(2016).
- Whatley, M., et al. Usher syndrome: Genetics and molecular links of hearing loss and directions for therapy. Front Genet. 11, 565216(2020).
- Ahmed, Z. M., et al. USH1H, a novel locus for type I Usher syndrome, maps to chromosome 15q22-23. Clin Genet. 75 (1), 86-91 (2009).
- Liu, X., Ondek, B., Williams, D. S. Mutant myosin VIIa causes defective melanosome distribution in the RPE of shaker-1 mice. Nat Genet. 19 (2), 117-118 (1998).
- Gibbs, D., Kitamoto, J., Williams, D. S. Abnormal phagocytosis by retinal pigmented epithelium that lacks myosin VIIa, the Usher syndrome 1B protein. Proc Natl Acad Sci U S A. 100 (11), 6481-6486 (2003).
- Houdusse, A., Titus, M. A. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 31 (10), R586-R602 (2021).
- Schwander, M., Kachar, B., Muller, U. Review series: The cell biology of hearing. J Cell Biol. 190 (1), 9-20 (2010).
- Li, S., et al. Myosin-VIIa is expressed in multiple isoforms and essential for tensioning the hair cell mechanotransduction complex. Nat Commun. 11 (1), 2066(2020).
- Fitzgerald, D. J., et al. Protein complex expression by using multigene baculoviral vectors. Nat Methods. 3 (12), 1021-1032 (2006).
- Sari, D., et al. The MultiBac baculovirus/insect cell expression vector system for producing complex protein biologics. Adv Exp Med Biol. 896, 199-215 (2016).
- Courtney, K. C., et al. Synaptotagmin-7 outperforms synaptotagmin-1 to promote the formation of large, stable fusion pores via robust membrane penetration. Nat Commun. 14 (1), 7761(2023).
- Courtney, K. C., et al. The complexin C-terminal amphipathic helix stabilizes the fusion pore open state by sculpting membranes. Nat Struct Mol Biol. 29 (2), 97-107 (2022).
- Courtney, K. C., et al. Synaptotagmin 1 oligomerization via the juxtamembrane linker regulates spontaneous and evoked neurotransmitter release. Proc Natl Acad Sci U S A. 118 (48), e2113859118(2021).
- Yu, I. M., et al. Myosin 7 and its adaptors link cadherins to actin. Nat Commun. 8, 15864(2017).
- Kron, S. J., Spudich, J. A. Fluorescent actin filaments move on myosin fixed to a glass surface. Proc Natl Acad Sci U S A. 83 (17), 6272-6276 (1986).
- Sellers, J. R. In vitro motility assay to study translocation of actin by myosin. Curr Protoc Cell Biol. Chapter 13, 13.2(2001).
- Tripathi, A., Bond, C., Sellers, J. R., Billington, N., Takagi, Y. Myosin-specific adaptations of in vitro fluorescence microscopy-based motility assays. J Vis Exp. (168), e62180(2021).
- Yang, Y., et al. A FERM domain autoregulates Drosophila myosin 7a activity. Proc Natl Acad Sci U S A. 106 (11), 4189-4194 (2009).
- Jorio, H., Tran, R., Kamen, A. Stability of serum-free and purified baculovirus stocks under various storage conditions. Biotechnol Prog. 22 (1), 319-325 (2006).
- JoVE Science Education Database. Separating protein with SDS-PAGE. Basic methods in cellular and molecular biology. , JoVE, Cambridge, MA. (2023).
- Mikolajczyk, J., et al. Small ubiquitin-related modifier (SUMO)-specific proteases: profiling the specificities and activities of human SENPs. J Biol Chem. 282 (36), 26217-26224 (2007).
- Pardee, J. D., Spudich, J. A. Purification of muscle actin. Methods Enzymol. 85 Pt B, 164-181 (1982).
- Aksel, T., Choe Yu, E., Sutton, S., Ruppel, K. M., Spudich, J. A. Ensemble force changes that result from human cardiac myosin mutations and a small-molecule effector. Cell Rep. 11 (6), 910-920 (2015).
- Bowser, R. M., Farman, G. P., Gregorio, C. C. Philament: A filament tracking program to quickly and accurately analyze in vitro motility assays. Biophys Rep. 4 (1), 100147(2024).
- Bird, J. E., et al. Chaperone-enhanced purification of unconventional myosin 15, a molecular motor specialized for stereocilia protein trafficking. Proc Natl Acad Sci U S A. 111 (34), 12390-12395 (2014).
- Billington, N., Wang, A., Mao, J., Adelstein, R. S., Sellers, J. R. Characterization of three full-length human nonmuscle myosin II paralogs. J Biol Chem. 288 (46), 33398-33410 (2013).
- Billington, N., et al. Myosin 18A coassembles with nonmuscle myosin 2 to form mixed bipolar filaments. Curr Biol. 25 (7), 942-948 (2015).
- Lu, W., et al. Competition between kinesin-1 and myosin-V defines Drosophila posterior determination. Elife. 9, 54216(2020).
- Liu, R., et al. A binding protein regulates myosin-7a dimerization and actin bundle assembly. Nat Commun. 12 (1), 563(2021).
- Heissler, S. M., Sellers, J. R. Myosin light chains: Teaching old dogs new tricks. Bioarchitecture. 4 (6), 169-188 (2014).
- Belyaev, A. S., Hails, R. S., Roy, P. High-level expression of five foreign genes by a single recombinant baculovirus. Gene. 156 (2), 229-233 (1995).
- Li, J., et al. Ca(2+)-induced rigidity change of the myosin VIIa IQ motif-single alpha helix lever arm extension. Structure. 25 (4), 579-591.e4 (2017).
- Persson, M., Bengtsson, E., ten Siethoff, L., Mansson, A. Nonlinear cross-bridge elasticity and post-power-stroke events in fast skeletal muscle actomyosin. Biophys J. 105 (8), 1871-1881 (2013).
重印与许可
