本文概述了利用二维凝胶电泳分析通过致病性、易形成结构的重复序列进行复制进程的实验步骤。
本文内容
摘要
摘要
二维中性/中性凝胶电泳(2DGE)已成为分析DNA复制通过天然障碍物的基准技术。本实验方案描述了如何在人类细胞中基于猴病毒40(SV40)的附加体质粒内,分析复制叉通过具有形成结构倾向的可扩展DNA重复序列的进程。简言之,在将质粒转染至人类细胞后,通过改良的Hirt法分离复制中间体,并用DpnI限制性内切酶处理以去除未复制的DNA。随后使用适当的限制性内切酶对中间体进行消化,使目标重复序列位于长度为3–5 kb的DNA片段中远离复制起点的一半区域。复制中间体在两个垂直方向上进行分离,首先是按大小,然后是按形状。经过Southern印迹杂交后,该方法可使研究人员观察到在复制Y弧线下降支上的各种结构形成性重复序列处发生的复制叉停滞现象。此外,这种停滞位点的位置设置还允许观察由重复序列介导的复制叉停滞所导致的多种结果,例如复制叉逆转、对向复制叉的到达以及通过重组机制实现的复制叉重启。
引言
短串联重复序列(STR)是小型的、通常为2-9个碱基对(bp)的DNA重复序列,约占人类基因组的3%1。STR在基因调控中发挥重要作用2;然而,其重复性序列组成使其易于形成非经典的DNA二级结构,进而导致遗传不稳定性3,4。从左手螺旋到发夹/十字形结构,再到三链和四链螺旋,这些替代性DNA结构对复制体构成了内在挑战。二级结构形成的自然前提是DNA解链,而DNA解链也是DNA复制的前提。这为基因组功能带来了一个独特的难题:许多此类结构可在复制过程中形成,阻碍复制体的前进,最终导致复制叉停滞5,6,7;在严重情况下,甚至导致复制叉崩溃和DNA断裂8,9。研究表明,停滞复制叉的重启以及DNA修复通路均可导致重复序列的不稳定性,例如重复序列的扩增10,11以及复杂的基因组重排(CGR)12,13。这些事件可能导致约60种被称为重复扩增疾病的遗传病的发生,包括脆性X综合征、亨廷顿病、弗里德赖希共济失调等14,15,以及如埃马纽埃尔综合征等的CGR相关疾病16。因此,为了更深入地理解由重复序列不稳定性驱动的人类疾病机制,必须深入研究复制叉在这些重复序列中行进的详细过程。
一种用于研究复制进程的技术于20世纪80年代中期出现,当时Brewer和Fangman试图为酿酒酵母(Saccharomyces cerevisiae)中复制起始发生在自主复制序列(通常称为ARS元件)提供直接证据17。为此,他们采用了一种由Bell和Byers早期建立的方法,即二维中性/中性凝胶电泳(2DGE),用于在琼脂糖凝胶中分离酵母复制中间体的结构18。该技术利用了非线性DNA在琼脂糖凝胶中的迁移行为与其相同质量的线性DNA不同的特性。具体而言,在2DGE中,分离的DNA在两个相互垂直的方向上进行电泳,首先主要依据大小分离,然后主要依据形状分离,从而构建出特定感兴趣区域复制过程的综合图谱。在他们的原始论文中,Brewer和Fangman展示了由“简单Y形”结构或复制叉组成的弧线,这些结构连接了未复制的DNA与其已复制的对应部分。他们进一步将其他观察到的中间体描述为“泡状”和“双Y形”结构,分别代表复制起点和会聚的复制叉。
2DGE可用于研究在特定时间点DNA复制中间体的相对丰度。因此,如果某一类中间体的数量多于另一类,则在成像结果中会明显体现出来。这使得2DGE成为研究复制进程通过具有挑战性序列(如可形成二级结构的重复序列)时的有力工具。例如,若被分析的区域包含可诱导复制叉停滞的序列,则在电泳图上会表现为弧线上出现一个凸起(图1A),表明在该基因座处复制叉发生了积累。这种现象在酵母中可形成发夹结构的重复序列的复制过程中已被观察到19,20,21,也在人类细胞中可形成三链结构的重复序列中被发现22,23,24。除了复制停滞外,2DGE还可用于检测那些在复制过程中不形成标准简单Y型结构的DNA构象,例如重组中间体25。这类中间体具有更重且分支更多的X型结构,因此在第一维和第二维电泳中的迁移速度均比标准复制叉更慢。类似的结果也可见于复制叉逆转现象20,24,26。在强烈复制压力下,真核细胞可通过复制叉逆转来挽救停滞的复制叉。逆转后的复制叉与停滞叉具有相似的分子量,但其“鸡爪”状结构导致其在第二维电泳中的迁移速率较对应的Y型结构更慢,从而在弧线上方延伸出一条突出信号。
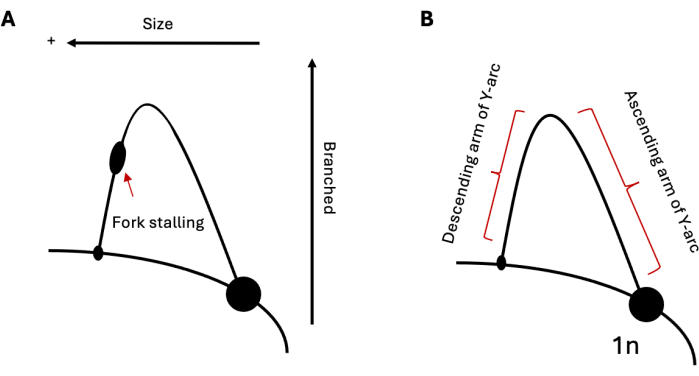
图1:DNA复制的二维凝胶电泳分析。(A)典型二维中性/中性凝胶电泳(2DGE)示意图,展示通过可形成结构的重复序列引发复制叉停滞的过程。中间体的大小和结构将影响其电泳迁移率。(B)示例Y形弧,分别标注上升臂和下降臂。缩写:2DGE = 二维中性/中性凝胶电泳(Two-dimensional neutral/neutral gel-electrophoresis)。请点击此处查看该图的高清版本。
显然,二维凝胶电泳(2DGE)分析中最重要的方面之一是复制中间体的质量和数量。然而,在哺乳动物细胞中,通过内源位点进行2DGE复制分析时,对于二倍体人类基因组(6 × 10⁹ bp)中的单拷贝靶序列,其分辨率尚不足够,尽管该方法已成功应用于多拷贝基因,例如高度扩增的DHFR位点27或核糖体RNA基因28。基于SV40的复制系统是一种高效且已被充分表征的研究真核细胞复制的方法29。该系统提供了一个可靠的真核复制模型,利用宿主大部分复制体(replisome)机制来复制病毒基因组,且病毒基因组在感染后会被包装成核小体结构30,31。与哺乳动物复制体相比,该系统有两个显著差异:其一是由T抗原(Tag)而非宿主CMG复合物作为复制性DNA解旋酶;其二是DNA聚合酶δ同时合成前导链和滞后链的DNA32。我们利用了这一系统,将致病性结构形成重复序列插入到一个基于SV40复制起点的质粒中,该质粒最初由Massimo Lopes实验室构建22。重要的是,该质粒还包含编码Tag本身的基因,因此在转染至多种培养的人类细胞后,能够实现持续且极为高效的复制。这一特性可产生大量复制产物,非常适合用于2DGE分析人类细胞中致病性重复序列复制过程中及复制应答所形成的中间体。本文中,我们详细描述了一种利用二维凝胶电泳可视化基于SV40的人源附加体中结构形成重复序列复制过程的方法。
方案
注意:为哺乳动物细胞中所述双向电泳分析所设计的质粒,应在易形成二级结构的重复序列上游数千碱基处包含一个SV40复制起点(图2)。在选择重复序列相对于复制起点的克隆方向时,应考虑前导链与滞后链的合成方向。

图2:用于二维凝胶电泳分析的含重复序列质粒的酶切图谱。 易形成二级结构的重复序列位于向右移动的复制叉下游数千碱基处。使用特异性的限制性内切酶1和2进行酶切后,由于重复序列位于酶切片段超过中点的位置,该重复序列将落在Y型复制弧的下降支上。缩写:2DGE = 中性/中性二维凝胶电泳。请点击此处查看该图的放大版本。
1. 质粒转染哺乳动物细胞
- 转染前,在10 cm组织培养皿中接种600,000个HEK293T细胞。将细胞置于37 °C培养箱中过夜,使其恢复生长。
注意:本实验可使用多种细胞系,但为获得最佳结果,建议使用含有SV40 Tag的细胞。警告:HEK293T细胞属于生物安全等级2级(BSL-2),所有细胞培养操作均应在生物安全柜中进行,并采用适当的无菌技术和正确的个人防护装备(PPE)。 - 当细胞达到60%融合度时,按照制造商提供的方案,使用适当的转染试剂将8 μg含重复序列的质粒DNA转染至接种的细胞中。
- 若此时不分离复制中间体,则在24 h后吸除旧培养基,并更换为10 mL新鲜培养基。
- 转染后24–48 h开始收集细胞。
- 吸除培养基,用10 mL磷酸盐缓冲液(PBS)小心洗涤一次。加入0.5 mL胰蛋白酶消化并收集细胞,于340 × g离心4 min。
- 吸除上清液,用PBS洗涤细胞沉淀。再次于340 × g离心4 min,随后吸除上清液。
注意:本实验可在该步骤暂停,将细胞沉淀于-80 °C冷冻保存。我们发现转染后48 h分离复制中间体效果最佳;但24 h也能获得可行的结果。
2. 复制中间体的分离
- 在 50 mL 锥形管中,用 1.5 mL 改良 Hirt 裂解缓冲液 [10 mM tris-HCl (pH 7.5),10 mM 乙二胺四乙酸 (EDTA)] 重悬细胞,并开始细胞裂解。
- 加入十二烷基硫酸钠 (SDS),使其终浓度为 0.6%(约 650 μL 的 2% SDS 储液),并加入蛋白酶 K,使其终浓度为 100 μg/mL(约 10 μL 的 20 mg/mL 蛋白酶 K 储液),以去除核酸酶。
- 用移液器轻轻混匀至均匀,于 37 °C 孵育至少 90 分钟。
- 加入 NaCl 至终浓度为 1 M(约 540 μL 的 5 M NaCl 储液),轻轻混匀至均匀。于 4 °C 过夜孵育(18–24 小时),通过盐析沉淀细胞碎片、RNA 和蛋白质。
注意:混合物将非常黏稠,因此在充分混匀时需小心并保持耐心。 - 次日,将 DNA 与细胞碎片、RNA 和蛋白质分离。
- 于 4 °C 以 29,500 × g 离心 45 分钟。
- 转移含有 DNA 的上清液,加入等体积的苯酚:氯仿:异戊醇 25:24:1 (v/v),短暂混匀至均匀。
注意:苯酚:氯仿:异戊醇为危险化学品,应在通风橱内佩戴适当的个人防护装备操作。 - 于室温以 15,000 × g 再次离心 5 分钟。将水相转移至新的锥形管中。
- 沉淀并洗涤分离的 DNA。
- 加入等体积的纯异丙醇,于室温孵育至少 5 分钟。于 4 °C 以 15,000 × g 离心 30 分钟以沉淀 DNA。
- 弃去上清液,用预冷的 70% 乙醇洗涤沉淀,以去除过量盐分。
- 再次于 4 °C 以 15,000 × g 离心 30 分钟,空气干燥后,轻轻将沉淀重悬于 TE 缓冲液 (10 mM Tris-HCl, 1 mM EDTA) 中。
注意:实验可在此暂停,样品可于 -20 °C 冻存;但应避免反复冻融,以免降低 DNA 复制中间体的质量。
3. 样品制备与二维凝胶电泳
- 消化质粒复制中间产物。
- 向样品中加入100单位的相应限制性内切酶,以消化质粒DNA,特别确保将含有重复序列的片段定位在线性化片段中远离复制起点的一半区域(图2)。此外,加入DpnI以切割甲基化的DNA,从而去除在培养的人类细胞中未完全复制的任何质粒DNA。
注意:为获得最佳结果,应选用具有唯一识别位点的限制性内切酶,产生3–5 kb的片段,并使结构易形成序列位于Y型弧下降臂上。 - 将样品在37 °C下孵育6–10小时,以完成质粒的彻底消化。
- 通过加入2.5倍体积的预冷纯乙醇并在-20 °C下孵育过夜,或加入等体积异丙醇并在室温下孵育5分钟,对DNA进行沉淀。
- 将消化并沉淀后的样品在4 °C下以15,000 × g离心30分钟。
- 弃去上清液,用预冷的70%乙醇洗涤样品,再次在4 °C下以15,000 × g离心30分钟。
- 弃去上清液,空气干燥10分钟,然后将样品重悬于15 μL TE缓冲液中。
- 向样品中加入100单位的相应限制性内切酶,以消化质粒DNA,特别确保将含有重复序列的片段定位在线性化片段中远离复制起点的一半区域(图2)。此外,加入DpnI以切割甲基化的DNA,从而去除在培养的人类细胞中未完全复制的任何质粒DNA。
- 制备第一维琼脂糖凝胶,浓度为0.4–0.5%,溶剂为1×Tris-硼酸-EDTA(TBE)(89 mM Tris碱,89 mM硼酸,2 mM EDTA)。让凝胶溶液至少凝固1小时。
- 开始上样至第一维凝胶。
- 将DNA分子量标记物加样至凝胶最左侧边缘起始的前3 cm范围内,随后将所有制备好的样品全部上样,确保每两个样品之间间隔3 cm。
- 在1×TBE缓冲液中以0.85 V/cm的电压电泳19–24小时,根据大小分离复制中间产物。确保电泳槽加盖,以保护样品免受光照,防止DNA损伤。
- 次日,将凝胶从缓冲液中取出,并使用直尺估算已消化线性片段的位置。
- 切下含有DNA分子量标记物的前3 cm凝胶部分,并将该凝胶片段置于含0.3 μg/mL溴化乙锭的1×TBE缓冲液中染色10–15分钟。使用凝胶成像系统观察DNA分子量标记物。
- 在估算位置基础上增加1.3 cm,得到数值a;再从数值a中减去7.5 cm,得到数值b。将直尺对准第一维凝胶,分别在数值a和b处进行水平切割。然后,在每个样品预留的3 cm区域进行垂直切割。参见图3获取示意图。
- 在新的制胶托盘中,将凝胶片段顺时针旋转,并将其放置于加样孔位置(图3)。
- 制备第二维琼脂糖凝胶,浓度为1–1.3%,溶剂为含0.3 μg/mL溴化乙锭的1×TBE缓冲液。
- 待凝胶冷却至约55 °C时,将其倾注于已旋转的第一维凝胶片段之上,并使其至少凝固1小时。
- 将第二维凝胶转移至含1×TBE和0.3 μg/mL溴化乙锭的电泳槽中,使凝胶至少平衡30分钟。
- 再次加盖进行电泳,在4 °C下以4.23 V/cm的电压运行9–10小时,根据形状分离复制中间产物。
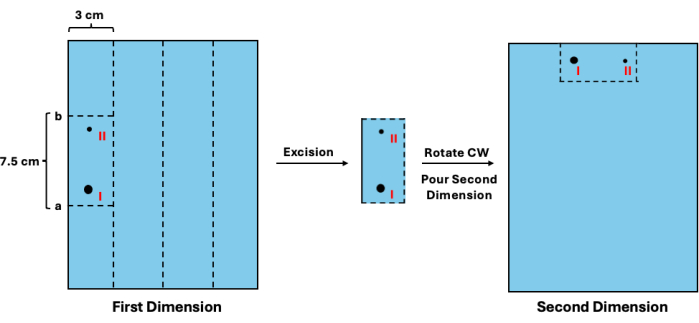
图3:在进行第二向分离前,切取第一向中间产物。 在显影梯形条带后,可估算未复制片段的迁移率。(I) 该数值可用于确定合适的切割位点(a 和 b),以切取该片段及其对应的复制产物(II)。随后应将凝胶片段旋转,并置于第二向分离的加样孔位置。缩写:CW = 顺时针方向。 请点击此处查看该图的放大版本。
4. Southern 印迹与放射性标记探针杂交
- 从电泳槽中取出第二维凝胶,置于0.24 M HCl溶液中轻轻振荡,使DNA片段脱嘌呤10分钟。用去离子水冲洗凝胶,然后在0.4 M NaOH溶液中浸泡10-15分钟。
警告:盐酸(HCl)和氢氧化钠(NaOH)具有腐蚀性,应在化学通风橱中使用适当的个人防护装备进行操作。 - 开始组装Southern印迹装置,以促进将凝胶中分离的中间产物转移至膜上。参考 图4 以获取完整的示意图。
- 用一个足够大的容器装入1 L的0.4 M NaOH溶液。
- 将一块长玻璃板横置于容器上方,将两张长条形的层析滤纸沿长度方向对折,使其垂直于玻璃板并伸入氢氧化钠溶液容器中。
- 用 NaOH 湿润纸张上表面,并小心去除其下方的任何气泡。
- 用 NaOH 浸泡三张层析滤纸,然后将其覆盖在折叠的滤纸上,再次去除所有气泡。
- 将第二维凝胶倒置并转移至滤纸上。
- 润湿一张带正电荷的尼龙膜(0.45 μm 孔径)用去离子水润湿后覆盖在凝胶上。
- 最后,在膜上再叠加三层用去离子水润湿的滤纸。
- 用塑料薄膜覆盖底部容器中暴露的 NaOH,以防止蒸发。在印迹上方放置一叠纸巾或纸巾,确保其高度为 0.3–0.5 m。在顶部放置重物,压紧整个印迹,以促进紧密的毛细作用。让 DNA 转移至膜上至少 2 天。
注意:层析纸和膜的长度与宽度取决于第二向琼脂糖凝胶的大小。为实现最高效的转膜,应使用与凝胶尺寸相同的层析纸和膜。
- 转膜后,使用紫外交联仪将 DNA 交联至膜上 120 μJ/cm2 1 分钟。
注意:可将膜置于室温下的密封、干燥且洁净的塑料保护套中,暂停实验。 - 用2×盐-柠檬酸钠缓冲液(SSC缓冲液)(0.3 M NaCl,0.03 M 柠檬酸钠)洗涤膜2次,每次5分钟。
- 用 0.18 mL/cm 的预杂交缓冲液预杂交膜2 教堂的 & Gilbert 杂交缓冲液 [1 mM EDTA,1% 牛血清白蛋白(BSA),0.5 M 磷酸钠,7% SDS] 在 65 °C在杂交孵育器中旋转孵育至少2小时。
注意:膜可预杂交数天。 - 使用α-制备放射性标记探针32P dATP 或 dCTP 以及 DNA 标记试剂盒,按照制造商的说明书进行操作。
警告:放射性标记的 dNTP 具有危害性,操作时应穿戴适当的个人防护装备。所有涉及放射性物质的操作均应在屏蔽装置后进行,且经过培训的人员应使用剂量计监测辐射吸收情况。- 设计一段 400-900 bp 的线性 DNA 片段,该片段与经限制性酶切消化的序列互补(图2并通过聚合酶链式反应(PCR)扩增该片段。
注意:建议准备50-100 ng/μL的PCR片段储备液μL - 将100 ng互补PCR片段与DNA聚合酶I Klenow片段(3'→5'外切酶缺陷型)缓冲液及随机十核苷酸寡核苷酸混合。
- 变性片段于 100 °C 10 分钟
- 加入5单位的DNA聚合酶I,Klenow片段(3'→5'外切酶缺陷型) 50 μCi α-32P dNTP,以及30-50 μmol 向样品中加入缺乏放射性标记dNTP类型的dNTP混合物。
- 孵育于 37 °C 孵育10分钟,以使聚合反应及放射性标记的dNTP掺入完成。
- 加入30-50 μmol 向样品中加入先前缺失的dNTP类型,并在 37 °C 10 分钟
- 使用离心柱在 3,000 × g 2 分钟。
- 设计一段 400-900 bp 的线性 DNA 片段,该片段与经限制性酶切消化的序列互补(图2并通过聚合酶链式反应(PCR)扩增该片段。
- 将放射性标记的探针加入50 mL杂交缓冲液中,与膜在 65 °C 在杂交孵育器中旋转。
- 次日,移除探针,并用洗涤缓冲液1(0.1x SSC,0.1% SDS)洗涤膜2次,每次在 42 °C 以及用洗涤缓冲液2(2x SSC,0.1% SDS)洗涤两次,于 65 °C.
注意:所有洗涤步骤均应在孵育器中以快速转速振荡进行15分钟。 - 将膜干燥10分钟,放入透明的薄层膜保护袋中。将密封好的膜置于带有磷光敏感屏的防辐射控制暗盒中保存。使膜与屏幕接触曝光1–10天。
- 使用设定为磷屏成像模式的生物分子成像仪可视化结果。如有必要,进行洗涤并重新曝光。

图4:Southern印迹装置的组装。将第二维中的中间产物从凝胶转移到尼龙膜上所用典型装置的综合示意图。请点击此处查看该图的放大版本。
结果
如果实验成功,在观察时可以看到一条清晰的复制叉弧线从巨大的1n斑点处向上和向外延伸(图5A)。片段的大小或已复制的百分比决定了其在第一维中的迁移能力。随着复制中间体结构变得更加复杂,它们在第二维中的迁移速度会逐渐减慢。因此,若某一中间体在两个维度中均迁移缓慢,则可推断其为一个高度复制的分子,且在结构连接特征上显著不同于常规的复制叉。在(GAA)100重复序列的滞后链合成过程中,复制叉停滞表现为弧线上一个深色、界限清晰的斑点(I),表明复制叉在遇到重复序列时发生堆积,可能与三链结构的形成有关(图5B)。该区域上方还伴随出现更重、分支更多的中间体(II和III)。我们已在Rastokina等202324中对这些中间体的性质进行了更深入的描述。简而言之,这些中间体可能代表了复制叉在停滞后发生逆转的产物(II),以及对向复制叉到达所形成的复合结构(图5B)(III)。
观察时可能发现一个不够理想的宽弧现象。在最严重的情况下,这可能表现为弧形完全重复。通常,这代表第一维中中间产物的分离效果不佳。该问题可能由多种因素引起,其中最可能的原因是复制中间产物样品中存在盐或蛋白质污染。在消化中间产物后采用酚:氯仿纯化,并用70%乙醇充分洗涤,可降低此类风险。然而需要注意的是,额外的酚处理可能会增加中间产物变性的可能性,这可能表现为弧线下方线性DNA信号增强,代表已坍塌的复制中间产物(图5C)。
在最坏的情况下,可视化结果可能完全看不到复制中间体,表现为缺乏弧形条带(图5D)。弧形条带的缺失不太可能是由于复制中间体发生变性所致,因为在弧形预期位置的下方并未出现深色斑点。考虑到图中特别小的1n斑点(IV)的存在,本示例所示的DNA总体含量极低,因此该问题可能是由质粒复制不充分,或整体转染效率低下或DNA提取效果不佳所导致。

图5:2DGE分析的可能结果。(A)在HEK293T细胞中对可形成结构的(GAA)100重复序列进行2DGE分析的成功示例。(I)代表停滞于重复序列处的复制叉,而(II)和(III)代表为应对停滞而形成的更复杂的中间产物。上方展示了2.7 kb片段的示意图。(B)(GAA)100重复序列复制过程中产生的代表性中间产物。通过使用siRNA敲低复制叉逆转与重启相关基因,建立了遗传学对照,以确定这些中间产物的性质。(C)若在分离过程中复制叉发生变性,可能出现的未解析复制中间产物示意图。(D)2DGE实验失败的示例,表现为完全缺乏复制中间产物。IV代表酶切质粒的线性、未复制片段。缩写:2DGE = 二维中性/中性凝胶电泳。请点击此处查看该图的放大版本。
讨论
二维凝胶电泳(2DGE)可提供特定序列复制过程中产生的中间体相对丰度的半定量且全面的图像。鉴于复制叉的脆弱分子结构必须在整个实验过程中保持完整,因此应格外注意防止物理剪切和化学变性。因此,强烈建议在质粒分离过程中避免任何碱性处理。为避免此问题,我们及其他研究者采用了Hirt于1967年建立的DNA Hirt提取法的改良形式33。该方法通过在4 °C下用1 M NaCl处理细胞裂解液过夜,使DNA与蛋白质、RNA及其他细胞碎片分离。尽管该方法在保持复制中间体质量方面表现优异,但似乎无法完全将质粒DNA与基因组DNA分开。因此,在设计放射性标记探针的序列时应牢记这一点,所设计的探针应与任何基因组DNA序列无高度相似性,以最大程度避免非特异性结合。此外,通过UV-补骨脂素交联可显著提高复制中间体的完整性。具体而言,可将细胞在避光条件下与补骨脂素孵育数分钟,随后在366 nm波长下进行UV照射34,从而在DNA分子之间形成共价键。这种方法除了增强中间体结构的完整性外,还可能消除中间体结构是在分离过程中而非在活体(in vivo)内形成的相关疑虑。
设计本实验时应考虑的一个方面是重复序列在最终解析的弧形结构上的位置。从1n位置向外延伸的弧形前半部分称为上升臂,而后半部分称为下降臂(图1B)。为了观察复制叉停滞现象,将重复序列置于弧形的任一臂上均应足够。然而,若要观察在重复序列处形成的更复杂的中间结构(例如复制后连接结构),我们建议将重复序列放置在下降臂上。这主要是因为这些中间结构在两个电泳维度中的迁移速率较慢;如果将含重复序列的片段置于上升臂,则这些中间体可能与迁移更远的简单Y形结构共迁移,从而阻碍深入分析。为了获得最佳分辨率,我们建议将重复序列置于相对于复制起点的目标片段内约60%至90%的位置之间。
在DNA转移步骤及后续对膜的处理过程中,应注重细节。确保Southern印迹的组装方式能够实现DNA向膜的均匀且紧密转移至关重要。这意味着转移装置中的所有组分均应无气泡,且整个装置表面保持均匀。为实现这一点,通常在将第二维凝胶加入Southern印迹前将其翻转。由于凝胶底部通常比顶部更平整,因此翻转凝胶可确保DNA向膜的转移尽可能平滑。
如果在印迹结果的最终分辨率中存在强背景信号,则可能表明放射性标记探针发生了非特异性结合。可通过多种方式缓解这一问题。首先,应检查探针序列是否与任何基因组DNA具有较高的序列相似性。这一点可通过美国国立卫生研究院(NIH)网站提供的核苷酸基本局部比对搜索工具(BLAST)轻松验证35。此外,也可通过增加严格洗涤步骤来去除非特异性结合的探针。我们建议在42 °C条件下,使用缓冲液1(0.1×SSC,0.1% SDS)额外进行两次洗涤,每次15分钟;但根据情况可能需要更多洗涤。最后,也可调整杂交反应的温度。对于大多数G/C含量在40–60%范围内的探针,通常65 °C的杂交温度已足够,但该温度并非固定不变。探针的有效结合依赖于其熔解温度,因此可能需要对杂交温度进行相应调整。
由于二维凝胶电泳(2DGE)能够提供某一特定时间点复制中间体相对丰度的整体图景,其最主要的缺点之一是无法对复制进程的时间动态提供强有力的测量。为此,我们建议采用单分子分析技术,例如DNA梳状铺展(DNA combing)。此外,尽管2DGE可用于分析在复制受阻条件下产生的复制中间体,但仍需建立遗传学对照以确定其确切身份,这一过程可能耗时较长。尽管电子显微镜成本较高,其在鉴定DNA分子精确结构方面仍具有无可比拟的优势。
披露
作者声明无利益冲突。
致谢
感谢Jorge Cebrian和Anastasia Rastokina在本实验室中率先开发了这一方法,感谢Massimo Lopes提供pML113质粒并给予宝贵的建议,感谢Ylli Doksani富有见地的讨论,以及Mirkin实验室成员的支持。Mirkin实验室的工作得到了美国国家普通医学科学研究所 [R35GM130322] 和美国国家科学基金会-美以科学基金会(NSF-BSF)[2153071] 的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 10x TBE 缓冲液 | Bio Rad | 1610733 | |
| 20x SSC 缓冲液 | Fisher Scientific | BP1325-1 | |
| 293T 细胞 | ATCC | CRL-3216 | |
| a-32P dATP,3000 Ci/mmol | Revvity | BLU512H250UC | |
| 琼脂糖 | Fisher Scientific | BP160-500 | |
| Amersham Hybond-N+ | Fisher Scientific | RPN303B | |
| BAS 储磷屏 | Fisher Scientific | 28956482 | |
| Church 和 Gibert 杂交缓冲液 | Fisher Scientific | 50-103-5408 | |
| DecaLabel DNA 标记试剂盒 | ThermoFisher Scientific | K0622 | |
| DMEM,高葡萄糖,GlutaMAX 补充剂,丙酮酸 | ThermoFisher Scientific | 10569010 | |
| DpnI | New England Biolabs | R0176S | 还需购买其他限制性内切酶 |
| EDTA 0.5 M,pH 8 | Fisher Scientific | BP2482500 | |
| 70% 乙醇 | Fisher Scientific | BP82031GAL | |
| 胎牛血清 | VWR | 97068-085 | |
| 盐酸溶液,12 M | Millipore Sigma | 13-1683 | |
| 异丙醇 | Fisher Scientific | BP26184 | |
| jetPRIME DNA 和 siRNA 转染试剂(含缓冲液) | VWR | 101000027 | |
| MycoZap Plus-CL | VWR | 75870-448 | |
| NaCl | Millipore Sigma | 746398-500G | |
| Nalgene Oak Ridge 高速离心管 | ThermoFisher Scientific | 3139-0050 | |
| 磷酸盐缓冲液,pH 7.4 | ThermoFisher Scientific | 10010023 | |
| 磷酸盐缓冲液,pH 7.5 | ThermoFisher Scientific | 10010024 | |
| 蛋白酶 K | ThermoFisher Scientific | EO0491 | |
| 蛋白酶 K | ThermoFisher Scientific | EO0492 | |
| 纯纤维素层析纸 | Fisher Scientific | 05-714-4 | |
| 纯纤维素层析纸 | Fisher Scientific | 05-714-5 | |
| 直尺 | Fisher Scientific | 09-016 | |
| 手术刀 | Fisher Scientific | 12-460-451 | |
| 十二烷基硫酸钠 | Millipore Sigma | 436143-25G | |
| 氢氧化钠 | Fisher Scientific | S25548 | |
| Sorval LYNX 4000 超速离心机 | ThermoFisher Scientific | 75006580 | |
| Sub-cell 水平电泳系统 | Bio Rad | 1704401 | |
| TH13-6 x 50 摆动桶转子 | ThermoFisher Scientific | 75003010 | |
| Tris-HCl 1 M,pH 7.5 | Fisher Scientific | BP1757-500 | |
| 胰蛋白酶-EDTA(0.25%),酚红 | ThermoFisher Scientific | 25200056 |
参考文献
- Liao, X., et al. Repetitive DNA sequence detection and its role in the human genome. Commun Biol. 6 (1), 1-21 (2023).
- Fotsing, S. F., et al. The impact of short tandem repeat variation on gene expression. Nat Genet. 51 (11), 1652-1659 (2019).
- Fan, H., Chu, J. -Y. A brief review of short tandem repeat mutation. GPB. 5 (1), 7-14 (2007).
- Khristich, A. N., Mirkin, S. M. On the wrong DNA track: Molecular mechanisms of repeat-mediated genome instability. J Biol Chem. 295 (13), 4134-4170 (2020).
- Samadashwily, G. M., Raca, G., Mirkin, S. M. Trinucleotide repeats affect DNA replication in vivo. Nat Genet. 17 (3), 298-304 (1997).
- Khristich, A. N., Armenia, J. F., Matera, R. M., Kolchinski, A. A., Mirkin, S. M. Large-scale contractions of Friedreich's ataxia GAA repeats in yeast occur during DNA replication due to their triplex-forming ability. Proc Natl Acad Sci USA. 117 (3), 1628-1637 (2020).
- Shishkin, A. A., et al. Large-scale expansions of Friedreich's ataxia GAA repeats in yeast. Mol Cell. 35 (1), 82-92 (2009).
- Sundararajan, R., Gellon, L., Zunder, R. M., Freudenreich, C. H. Double-strand break repair pathways protect against CAG/CTG repeat expansions, contractions and repeat-mediated chromosomal fragility in Saccharomyces cerevisiae. Genetics. 184 (1), 65-77 (2010).
- Kim, H. -M., et al. Chromosome fragility at GAA tracts in yeast depends on repeat orientation and requires mismatch repair. EMBO J. 27 (21), 2896-2906 (2008).
- Polleys, E. J., House, N. C. M., Freudenreich, C. H. Role of recombination and replication fork restart in repeat instability. DNA Repair. 56, 156-165 (2017).
- Gold, M. A., et al. Restarted replication forks are error-prone and cause CAG repeat expansions and contractions. PLoS Genet. 17 (10), e1009863(2021).
- Lambert, S., et al. Homologous recombination restarts blocked replication forks at the expense of genome rearrangements by template exchange. Mol Cell. 39 (3), 346-359 (2010).
- Burssed, B., Zamariolli, M., Bellucco, F. T., Melaragno, M. I. Mechanisms of structural chromosomal rearrangement formation. Mol Cytogenet. 15 (1), 23(2022).
- Paulson, H. Repeat expansion diseases. Handb Clin Neurol. 147, 105-123 (2018).
- Malik, I., Kelley, C. P., Wang, E., Todd, P. Molecular mechanisms underlying nucleotide repeat expansion disorders. Nat Rev Mol Cell Biol. 22 (9), 589-607 (2021).
- Emanuel, B. S., Zackai, E. H., Medne, L. Emanuel Syndrome. GeneReviews®. Adam, M. P. , University of Washington. Seattle, Seattle, WA. (1993).
- Brewer, B. J., Fangman, W. L. The localization of replication origins on ARS plasmids in S. cerevisiae. Cell. 51 (3), 463-471 (1987).
- Bell, L., Byers, B. Separation of branched from linear DNA by two-dimensional gel electrophoresis. Anal Biochem. 130 (2), 527-535 (1983).
- Voineagu, I., Narayanan, V., Lobachev, K. S., Mirkin, S. M. Replication stalling at unstable inverted repeats: Interplay between DNA hairpins and fork stabilizing proteins. Proc Natl Acad Sci USA. 105 (29), 9936-9941 (2008).
- Nguyen, J. H. G., et al. Differential requirement of Srs2 helicase and Rad51 displacement activities in replication of hairpin-forming CAG/CTG repeats. Nucleic Acids Res. 45 (8), 4519-4531 (2017).
- Krasilnikova, M. M., Mirkin, S. M. Analysis of triplet repeat replication by two-dimensional gel electrophoresis. Trinucleotide Repeat Protocols. Kohwi, Y. , Humana Press. Totowa, NJ. (2004).
- Follonier, C., Oehler, J., Herrador, R., Lopes, M. Friedreich's ataxia-associated GAA repeats induce replication-fork reversal and unusual molecular junctions. Nat Struct Mol Biol. 20 (4), 486-494 (2013).
- Chandok, G. S., Patel, M. P., Mirkin, S. M., Krasilnikova, M. M. Effects of Friedreich's ataxia GAA repeats on DNA replication in mammalian cells. Nucleic Acids Res. 40 (9), 3964-3974 (2012).
- Rastokina, A., et al. Large-scale expansions of Friedreich's ataxia GAA•TTC repeats in an experimental human system: role of DNA replication and prevention by LNA-DNA oligonucleotides and PNA oligomers. Nucleic Acids Res. 51 (16), 8532-8549 (2023).
- Giannattasio, M., et al. Visualization of recombination-mediated damage-bypass by template switching. Nat Struct Mol Biol. 21 (10), 884-892 (2014).
- Hisey, J. A., et al. Pathogenic CANVAS (AAGGG)n repeats stall DNA replication due to the formation of alternative DNA structures. Nucleic Acids Res. 52 (8), 4361-4374 (2024).
- Kalejta, R. F., Lin, H. B., Dijkwel, P. A., Hamlin, J. L. Characterizing replication intermediates in the amplified CHO dihydrofolate reductase domain by two novel gel electrophoretic techniques. Mol Cell Biol. 16 (9), 4923-4931 (1996).
- Little, R. D., Platt, T. H., Schildkraut, C. L. Initiation and termination of DNA replication in human rRNA genes. Mol Cell Biol. 13 (10), 6600-6613 (1993).
- Fanning, E., Zhao, K. SV40 DNA replication: From the A gene to a nanomachine. Virology. 384 (2), 352-359 (2009).
- Sogo, J. M., Stahl, H., Koller, T., Knippers, R. Structure of replicating simian virus 40 minichromosomes: The replication fork, core histone segregation and terminal structures. J Mol Biol. 189 (1), 189-204 (1986).
- Weisshart, K., Taneja, P., Fanning, E. The replication protein A binding site in simian virus 40 (SV40) T antigen and its role in the initial steps of SV40 DNA replication. J Virol. 72 (12), 9771-9781 (1998).
- Sowd, G. A., Fanning, E. A Wolf in sheep's clothing: SV40 co-opts host genome maintenance proteins to replicate viral DNA. PLoS Pathog. 8 (11), e1002994(2012).
- National Library of Medicine: National Center for Biotechnology Information. BLAST: Basic Local Alignment Search Tool. , https://blast.ncbi.nlm.nih.gov/Blast.cgi (2024).
- Hirt, B. Selective extraction of polyoma DNA from infected mouse cell cultures. J Mol Biol. 26 (2), 365-369 (1967).
- Lopes, M., Foiani, M., Sogo, J. M. Multiple mechanisms control chromosome integrity after replication fork uncoupling and restart at irreparable UV lesions. Mol Cell. 21 (1), 15-27 (2006).
重印与许可
