腺相关病毒(AAV)载体基因组拷贝数的精确定量至关重要,但目前尚未建立标准化的实验方案。本方案描述了一种经过验证的方法,用于制备纯化的AAV样品,并通过数字滴定聚合酶链式反应(dd_PCR)可靠地定量病毒基因组滴度。
本文内容
摘要
摘要
腺相关病毒(AAV)是一种非致病性病毒,常被用作递送载体,将治疗性基因转移至患者体内。在基于AAV的基因治疗产品的临床前和临床研究中,对载体制剂中的AAV基因组拷贝数进行准确定量,对于生物工艺优化和剂量计算至关重要。目前,尚缺乏统一的AAV病毒基因组滴定标准操作流程。本文介绍一种用于定量纯化载体样品中病毒基因组的数字液滴PCR(dd_PCR)操作方案。样品首先经DNase I处理,以去除未包装的污染性DNA。经DNase处理的样品随后与特异性引物-探针组合(根据目标AAV基因组设计)及PCR试剂混合,并加载至液滴生成仪中。制备好的液滴被转移至PCR板,在其中进行PCR扩增并分析。病毒基因组滴度根据浓度(拷贝数/µL)计算,并考虑样品的稀释倍数。成功的检测应显示阳性和阴性液滴群清晰分离,有效液滴数不少于10,000个,检测值介于10拷贝/µL至10,000拷贝/µL之间,且重复样本间的变异系数(CV)低于20%。可靠的病毒基因组滴定将有助于安全、有效的AAV基因治疗产品的研发。
引言
基因治疗是一种常用于治疗遗传性疾病的治疗方式。任何特定基因治疗的设计均针对目标适应症的相关病理机制,但所有基因治疗均涉及将遗传物质递送至靶细胞内,以产生治疗效果1。基因治疗可进一步分为多个类别,包括针对功能缺失性突变的基因替代、针对功能获得性异常的基因沉默,以及基因编辑技术。无论采用何种具体策略,治疗性核酸材料(称为转基因)必须被包装在载体中,才能实现靶向性的细胞内递送2。
尽管目前有多种病毒性和非病毒性载体系统可用于基因治疗的开发,但腺相关病毒(AAVs)由于具有广泛的病毒嗜性以及较低的免疫原性,常被优先选用1,2。迄今为止,已有七种利用AAV递送治疗性基因的基因疗法获得欧洲药品管理局(EMA)或美国食品药品监督管理局(FDA)的批准,适应症范围涵盖从血友病(例如Roctavian)到脊髓性肌萎缩症(例如Zolgensma)等多种疾病3。
基于腺相关病毒(AAV)的基因治疗的开发源于对野生型AAV本身的深入理解。AAV属于细小病毒科(Parvoviridae),是一种小型DNA病毒,包含13种主要血清型(AAV1-13)3。AAV基因组由约4.7 kb的单链DNA分子组成,包含两个主要的开放阅读框(ORFs),分别编码病毒基因组复制、衣壳组装和包装所必需的病毒基因(rep、cap)。病毒基因组的5'端和3'端两侧均为回文核苷酸序列,称为反向末端重复序列(ITRs)。这些ITR可形成发夹样结构,在基因组复制以及新合成病毒衣壳中从头病毒基因组的包装过程中发挥关键作用。AAV是一种依赖辅助病毒的病毒,因此需要其他病毒(如单纯疱疹病毒(HSV)或腺病毒(AdV))提供辅助基因的表达,才能获得复制能力1。
为了生产腺相关病毒(AAV),通常采用合适的基于细胞的表达系统,以促进病毒衣壳蛋白的表达,并进一步组装成从头病毒颗粒,随后将两侧由ITR(反向末端重复序列)包围的目的转录单元(也称为载体基因组)包裹入病毒颗粒中。该过程通常采用三质粒系统,包括:(1)携带来自辅助病毒的辅助基因的质粒;(2)编码关键病毒元件(rep/cap)的质粒;以及(3)携带治疗性表达盒的质粒(通常称为转移质粒)4。在转移质粒中,仅该质粒含有位于治疗性表达盒两侧的反向末端重复序列(ITR)包装信号,从而确保目的基因的特异性包装,同时基本排除其他质粒上的病毒基因。将这一三质粒系统共转染至基于细胞的表达平台(通常为HEK293T细胞),即可产生具有转导能力但复制缺陷的病毒颗粒,适用于基因治疗应用3,4。
在基于腺相关病毒(AAV)的基因治疗药物生产过程中,存在若干关键质量属性(CQAs),必须对其进行评估,以确保预期药品的有效性、纯度和安全性4。这些关键质量属性包括病毒滴度、衣壳含量以及聚集情况。其中,病毒滴度本身由病毒颗粒数量(衣壳滴度)和载体基因组数量(载体基因组滴度)共同构成。理想情况下,这两者之间的比例应为1:1,因为每个病毒颗粒应包含一个载体基因组;但在生物合成过程中,由于载体基因组包装效率不足,常会共同产生空衣壳或部分填充的衣壳(即含有不完整载体基因组序列和/或非载体基因组序列的衣壳)5。此类杂质的存在可能引发不必要的免疫反应,并与完整载体竞争结合位点,从而增加免疫毒性风险,并降低完整衣壳的转导效率6。因此,对AAV基因组进行准确定量,对于确定病毒滴度和衣壳含量至关重要。这一环节不仅影响基础研究,也关系到基因治疗产业——后者需要精确的剂量控制,以保障药品的安全性和有效性。
数字滴定聚合酶链式反应(dd_PCR)因其可用于测定任何特定样品中载体基因组的数量,已与病毒滴度的定量密切相关7。数字PCR技术本身最早于20世纪90年代被提出8,9 ,而dd_PCR是该技术的改进,可实现高通量的样本处理10,11。在dd_PCR中,一个20 µL的实时PCR反应被分割成约20,000个由油相包裹的微滴,当这些微滴被分配至标准的96孔板时,最多可进行96个此类反应。与传统的定量PCR(qPCR)相比,dd_PCR具有多项优势,包括更高的灵敏度、更强的精确性,以及无需标准曲线即可对目标序列进行更直接和绝对的定量。此外,dd_PCR的高度分区化可降低PCR抑制物的影响,并减少因某些模板优先扩增而带来的偏差风险,因此成为载体基因组滴定分析测量的一种理想选择。
方案
本方案旨在以高精度定量纯化后的实验室自制AAV9载体的病毒基因组滴度,该载体以绿色荧光蛋白(GFP)作为转基因12(表1)。然而,只要引物/探针组合针对特定目标载体基因组进行设计,本方案适用于任何AAV血清型及任何载体基因组结构。本研究中所用试剂、引物、探针和设备的详细信息见材料表。
1. 储备液的配制
注意:在 PCR 工作站中配制样品稀释所需的所有贮存液,以避免外源 DNA 污染。
- 配制10倍PCR检测缓冲液,其成分为500 mM KCl、100 mM Tris-HCl、15 mM MgCl2, 和0.01 % (w/v) BSA。测定溶液pH值,并调节至8.3。
注意:该溶液可在室温下保存最多1个月。 - 配制AAV稀释缓冲液,其成分为1倍PCR检测缓冲液、0.2 ng/µL剪切鲑鱼精子DNA(sss DNA)和0.1 % Pluronic F-68。每次检测均需新鲜配制,并置于4 °C保存。
注意:若无Pluronic F-68,可使用Poloxamer 188非离子表面活性剂等替代物。
2. 样品制备——DNase I 处理与系列稀释
注意:为了去除可能降低腺相关病毒(AAV)载体基因组滴度检测准确性的DNA污染物,可在PCR扩增前使用DNase处理以去除AAV样品中存在的游离DNA(包括残留的质粒DNA或未被包裹的病毒基因组)。此方法可行的原因在于,载体基因组被包裹在AAV衣壳内,因此在PCR反应本身的变性步骤之前无法被DNase接触(见步骤5)。此外,由于任何给定样品中的载体基因组数量未知,必须对样品进行系列稀释,以确保检测信号处于可检测范围的上下限之内。所有样品操作均应在PCR工作站中进行。除非另有说明,否则应始终保持样品置于冰上。
- 轻轻涡旋震荡待分析的AAV样品,然后离心,以确保所有液体均位于装有样品的管底。
- 进行DNase处理时,将45 µL含有1x DNase I缓冲液、0.1% Pluronic F-68和0.04 U/µL DNase I的溶液(溶于无DNase的水中)加入0.2 mL PCR 8联管中。
- 将5 µL样品转移至含有DNase溶液的管中。涡旋震荡样品,并短暂离心以确保所有液体位于管底。
- 在热循环仪中,将样品于37 °C孵育1小时,然后降温至4 °C。一旦达到4 °C,立即置于冰上。
- 使用新的0.2 mL PCR 8联管,用AAV稀释缓冲液对经DNase处理的样品进行适当稀释。推荐的样品稀释倍数取决于预期的vg滴度(表2),但每份样品至少应设置两种不同稀释度,并且每种稀释度设两个重复。在取液前,务必充分涡旋震荡(2,000–3,000 rpm)样品5秒。
- 完成系列稀释后,涡旋震荡样品并离心,以确保所有液体均位于管底。
- 设置一个已知vg滴度的阳性对照,以及一个阴性对照(仅含AAV稀释缓冲液),后者也称为无模板对照(NTC)。
注:阳性对照可使用实验室自制AAV或商业AAV参考物质,需包含引物/探针的靶序列。
3. dd_PCR 预混液的制备
注意:在载体基因组内选择合适的靶序列,并根据已发表的指南13设计引物,包括正向引物、反向引物,以及用FAM或HEX报告荧光基团标记的水解探针。优先选择针对转基因序列的引物,而非针对ITR序列的引物,因为转基因序列特异于载体基因组设计,而ITR序列形成的发夹结构相关的二级结构可能阻碍引物的有效结合。此外,若存在部分填充的衣壳,其中含有截短的载体基因组片段但仍保留任一ITR序列,则使用ITR引物可能导致AAV滴度被高估14。在专用且独立的工作站(PCR前操作室)中配制dd_PCR主混合液。该房间应与样本制备房间分开,以避免交叉污染。
- 将引物、探针和dd_PCR预混试剂置于室温(20–25 °C)平衡。随后涡旋振荡所有试剂,并短暂离心,使液体完全沉降至管底。
- 根据所需反应数,在一个独立的微量离心管中配制适量体积的dd_PCR总反应混合液,按照表3所述的体积和浓度,加入正向引物、反向引物、探针、dd_PCR预混液和无DNase的水。
- 将总反应混合液涡旋振荡,然后短暂离心,确保所有液体沉降至管底。
注意:为避免移液过程中的体积损失,配制总反应混合液时应始终多准备一份额外体积(n + 1)。
- 将总反应混合液涡旋振荡,然后短暂离心,确保所有液体沉降至管底。
- 将19.8 µL总反应混合液分别加入新的0.2 mL PCR 8联管的每管中。
4. 液滴生成
注意:在将样品与 dd_PCR 预混液加载至液滴生成卡盒之前,需先分别混合。所有操作应在 PCR 工作站中进行,最好选择与样品制备不同的工作站,以避免扩增子污染。或者,在完成样品制备后应彻底清洁 PCR 工作站。
- 将2.2 µL稀释后的样品加入每管含有19.8 µL dd_PCR主混合液的PCR 8联管中,并充分混匀。涡旋振荡并短暂离心,确保所有液体均位于管底。
- 将20 µL该溶液转移至微滴生成芯片中间"样品"行的各孔中。避免在微滴生成芯片中产生气泡,否则可能导致仪器报错,并导致微滴无法正常生成。
注意:由于芯片为8孔格式,与PCR管条一致,建议使用8通道移液器。 - 将60 µL微滴生成油加入微滴生成芯片下部的"油相"行各孔中。
注意:切勿使微滴生成芯片的任何孔保持空置;对于未使用的样品孔,应加入相应体积的dd_PCR缓冲液作为探针对照。 - 将橡胶垫圈盖在微滴生成芯片上,并将其放入微滴生成仪中。
- 微滴生成完成后,使用8通道移液器缓慢地将42.5 µL溶液从dd_PCR芯片转移至多孔PCR板中。
注意:移液时应缓慢操作,并保持45度角,以避免移液过程中微滴受到剪切力而破裂。肉眼检查各孔,确保每孔液体量一致,且可见微滴形成不透明层。 - 使用热封仪在180 °C条件下用铝箔封膜密封PCR板,持续5秒。
注意:需肉眼检查确认所有孔均已密封。若未完全密封,可再次封膜5秒(180 °C)。密封后的PCR板可在4 °C条件下保存最多4小时,随后进行热循环仪中的dd_PCR扩增。
5. 数字微滴PCR扩增
注意:应将热循环仪放置在与PCR前处理室分开的房间内,以在空间上将PCR前处理操作与PCR扩增过程分离,避免因扩增子污染导致假阳性结果。
- 将反应板放入配备96深孔反应模块的热循环仪中进行PCR扩增,并确保盖紧。
- 设置热循环仪按照表4所述条件运行,反应体系为40 µL。程序设置中需包含预加热步骤,并确保加热盖温度达到99 °C。
- PCR程序结束后,将反应板在4 °C下至少保存15分钟,以确保反应板充分冷却。
注意:反应板可在4 °C下保存48–72小时,之后再读取液滴结果。
6. 液滴读取
- 将反应板放入液滴读取仪中,在系统软件中输入以下信息,并继续读取。
注意:实验类型 = 直接定量;超级混合液 = 用于探针的 dd_PCR 超级混合液(不含 dUTP);检测类型 = 每通道单靶标;靶标信息,信号通道 1 = 根据所用探针选择 FAM 通道或 HEX 通道。 - 对样品进行标注,以便能够从数据文件中有效确定和识别每个样品的位置。
7. 数据分析
- 使用液滴读取仪制造商提供的兼容软件进行数据分析。
- 进行系统适用性测试,以评估检测的整体性能(从而判断其可靠性)。
- 检查PCR板上每个孔所测得的事件数(液滴数量)。理想情况下,事件数应在15,000至20,000之间。如果事件数<10,000,则该值必须从分析中排除。
- 评估一维或二维振幅图,检查是否存在液滴雨现象。
- 转到数据表选项卡,并将数据导出为Excel文件。
- 按照以下步骤计算vg滴度:
- dd_PCR的工作范围为10–10,000 拷贝/µL。任何低于<10 拷贝/µL的值均应从分析中排除。本实验所用dd_PCR设备的推荐范围为25–5,000 拷贝/µL。
注意:数据分析软件将根据PCR反应体积(40 µL)提供载体基因组数量,但该结果未考虑样本制备过程中的稀释倍数。 - 结合样本制备过程中各步骤的稀释倍数,使用以下公式计算单位体积样本中的vg滴度(通常以vg/mL表示):
注意:浓度(数据分析所得值)×10(DNase I预处理稀释倍数)×10(PCR主混合液稀释倍数)×1000(µL转换为mL)×所选样本稀释倍数(在AAV稀释缓冲液中,例如表2)。 - 计算重复样本之间以及同一样本不同稀释倍数之间的变异系数(%CV)。
注意:%CV通过将标准差除以均值计算得出。如果不同稀释倍数之间的%CV>20%,则该结果不应视为准确。 - 检查阴性对照和阳性对照的数值。阴性对照应低于5 拷贝/µL。
- dd_PCR的工作范围为10–10,000 拷贝/µL。任何低于<10 拷贝/µL的值均应从分析中排除。本实验所用dd_PCR设备的推荐范围为25–5,000 拷贝/µL。
结果
可以使用适当的软件对结果进行可视化。对于每个孔,一维振幅图会显示所有液滴相对于其振幅的分布情况。阳性液滴与阴性液滴之间应有清晰的分离。如果在阳性与阴性液滴群之间出现超过总液滴数10%的液滴(该现象称为液滴雨),则需要重新测量样本(见图1)。有关液滴雨的更多详细信息可参见讨论部分。
可以创建一个数据表来汇总所有记录的信息,包括样本名称、接受的液滴数量(事件计数)以及浓度(拷贝数/µL)。理想情况下,事件计数应在15,000至20,000个接受的液滴之间。如果某孔的事件计数低于10,000,则应将该数据点从分析中排除。输出数据的示例如表5所示。
可根据浓度(拷贝数/µL)并结合样品稀释倍数计算病毒基因组(vg)滴度。ddPCR 的工作范围为 10–10,000 拷贝/µL。低于 10 拷贝/µL 的数值应从分析中剔除。应计算各样品以及阳性和阴性对照的 vg 滴度。阳性对照的实测值相对于理论值的变异系数(%CV)应低于 20%。阴性对照应低于 5 拷贝/µL。此外,应计算每个样品在重复测定及不同稀释倍数之间的 %CV。若不同稀释倍数间的 %CV 超过 20%,则该数值可能不准确,需对该样品重新测定。
成功的测量表现为阳性和阴性液滴云之间清晰分离,至少有 10,000 个被接受的液滴,数值介于 10 拷贝/µL 至 10,000 拷贝/µL 之间,且重复样本间的 %CV 低于 20%。
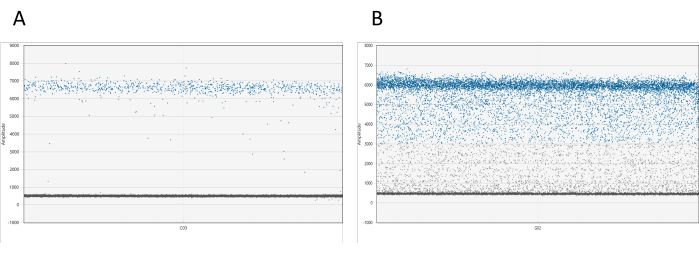
图 1:dd_PCR 微滴的可视化图示。(A)一维幅值图显示阳性与阴性微滴之间具有清晰的分离,表明微滴分区成功。(B)该图显示阳性与阴性微滴分离效果较差,称为“微滴雨”(droplet rain),提示分区效果欠佳或检测方法可能存在潜在问题。请点击此处查看该图的放大版本。

图2:使用数字微滴PCR定量病毒基因组的工作流程。 (1) 缓冲液、试剂和溶液根据制造商说明书或方案第1步(储备液的配制)进行配制。(2) 45 µL 将DNase I溶液分装至每支8联管PCR管中。涡旋振荡并短暂离心样品后, 5 µL 将样品加入其中一个离心管中。将DNase I与含样品的八联PCR管条置于PCR仪中,在37 °C孵育1小时 37 °C,随后对样本进行系列稀释。(3)按所述方法配制PCR预混液。 19.8 µL 将分装至每管8联管PCR管中。将步骤2中的样品系列稀释液加入到主混合液中。 20 µL 的混合液 plus
将样品溶液加入到 cartridge 的中间一排, 60 µL 将液滴生成油转移至液滴生成芯片的下层孔中。随后将芯片放入液滴生成仪中,并按照指定条件运行。液滴生成完成后, 42.5 µL 将扩增子从芯片的最上一行转移至多孔PCR板。(4) 将PCR板放入PCR扩增仪中,按照提供的程序运行。使用dd_PCR读取仪对PCR板进行分析。 请点击此处以查看此图的放大版本。
表1:精密度数据。 本表展示了来自四组质量控制(QC)样品的精密度数据,每组包含五个浓度水平(QC1-QC5),每个QC样品测定五次。表中列出了不同运行之间的变异系数(%CV),代表重复性(A);以及不同样品组之间的变异系数(%CV),代表中间精密度(B)。请点击此处下载该表格。
表2:样品稀释倍数。 本表列出了根据预期病毒基因组滴度(vg/mL)推荐的样品稀释方案。建议总共进行三次稀释,以确保至少有两个数值落在检测方法的工作范围内。 请点击此处下载该表格。
表3:dd_PCR主混合液的组成。 本表列出了dd_PCR主混合液的组成成分,包括正向引物和反向引物(909 nM)、探针(227 nM)以及探针用dd_PCR超级混合液(不含dUTP,1×)。请点击此处下载该表格。
表4:热循环条件。该表格详细列出了推荐的PCR程序,包括:(1)在95 °C下孵育10分钟,以实现衣壳破坏和酶活化;(2)进行40个循环,每个循环包括在94 °C下变性30秒,以及在60 °C下退火和延伸1分钟;(3)在98 °C下孵育10分钟,使酶失活;(4)在4 °C下保存。退火温度可能需要根据所使用的引物/探针组合进行优化。请点击此处下载该表格。
表5:一次实际AAV实验的输出数据示例。 该表格展示了一次实际AAV实验的输出数据示例,其中一份样品使用两种不同稀释度进行检测,每种稀释度设两个重复。病毒基因组(vg)滴度(单位:vg/mL)通过以下公式计算:10(DNase I 预处理)× 10(主混合液中的稀释倍数)× 1,000(µL 转换为 mL)× AAV稀释缓冲液中的稀释倍数。STDEV 表示标准偏差,CV 表示变异系数。 请点击此处下载该表格。
讨论
在腺相关病毒(AAV)载体产品的研发过程中,准确量化载体制备物中的AAV载体基因组拷贝数至关重要。目前存在多种用于测定载体基因组滴度(vg滴度)的方法,其中定量PCR(qPCR)和微滴式数字PCR(dd_PCR)是应用最广泛且被普遍接受的两种技术。由于dd_PCR不依赖于扩增效率,具有更高的精确性和更强的稳健性,因此通常优于qPCR15。文献中已报道了多种通过dd_PCR进行载体基因组滴定的实验方案,每种方案在样本制备方法上各有不同15,16,17。然而,目前尚缺乏经过验证的共识性标准操作流程。本文介绍了一种经过验证、适用于目的的dd_PCR方案,用于定量纯化后的AAV载体样品中的载体基因组(图2)。
在执行本方案时,必须密切注意样品处理。交叉污染可能对病毒基因组滴度的准确测定造成显著影响;因此,最好在PCR工作站内处理样品,以避免外源DNA的污染。此外,正确执行DNase孵育步骤至关重要,需在不破坏衣壳的前提下有效去除未包装的污染性DNA,同时避免消化已包装的载体基因组。许多方案包含加热灭活和蛋白酶K处理16,17,18。然而,在本实验室的方法开发过程中发现,过度加热会对病毒基因组滴定产生不利影响,且蛋白酶K处理并无必要(数据未显示)。
随着数字微滴PCR(dd_PCR)在病毒基因组定量中的应用日益广泛,各生产商已发布详细的应用指南,提供了dd_PCR检测设计与优化的指导建议19。相关故障排查信息也可获取。在实际操作中,若检测设计正确,最常见的问题包括液滴雨(droplet rain)和液滴数量过低。液滴雨通常由引物/探针对扩增子可及性差引起,但可通过多种策略加以解决。例如,可通过温度梯度实验确定最佳退火温度。此外,将样品稀释以降低DNA用量(建议少于66 ng),或使用在扩增子区域外切割的特异性酶进行限制性酶切,可改善模板的可及性。通常,每µg DNA使用10 U限制性内切酶的推荐用量是有效的。液滴数量过低(少于10,000个)的问题常源于样品和油相在微滴生成卡盒中的移液操作不当。建议使用合适的吸头缓慢移液,以避免液滴剪切。尽管dd_PCR检测具有良好的稳健性,但其局限性之一是获得结果所需时间较长。从样品处理到液滴读取的整个过程需要数小时,在需要快速获得结果时可能成为劣势。
在整个AAV基因治疗产品的生命周期各个阶段,准确量化载体制品中的AAV基因组拷贝数是必要的。具体而言,这对于优化生产与纯化工艺、开展临床前研究以及确定基于AAV的基因治疗产品的临床剂量至关重要。本文所介绍的dd_PCR方案具有广泛的适用性,可用于不同血清型和携带不同转基因的纯化AAV产品的检测。
披露
IVH、BM 和 EH 是 Tavira Therapeutics 的联合创始人。其他作者声明无利益冲突。
致谢
本研究得益于佛兰德斯政府提供的“佛兰德斯韧性”资助,该资助源自“欧洲复苏与韧性基金”(RRF)(VV021/13)。图2 使用 Biorender.com 制作。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 8通道移液器 10 µL | Eppendorf | 3,12,50,00,010 | |
| 8通道移液器 200 µL | Eppendorf | 3,12,50,00,036 | |
| 8通道移液器 300 µL | Eppendorf | 3,12,50,00,052 | |
| 8孔PCR条板 | Sarstedt | 72.991.002 | |
| 牛血清白蛋白(BSA) | Sigma-Aldrich | A9418 | |
| C1000 Touch梯度PCR仪,配备96–深孔反应模块 | Bio-Rad | 1851197 | |
| 探针用ddPCR缓冲液对照(9 mL,2 × 4.5 mL) | Bio-Rad | 1863052 | |
| 探针用ddPCR超级混合液(不含dUTP)(2 × 1 mL) | Bio-Rad | 1863023 | |
| ddPCR 96孔板(每包25片) | Bio-Rad | 12001925 | |
| ddPCR液滴读取油(2 × 1 L) | Bio-Rad | 1863004 | |
| DG8卡匣支架 | Bio-Rad | 1863051 | |
| DG8卡匣(适用于QX200/QX100,每包24个) | Bio-Rad | 1864008 | |
| DG8密封垫圈(适用于QX200/QX100,每包24个) | Bio-Rad | 1863009 | |
| DNase I(10 U/µL)+ 缓冲液 | Roche | 4716728001 | |
| 探针用液滴生成油(10 × 7 mL) | Bio-Rad | 1863005 | |
| Eppendorf ep Dualfilter T.I.P.S. 滤芯吸头,0.1–10 μL,34 mm,盒装,PCR洁净,无菌 | Eppendorf | 30078500 | |
| Eppendorf ep Dualfilter T.I.P.S. 滤芯吸头,20–300 μL,55 mm,盒装,PCR洁净,无菌 | Eppendorf | 30078560 | |
| Eppendorf ep Dualfilter T.I.P.S. 滤芯吸头,2–100 μL,53 mm,盒装,PCR洁净,无菌 | Eppendorf | 30078543 | |
| 冻干正向引物及相应的100 mM母液 | IDT | 以GFP为靶序列。正向引物:5'-GAACGGCATCAAGGTGAACT-3' | |
| 冻干探针及相应的100 µM母液 | IDT | 以GFP为靶序列。PrimeTime Eco探针:/56-FAM/CAAGATCCG/ZEN/CCACAACATCGAGGA/3IABkFQ/ | |
| 氯化镁(MgCl2) | Chemlab Analytical | CL00.1381 | |
| 无核酸酶水 | IDT | 11-04-02-01 | |
| PCR板热封膜,铝箔,可穿刺(每包100片) | Bio-Rad | 1814040 | |
| Pluronic F-68非离子型表面活性剂(100倍浓缩液) | Thermo Fisher Scientific | 24040032 | |
| 氯化钾(KCl) | Honeywell研究级化学品 | 31248 | |
| QX Manager软件 | Bio-Rad | 用于分析ddPCR数据的软件 | |
| QX200液滴生成仪 | Bio-Rad | 1864002 | |
| QX200液滴读取仪 | Bio-Rad | 1864003 | |
| 试剂储液槽 | VWR | 613-1181 | |
| 冻干反向引物及相应的100 mM母液 | IDT | 以GFP为靶序列。反向引物:5'-TGCTCAGGTAGTGGTTGTCG-3' | |
| SafeSeal反应管,1.5 mL | Sarstedt | 72.706.200 | |
| 剪切鲑鱼精子DNA(10 mg/mL) | Thermo Fisher Scientific | AM9680 | |
| TE缓冲液 | IDT | 订购引物时随附 | |
| 盐酸三羟甲基氨基甲烷(Tris-HCl) | Roche | 10812846001 |
参考文献
- Balakrishnan, B., Jayandharan, G. R. Basic biology of adeno-associated virus (AAV) vectors used in gene therapy. Curr Gene Ther. 14 (2), 86-100 (2014).
- Srivastava, A. In vivo tissue-tropism of adeno-associated viral vectors. Curr Opin Virol. 21, 75-80 (2016).
- Pupo, A., et al. AAV vectors: The Rubik's cube of human gene therapy. Mol Ther. 30 (12), 3515-3541 (2022).
- Gimpel, A. L., et al. Analytical methods for process and product characterization of recombinant adeno-associated virus-based gene therapies. Mol Ther Methods Clin Dev. 20, 740-754 (2021).
- Brimble, M. A., et al. Preventing packaging of translatable P5-associated DNA contaminants in recombinant AAV vector preps. Mol Ther Methods Clin Dev. 24, 280-291 (2022).
- Wright, J. F. Product-related impurities in clinical-grade recombinant AAV vectors: Characterization and risk assessment. Biomedicines. 2 (1), 80-97 (2014).
- Dobnik, D., et al. Accurate quantification and characterization of adeno-associated viral vectors. Front Microbiol. 10, (2019).
- Sidransky, D., et al. Identification of ras oncogene mutations in the stool of patients with curable colorectal tumors. Science. 256 (5053), 102-105 (1992).
- Vogelstein, B., Kinzler, K. W. Digital PCR. Proc Natl Acad Sci USA. 96 (16), 9236-9241 (1999).
- Hindson, B. J., et al. High-throughput droplet digital PCR system for absolute quantitation of DNA copy number. Anal Chem. 83 (22), 8604-8610 (2011).
- Pinheiro, L. B., et al. Evaluation of a droplet digital polymerase chain reaction format for DNA copy number quantification. Anal Chem. 84 (2), 1003-1011 (2012).
- Sanmiguel, J., Gao, G., Vandenberghe, L. H. Quantitative and digital droplet-based AAV genome titration. Methods Mol Biol. 1950, 51-83 (2019).
- Bio-Rad Laboratories Inc. Planning droplet digital PCR experiments. , https://www.bio-rad.com/en-in/life-science/learning-center/introduction-to-digital-pcr/planning-ddpcr-experiments (2024).
- Dorange, F., Le Bec, C. Analytical approaches to characterize AAV vector production & purification: Advances and challenges. Cell Gene Ther Insights. 4 (2), 119-129 (2018).
- Lock, M., et al. Absolute determination of single-stranded and self-complementary adeno-associated viral vector genome titers by droplet digital PCR. Hum Gene Ther Methods. 25 (2), 115-125 (2014).
- Prantner, A., Maar, D. Genome concentration, characterization, and integrity analysis of recombinant adeno-associated viral vectors using droplet digital PCR. PLoS One. 18 (1), e0280242(2023).
- Dobnik, D., et al. Accurate quantification and characterization of adeno-associated viral vectors. Front Microbiol. 10, 1570(2019).
- Suoranta, T., Laham-Karam, N., Yla-Herttuala, S. Optimized protocol for accurate titration of adeno-associated virus vectors. Hum Gene Ther. 32 (19-20), 1270-1279 (2021).
- Bio-Rad. Droplet digital PCR applications guide. Bulletin 6407. , https://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6407.pdf (2024).
重印与许可
