本研究采用in-silico策略,鉴定出利匹韦林为一种具有前景的HIV治疗药物。我们关于分子相互作用与动力学的研究结果,支持合理设计新型非核苷类逆转录酶抑制剂(NNRTIs),作为可能的HIV治疗替代方案。
本文内容
摘要
摘要
HIV-1耐药性的发病率不断上升,对联合抗逆转录病毒治疗的有效性构成了挑战,尤其是在南部非洲地区。对非核苷类逆转录酶抑制剂(NNRTIs)产生耐药性的问题威胁着抗逆转录病毒治疗的长期成功。2019年,抗菌药物耐药性直接导致全球约127万人死亡。本研究采用in-silico方法对NNRTI类药物及其衍生物进行了研究。所使用的技术包括密度泛函理论计算、分子对接、枚举、定量构效关系(QSAR)分析、分子动力学模拟(MDS)以及基于广义Born模型和表面积方法的分子力学。分析重点针对多种嘧啶类衍生物及六种NNRTI药物,考察它们与HIV-1蛋白(PDB编号1HQU)的相互作用。
建立了一个定量构效关系(QSAR)模型,用于预测所研究的六种非核苷类逆转录酶抑制剂(NNRTI)的生物活性。该QSAR模型基于94个嘧啶衍生物,其R2值为0.822,Q2值为0.815,表明具有较高的预测准确性。
通过分子动力学模拟(MDS)评估了多种配体及其新开发替代物的稳定性,确保它们在200纳秒的模拟时间内仍保持与蛋白质活性位点的结合。依曲韦林的均方根偏差(RMSD)波动约为4.5 Å,而其枚举衍生物的RMSD波动为3.5 Å。通过分子对接、分子动力学模拟和自由能计算,枚举型依曲韦林表现出最佳性能,其活性值为7.373,对接评分为-10.517 kcal/mol。此外,枚举型依曲韦林的结合自由能计算值为-89.684 kcal/mol,优于其他被研究的配体。这一显著提升表明,修饰后的依曲韦林在抗逆转录病毒治疗中具有成为新型药物的广阔前景。
获得的较低 RMSD 值、增强的氨基酸相互作用以及最高的结合自由能表明,列举出的依曲韦林可作为 HIV/AIDS 治疗的一种可行替代方案。
引言
尽管治疗手段已取得显著进展,但由人类免疫缺陷病毒-1(HIV-1)引起的获得性免疫缺陷综合征(AIDS)这一严重的全球健康威胁仍然持续存在1。用于治疗HIV感染的抗逆转录病毒药物被称为逆转录酶抑制剂(RTIs)。逆转录酶是逆转录病毒复制所必需的一种病毒脱氧核糖核酸(DNA)聚合酶,逆转录酶抑制剂(RTIs)可抑制该酶的活性。核苷类逆转录酶抑制剂(NRTIs)和非核苷类逆转录酶抑制剂(NNRTIs)是主要的RTIs类型2。
高效抗逆转录病毒治疗(HAART)是多种抗病毒药物的联合疗法,现已成为人类免疫缺陷病毒(HIV)感染的标准治疗方法,能有效控制艾滋病的传播,使这一曾致命的疾病转变为可管理的慢性病3。目前,针对HIV-1的非核苷类逆转录酶抑制剂(NNRTIs)是HAART治疗方案的重要组成部分4。抗菌药物耐药性(AMR)是全球最严峻的公共卫生威胁之一,据估计每年导致约127万人死亡5。因此,迫切需要解决抗菌药物耐药性问题,并发现新的抗菌药物。根据世界卫生组织(WHO)的报告,抗菌药物耐药性在世界许多地区的水平已达到令人担忧的程度。
这对实现可持续发展目标构成了严重威胁,因为它破坏了粮食安全、经济增长和卫生安全,同时还加剧了社会和经济不平等6。耐药性病毒的流行程度正在上升,甚至在用于对抗艾滋病病毒(HIV)的抗逆转录病毒药物中也出现了耐药情况。根据最新统计数据,截至2022年底,全球近3000万人正在接受抗逆转录病毒治疗7。
世界卫生组织(WHO)开展了30项调查,发现其中21项调查中,超过10%的首次接受一线抗逆转录病毒治疗的个体对奈韦拉平(Nevirapine)或依非韦伦(Efavirenz)具有耐药性8。此外,有抗逆转录病毒药物暴露史的个体对非核苷类逆转录酶抑制剂(NNRTIs)产生耐药性的可能性是无暴露史者的三倍9。研究显示,大量新确诊的18个月以下HIV感染婴儿表现出高水平的耐药病毒株10,11。令人震惊的是,其中近一半婴儿在尚未开始治疗前就已携带耐(NNRTI)病毒株。这些发现凸显了加快开展创新性HIV治疗研究的迫切需求。
耐药株的出现以及长期使用带来的不良副作用不可避免地给非核苷类逆转录酶抑制剂(NNRTIs)的临床应用带来了挑战12。尽管存在不良反应的风险,启动联合抗逆转录病毒治疗(cART)仍可延长艾滋病病毒感染者的生命预期。这些副作用包括罹患多种非传染性疾病的风险,如脂肪营养不良、高脂血症、骨矿物质密度降低、血糖升高导致2型糖尿病、高血压、中风风险增加以及与肥胖相关的问题13。在HIV感染初期实现早期诊断并及时获得适当的医疗干预,无论从临床角度还是公共卫生角度来看均具有显著优势。及时启动抗逆转录病毒治疗(ART)并针对机会性感染进行预防,可显著降低与HIV相关的发病率和死亡率。
抗逆转录病毒疗法(ART)还可通过降低循环中HIV核糖核酸的水平,降低HIV进一步传播的潜在风险。此外,对其他性传播疾病及共感染的治疗同样可降低HIV进一步感染的可能性14。非核苷类逆转录酶抑制剂(NNRTIs)是一类可选择的抑制剂治疗药物,通过结合HIV逆转录酶(RT)的别构区域或位点发挥作用。这类抑制作用通常被称为非竞争性抑制,因为NNRTI并不结合于底物的活性位点,而是结合于其外部。这种作用会改变底物结合位点的构象,阻碍正常底物的结合,从而导致链合成提前终止。由于NNRTIs相较于核苷类逆转录酶抑制剂(NRTIs)具有较低的毒性、结构简单、相较于蛋白酶抑制剂具有更优的生物利用度,以及出色的特异性,已成为最具吸引力的HIV抑制剂15。因此,从药代动力学角度而言,新型NNRTIs的合成与设计至关重要16,17。
非核苷类逆转录酶抑制剂(NNRTIs)因其高效性和低毒性在艾滋病治疗中至关重要。然而,早期的NNRTIs如奈韦拉平(Nevirapine)、地拉韦定(Delavirdine)和依法韦仑(Efavirenz)会因NNRTI结合位点的病毒突变而产生耐药性18。这类属于二芳基嘧啶(DAPY)家族的药物对多种NNRTI耐药毒株均表现出强效活性,包括对早期NNRTIs耐药的毒株19,这可能归因于其分子结构的灵活性以及对HIV-1更高的耐药屏障20,21。尽管如此,由于HIV-1逆转录酶的高突变率以及缺乏内在的校对功能,使用依曲韦林(Etravirine)和利匹韦林(Rilpivirine)的患者中已出现新的耐药谱型22,23。这些病毒突变彼此不同,也不同于早期NNRTI药物相关的突变24。目前已鉴定出50多种结构各异的NNRTI化合物类别。值得注意的是,已有六种NNRTIs获批用于HIV-1的治疗,分别为奈韦拉平(NVP)、地拉韦定(DLV)、依法韦仑(EFV)、依曲韦林(ETR)、利匹韦林(RPV)和多拉韦林(DOR)。图1展示了这六种已获批NNRTI药物的化学结构25。
在最近的一项研究26中,密度泛函理论(DFT)计算和分子对接表明,洛伐他汀和辛伐他汀具有作为抗冠状病毒药物的潜力。通过虚拟筛选发现了五种与依法韦仑骨架相似的、已获美国食品药品监督管理局(FDA)批准的候选分子,这些分子在新冠病毒主要蛋白酶的活性口袋中表现出更强的结合亲和力。
Soltan 等人27开展了一项类似研究,采用基于片段的策略,结合 FDA 批准的药物设计化学衍生物,以鉴定可增强与 HIV 逆转录酶(RT)结合能力的新分子。研究人员特别利用了依法韦仑、依非韦伦、依曲韦林和利匹韦林的结构作为基础骨架。通过 Swiss-ADME 工具评估这些衍生物的类药性,随后将其对接至相关的晶体结构中。研究最终筛选出相较于母体骨架具有更强结合亲和力的化合物,尤其注意到基于第二代非核苷类逆转录酶抑制剂(NNRTI)依曲韦林和利匹韦林设计的衍生物改善更为显著。例如,衍生物 RPV01 和 RPV15 相较于利匹韦林在对接能量值上表现出显著提升,表明其在靶向野生型及突变型 HIV RT 方面具有潜在应用价值。
Murugesan 及其同事28开展了一项研究,提出多种药物化学策略以提高 HIV 治疗的疗效并最大限度减少耐药性的产生。该研究采用了分子杂合、生物电子等排替换以及高通量筛选方法。在研究中,他们成功鉴定出对野生型和耐药型 HIV 均具有高活性的新型 NNRTI 骨架。他们开发的 DAPY 衍生物表现出优异的选择性和低毒性,部分化合物在纳摩尔浓度下即显示出有效的抑制作用。
近年来,随着计算工具与in-silico研究的结合日益普及,药物的量子化学特性可通过其实用性分析得到深入研究29。在本研究中,采用计算机辅助药物设计、密度泛函理论、定性构效关系以及分子动力学方法,以发现高效的非核苷类逆转录酶抑制剂(NNRTIs)。
方案
1. 计算细节—蛋白质准备
- 点击 窗口图标 在监视器屏幕上并单击 所有应用程序. 向下滚动以导航至 Schrodinger 文件夹,打开该文件夹,然后点击 Maestro 图标如图所示 图2B, 并选择 开放 如图所示 图 2B 启动软件。
- 通过导航检索选定的蛋白质结构 文件 软件中的标签按钮。从弹出的短菜单中选择 获取 PDB,如图所示 图3A,然后输入 PDB编号 在文本框中按所示选择首选项 图3B. 点击 下载 按钮,选定的 PDB 文件将在项目窗口中显示。
- 或者,通过在搜索框中输入蛋白质数据库编号(PDB ID)并点击,从蛋白质数据库将目标蛋白质下载至本地计算机 下载 将PDB文件下载到本地计算机。导航至 文件 标签并选择 导入结构 选项。从 导入 界面中,找到下载的 PDB 文件,如图所示 图3C 并选择,然后 导入 如图所示按下按钮 图3D.
注意:蛋白质结构将处于开放状态 作为三维结构中的一个 单独的窗口,如图所示 图4. - 导航至软件右上角,选择 任务 选项和类型 蛋白质制备 在 搜索 条。点击 蛋白质制备工作流程 如右侧显示所示 图 5A.
- 从 蛋白质制备工作流程 弹出窗口中,输入 工作 名称 作为 文件名 保存并点击绿色 运行 右下角的按钮,如图所示 图 5B.
- 运行过程中通过点击监控任务 职位 右上角的按钮,如图所示 图 5C.
- 选择并右键单击已制备的蛋白质,然后选择 分裂配体,如图所示 图 5D. 选择拆分为配体、水分子和其他组分。这是 使蛋白质组分作为独立条目显示在工作区导航器中
2. 配体准备
- 在 PubChem 数据库中,通过在 搜索 栏中输入所需化合物名称,下载目标化学化合物30。浏览化合物结构,选择三维(3D)结构。单击右上角窗口的下载按钮,以结构化数据文件(SDF)格式下载结构坐标。若无可用的 3D 结构,可下载 2D 结构,并使用其他工具由 2D 结构生成 3D 结构。
- 在 Schrodinger 软件中单击 文件选项卡,然后选择导入结构,如图 6A 所示。导航至以 SDF 文件格式保存结构的文件位置,加载待处理的化合物。
- 在 Schrodinger 软件右上角选择任务。在搜索栏中输入LigPrep,然后在左侧窗口的右侧选择LigPrep,如图 6B 所示。
- 选择使用来自以从工作区或项目表中选择文件。在LigPrep窗口中选择所需选项,将文件保存至本地计算机,然后单击运行以提交配体预处理任务,如图 6C 所示。
3. 配体的几何结构与优化
- 打开软件31 用于对下载的结构进行几何优化。导航至 文件 标签图7A)并选择 开放 从 PubChem 数据库中选择已下载的 SDF 文件。
注意:文件将在主窗口中加载。点击另一个紫色窗口以可视化相同的化学化合物。所有已设置的参数结果都将在紫色窗口中显示。 - 导航至 计算标签 并选择 高斯计算设置选项卡 导航至 工作类型 标签所示 在 图7B 并选择 优化 或 光遗传学+频率.
注意:根据原子或化合物的(大小)数量,应先进行优化,再进行频率计算。若化合物较小,可执行优化+频率计算(Opt+Freq);分子越大,同时进行优化+频率计算所需时间越长,相较于分步进行优化和频率计算更为耗时。 - 导航至 方法 标签并选择 量子化学方法 然后 科恩-沙姆全局杂化交换-关联 选择的密度泛函, 基组, 电荷,以及 选择性旋转 从每个部分的下拉箭头中
- 导航至 标题 并为待研究的化合物指定一个名称。
- 导航至 链接 0 标签并指定 内存限制 和 共享处理器 首选。取消勾选 完整路径 如图所示的盒子 图7C.
- 点击 编辑 底部的按钮以保存高斯输入文件,如图所示 图3C将文件以高斯作业文件(gjf)格式保存至指定位置,并根据需要命名文件。
注意:保存高斯输入文件后,将弹出一个记事本窗口,显示该文件的内容。请编辑文件内容,包括修改在设置选项中无法更改的电荷和泛函等参数。准备好的高斯任务文件将作为输入文件,提交至本地计算机以运行优化和频率计算。
随后,采用MN15-L泛函对这些结构进行几何优化。32 和 6-31++G(d,p) 基组33然而,若优化和频率计算过程中出现问题,可借助高性能计算集群(HPC)提交作业。
4. 受体网格生成
- 进入“任务”并选择受体网格生成34。如图8A所示的受体网格生成界面可识别出蛋白质活性位点,即共结晶配体所结合的位置。点击选择以识别配体,并查看弹出的顶部通知(如图8B所示),确认是否存在共结晶配体。
- 从工作区中选择配体和/或残基,所选的目标化合物将在工作区中以蓝色高亮显示。
- 在受体网格生成面板中选择“设置”选项卡,以设定网格盒尺寸。网格盒的默认尺寸为 10 Å × 10 Å × 10 Å。可在网格盒选项卡中直接输入所需数值,或在工作区内手动调整网格盒大小。
注意:如有需要,也可如图8C所示,在 高级选项卡中设置其他参数。请仔细检查所有设置以确保准确无误。 - 点击运行开始网格生成。完成后,请保存生成的网格文件,用于后续的对接模拟。作业完成时将显示通知消息,如图8D所示。
5. 分子对接
- 通过导航加载蛋白质和准备好的配体 任务,对接35和配体对接(glid对接)),如图所示 图9A.
- 加载上文步骤 4.1 中的网格文件,并使用“从工作区使用配体”功能选择工作区中的配体 选项 图9B.
- 选择首选项 对接精度方法 来自 设置 标签中显示 图9 C (默认对接精度为标准精度(SP))。
- 设置 力场 以 OPLS4 准确模拟分子相互作用。设置约束条件(如氢键)于 限制条件 表。
- 检查所有设置并保存对接任务或文件。单击 RUN 以启动对接过程。
- 一条通知提示任务已完成,并打开项目表格 用于对接结果。检查 结合构象,评分,以及 相互作用.
6. 二维定量构效关系模型构建
- 前往 KNIME 社区中心网页并搜索 AutoQsar 在 搜索 bar。选择出现的第二个 AutoQsar 条目,如图所示 图10A.
- 点击 d下载工作流程 图标并选择 下载工作流程 在弹出的菜单中所示 图 10B将工作流程保存到本地计算机。
- 确保 KNIME36 已安装后,从本地计算机打开它。编制一个电子表格,包含以下内容 规范的 SMILES,结构名称,活性/IC50 数值 (以微摩尔计),以及-log(活性/IC)或 任意选择的化学描述符。将文件以逗号分隔值(CSV)格式保存在本地计算机上。
- 导航至 文件 并导入 AutoQSAR 工作流程37. 在弹出窗口中,单击 导入 KNIME 工作流 选择下载的 AutoQSAR 工作流程,如图所示 图10C 并选择 开放 | 下一步 | 完成.
- 在 KNIME Explorer 窗口的左上角将显示 AutoQsar 工作流。双击该工作流,将其载入主窗口。
- 双击 分子阅读器(用于MAE) 图标,以及从 设置 标签,点击 添加文件(多个) 添加包含输入数据或参数的工作表。
- 选择 记忆政策 标签并点击写入 转盘用平板 | 好的.
- 右键单击 提取属性 按钮并选择 配置,如图所示 图10D.
- 从分子或化学性质中选择并筛选所需特性 排除 窗口进入 包含 窗口。单击 应用.
- 右键单击 AutoQSAR 构建模型 并点击 配置. 输入 QSAR 模型名称 到弹出对话框中。
- 点击 setting 按钮,并从所包含的属性中选择要拟合的属性。选择 随机训练集数值 (例如,85%:15%)并保留多个模型。点击 应用.
- 右键单击底部 分子阅读器 并选择 配置从已准备好的包含待测配体的 CSV Excel 文件中加载测试配体。
- 右键单击 提取特性 并根据您的需求设置参数。
- 右键单击顶部 分子阅读器 并选择 执行.
注意:橙色圆点表示流程已开始,绿色指示灯表示流程成功执行。下一步将在所有节点均成功执行后继续进行。 - 执行第二个分子读取器以检测测试配体。
- 保存测试集和训练集的结果压缩文件夹 所有节点的成功执行。
注意:根据交叉验证结果选择性能最优的模型,结果包括:SD(标准偏差)、R2(训练集实际值与预测活性值之间的相关性)和 Q2(测试集实际值与预测活性值之间的相关性)。 - 通过使用模型评估来评价工作流程的性能 评分器或统计节点。
- 要解读结果,需使用主要或关键描述符进行识别 特征重要性将结果以散点图或柱状图形式可视化,以确定性能与描述符之间的关系。保存工作流程,并将结果数据、预测值及可视化图表导出为散点图和/或CSV文件。
7. 计数
- 进入 任务,在工作区中搜索 配体设计工具,如 图 11A 所示。
- 从工作区导航器中选择一对 对接蛋白 与 配体 复合物。在配体设计工具窗口中点击“分析工作区”。为生成并评估新配体,从出现的工作流程列表中选择 同排体扫描,如 图 11B 所示,该方法指通过向分子的现有部分添加片段来扩展配体的生长法。
- 设置好枚举选项后,点击同排体扫描通知窗口中出现的 枚举 按钮。对同一蛋白和不同配体重复步骤 6.2,直至所有配体均完成相同流程。在 项目表 中查看生成的枚举配体。
- 通过导出设计的配体来保存结构。
注意:模拟完成后,枚举方法会生成一组对接评分。 - 单独选择对接评分更负的枚举化合物,并按照第 4 节所述的对接流程对它们重新进行对接。
8. HOMO 与 LUMO
- 打开软件,并上传以高斯作业文件格式保存的优化配体。
- 导航至 工具 并选择 红色和绿色荧光点标记的 MO 编辑器,如图所示 图12A.
注意:模拟完成后,枚举方法生成了一组对接评分。 - 在 MO 编辑器 面板下方 方法,加载 FChk 文件 通过点击 从现有的 Chk 或 FChk 文件中加载 Mos,如图所示 图12B.
- 点击 可视化 标签 | 更新等待约 10 秒,待当前表面出现,如图所示 图12D.
- 点击两个中的一个 复选框 高亮的黄色图形旁,选择其中一种 HOMO 或 LUMO38 表面以在相邻窗口中显示。
- 右键单击紫色背景并选择 文件. 点击 保存图像文件 保存当前表面的图像,如图所示 图12E.
- 右键单击紫色背景并选择 查看 选择 显示格式 更换背景 通用 标签, 表面透明度 在 表面 标签, 字体大小 和 文本标签中的颜色,以及分子标签下的图像质量和表面首选布局,如图所示 图12F.
- 或者,生成一个立方体文件,并在 GaussView 中上传 FChk 文件。导航至 结果 标签并选择 表面/轮廓. 点击 立方体操作 并加载立方体。单击 表面作用 并选择一个新的表面。重复步骤 8.7 以编辑该表面。
注意:HOMO 与 LUMO 之间的能隙越小39 (LUMO 与 HOMO 之间的差值)越大,分子的反应性越强。计算能量差(E间隙)使用公式 Eq 1 每个分子。

9. 分子动力学模拟——系统准备与能量最小化
- 确保本地计算机已安装 Schrodinger Suite,并将蛋白-配体复合物结构载入工作区40.
- 点击 任务 按钮并选择 德斯蒙德系统构建器41. 在 系统构建器 面板,选择 溶剂化 标签并选择 预定义溶剂模型 如图所示 图 13A, 盒形 如图所示 图13B,以及 盒尺寸 计算方法如图所示 图13C42,适用于蛋白质-配体复合物。
- 选择 离子 标签页并点击 重新计算 通过添加反离子并设定系统以达到中和 目标盐浓度.
- 选择 OPLS43,44 首选作为 力场.
- 正确命名任务,并将任务文件保存在本地计算机上。点击 运行 提交作业以进行准备。
注意:确保保存作业名称。使用详细的名称。 - 平衡与生产
- 在系统准备完成后,在工作区中查看项目。从工作区导航器中选择蛋白质-配体复合物,然后导航 任务,并选择 分子动力学(Desmond).
- 在分子动力学面板中从工作区加载配体-蛋白质复合物。选择所需的 模拟时间线 来自 模拟 标签。选择 NPT 作为 集成分类器45.
- 恰当地命名该任务并写出该任务。点击 关闭 退出分子动力学窗口。
- 通过本地终端提交分子动力学准备的书面作业。完成后,打开已完成的作业,并从初始设定的模拟时间线继续延长模拟时间,直至达到所需的模拟时长45,例如,100 ns,200 ns。
注意:对其他蛋白-配体复合物重复步骤9。- 在 Schrodinger Maestro 软件中打开已完成的任务,若运行了多个独立任务,则合并不同的模拟时间段。导航至 任务 按钮并选择 模拟相互作用图加载合并后的文件或单个文件以可视化轨迹。
- 生成一份包含可视化图表及其他详细输出结果的报告。
10. 带广义玻恩和表面积的分子力学(MM-GBSA)
- 打开轨迹文件并播放轨迹。观察蛋白质-配体复合物达到平衡的位置,并记录帧数。通过终端提交作业以进行处理。
- 对另一个蛋白质-配体复合物重复第9节(准备蛋白质分子动力学模拟)。
- 连接/查看输出文件内容以分析生成的结果。阅读 ΔG 平均以获得蛋白质-配体复合物的结合自由能。
- 下载CSV文件以可视化不同分子内分子的贡献。
- 为了计算复合物的结合自由能,需记录各种热力学和去溶剂化参数,包括结合能(ΔG结合),Columbic溶剂化模型(ΔG结合 库仑项,非极性溶剂化项(ΔG结合 脂质体),氢键校正(ΔG结合 氢键),共价结合(ΔG结合 共价) π-π 包装校正ΔG结合 包装),广义玻恩静电溶剂化能(ΔG结合 溶胶GB)以及范德华相互作用(ΔG结合 vdW
- 推导最终结果 Δ通过平均计算 Gbind ΔG结合 由分子动力学模拟中每个时间点所确定的数值,如公式 Eq 所示 2.

结果
受体网格生成与分子对接
使用 Maestro 的受体网格生成工具,对后续对接所需的结合位点进行合理表征。利用共结晶配体定义网格。分子对接采用 SP 精度的 Glide 设置。使用 Schrödinger Maestro 中的 LigPrep 工具,基于 OPLS4 力场对配体进行对接前处理。对于分子动力学模拟,在 Desmond 中采用 OPLS4 力场。力场是经典分子模拟的基础,其准确性对药物发现中蛋白-配体结合模拟的质量至关重要。对于 OPLS4,电荷和参数分配均通过 Schrödinger Maestro 完成。与 OPLS2005 的默认参数相比,应用 OPLS4 参数在能量和几何结构比较方面均实现了显著改进。
这包括对接已知对HIV-1靶标蛋白具有亲和力的特定配体,从而能够深入分析配体分子与受体残基之间的相互作用。表1总结了用于QSAR建模的化合物分类。
对接HBY561后,通过将重新对接的配体与晶体蛋白1HQU活性位点中发现的配体进行比较,评估对接方案的准确性。对接的HBY561结构与晶体结构如图所示 补充文件 1 (补充图 S1 和 补充图 S2). 为了评估对接构象与参考结构之间的相似性,采用小于2.0的均方根偏差(RMSD)值作为标准。 Å 被广泛视为可靠分子对接结果的评判标准。该阈值表明预测结构与实验数据高度吻合。本研究中,配体的RMSD为1.27 Å 将参考结构与对接构象进行比较时,如图中红色所示 补充图 S3这表明对接方案对此项工作是充分的,因此所有配体均采用相同的设置进行对接。查看所呈现的对接评分 表2,与共结晶配体HBY561的对接得分(-9.242 eV)相比,依法韦仑和依曲韦林表现出最有利的得分,分别为-10.432 eV和-9.647 eV。 补充图S4 从 补充文件 1 显示了原始 HIV-1 蛋白与晶体配体、依法韦仑(Etravirine)和依非那韦(Efavirenz)之间的配体相互作用图谱。
氢键作用 π-π 堆叠作用和疏水相互作用是介导结合的主要作用力。在HBY561与指定蛋白1HQU之间,出现了一种特定的氢键相互作用,明确涉及氨基酸残基LYS101。该氢键结合模式与配体Efavirenz和Etravirine的观察结果相似,如图所示 图14.
此外,除了分子间作用力、氢键外,疏水相互作用在涉及HBY561、依曲韦林和依法韦恩兹的多个蛋白质位点的结合中也至关重要。 π-π 堆叠。 π-π 在TYR318与依法韦仑的芳香环之间观察到堆叠作用。同时存在氢键作用和 π-π 堆叠作用对于维持配体与蛋白质之间的结合连接至关重要。HBY_561、奈韦拉平、多拉韦林、依法韦仑和依曲韦林的配体相互作用图如下所示: 补充文件 1-补充图S5.
这些分子间作用力影响蛋白质-配体相互作用,对于开发可降低HIV-1耐药性的药物至关重要。它们在增强结合亲和力、特异性和作用机制方面发挥重要作用,有助于设计出能够有效靶向并抑制病毒的药物,从而应对HIV-1治疗中日益严重的抗菌耐药性问题。
2D-QSAR 数据集准备
训练和测试阶段共涉及94种化合物。这些化合物被分为四类,每类代表与所测试特定蛋白质相关的配体。训练过程使用了KNIME AutoQSAR工作流,其中活性、HOMO和LUMO被选为本研究的三个描述符。
二维定量构效关系(2D-QSAR)的生成
全部94种分子的活性值均通过实验数据确定(补充表 S1)。QSAR模型生成的结果见表3。补充表 S2中的第1类化合物用于QSAR建模,展示了所引入的Ar基团及其相应的活性值。四类化合物的结果表明,第1类取得了最高的得分为0.8223,R2为0.815,Q2为0.8182,与第1类相对应。该结果符合此前设定的标准,即R2接近1且Q2大于0.746。因此,我们选择第1类作为QSAR模型的训练集。尽管第3类和第4类模型分别表现出优异的R2相关性值0.8172和0.6673,但其性能仍不及第1类。
根据交叉验证标准,Q2 值 0.8223 与 R2 之间的差值应小于或等于 0.347,以进一步验证所提出的 QSAR 模型的稳定性。我们为第 1 类提出的模型其差值为 0.0038。图 15 展示了观测活性与预测活性之间的散点图。
HOMO-LUMO 能隙
确定最低未占分子轨道与最高已占分子轨道之间的能量差(通常称为HOMO-LUMO能隙),在六种NNRTI化合物的化学反应性和动力学稳定性表征中起着关键作用。前线分子轨道在促进与HIV蛋白结合位点之间的电荷转移相互作用方面具有重要作用。通过检查振动频率并确认不存在负频率或虚频率,确保了能量最低构型的可靠性;随后获得了每种能量最低构型对应的HOMO和LUMO值。较高的HOMO值表明分子作为电子供体的能力较强,而较低的HOMO值则表明其作为弱电子受体。补充图S6展示了六种优化后的NNRTI化合物的HOMO-LUMO能隙。此外,HOMO与LUMO能级之间较小的能隙显著影响了研究分子之间发生的分子间电荷转移相互作用,这归因于这些分子较强的电子接受能力和生物活性48。
如表4所示,能隙值的变化趋势呈递减顺序:Efavirenz > Etravirine > HBY-561 > Nevirapine > Delavirdine > Doravirine > Rilpivirine。Efavirenz 和 Etravirine 表现出较大的能隙,表明对接评分分析揭示了生物活性与HOMO-LUMO能隙之间的相关性。值得注意的是,抗病毒潜力随着HOMO-LUMO能隙值的增大而增强。这不仅反映了化合物的稳定性,也表明其与受体形成稳定相互作用的潜力。HOMO-LUMO能隙在理解分子生物活性方面具有重要作用,尤其在HIV-1药物设计中。
计数
已开发出多种工具用于虚拟化合物库的枚举。其中,Schrödinger 是常用的枚举工具之一,其基于核心跳跃(core hopping)方法,通过用试剂化合物中的片段替换核心结构上的一个或多个连接位点来构建化合物库49。在 Maestro v13.1 中的枚举工具被用于向六种非核苷类逆转录酶抑制剂(NNRTI)各自的结构中添加自定义的侧链基团或原子。这些新生成的化合物也被用于活性预测。与最初优化的 NNRTI 分子相比,枚举所得分子的预期活性值有所提升,如表5所示。
列举配体活性值的提升源于枚举过程,新增的自定义R基团影响了所提出的新化合物与原始蛋白之间相互作用力。这些列举出的化合物通过分子优化和振动频率计算,为量子力学分析做好了准备。计算了它们的能隙,并与非核苷类逆转录酶抑制剂(NNRTIs)的能隙进行了比较。如表6所示,总体观察结果表明,这些列举出的化合物比其优化前的对应物更稳定。
在表6中观察到,列举的化合物与优化后的化合物相比,其能隙表现出相似的趋势。这表明,无论是否存在构象旋转,这些分子的化学性质均保持不变。因此,它们能够与蛋白质的氨基酸残基维持重要的分子间作用力。
在执行第6节方案中所述的NNRTIs枚举过程之前,观察到的输出结果在表7的“枚举对接分数”列中列出了其初始对接分数。如第4节方案所述,进行分子对接过程是为了验证所提出枚举化合物的对接分数。可以观察到,在对枚举化合物重新对接后,新的对接分数有所提升,如“重新对接的枚举配体”列所示。将枚举化合物的重新对接分数与“原始对接分数”列中列出的原始NNRTIs的对接分数进行了比较 表7可以观察到,对于所列举的化合物,HBY_561、依曲韦林(Etravirine)、依法韦仑(Efavirenz)和多拉韦林(Doravirine)的分子对接得分优于其相应的优化后化合物。然而,地拉韦定(Delavirdine)与其优化后的形式具有相同的对接得分。
分子动力学
HBY 561 与 LYS101、高电负性的 N 原子以及 OH 形成三个氢键。晶体配体(即第三个分子)同时与硫和氢形成两个氢键,并与 GLU138 形成第三个氢键。重要的是,π-π 堆积作用和疏水相互作用对所涉及的分子间作用力有显著贡献。此外,额外氢键的存在对于分子动力学至关重要,这尤其体现在最终的均方根偏差(RMSD)图中。总体而言,依非韦伦与配体中心环上高电负性的氮原子、另一个非芳香环上的氧原子,以及苯环和 TYR318 之间共形成三个氢键。环上的氮原子与 OH 及 LY101 之间还观察到第二个氢键。依曲韦林与 LYS101 形成三个氢键。多拉韦林 与 GLU138 形成一个氢键。奈韦拉平与 LY101 形成两个氢键。
在此情况下,所有配体共同与氨基酸残基 LYS101 发生相互作用。尽管这些配体的结构各不相同,但它们均与相同的氨基酸残基发生作用。根据第 2.8 节实验方案中列出的参数进行了分子动力学(MD)模拟,以确定每种配体(NNRTI 及所列的 NNRTI)与 1HQU 活性位点结合的强弱程度。图 16 所示的配体相互作用表明,蛋白质中的氨基酸残基 LYS101 与分子 HBY 561、奈韦拉平、依非韦伦和依法韦仑之间形成了稳定的氢键。如表 7中的比较所示,这些强相互作用解释了各化合物较高的分子对接评分。
为评估每种配体(包括NNRTI及所列举的NNRTI)在1HQU活性位点的结合效能,进行了分子动力学模拟(MDS)。具体而言,选择出四种对接评分优于原始优化组合的化合物。这些选定的化合物进一步接受分子动力学模拟,以作为验证方法,考察并观察各分子在特定时间段内与HIV-1蛋白的相互作用反应,同时考虑配体存在下的原子间相互作用。
在对最近列举的聚糖进行分子动力学模拟(MDS)之前,必须首先确认模拟方案对本研究体系的适用性。为此,第一步是开展游离蛋白1HQU的MDS。蛋白的活性位点内不存在配体。图17A 和 补充图 S7。在长达约 60 ns 的时间内,蛋白质结构存在显著的波动,导致产生 Cα 最大可达 4.5 的 RMSD 偏移 Å;之后,蛋白质似乎趋于稳定,其RMSD波动约为3.5 Å 长达 200 纳秒。这一稳定性使我们确信,该分子动力学方案适用于后续部分将要分析的蛋白-配体复合物。
依曲韦林的200纳秒分子动力学模拟(MDS)以及枚举后的依曲韦林(图17B,C)显示,依曲韦林的均方根偏差(RMSD)波动接近5.0 Å,平衡值为4.5 Å;而枚举后的依曲韦林RMSD波动为4.5 Å,平衡值为3.5 Å。这种稳定性表明,枚举后的依曲韦林可能成为治疗HIV/AIDS的潜在非核苷类逆转录酶抑制剂(NNRTI)配体。RMSD低于5 Å的轨迹表明活性位点蛋白与配体之间具有稳定的结合效应。该现象在前述所有化合物中均被观察到,但枚举化合物中的奈韦拉平和多拉韦林除外(补充文件1:补充图S8、补充图S9、补充图S10和补充图S11)。
图18 和 图19 进一步分析了Etravirine、枚举Etravirine与蛋白之间的结合情况。所分析的数据包括相互作用、配体-蛋白及蛋白-配体接触的直方图。每种配体与蛋白结合后的相互作用接触直方图,直接反映了蛋白氨基酸残基与配体之间相应的相互作用力。在Etravirine和枚举Etravirine中,LYS101的高丰度表现非常显著,并观察到一条明显的厚橙色条带。在枚举Etravirine图谱的下端区域,观察到一条较浅的淡橙色条带,对应于TYR181。该对应关系表明在GLU138之间存在两种分子间吸引力。将这些配体及其枚举形式的阳性结果进行比较,以分析更优的潜在NNRTI化合物。根据所提供的结果,枚举Etravirine具有用于HIV/AIDS治疗的潜力。
广义Born和表面面积分子力学(MM-GBSA)计算
在本研究中,结合自由能 ΔGbind 的主要能量输入来源是范德华相互作用的贡献 ΔGVdW。编号为 Etravirine 的化合物其 ΔGVdW 为 -66.146 kcal/mol,高于已知的 NNRTI 对照化合物(ΔGVdW 为 -64.669 kcal/mol)。编号为 Etravirine 的化合物具有更高的氢键能 ΔGHbond(-2.541 kcal/mol),表明配体与蛋白质之间氢键吸引力的贡献显著。此外,该化合物的 ΔGCoulomb 和 ΔGCovalent 贡献分别为 -17.976 和 2.807 kcal/mol,远高于已知 NNRTI 对照化合物的 -11.196 和 2.491 kcal/mol。
在依曲韦林和枚举型依曲韦林与1HQU蛋白结合过程中观察到的结果基本一致。由于多形成两个氢键,枚举型依曲韦林表现出优于原始依曲韦林的结合性能。研究还表明,枚举型依曲韦林更倾向于与已识别的结合口袋结合。枚举型依曲韦林的结合自由能ΔGbind (-89.684 kcal/mol)比依曲韦林(-80.551 kcal/mol)更负,表明其对HIV-1逆转录酶具有更强的抑制能力。
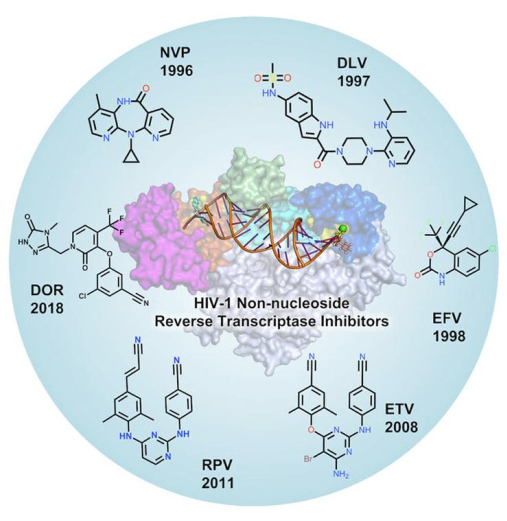
图 1:美国食品药品监督管理局批准的六种人免疫缺陷病毒-1型非核苷类逆转录酶抑制剂的化学结构。 NVP = Nevirapine;DLV = Delavirdine;EFV = Efavirenz;ETV = Etravirine;RPV = Rilpivirine;DOR = Doravirine。 请点击此处查看此图的放大版本。

图 2:在本地计算机的 Windows 系统上启动 Maestro Schrodinger 应用程序。(A) 在本地计算机中找到 Maestro Schrodinger 应用程序。(B) 在本地计算机上打开并运行 Maestro Schrodinger 应用程序的方法。请点击此处查看此图的放大版本。

图3:将本地计算机中的PDB文件结构导入Schrödinger的项目窗口。(A)Maestro Schrödinger中的导入结构功能。(B)PDB ID文本框。(C)本地计算机中已下载的PDB文件。(D)导入按钮,用于导入输入的PDB ID文件。请点击此处查看该图的放大版本。

图 4:导入 Schrodinger 项目窗口的 PDB 文件结构。 请点击此处查看该图的放大版本。
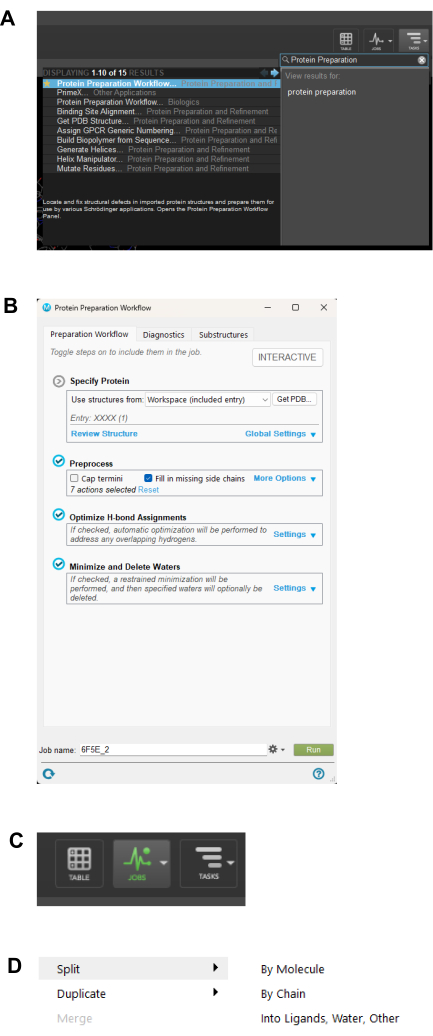
图5:蛋白质制备工作流程。(A)蛋白质制备工作流程搜索界面。(B)保存作业文件名并启动蛋白质制备过程。(C)运行作业的监控窗口。(D)将配体分解为其各个组分。请点击此处查看此图的放大版本。
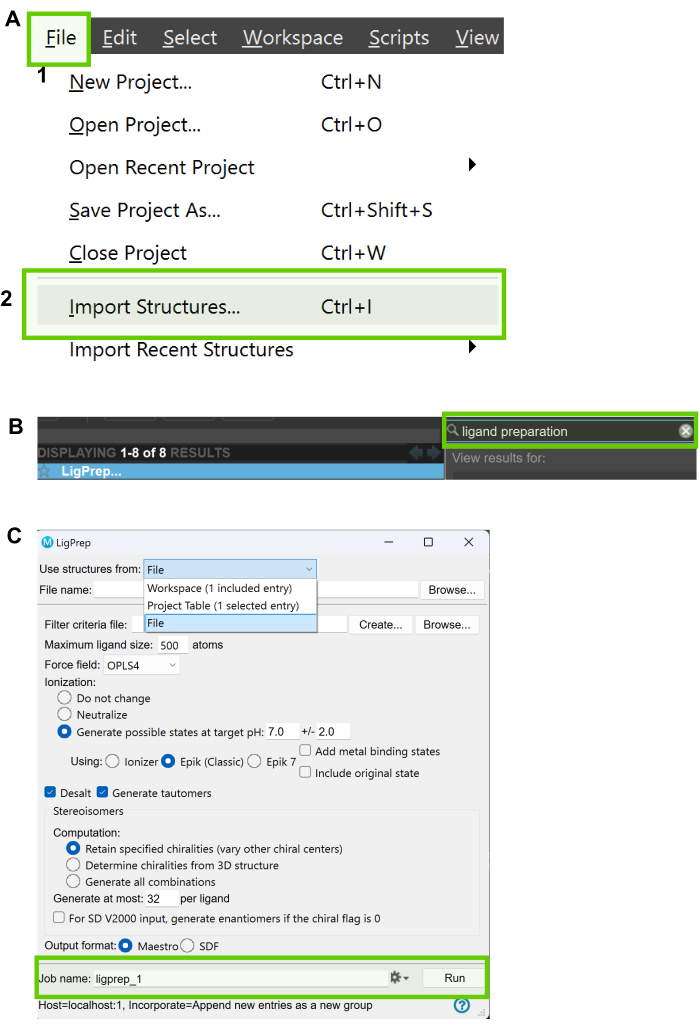
图6:配体准备流程。(A)将结构从本地计算机导入到Schrodinger项目的蛋白质准备窗口中。(B)搜索配体准备流程。(C)配体准备流程窗口。请点击此处查看此图的放大版本。
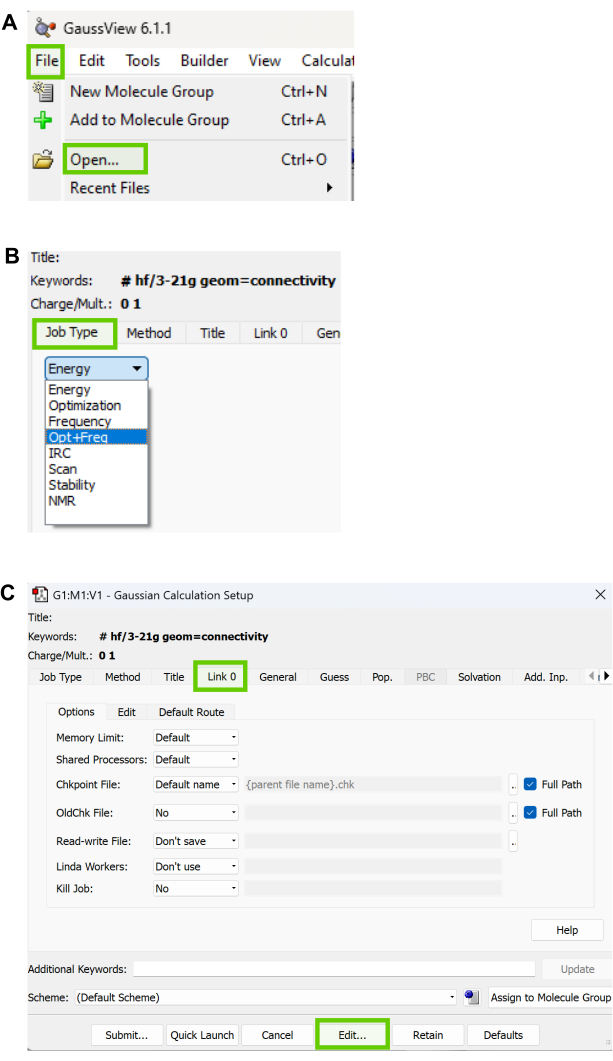
图7: 几何结构与优化工作流程。(A)GaussView 中用于几何优化的菜单窗口。(B)GaussView 计算选项卡中可用的作业类型。(C)GaussView 中 Link0 选项卡下可用的选项。请点击此处查看此图的放大版本。
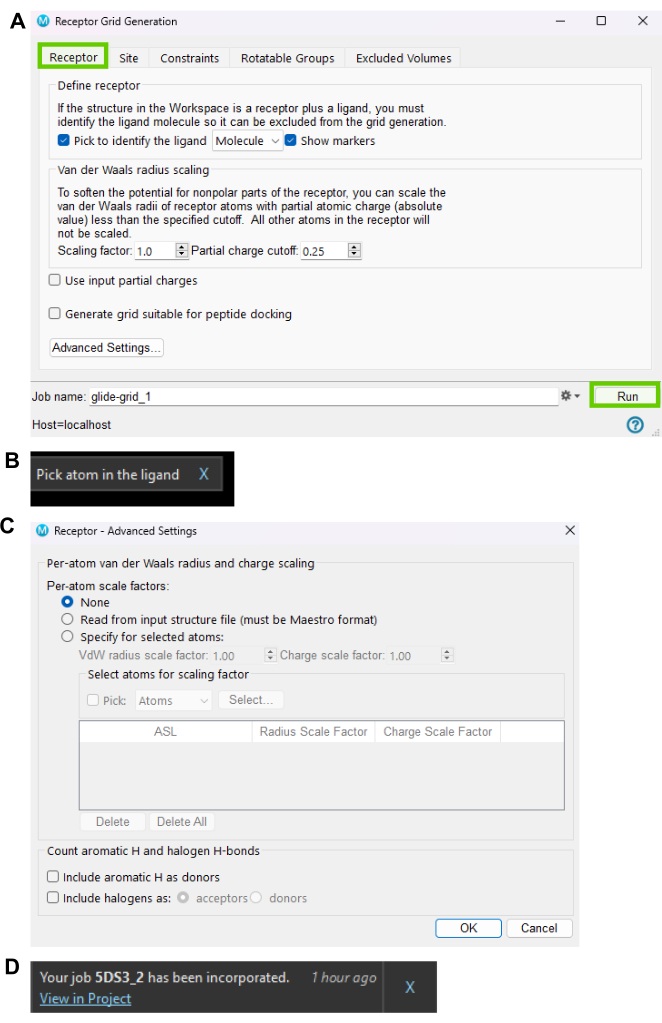
图8:Glide 格点生成与分子对接工作流程。(A)受体格点生成工作流程界面。(B)选择配体中原子的弹出通知。(C)受体高级设置。(D)作业完成通知。请点击此处查看本图的放大版本。
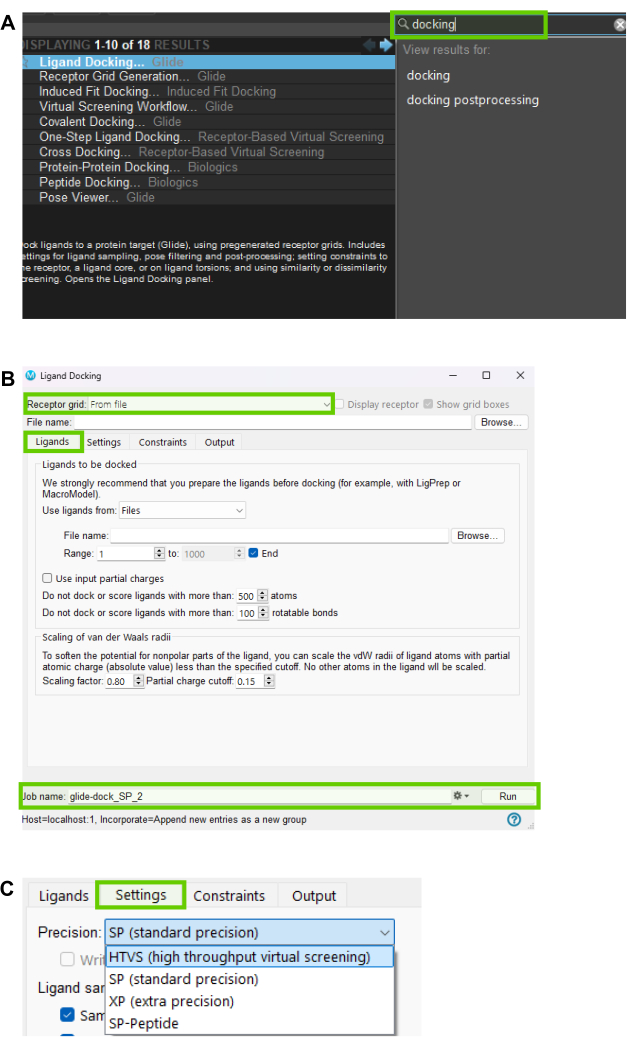
图9:Glide 配体对接。(A)Glide 配体对接搜索界面。(B)配体对接界面。(C)Glide 对接的精度设置。请点击此处查看此图的放大版本。
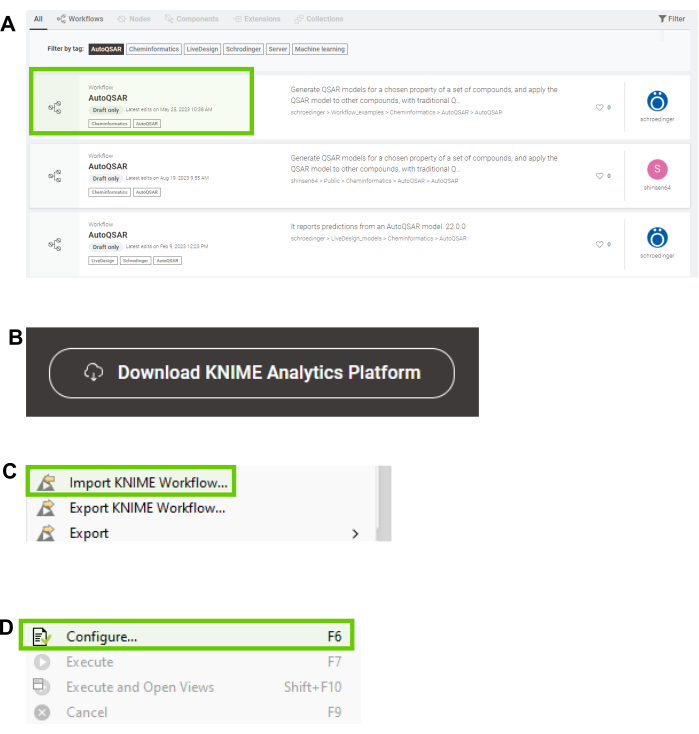
图10:KNIME QSAR 准备工作流程。(A)在 KNIME 社区中心网页上搜索 AutoQSAR 节点。(B)下载 AutoQSAR KNIME 节点的按钮。(C)导入已下载的 AutoQSAR KNIME 工作流。(D)构建 QSAR 模型时配体的配置设置。请点击此处查看此图的放大版本。
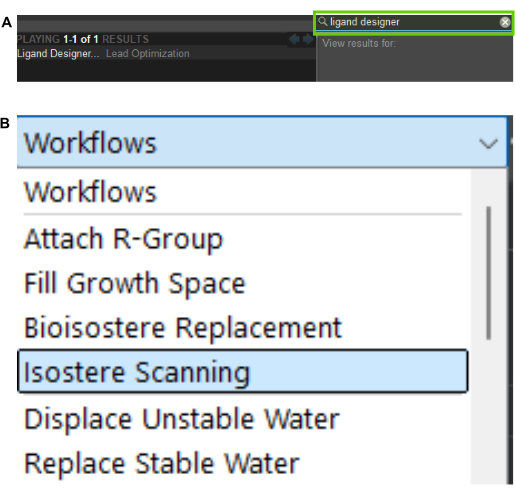
图11:使用 Schrodinger Maestro 中的 Ligand Designer 对配体进行枚举。(A)在 Schrodinger 中搜索 Ligand Designer 选项。(B)用于执行枚举过程的工作流程列表。 请点击此处查看此图的放大版本。
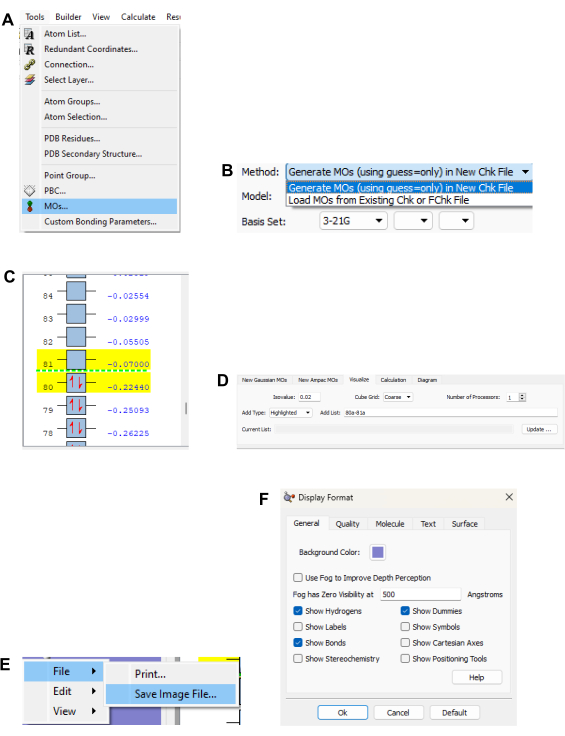
图12:HOMO-LUMO 生成工作流程。 (A)在 GaussView 的 Tools 选项卡中访问分子编辑器选项。(B)加载现有的 Chk 或 FChk 文件以生成前线分子轨道。(C)在 GaussView 中展示 HOMO 与 LUMO 前线轨道的示意图。(D)GaussView 中用于显示 HOMO 与 LUMO 前线轨道的可视化窗口。(E)保存 HOMO 与 LUMO 的前线轨道。(F)GaussView 中的显示格式界面。 请点击此处查看此图的放大版本。
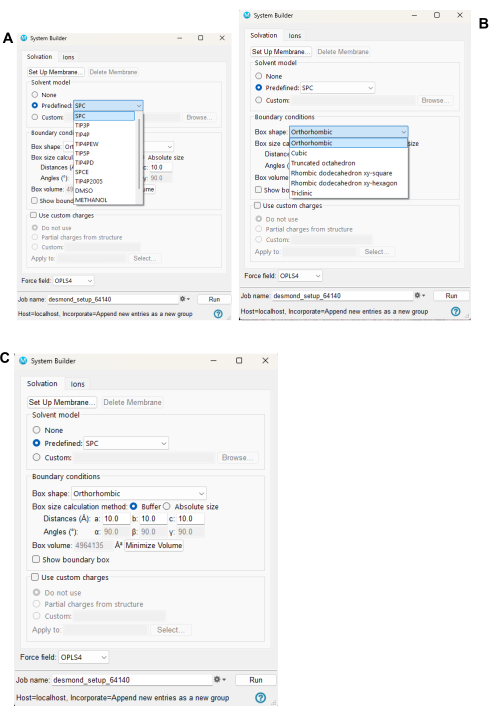
图13分子动力学模拟的准备、设置、预备及执行工作流程。 (A) Desmond 系统构建器:用于确定刚性水模型的溶剂化选项。B) Desmond 系统构建器边界选项以确定盒子形状。CDesmond 系统构建器:计算盒子尺寸的方法 请点击此处以查看此图的放大版本。

图14:1HQU与3个最佳对接配体之间的配体相互作用图。 蛋白质(1HQU)与(A)晶体配体(HBY561)、(B)依法韦仑(Efavirenz)以及(C)依曲韦林(Etravirine)之间的相互作用力。这些相互作用力影响蛋白质-配体的结合,在开发用于降低HIV-1耐药性的药物中具有关键作用。它们在增强结合亲和力、特异性及作用机制方面的作用,有助于设计能够有效靶向并抑制病毒的药物,从而应对HIV-1治疗中日益严重的抗微生物耐药性问题。 请点击此处查看该图的放大版本。
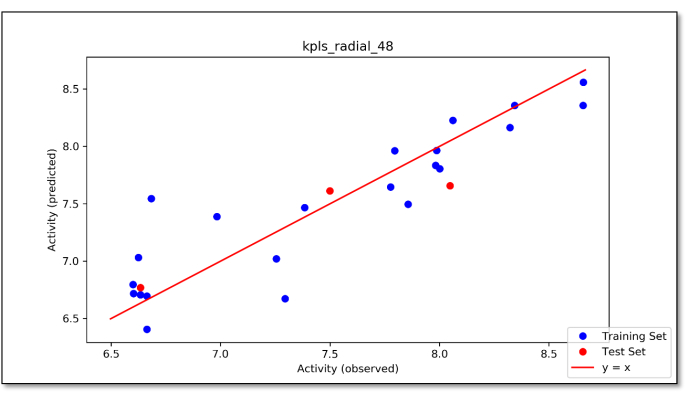
图15:散点图显示了QSAR模型中第1类化合物的实测活性与预测活性之间的关系。 该图表示以第1类作为训练集、NNRTI化合物作为测试集所得到的预测活性值的拟合情况。缩写:NNRTI = 非核苷类逆转录酶抑制剂;QSAR = 定量构效关系。请点击此处查看该图的放大版本。
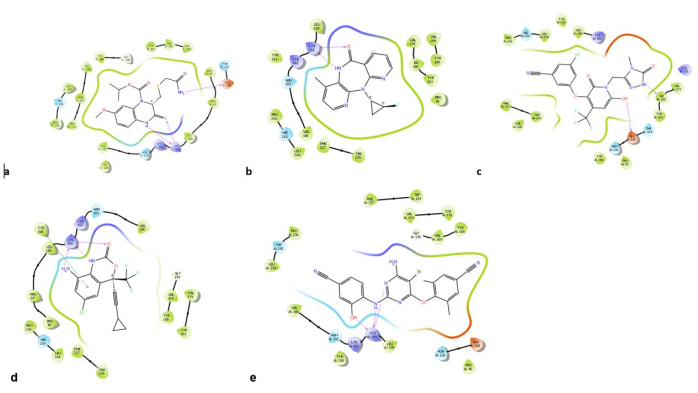
图16:配体相互作用图。 蛋白质与(A)编号为 HBY_561 的晶体配体、(B)编号为奈韦拉平(Nevirapine)、(C)编号为多拉维林(Doravirine)、(D)编号为依法韦仑(Efavirenz)以及(E)编号为依曲韦林(Etravirine)的配体之间的相互作用力。请点击此处查看该图的放大版本。

图17:游离蛋白依曲韦林与枚举型依曲韦林的分子动力学模拟相互作用图. (A游离蛋白质的分子动力学相互作用图。B) 依曲韦林的分子动力学相互作用图。C) 列举型依曲韦林的分子动力学相互作用图 请点击此处以查看此图的放大版本。

图18:依曲韦林与蛋白质之间的相互作用接触直方图。(A)依曲韦林的蛋白质-配体相互作用时间进程图。(B)蛋白质-配体相互作用随时间变化的时间进程图,包括氢键、疏水作用、离子键以及水桥接触。(C) 配体原子与蛋白质残基之间详细相互作用的示意图。仅显示在模拟时间(0.00 至 200 ns)中出现频率超过 30% 的相互作用。请点击此处查看该图的放大版本。
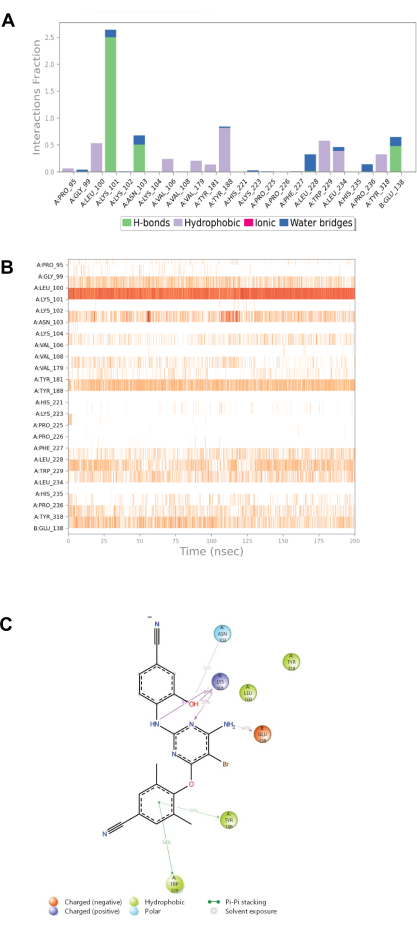
图19:枚举的依曲韦林与蛋白之间的相互作用接触直方图。(A)枚举的依曲韦林的蛋白-配体接触时间进程图。(B)蛋白-配体相互作用随时间变化的时间进程图,包括氢键、疏水作用、离子相互作用和水桥接触。(C) 配体原子与蛋白残基之间详细相互作用的示意图。仅显示在模拟时间(0.00 至 200 ns)中出现超过 30% 的相互作用。请点击此处查看该图的放大版本。
| 类别 | 靶标蛋白 | 化合物范围 | 选定化合物总数 |
| 1 | NL4-3 野生型 HIV-1 | (8a1-8e5 – EC50 (nM)a) | 25 |
| 2 | IIIB WT HIV-1 | 13a1-13d6 - EC50 (nM)a | 23 |
| 3 | RES056 NNRTI耐药株 | 13a1-13d6 - EC50 (nM)a | 23 |
| 4 | ROD HIV-2 毒株 | 13a1-13d6 - EC50 (nM)a | 23 |
| 用于QSAR建模的化合物总数 | 94 |
表1:QSAR建模中化合物分类标准的汇总 Kang 及其同事合成了一组包含 94 种二氢呋喃并[3,4-d]嘧啶化合物的数据集50 用于靶向多种HIV毒株,即NL4-3野生型HIV-1、IIIB野生型HIV-1、RES056耐NNRTI毒株以及ROD HIV-2毒株。这些嘧啶类衍生物根据其靶向蛋白分为四类,用于构建QSAR训练模型。下表总结了这些分子根据其实验EC值被划分为四类的情况50 表示药物效力的数值,定义为药物产生其最大效应50%时的浓度。缩写:NNRTI = 非核苷类逆转录酶抑制剂;QSAR = 定量构效关系。
| 蛋白名称 | 配体 | 对接评分 |
| 1HQU | Efavirenz | -10.432 |
| Etravirine | -9.647 | |
| HBY_561 | -9.242 | |
| Doravirine | -9.04 | |
| Nevirapine | -8.825 | |
| Rilpivirine | -7.722 | |
| Delavirdine | -6.519 |
表2:六种优化后的非核苷类逆转录酶抑制剂(NNRTI)与HIV-1蛋白的对接评分。对接评分针对正在研究的六种NNRTI。评分越负,表明配体与蛋白之间的结合效果越好。依非韦伦和依法韦仑的评分最为理想,分别为-10.432 eV和-9.647 eV,相较于共结晶配体HBY561的对接评分为-9.242 eV。潜在的配体是指对接评分更负(即小于-9.242 eV)的化合物。
| 药物类别 | 85% 活性拟合 | 第1列 | 第2列 | 第3列 | 第4列 | 第5列 |
| 评分 | SD | R2 | RMSE | Q2 | Q2 MW(零假设) | |
| 1 | 0.8223 | 0.3268 | 0.815 | 0.2479 | 0.8185 | 0.1462 |
| 2 | 0.5671 | 0.2996 | 0.5067 | 0.1996 | 0.2264 | 0.4736 |
| 3 | 0.8172 | 0.3692 | 0.8114 | 0.1536 | 0.9065 | -1.1532 |
| 4 | 0.6673 | 0.367 | 0.6436 | 0.1709 | 0.8852 | 0.1445 |
| *SD – 标准差 | ||||||
| R2 – 实际活性值与预测活性值在训练集中的相关性, | ||||||
| Q2 – 测试集中实际活性值与预测活性值的相关性。 | ||||||
| RMSE – 均方根误差 | ||||||
表3:2D-QSAR模型的统计参数。 该表格列出了每类化合物的标准差、训练集实际活性值与预测活性值之间的相关性(R2),以及测试集实际活性与预测活性相关性的高分值(Q2)。较高的R2值代表该类别的拟合优度更高。
| 配体 | HOMO | LUMO | Egap |
| Efavirenz | -0.2242 | -0.06943 | 0.15477 |
| Etravirine | -0.21408 | -0.08141 | 0.13267 |
| Nevirapine | -0.20602 | -0.07759 | 0.12843 |
| HBY_561 | -0.19687 | -0.0748 | 0.12207 |
| Delavirdine | -0.19651 | -0.07958 | 0.11693 |
| Doravirine | -0.22413 | -0.10916 | 0.11497 |
| Rilpivirine | -0.21343 | -0.11216 | 0.10127 |
表4:优化后的非核苷类逆转录酶抑制剂(NNRTI)的HOMO-LUMO能隙。 该表格列出了六种NNRTI化合物在结构优化后所得到的HOMO-LUMO能隙结果。
| 配体 | 优化配体 | 枚举配体 |
| Doravirine | 7.229 | 7.374 |
| Rilpivirine | 7.302 | 7.279 |
| Etravirine | 7.229 | 7.374 |
| Efavirenz | 7.229 | 7.323 |
| Delavirdine | 7.302 | 7.302 |
| Nevirapine | 7.229 | 6.988 |
| HBY_561 | 7.229 | 7.323 |
表5:优化后的NNRTI与相应枚举NNRTI的预测活性评分。 该表格比较了优化配体与枚举配体之间的预测活性评分。活性评分越高,表明该化合物作为潜在药物先导物的效果越好。
| 配体 | 优化后的能隙 | 枚举后的能隙 | 优化化合物与枚举化合物之间的能隙差异 |
| Doravirine | 0.115 | 0.126 | 0.011 |
| Rilpivirine | 0.101 | 0.127 | 0.030 |
| Etravirine | 0.133 | 0.126 | 0.010 |
| Efavirenz | 0.155 | 0.126 | 0.030 |
| Delavirdine | 0.117 | 0.126 | 0.010 |
| Nevirapine | 0.128 | 0.126 | 0.002 |
| HBY_561 | 0.122 | 0.126 | 0.004 |
表6:列举的NNRTI预测能隙与优化NNRTI原始能隙的比较。 该表格展示了优化配体与列举配体之间的HOMO-LUMO能隙比较,以及它们之间能隙差异的对比。
| 枚举配体 | 五规则性质 | 第1列 | 第2列 | 第3列 | 第4列 | 第5列 | 添加的侧链基团 | 枚举对接得分 | 原始对接得分 | 重新对接的枚举配体 |
| AlogP | PSA | HBD | HBA | MW | MPO | |||||
| Doravirine | 2.4 | 125.9 | 2 | 8 | 441.8 | 0.49 | 羟基 | -8.894 | -9.04 | -9.739 |
| Etravirine | 4.4 | 140.9 | 3 | 8 | 451.3 | 0.37 | 羟基 | -10.258 | -9.647 | -10.517 |
| Efavirenz | 3.7 | 64.3 | 2 | 3 | 330.7 | 0.75 | 氨基 | -10.284 | -10.432 | -11.025 |
| Nevirapine | 2.6 | 58.1 | 1 | 4 | 284.3 | 0.73 | 氟化物 | -9.112 | -8.825 | -9.445 |
| HBY_561 | 2.4 | 93.9 | 2 | 6 | 358.5 | 0.66 | 酰胺 | -9.596 | -9.242 | -10.1 |
| AlogP - (辛醇-水分配系数的计算对数值)。 | ||||||||||
| PSA - (极性表面积) | ||||||||||
| HBD - (氢键供体) | ||||||||||
| HBA - (氢键受体) | ||||||||||
| MW - (分子量) | ||||||||||
| MPO - (多参数优化) | ||||||||||
表7:原始NNRTI与枚举后NNRTI的对接评分比较。 该表格展示了枚举后对接评分之间的比较结果,即完成枚举后的对接评分。原始对接评分是指经优化后的NNRTI的对接评分。重新对接的枚举评分是指在枚举过程中生成的配体采用与优化配体相同方法重新对接后所得的对接评分。所添加的基团是指在枚举过程中被添加到配体上的化学基团。
| 配体 | ΔGbind | ΔGCoulomb | ΔGCovalent | ΔGHbond | ΔGLipo | ΔGpack | ΔGSolv | ΔGVdW |
| Etravirine | -80.551 | -11.196 | 2.491 | -1.509 | -27.447 | -4.826 | 26.605 | -64.669 |
| 枚举 Etravirine | -89.684 | -17.976 | 2.807 | -2.541 | -27.652 | -4.211 | 26.034 | -66.146 |
| HBY561 | -79.664 | -12.261 | 0.994 | -0.521 | -26.052 | -1.278 | 18.624 | -59.169 |
| 枚举 HBY561 | -82.719 | -13.443 | 1.534 | -0.603 | -27.053 | -1.210 | 20.600 | -62.544 |
| 依法韦仑 | -71.372 | -12.984 | 1.151 | -0.834 | -25.353 | -1.379 | 14.472 | -46.44 |
| 枚举 依法韦仑 | -79.125 | -18.602 | 1.753 | -2.159 | -25.409 | -1.198 | 16.619 | -50.129 |
表8:选定配体在1HQU上的MMGBSA结合自由能计算结果。 该表展示了采用广义Born模型结合分子力学与表面积法(MMGBSA)计算的蛋白-配体复合物平均结合自由能(ΔGbind)。表中比较了经优化的原始配体(其对接评分相对于晶体配体表现良好)与其枚举后对应物的结果。所选化合物若具有较高的对接评分,并在平衡阶段表现出良好的分子动力学模拟RMSD波动,则还应通过呈现最负的结合自由能(ΔGbind)来满足MMGBSA计算的要求。在此情况下,枚举得到的依曲韦林(Etravirine)同时满足这两项计算参数。
补充文件 1:本研究中获得的其他 rXts。 请点击此处下载该文件。
讨论
本研究采用密度泛函理论(DFT)26 方法分析多种嘧啶衍生物的电子性质和稳定性,这在类似研究中尚属罕见。使用DFT方法有助于在量子层面深入理解分子间相互作用,从而优化非核苷类逆转录酶抑制剂(NNRTIs)的设计过程。在本研究中,我们选取了六种活性值未知的NNRTIs,从PubChem数据库中获取其分子结构,并利用Gaussian 16 revision C0133量子力学软件包中的Minnesota 15 Local(MN15-L)32泛函和6-31++G(d,p)2基组进行几何结构优化。为构建模拟输入文件,我们使用了GaussView 6.026。随后将优化后的量子结构对接至HIV-1蛋白的活性位点。
该研究采用了一种定量构效关系(QSAR)方法51,专门用于根据化合物的化学结构预测非核苷类逆转录酶抑制剂(NNRTIs)的生物活性。该模型基于包含94个二氢呋喃并[3,4-d]嘧啶衍生物的数据集构建,能够识别影响抗病毒活性的关键官能团。引入稳健的QSAR模型是一项关键进展,可在药物设计早期阶段对化合物进行筛选,从而提高药物发现的效率。
考虑了新化合物的预测活性,并验证了分子对接得分。先进的分子对接技术探讨了非核苷类逆转录酶抑制剂(NNRTIs)与HIV-1逆转录酶之间的结合相互作用。该分析辅以长时间(200 ns)的分子动力学模拟,揭示了药物-蛋白复合物在生理条件下的稳定性和行为特征。分子动力学52验证了对接研究的结果。通过模拟药物-酶复合物随时间的变化,可以评估静态对接研究中难以捕捉的动态稳定性和相互作用53。这种方法更真实地评估了NNRTIs在生物系统中的潜在表现。模拟结果显示,依曲韦林的RMSD波动约为4.5 Å,而枚举得到的依曲韦林的RMSD波动为3.5 Å。依曲韦林与枚举得到的依曲韦林之间存在多种相似性,但后者在蛋白活性位点内表现出更强的氨基酸相互作用。更低的RMSD值、更优的氨基酸相互作用以及最高的结合自由能均表明,枚举得到的依曲韦林有望成为HIV/AIDS治疗的一种可行替代方案。
采用枚举技术54生成立体异构体并进行等排体扫描,是本研究的一个显著特点。该方法使研究人员能够通过系统性地修饰现有结构,探索更广泛的化学空间以寻找潜在的非核苷类逆转录酶抑制剂(NNRTIs),从而有助于发现疗效更优且耐药性更低的化合物。
该研究结合了基于量子力学计算的HOMO-LUMO分析,以评估化合物的反应性和稳定性。这一方面在类似研究中常被忽视55,但它能提供有关电子性质的宝贵信息,而这些性质可能影响生物活性
本研究采用MMGBSA方法估算所列举的非核苷类逆转录酶抑制剂(NNRTIs)作为潜在HIV-1逆转录酶(RT)抑制剂的结合自由能,这一方法具有新颖性,有助于提升本研究在HIV治疗开发方面的意义和潜在影响。
本研究中应用MMGBSA方法,相较于对照化合物,更准确地估算了枚举型依曲韦林的结合自由能。通过计算结合自由能数值,本研究对枚举型依曲韦林的结合亲和力进行了定量评估,结果显示其结合亲和力显著更高(9.133 kcal/mol),优于标准依曲韦林。此类结合能计算所提供的详细信息,有助于更深入地理解结构修饰如何影响非核苷类逆转录酶抑制剂(NNRTIs)的药效,而这一点在仅依赖定性评估的类似研究中往往有所欠缺。
所报道的共价结合自由能(ΔGCovalent )值为 1.477 kcal/mol,进一步表明了该列举化合物相互作用的强度。这种比较方法具有创新性,因为它不仅识别出一个有前景的候选分子,而且将其置于现有疗法的更广泛背景下,为未来非核苷类逆转录酶抑制剂(NNRTI)的开发提供了基准。
如表8所示的比较还表明,枚举后的Etravirine可能是一种有潜力作为替代抗逆转录病毒疗法(ART)的化合物,因其结合自由能(ΔGbind)相较于Etravirine、HBY56、Etravirine及其对应的枚举化合物为最高。
本研究的结果可能对开发新型HIV感染治疗药物产生重大影响。此外,该方法可能有助于确定最有前景的抗HIV候选药物。这些发现可能为合理设计新型HIV-1非核苷类逆转录酶抑制剂(NNRTIs)铺平道路。
将MMGBSA与其他计算方法(如分子对接、定量构效关系建模和分子动力学模拟)相结合,可显著增强研究结果的可靠性。这种整合性方法能够对化合物进行全面评估,涵盖从结构优化到其在生物环境中的动态行为的各个方面。此类方法在非核苷类逆转录酶抑制剂(NNRTI)研究中相对新颖,因为现有研究通常仅关注单一方法,缺乏对药物设计过程的整体性视角。本研究揭示了多个具有前景的结果,并加深了对NNRTI与逆转录酶之间分子相互作用的理解,从而为未来的药物设计工作提供重要参考。
尽管该领域内其他关于非核苷类逆转录酶抑制剂(NNRTI)开发的研究通常集中于单一的计算方法或基础的分子对接分析,本研究则通过结合量子化学计算、分子动力学模拟与定量构效关系(QSAR)建模,采用系统性枚举策略拓展NNRTIs的潜在化学空间,并利用全面的in-silico研究框架,不仅预测化合物的结合亲和力,还评估药物-酶相互作用的稳定性与动态特性,从而显著区别于以往工作。
总体而言,本研究的创新性在于其多方面的研究方法,利用先进的计算技术应对HIV治疗中耐药性问题的挑战,从而为开发更有效的非核苷类逆转录酶抑制剂(NNRTIs)铺平道路。研究结果强调了开发能够克服现有疗法局限性的更有效NNRTIs的潜力。
本方案中所述方法的一些未来应用包括以下方面。
与机器学习的整合
未来的研究可将MMGBSA与机器学习算法相结合,以提高结合自由能预测的准确性。通过在大型数据集上训练模型,研究人员能够提升预测的精确度和可靠性,从而更有效地识别有前景的非核苷类逆转录酶抑制剂(NNRTI)候选化合物。
片段化药物设计中的应用
MMGBSA 可有效应用于基于片段的药物设计,通过优化小分子片段以提高其结合亲和力。该方法有助于发现对 HIV-1 具有更强效性和选择性的新型非核苷类逆转录酶抑制剂(NNRTIs)。
药物耐药机制的探索
该技术可用于研究非核苷类逆转录酶抑制剂(NNRTIs)与HIV-1突变株之间的结合相互作用。通过比较NNRTIs对野生型和耐药变异株的结合自由能,研究人员可以深入了解药物耐药性的机制,并为下一代抑制剂的设计提供依据。
药代动力学特性评价
MMGBSA 还可用于评估非核苷类逆转录酶抑制剂(NNRTI)的药代动力学性质,例如溶解度和渗透性。通过了解这些性质与结合亲和力之间的相关性,研究人员可优化候选药物,以获得更优的治疗特性。
披露
作者声明,他们不存在任何已知的相互竞争的经济利益或可能被认为影响本文所报告工作的个人关系。
致谢
作者感谢高性能计算中心(CHPC)提供计算资源,以及约翰内斯堡大学化学科学系的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| GaussView | GaussView | V6.1.1 | |
| KNIME | KNIME | V4.7.1 | |
| Schrodinger Maestro V13.6 | SCHRODINGER INC. | 授权发布年份 2023-2 |
参考文献
- Fauci, A. S., Lane, H. C. Four decades of HIV/AIDS - much accomplished, much to do. N Engl J Med. 383 (1), 1-4 (2020).
- Kumar, V., Kishor, S., Ramaniah, L. M. Chemical reactivity analysis of deoxyribonucleosides and deoxyribonucleoside analogues (NRTIs): A first-principles density functional approach. J Mol Model. 18, 3969-3980 (2012).
- Shafer, R. W., Vuitton, D. A. Highly active antiretroviral therapy (haart) for the treatment of infection with human immunodeficiency virus type 1. Biomed Pharmacother. 53 (2), 73-86 (1999).
- Ginat, D. T., Schaefer, P. W. Highly active antiretroviral therapy (HAART). Neuroimaging Pharmacopoeia. Ginat, D. T., Small, D. T., Schaefer, P. W. , 229-238 (2022).
- Murray, C. J. L., et al. Global burden of bacterial antimicrobial resistance in 2019: A systematic analysis. Lancet. 399 (10325), 629-655 (2022).
- Razzaque, M. S. Commentary: Microbial resistance movements: An overview of global public health threats posed by antimicrobial resistance, and how best to counter. Front Public Health. 8, 629120-629120 (2021).
- Global HIV & AIDS statistics - Fact sheet. , UNAIDS. https://www.unaids.org/en/resources/fact-sheet (2023).
- Li, D., et al. HIV-1 pretreatment drug resistance and genetic transmission network in the southwest border region of China. BMC Infect Dis. 22 (1), 741(2022).
- Fact sheet: HIV drug resistance. , WHO. https://www.who.int/news-room/fact-sheets/detail/hiv-drug-resistance (2023).
- Hunt, G. M., et al. Prevalence of HIV-1 drug resistance amongst newly diagnosed HIV-infected infants age 4-8 weeks, enrolled in three nationally representative PMTCT effectiveness surveys, South Africa: 2010, 2011-12 and 2012-13. BMC Infect Dis. 19 (Suppl 1), 787-787 (2019).
- Koay, W. L. A., Kose-Otieno, J., Rakhmanina, N. HIV drug resistance in children and adolescents: Always a challenge. Curr Epidemiol Rep. 8 (3), 97-107 (2021).
- Wang, Z., et al. Contemporary medicinal chemistry strategies for the discovery and development of novel HIV-1 non-nucleoside reverse transcriptase inhibitors. J Med Chem. 65 (5), 3729-3757 (2022).
- Mbayo, V., Sookan, T. Correction to: Effects of a resistance training programme in people living with HIV in Zimbabwe. Sport Sci Health. 16 (4), 775(2020).
- Krawczyk, C. S., et al. Factors associated with delayed initiation of HIV medical care among infected persons attending a Southern HIV/AIDS clinic. South Med J. 99 (5), 472-481 (2006).
- Namasivayam, V., et al. The journey of HIV-1 non-nucleoside reverse transcriptase inhibitors (NNRTIs) from lab to clinic. J Med Chem. 62 (10), 4851-4883 (2019).
- Patel, P. H., Zulfiqar, H. Reverse transcriptase inhibitors. StatPearls. , StatPearls Publishing. Treasure Island (FL). (2023).
- Tan, J. J., et al. Therapeutic strategies underpinning the development of novel techniques for the treatment of HIV infection. Drug Discov Today. 15 (5-6), 186-197 (2010).
- Liu, N., et al. Novel HIV-1 non-nucleoside reverse transcriptase inhibitor agents: Optimization of diarylanilines with high potency against wild-type and rilpivirine-resistant e138k mutant virus. J Med Chem. 59 (8), 3689-3704 (2016).
- Anta, L., et al. Rilpivirine resistance mutations in HIV patients failing non-nucleoside reverse transcriptase inhibitor-based therapies. AIDS. 27 (1), 81-85 (2013).
- Sarafianos, S. G., et al. Structure and function of HIV-1 reverse transcriptase: Molecular mechanisms of polymerization and inhibition. J Mol Biol. 385 (3), 693-713 (2009).
- Vingerhoets, J., et al. Tmc125 displays a high genetic barrier to the development of resistance: Evidence from in vitro selection experiments. J Virol. 79 (20), 12773-12782 (2005).
- Ripamonti, D., Bombana, E., Rizzi, M. Rilpivirine: Drug profile of a second-generation non-nucleoside reverse transcriptase hiv-inhibitor. Expert Rev Anti-infect Ther. 12 (1), 13-29 (2014).
- Lambert-Niclot, S., et al. Prevalence of pre-existing resistance-associated mutations to rilpivirine, emtricitabine and tenofovir in antiretroviral-naive patients infected with B and non-B subtype HIV-1 viruses. J Antimicrob Chemother. 68 (6), 1237-1242 (2013).
- Wainberg, M. A. Combination therapies, effectiveness, and adherence in patients with HIV infection: Clinical utility of a single tablet of emtricitabine, rilpivirine, and tenofovir. HIV AIDS (Auckl). 5, 41-49 (2013).
- Namasivayam, V., et al. The journey of HIV-1 non-nucleoside reverse transcriptase inhibitors (NNRTIs) from lab to clinic. J Med Chem. 62 (10), 4851-4883 (2018).
- Jordaan, M. A., Ebenezer, O., Damoyi, N., Shapi, M. Virtual screening, molecular docking studies and DFT calculations of FDA approved compounds similar to the non-nucleoside reverse transcriptase inhibitor (NNRTI) efavirenz. Heliyon. 6 (8), e04642(2020).
- Soltani, A., et al. Application of molecular docking for the development of improved HIV-1 reverse transcriptase inhibitors. Curr Comput Aided Drug Des. 17 (4), 538-549 (2021).
- Vanangamudi, M., Palaniappan, S., Kathiravan, M. K., Namasivayam, V. Strategies in the design and development of non-nucleoside reverse transcriptase inhibitors (NNRTIs). J Viruses. 15 (10), 1992(2023).
- Mohapatra, R. K., et al. Computational investigations of three main drugs and their comparison with synthesized compounds as potent inhibitors of SARS-CoV-2 main protease (Mpro): DFT, QSAR, molecular docking, and in silico toxicity analysis. J King Saud Univ Sci. 33 (2), 101315-101315 (2021).
- Kim, S., et al. Pubchem substance and compound databases. Nucleic Acids Res. 44 (D1), D1202-D1213 (2016).
- Ofem, M. I., et al. Synthesis, spectral characterization, and theoretical investigation of the photovoltaic properties of (E)-6-(4-(dimethylamino) phenyl) diazenyl)-2-octyl-benzoisoquinoline-1, 3-dione. BMC Chem. 16 (1), 109(2022).
- Yu, H. S., He, X., Truhlar, D. G. MN15-L: A new local exchange-correlation functional for kohn-sham density functional theory with broad accuracy for atoms, molecules, and solids. J Chem Theory Comput. 12 (3), 1280-1293 (2016).
- Sasitha, T., John, W. J. Design, docking, and DFT investigations of 2,6-bis(3,4-dihydroxyphenyl)-3-phenethylpiperidin-4-one. Heliyon. 7 (2), e06127-e06127 (2021).
- Maurya, S. K., Maurya, A. K., Mishra, N., Siddique, H. R. Virtual screening, ADME/T, and binding free energy analysis of anti-viral, anti-protease, and anti-infectious compounds against nsp10/nsp16 methyltransferase and main protease of SARS CoV-2. J Recept Signal Transduct Res. 40 (6), 605-612 (2020).
- Singh, A. K., et al. Current insights and molecular docking studies of HIV-1 reverse transcriptase inhibitors. Chem Biol Drug. 103 (1), e14372(2024).
- Kralj, S., Jukič, M., Bren, U. Comparative analyses of medicinal chemistry and cheminformatics filters with accessible implementation in konstanz information miner (KNIME). Int J Mol Sci. 23 (10), 5727(2022).
- Bastikar, V., Bastikar, A., Gupta, P. P. Quantitative structure-activity relationship-based computational approaches. Computational Approaches for Novel Therapeutic and Diagnostic Designing to Mitigate SARS-CoV-2 Infection. , 191-205 (2022).
- Mazouin, B., Schöpfer, A. A., Von Lilienfeld, O. A. Selected machine learning of HOMO-LUMO gaps with improved data-efficiency. Mater Adv. 3 (22), 8306-8316 (2022).
- Singh, V. K., et al. In silico design, synthesis and anti-HIV activity of quinoline derivatives as non-nucleoside reverse transcriptase inhibitors (NNRTIs). Comput Biol Chem. 98, 107675(2022).
- Lanka, G., et al. Pharmacophore-based virtual screening, 3D QSAR, docking, ADMET, and MD simulation studies: An in silico perspective for the identification of new potential HDAC3 inhibitors. Comput Biol Med. 166, 107481(2023).
- Singh, K. D., Muthusamy, K. Molecular modeling, quantum polarized ligand docking and structure-based 3D-QSAR analysis of the imidazole series as dual AT1 and ETA receptor antagonists. Acta Pharmacol Sin. 34 (12), 1592-1606 (2013).
- Salo-Ahen, O. M., et al. Molecular dynamics simulations in drug discovery and pharmaceutical development. Processes. 9 (1), 71(2020).
- Raniolo, S., Limongelli, V. Improving small-molecule force field parameters in ligand binding studies. Front Mol Biosci. 8, 760283(2021).
- Lu, C., et al. OPLS4: Improving force field accuracy on challenging regimes of chemical space. J Chem Theory Comput. 17 (7), 4291-4300 (2021).
- Goswami, N., Singh, A., Bharadwaj, S., Sahoo, A. K., Singh, I. K. Targeting neuroblastoma by small-molecule inhibitors of human ALYREF protein: Mechanistic insights using molecular dynamics simulations. J Biomol Struct Dyn. 42 (3), 1352-1367 (2023).
- Chirico, N., Gramatica, P. Real external predictivity of QSAR models. Part 2. New intercomparable thresholds for different validation criteria and the need for scatter plot inspection. J Chem Inf Model. 52 (8), 2044-2058 (2012).
- Tabti, K., Sbai, A., Maghat, H., Lakhlifi, T., Bouachrine, M. Computational exploration of the structural requirements of triazole derivatives as colchicine binding site inhibitors. ChemistrySelect. 8 (26), e202301707(2023).
- Miar, M., Shiroudi, A., Pourshamsian, K., Oliaey, A. R., Hatamjafari, F. Theoretical investigations on the HOMO-LUMO gap and global reactivity descriptor studies, natural bond orbital, and nucleus-independent chemical shifts analyses of 3-phenylbenzo[D]thiazole-2(3H)-imine and its para-substituted derivatives: Solvent and substituent effects. J Chem Res. 45 (1-2), 147-158 (2020).
- Saldivar-Gonzalez, F., Huerta-García, C., Medina-Franco, J. Chemoinformatics-based enumeration of chemical libraries: A tutorial. J Cheminf. 12, 64-64 (2020).
- Kang, D., et al. Identification of dihydrofuro[3,4-d]pyrimidine derivatives as novel HIV-1 non-nucleoside reverse transcriptase inhibitors with promising antiviral activities and desirable physicochemical properties. J Med Chem. 62 (3), 1484-1501 (2019).
- Viira, B., Garcia-Sosa, A. T., Maran, U. Chemical structure and correlation analysis of HIV-1 NNRT and NRT inhibitors and database-curated, published inhibition constants with chemical structure in diverse datasets. J Mol Graph. 76, 205-223 (2017).
- Javed, M. R. CADD and molecular dynamic simulations: Potential impacts to conventional medicines. Comb Chem High Throughput Screen. 25 (4), 658-659 (2022).
- Jiang, X., et al. Exploiting the tolerant region i of the non-nucleoside reverse transcriptase inhibitor (NNRTIi) binding pocket. Part 2: Discovery of diarylpyrimidine derivatives as potent HIV-1 NNRTIs with high FSP3 values and favorable drug-like properties. Eur J Med Chem. 213, 113051(2021).
- Zhang, T., Jiang, S., Li, T., Liu, Y., Zhang, Y. Identified isosteric replacements of ligands' glycosyl domain by data mining. ACS Omega. 8 (28), 25165-25184 (2023).
- Sule, L., Gupta, S., Jain, N., Sapre, N. S. In silico induction of missense mutation in NNRTI protein: Computational modelling and stability study of modelled proteins. J Math Chem. 62, 2776-2797 (2024).
重印与许可
