该方案描述了一种对单核苷酸多态性敏感的荧光原位杂交(SNP-FISH)方法,用于区分源自黑腹果蝇(Drosophila melanogaster)X或Y染色体核糖体DNA位点的核糖体RNA转录本。
方法文章
单核苷酸多态性敏感的FISH检测法用于果蝇(Drosophila melanogaster)位点特异性核糖体RNA转录的检测
本文内容
摘要
摘要
为了确保转录出足够的核糖体RNA(rRNA)以维持核糖体功能,基因组中含有数百个编码rRNA序列的串联重复,构成称为核糖体DNA(rDNA)位点的区域。许多生物的基因组中包含分布在不同染色体上的多个rDNA位点,rRNA可由多个rDNA位点或仅由单个位点转录。rRNA转录来源的变化通常提示核糖体功能异常。然而,rRNA的高度同源性阻碍了对rRNA是来自多个还是单个rDNA位点的区分。本文介绍一种利用对单核苷酸多态性敏感的荧光方法 原位 杂交(SNP-FISH)以区分rRNA转录 黑腹果蝇 X 和 Y 染色体上的 rDNA 位点。该方法利用位点特异性的 rRNA 变体,实现以单细胞分辨率轻松检测 rRNA 转录来源。该检测可应用于任何 果蝇 细胞类型,并可针对其他系统进行调整使用。
引言
发挥核糖体功能所需的18S、5.8S和28S核糖体RNA(rRNA)在一条称为45S前体rRNA的单一顺反子中共同转录。这三个rRNA在45S前体rRNA内部由两个内转录间隔序列(ITS)分隔,并在5'和3'末端被外转录间隔序列(ETS)所包围。所有这些间隔序列均需从45S前体rRNA中切除,才能使成熟的rRNA被整合进核糖体(见1)。为了满足核糖体活性所需的大量rRNA合成,所有真核生物基因组均含有数百个45S序列的拷贝。这些拷贝以串联重复的形式聚集在一起,形成称为核糖体DNA(rDNA)位点的基因组区域。大多数真核生物基因组包含分布在不同染色体上的多个rDNA位点(见2)。由于45S拷贝具有高度冗余性,通常其拷贝数远超过转录所需,因此大部分45S拷贝处于转录沉默状态,并埋藏于异染色质中3。rDNA位点之间的转录活性并不均一,且在不同生物中广泛观察到rDNA位点转录的差异4,5,6,表明45S转录在各个rDNA位点上受到差异性调控。全位点范围的rDNA沉默现象已在植物、无脊椎动物和脊椎动物中被观察到7,8,9,10,提示全位点rDNA沉默是调控rRNA剂量的重要机制11。rRNA转录是核糖体生成过程中的关键调控步骤,调节翻译活性的rRNA转录变化是正常细胞分化和疾病状态的重要特征12。rDNA位点转录的变化还与总rDNA拷贝数的减少相关13。因此,位点特异性的rDNA转录改变可能是细胞生理功能紊乱的重要指标。
尽管位点特异性沉默似乎是rRNA转录调控的主要来源,但建立这一现象的机制仍不明确 沉默机制以及直接决定哪些rDNA位点具有转录活性的因素在很大程度上尚不清楚。rDNA序列的高度同源性使得对单个rDNA位点转录水平的评估变得困难,从而阻碍了位点特异性rDNA转录活性的广泛分析。这一挑战或许可通过利用同一基因组内不同rDNA拷贝之间的结构差异和单核苷酸序列变异来克服。4,5,6,13某些变异可能在个体基因座的大多数或全部拷贝中共享,从而形成包含多个变异的独特rDNA基因座单倍型,用以区分不同的rDNA基因座。事实上,端粒到端粒联盟(telomere-to-telomere consortium)近期通过将rDNA变异定位至特定基因座,揭示了人类基因组中基因座特异性的共享rDNA变异14此类rDNA位点图谱可能有助于从测序数据集中鉴定位点特异性的转录活性;然而,目前这类图谱的可获得性仍然有限,且难以制备。由于rDNA位点仅位于性染色体上 黑腹果蝇 (每条X和Y染色体上各一个位点)15,Y染色体rDNA位点在XX雌性中缺失。这种与Y染色体位点的天然隔离意味着,在短读长测序中,X与Y染色体rDNA位点之间的单核苷酸多态性(SNP)变异可被轻松识别为仅存在于雄性(XY)而不存在于雌性(XX)的变异。先前已鉴定的SNP可在未进行基因分型的样本中快速检测 果蝇 通过从雄性和雌性个体提取的DNA进行简单的PCR和Sanger测序来鉴定菌株。此外,该方法的可及性 果蝇 不具有rDNA位点的X染色体的菌株16 意味着可以单独分离个体的X和Y染色体rDNA位点,从而实现更精确的rDNA SNP表征。这种对SNP变异的简便鉴定方法可用于不同个体间 果蝇 rDNA位点使得确定独特的X和Y染色体rDNA位点SNP单倍型成为可能13X染色体上的rDNA位点通常也完全处于沉默状态 果蝇 雄性中仅一条X染色体位点被转录,而雌性中两条X染色体位点均被转录10,17,使得 果蝇 研究基因座范围内rDNA沉默的有用系统。
荧光 原位 杂交(FISH)是一种强大的技术,可用于可视化组织中单个细胞内特定RNA或DNA序列的存在。FISH通过与荧光团偶联的反义寡核苷酸探针来标记目标RNA或DNA序列。通常,FISH探针需要长约20个核苷酸,以实现足够稳定的靶标结合从而被检测;然而,长度如此的探针也可能轻易结合到仅有一个核苷酸差异的非目标序列上 (图1A)相反,若探针过短以至达到单核苷酸特异性,则其结合稳定性不足以实现可视化。为平衡特异性和稳定性,单核苷酸多态性敏感的荧光原位杂交技术(SNP-FISH)结合使用一条长约26个核苷酸的反义荧光探针和一条非荧光的同义屏蔽寡核苷酸,后者可与探针除5'端以外的区域结合18该掩蔽物仅使探针最靠近5'端的10个核苷酸保持单链状态,可用于与靶标结合 (图1B)该探针的短单链部分赋予其对靶标的特异性,但可防止与在这些10个核苷酸中存在单个错配的RNA发生交叉反应。 (图 1B)一旦探针的5'端与其靶标结合,被动链置换即会将屏蔽序列从探针上剥离,从而允许探针的3'区域与靶标结合,实现稳定的靶标标记 (图1B)18因此,SNP-FISH 可以利用一对具有不同荧光基团的探针,分别互补不同的 SNP 位点但共享同一掩蔽序列,从而对仅单个 SNP 差异的 RNA 进行差异化成像 (图1C). 尽管该方法仅将一个荧光标记探针招募至目标SNP位点,但通过将多个探针-掩蔽剂组合针对同一核糖体DNA单倍型中的若干SNP位点进行并行检测,可增强对单个rRNA中SNP敏感性的识别能力 (图1D)此外,由于rRNA被大量转录,因此在FISH实验中,每个RNA只需少量荧光标记即可清晰观察到rRNA转录本。每个RNA对荧光染料的需求量较低,意味着SNP-FISH仅需少数几个独特的SNP即可实现对特定基因座rRNA的可视化。该方法可轻松检测多种样本中位点特异性的rRNA转录 黑腹果蝇 组织与发育阶段17尤其在 果蝇 雄性生殖系干细胞,在衰老过程中其Y染色体rDNA转录由专一性表达转变为X与Y染色体rDNA位点的共表达13在此,我们提供一种SNP-FISH实验方案,用于可视化不同的X和Y核糖体RNA转录本 黑腹果蝇 睾丸,以实现评估位点特异性rRNA沉默的总体目标。该方法利用了先前在普通果蝇X和Y染色体rDNA位点之间鉴定出的四个SNP y1w1 实验室 黑腹果蝇 菌株 (图1D).
方案
1. 缓冲液与试剂的配制
注意:步骤1、3和4中必须全程使用无RNase操作技术,并应使用经认证的无RNase试剂。
- 在通风橱中,通过将10 mL的16%甲醛和4 mL无RNase的10x PBS加入26 mL无RNase的水中,配制40 mL的4%甲醛1x PBS固定液。在配制后30分钟内分装成1 mL等份,于-20 °C保存。固定液可在-20 °C保存长达6个月。
注意:该溶液含有甲醛。操作时需佩戴手套及其他适当的个人防护装备,并妥善处理废弃物。 - 通过混合1 mL无RNase的20x盐水-柠檬酸钠(SSC)、1 g硫酸葡聚糖、100 µL 100 mg/mL的Saccharomyces cerevisiae tRNA、100 µL 200 mM 钒核糖核苷复合物、1 mL 5%无RNase的BSA、1 mL去离子甲酰胺与6 mL无RNase的水,配制10 mL杂交缓冲液。将缓冲液分装至1.5 mL微量离心管中,每管1 mL,于-20 °C保存,最长可保存1个月。
- 通过将5 mL无RNase的20x SSC、5 mL去离子甲酰胺和50 µL Triton-X加入40 mL无RNase的水中,配制50 mL洗涤缓冲液。置于室温避光保存,最长可保存1个月。
- 通过将100 µL 1 M Tris-HCl(pH 7.5–8.0)、20 µL 0.5 M EDTA和50 µL 5 M NaCl加入9.8 mL水中,配制10 mL DNA提取缓冲液。
2. X 和 Y 特异性 rRNA SNP 的样本基因分型
- 将携带相同X染色体的未交配纯合X雌性和雄性分别收集到0.2 mL离心管中,并置于冰上冷却。
- 每份样品中加入50 µL DNA提取缓冲液和0.5 µL 20 mg/mL蛋白酶K。
- 向果蝇样品中加入50 µL DNA提取缓冲液/蛋白酶K混合液,并使用移液器吸头充分匀浆样品。
- 将样品在37°C孵育30分钟,随后在95°C孵育2分钟。转移40 µL上清液(避免动物残渣)至新的1.5 mL离心管中。
- 使用以下引物对(终浓度10 µM),对每份DNA样品中的各个SNP目标区域分别进行PCR扩增:18S SNP 正向+反向;ITS1 SNP 正向+反向;28S SNP 正向+反向。引物序列及预期PCR扩增片段大小见表1。
- 通过1%琼脂糖(1×TAE缓冲液)凝胶电泳分离全部PCR产物,以确认获得预期大小的PCR扩增片段。预期产物大小列于表1。
- 使用 commercially available(市售)凝胶回收试剂盒从凝胶中回收PCR产物。
- 采用Sanger测序法对PCR产物进行测序。针对每个目标区域,分别使用F和R引物进行独立的双向测序反应。
- 确定未交配雌性DNA样品中表2所列位点的X染色体SNP变异类型。预期的X单倍型见表2。
- 观察雄性DNA样品测序色谱图中的SNP位点,根据已确定的X染色体SNP变异类型推断各SNP位点处的Y染色体SNP变异类型。预期的Y单倍型见表2。
| 引物名称 | 序列 | 预期扩增子大小 |
| 18S SNP F | GACTACCATGGTTGCAACGG | 652 bp |
| 18S SNP R | TTCACCTCTCGCGTCGTAAT | |
| ITS1 SNP F | CTTGCGTGTTACGGTTGTTTC | 955 bp |
| ITS1 SNP R | ACAGCATGGACTGCGATATG | |
| 28S SNP F | ATGCGTAGAAGTGTTTGGCG | 598 bp |
| 28S SNP R | GCCGACTTCCCTTACCTACA |
表1:用于测序rDNA SNP的引物序列。 用于扩增含有已知18S、ITS1和28S rDNA区域SNP的rDNA片段的引物对。列出了引物寡核苷酸序列及预期的PCR扩增产物大小。
| 单倍型 | SNP 位点 | 序列 | ||
| X rDNA | 18S | 1603-ATACTTGTATTTTTTCATATG-1625 | ||
| ITS1-1 | 2873-CGTTAATAAATATTTGTAATT-2895 | |||
| ITS1-2 | 3115-GAAAATCGAAGAAACAAAATT-3137 | |||
| 28S | 5932-AACAAAAATGCCTAACTATAT-5954 | |||
| Y rDNA | 18S | 1603-ATACTTGTATCTTTTCATATG-1624 | ||
| ITS1-1 | 2873-CGTTAATAAACATTTGTAATT-2895 | |||
| ITS1-2 | 3115-GAAAATCGAAAAAACAAAATT-3137 | |||
| 28S | 5932-AACAAAAATGGCTAACTATAT-5954 | |||
表2:预期的rDNA单倍型。 y1w1 果蝇品系中X和Y染色体rDNA位点的预期SNP。加粗并带下划线表示SNP。位置基于45S rRNA序列的共识序列(补充文件1)。
3. 睾丸解剖、固定与通透化
- 使用70%乙醇(或其他RNase处理剂)清洁体视显微镜、工作台、解剖皿和解剖镊。
- 在体视显微镜下,将Drosophila解剖以在1×无RNase PBS中分离睾丸。用一对镊子夹住果蝇腹部中段,另一对镊子夹住腹部末端,轻轻将果蝇拉开。睾丸将从体内分离,可进一步用镊子分离。每份样品收集30–40个睾丸。
- 用镊子夹取睾丸,从解剖皿转移至含有0.5 mL 1×无RNase PBS的1.5 mL微量离心管中。
- 吸去PBS,加入1 mL固定液。在室温下于旋转摇床上孵育30分钟。吸去固定液。
- 在旋转摇床上用1 mL 1×无RNase PBS洗涤2次,每次5分钟。吸去PBS,加入1 mL无RNase的70%乙醇(EtOH)。在4 °C下于旋转摇床上过夜孵育。
4. SNP敏感的核糖体RNA FISH
- 吸去乙醇,加入1 mL洗涤缓冲液。在室温下于旋转摇床中孵育3分钟,随后将离心管直立静置2分钟。
- 将探针和封闭序列与杂交缓冲液混合,每份样品总体积为100 µL。探针序列、封闭序列及荧光标记列于表3中。当同时使用全部4个SNP时,准备80 µL杂交缓冲液、各1 µL的10 µM Y-SNP探针(共4 µL)、各1 µL的10 µM X-SNP探针(共4 µL),以及各3 µL的10 µM通用封闭序列(共12 µL)。
- 吸去洗涤缓冲液,然后加入100 µL杂交溶液。用透明封膜密封管口边缘,再用铝箔包裹以避光,于37 °C水浴中孵育至少24小时。
- 不吸去杂交溶液,直接向样品中加入1 mL洗涤缓冲液。在37 °C水浴中避光孵育30分钟。
- 吸去洗涤缓冲液,再向样品中加入1 mL洗涤缓冲液。在37 °C水浴中避光孵育30分钟。
- 吸去洗涤缓冲液,加入50 µL封片介质。样品可立即封片观察,或在4 °C保存最多1周后再进行封片。
| SNP 位点 | 寡核苷酸 | 序列 | 3’端偶联荧光染料 | |
| 18S | X SNP 探针 | AAAAAATACAAGTATTTAATCACATA | Alexa 488 | |
| Y SNP 探针 | AAAAGATACAAGTATTTAATCACATA | Alexa 647 | ||
| 封闭探针 | TATGTGATTAAATACT | |||
| ITS1-1 | X SNP 探针 | AAATATTTATTAACGGTAAGGATATT | Alexa 488 | |
| Y SNP 探针 | AAATGTTTATTAACGGTAAGGATATT | Alexa 647 | ||
| 封闭探针 | AATATCCTTACCGTTA | |||
| ITS1-2 | X SNP 探针 | GTTTCTTCGATTTTCATGTTCGAAAC | Alexa 488 | |
| Y SNP 探针 | GTTTTTTCGATTTTCATGTTCGAAAC | Alexa 647 | ||
| 封闭探针 | GTTTCGAACATGAAAA | |||
| 28S | X SNP 探针 | TTAGGCATTTTTGTTTTACTTGAAAA | Alexa 488 | |
| Y SNP 探针 | TTAGCCATTTTTGTTTTACTTGAAAA | Alexa 647 | ||
| 封闭探针 | TTTTCAAGTAAAACAA | |||
表3:rDNA SNP-FISH的探针和封闭序列。 SNP位点以粗体标出。与封闭寡核苷酸结合的探针部分用下划线标示。列出了适合的3'端偶联荧光染料示例,但可使用任何兼容的荧光染料。
5. 成像样品的制备
- 在解剖体视显微镜下操作,使用宽口移液器将样品转移至显微镜载玻片上。
- 用镊子将睾丸排列成一行,以便成像时易于定位样品(无需特定方向)。用盖玻片覆盖样品,再用纸巾轻拭盖玻片边缘,去除多余的封片介质。
- 用指甲油密封盖玻片边缘,将载玻片置于室温避光处静置10分钟,使指甲油完全干燥。载玻片可立即用于共聚焦成像,或在4 °C条件下避光保存长达一个月后再进行成像.
结果
SNP分型测序结果预期能够检测X与Y染色体rDNA位点之间的SNP差异。这些SNP通过直接分析测序色谱图中的SNP位点进行检测(图2)。雌性样本的测序结果在SNP位点处应显示单一测序信号,表明两条X染色体在该位点具有SNP纯合性(图2A)。雄性样本的测序结果在SNP位点处预期出现双峰(图2B)。根据雌性样本测序确定的X染色体基因型,可推断非X等位变异为Y染色体rDNA的SNP(例如,在图2所示的18S SNP测序中,X = T,Y = C)。相反,若雄性样本在某一SNP位点仅显示单一测序峰,则表明该SNP位点上雄性和雌性rDNA位点之间为纯合状态,该位点将无法用于rRNA SNP-FISH分析。
按照SNP FISH实验方案,样品可经载玻片封片并置于密封盖玻片下,随后通过共聚焦显微镜进行观察。使用下表所列探针 表3Y染色体来源的rRNA信号通过Alexa Fluor 647发射光检测,X染色体来源的rRNA信号通过Alexa Fluor 488发射光检测。rRNA信号预期出现在核仁中,核仁可被识别为细胞核内DAPI染色较弱的区域。 (图3A)由于生殖细胞具有较大的细胞核和核仁,核仁在其中尤为容易辨认 (图 3A)微弱的信号通常也可在细胞质中观察到(图3),但这是一种非特异性信号,在不含互补SNP的rRNA样本中也可能被检测到(即在缺乏Y rDNA的细胞中出现Y信号,或在缺乏X rDNA的细胞中出现X信号); 图3B- C此外,即使在缺乏X或Y rDNA位点的样本中,有时也能在体细胞中心检测到X和Y rRNA的人工共标记现象。 (图3B- C,黄色箭头)。因此,应仅使用细胞核信号来评估位点特异性的转录活性。大多数细胞,尤其是体细胞,预期仅显示Y rRNA信号,表明rRNA仅从Y rDNA位点转录图3A黄色虚线圆和红色箭头10,17然而,在生殖细胞中,尤其是生殖系干细胞中,经常可检测到X和Y rRNA的共表达。13 (图3A,白色虚线圆圈)。共表达细胞中的X和Y rRNA信号可相互邻近并形成单一核仁(图3A 顶细胞)或相互分离,形成两个核仁 (图 3A 下层细胞。文中的示例 图3 通过使用仅靶向两个SNP(即两个ITS1 SNP)的探针组进行rDNA SNP-FISH,可获得相应信号,表明仅需两个SNP即可实现rDNA SNP-FISH。然而,在使用靶向全部四个SNP的探针时,可观察到更强且更稳定的信号13.
阴性对照在此实验中至关重要,用于确认探针不会与错误的SNP靶标发生交叉反应,尤其是在首次调试该方法时。X染色体阴性对照包括任何缺乏X染色体rDNA的情况,例如携带rDNA缺失X染色体的雄性个体。X染色体阴性对照预期仅能检测到Y rRNA信号,而无X rRNA信号(图3B)。Y染色体阴性对照包括任何缺乏Y染色体rDNA的情况,此类情况的一些示例包括所有XX雌性组织、缺失Y染色体的雄性个体组织,或携带rDNA缺失Y染色体的雄性个体组织15。Y染色体阴性对照预期仅能检测到X rRNA信号,且无任何可检测的Y rRNA信号(图3C)。需要注意的是,这些对照不仅对于确定探针特异性非常重要,还可用于评估是否存在背景信号或人为假象。在上述对照中表现出特异性的任何新探针或实验条件,均可准确用于检测位点特异性的rDNA转录。
不同的遗传、发育或环境条件可能会改变rDNA仅从Y染色体rDNA位点转录的可能性13,17。单个或多个位点的rDNA转录频率可以在不同样本之间进行定量并直接比较。为了定量比较rDNA位点转录的差异,必须将每个细胞单独归类为Y优势型、共显性型或X优势型。只有在仅检测到相应信号时,细胞才被归类为Y优势型或X优势型。任何同时具有X和Y rRNA信号的细胞均被视为共显性型,即使其中一个信号明显弱于另一个。因此,在定性分析中,同时具有强X和强Y信号的细胞与具有强Y弱X信号或强X弱Y信号的细胞被视为相同。可通过卡方检验比较各样本中每类细胞在所有样本中的总百分比。尽管该检测方法在定性判断特定rDNA位点是否发生转录方面效果良好,但在直接量化单个SNP-FISH信号的荧光强度时,我们未观察到样本间的一致性结果。因此,我们不建议对不同样本间的FISH信号强度或单个细胞内X与Y rDNA信号的相对强度进行定量评估。荧光强度不一致的原因尚不明确,可能与屏蔽探针结合效率低下有关,即探针未能结合所有靶标rRNA。

图1:SNP-FISH方法示意图。(A)传统的FISH反义寡核苷酸探针会与仅有一个核苷酸差异的非靶标RNA发生交叉反应。(B)SNP-FISH方法使用结合在寡核苷酸探针3'区域的互补性封闭寡核苷酸(mask)。该封闭序列仅允许探针的10个核苷酸暴露出来与靶序列结合。对于一个或多个核苷酸不同的非靶序列,未被封闭的探针区域无法形成稳定结合。当探针与靶标结合后,封闭序列从探针上解离,从而使探针与靶标之间实现稳定结合。(C)使用不同荧光标记的成对SNP探针与通用封闭序列联用,可特异性地识别仅有一个核苷酸差异的靶标序列,且不发生交叉反应。(D)可将多个探针混合使用,以特异性标记不同的rRNA单倍型。在y1w1 Drosophila melanogaster品系中,X和Y染色体rDNA位点之间已鉴定出四个SNP差异:18S rRNA中一个,28S rRNA中一个,前体rRNA的ITS1区域中两个。图中展示了用于SNP-FISH的X和Y特异性rRNA单倍型。针对四个rRNA SNP位点上X染色体rDNA变异的探针均连接同一种荧光染料(绿色),而针对Y染色体rDNA变异的探针则连接另一种荧光染料(洋红色)。每个SNP位点使用相同的封闭序列(共四种)。通过在rRNA上各个SNP位点的SNP特异性探针结合,最多可使用四种FISH寡核苷酸探针特异性地标记来自X和Y染色体rDNA位点的rRNA。请点击此处查看该图的放大版本。
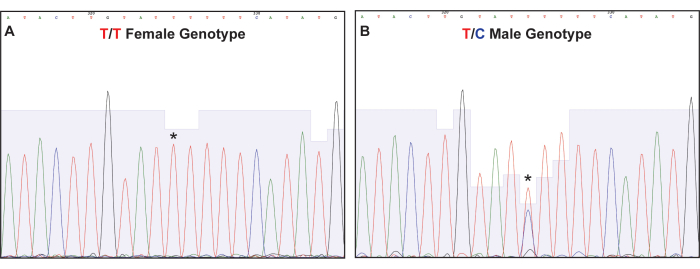
图2:纯合与杂合rDNA SNP测序结果示例。 来自(A)雌性和(B)雄性样本DNA的18S SNP测序得到的典型测序色谱图。18S SNP位点以星号(*)标示。雌性样本在SNP位点处仅显示单一的胸腺嘧啶(T)信号,表明X染色体rDNA位点该位置为胸腺嘧啶。雄性样本在SNP位点处显示胸腺嘧啶与胞嘧啶(C)的双重信号,表明Y染色体rDNA位点该位置为胞嘧啶(通过已知X染色体位点为胸腺嘧啶推断得出)。测序结果使用ApE——一种质粒编辑软件19进行查看。请点击此处查看该图的放大版本。
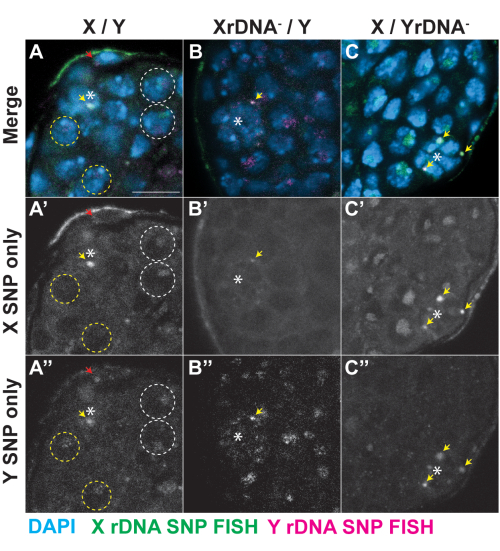
图3:SNP-FISH 结果示例在 果蝇 仅使用两组SNP-FISH探针检测睾丸组织。 SNP FISH 在具有(的动物睾丸中的示例A)X和Y的rDNA(B)仅 Y 染色体 rDNA,或(C)仅含有X染色体rDNA。这些示例仅使用了标记两个ITS1 rRNA SNP的探针组,表明rRNA SNP FISH技术在仅有两个目标SNP的情况下仍可有效工作。生殖细胞通过其较大且呈圆形的细胞核进行识别,而体细胞则通过较小且形状较不规则的细胞核进行识别。生殖系干细胞通过其紧邻体细胞枢纽(以星号*标记)的位置来确定。从X和Y染色体rDNA位点均转录rDNA的生殖细胞,可在细胞核内同时观察到X和Y的FISH信号(白色虚线圆圈,A-A'')。仅从Y染色体rDNA位点转录rDNA的生殖细胞仅显示Y染色体的核FISH信号(黄色虚线圆圈)。仅表达Y染色体rDNA的体细胞以红色箭头标记。在体细胞枢纽区域可观察到X和Y染色体rDNA位点的人工共标记现象(黄色箭头)。比例尺为 10 µm. 请点击此处以查看此图的放大版本。
补充文件 1:X 染色体位点的 rRNA 序列。 请点击此处下载该文件。
讨论
在此,我们描述了一种利用SNP-FISH区分来自X和Y染色体rDNA位点的45S rRNA转录本的方法 黑腹果蝇 组织。本方案中最关键的步骤是准确鉴定将用作 SNP-FISH 靶标的 45S SNP。我们提供了用于鉴定四个已知 果蝇 45S SNP,但其他测序方法可能揭示可用于该检测的新型SNP。在X与Y染色体rDNA位点之间序列相同的位置(即在男性DNA样本中仅出现单一测序峰)无法用于SNP FISH检测。某些SNP位点可能在单个rDNA位点内部表现出异质性(即测序结果在XX样本中未呈现单一SNP变异,或在XY样本中仅出现极微弱的第二测序峰)。此类在单个rDNA位点内具有异质性的SNP也不适用于本检测,因为其中一种变异形式将在两个rDNA位点间共享,导致无法区分转录源自单一还是多个位点。此外,由于雌性存在精子储存现象20交配雌性个体中分离的DNA可能含有Y染色体rDNA,因此,进行XX染色体测序分析时必须使用未交配的雌性个体。值得注意的是,该方法要求每条染色体上至少存在两个特异性单核苷酸多态性(SNP),以便至少设计两个位点特异性探针结合到每条rRNA分子上进行检测,这限制了该技术仅能应用于具有至少两个差异性SNP的rDNA位点。更多SNP的存在可允许设计更多的探针结合至每条rRNA,从而提高信号检测效率。有趣的是,尽管两对探针分别靶向存在于18S和28S rRNA中的SNP(这些rRNA会被转运至细胞质),该方法仅在核仁中观察到rRNA标记信号(仅在核仁中存在包含两个ITS1靶位点的rRNA)。细胞质中缺乏FISH信号提示两种非互斥的可能性:1)仅依靠18S和28S探针不足以检测细胞质中的rRNA,可能是因为rRNA在细胞质中分布更为弥散,相较于在核仁中的集中状态;或2)探针与已整合进成熟核糖体亚基的rRNA结合效率较低,相较于与未加工的45S rRNA的结合。在18S和28S rRNA中发现额外的SNP可能有助于实现对细胞质rRNA的SNP敏感型FISH检测。
评估位点特异性rRNA转录的其他方法包括能够区分分配到特定基因座的rRNA变异体表达的rRNA测序技术6。类似地,qPCR也可用于差异性评估具有足够差异、可实现特异性检测的rRNA变异体的表达5,21,但尚不清楚这些变异体的沉默是否代表整个rDNA基因座的沉默。尽管这些方法在定量特定rRNA变异体表达方面可能有效,但无法实现单细胞分辨率。果蝇(Drosophila)组织中X染色体rDNA沉默的异质性表明,rDNA基因座的转录在细胞间存在显著差异17,这凸显了需要能够反映这种变异性的技术。通过成像检测与rDNA基因座活跃转录相关的特征,例如组蛋白变异体H3.310或Pol I转录因子UBF22,已被用于在单细胞分辨率下识别位点特异性的rRNA转录。然而,这两种方法均需依赖有丝分裂期细胞中凝缩的染色体,才能区分特定rDNA基因座上的转录活动。在果蝇(Drosophila)细胞中,X和Y染色体上的rDNA基因座可通过染色体形态进行识别10,但在人类细胞中识别转录活跃的rDNA基因座还需与染色体特异性标记共染色22。SNP-FISH方法既不需要染色体特异性的共标记,也不依赖转录标记物的标记,且可在细胞周期的任意阶段或有丝分裂后细胞中进行检测,因此在多种组织和实验条件下具有更高的应用灵活性。
该rRNA SNP-FISH方法可经修改后用于其他能够区分果蝇(Drosophila)rRNA的SNP,或可能应用于可区分其他生物rDNA位点的SNP。将该方法应用于具有两个以上rDNA位点的生物时,要求某一特定位点拥有独特的rDNA变异单倍型,该单倍型必须包含至少两个SNP,且这些SNP不出现在任何其他rDNA位点上,并在该位点的所有45S拷贝之间共享。这一要求意味着该方法仅能特异性地识别来自某一特定rDNA位点的转录活性,相对于所有其他位点而言(例如,位点1的rRNA SNP与位点2和3共有的SNP进行比较)。然而,如果每个rDNA位点均具有兼容的单倍型,则可通过组合多个实验,逐一独立评估每个位点的转录情况。本方案中采用的相对较低的杂交温度(37 °C)有利于探针的强效结合,特别是考虑到探针中未屏蔽部分较短;尽管如此,已有研究表明在较高温度(50–75 °C)下进行杂交可增强某些FISH探针的信号23。较高的杂交温度可能促进屏蔽链的置换并增加探针结合效率,但温度过高则可能破坏探针-屏蔽链之间的结合,导致SNP特异性丧失。因此,我们不期望SNP-FISH能够特异性地标记DNA,因为要使双链DNA靶标解链以允许探针结合所需的温度,同样会破坏探针与屏蔽链的结合,从而消除对SNP敏感的靶标特异性。尽管如此,针对新的rRNA SNP探针优化杂交温度可能增强信号强度,尤其是在仅有两个SNP位点可用的情况下。X染色体rDNA沉默功能的丧失与果蝇(Drosophila)中rDNA拷贝数减少相关13,因此开发SNP-FISH检测方法以表征其他系统中位点特异性的rRNA转录,可能成为评估rDNA完整性和核糖体功能的有力工具。此外,该方法已被修改用于检测果蝇(Drosophila)中的缺失变异,且该单一结构型rRNA变异体适合被检测(可能由于无探针屏蔽时靶标结合亲和力更高)17。结构型rRNA变异体与SNP变异体的潜在联合使用,进一步拓宽了该方法在其他系统中的应用前景。鉴于调控rDNA位点转录的机制仍 largely 不明确,rRNA SNP-FISH所具备的灵活性及其在其他系统中的潜在可适配性,使其成为未来研究rRNA转录的强大工具。
披露
作者无任何利益冲突需要披露。
致谢
感谢布卢明顿果蝇品系中心、京都果蝇品系中心和FlyBase提供的资源。本工作由纽约州立大学石溪分校生物化学与细胞生物学系和文艺复兴医学院(JON)提供的启动资金支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| PTC Tempo 96 梯度 PCR 仪 | Bio Rad | 12015382 | 可使用任何型号的 PCR 仪 |
| 0.2 mL 8联管平盖PCR管 | VWR | 89133-912 | 可使用任何兼容的PCR管 |
| 1 kb DNA Marker | NEB | N3232S | 用于凝胶电泳检测测序PCR扩增产物大小 |
| 1.5 mL 带刻度微量离心管 | USA Scientific | 1615-5510 | 任何经认证无RNase的离心管均可使用 |
| 2 mM dNTP 混合液 | ThermoFisher Scientific | R0241 | |
| 50x TAE 缓冲液 | Bio Rad | 1610743 | 用于凝胶电泳,可使用任何品牌的TAE缓冲液 |
| 5M NaCl | 可使用任意来源的NaCl或自行配制 | ||
| 琼脂糖 | VWR | 97064-250 | 可使用任何类型的琼脂糖 |
| ApE - 质粒编辑软件 | N/A | N/A | https://jorgensen.biology.utah.edu/wayned/ape/ |
| 透明指甲油 | 可使用任意商家出售的指甲油 | ||
| 盖玻片,1号厚度 | Thomas Scientific | 6672A38 | |
| 去离子甲酰胺 | Fisher Scientific | NC9569627 | |
| 硫酸葡聚糖钠 | Sigma Aldrich | D8906-10G | |
| DreamTaq Green PCR 预混液 | ThermoFisher Scientific | K1081 | |
| Dumont #5 镊子 | Fine Science Tools | 11252-20 | 用于样品解剖 |
| EDTA (0.5M),pH 8.0 | ThermoFisher Scientific | R1021 | 可使用任何同类产品 |
| 乙醇 | VWR | 89125-172 | 可使用任何200 proof乙醇;用于稀释配制70%乙醇,以进行通透处理及维持无RNase环境下的清洁 |
| 溴化乙锭 | ThermoFisher Scientific | 15585011 | |
| 水平小型凝胶电泳系统 | Fisher Scientific | 14-955-170 | 可使用任意凝胶电泳系统 |
| Kimwipes 纸巾 | Fisher Scientific | 06-666 | |
| Micro-Test 染色皿 | Electron Microscopy Sciences | 71564 | 用于样品解剖 |
| 旋转摇床(nutating shaker) | Sigma Aldrich | BMSB3D1020 | 可使用任意型号的旋转摇床 |
| Parafilm 封口膜 | USA Scientific | 3023-4526 | |
| 磷酸盐缓冲液(10X),pH 7.4,无RNase | Life Technologies | AM9624 | |
| Pierce 16% 甲醛(w/v),无甲醇 | Life Technologies | 28908 | |
| 精密恒温水浴锅 | Life Technologies | TSGP02 | 可使用任意水浴设备 |
| QIAquick 凝胶回收试剂盒 | Qiagen | 28704 | 可使用任意品牌的凝胶回收试剂盒 |
| 重组蛋白酶K溶液(20 mg/mL) | Invitrogen | AM2546 | 可使用任何同类产品 |
| 无RNase UltraPure BSA | ThermoFisher Scientific | AM2618 | |
| S. cerevisiae tRNA | Sigma Aldrich | R8759 | |
| SSC缓冲液(20X),无RNase | Fisher Scientific | AM9763 | |
| Triton-X 100 | Life Technologies | A16046.AE | |
| UltraPure 1M Tris-HCl 缓冲液,pH 7.5 | ThermoFisher Scientific | 15567027 | 可使用任何同类产品 |
| UltraPure 无DNase/RNase蒸馏水 | Life Technologies | 10977023 | |
| 钒酰核糖核苷复合物 | NEB | S1402S | |
| 含DAPI的VECTASHIELD 封片剂 | Vector Laboratories | H-1200-10 | |
| VWR Superfrost 显微镜载玻片 | VWR | 48311-601 | |
| y[1]w[1] Drosophila melanogaster 果蝇品系 | Bloomington Drosophila Stock Center | 1495 | |
| Zeiss LSM 980 共聚焦显微镜 | Zeiss microscopy | 可使用任何具备兼容发射与检测波长的共聚焦显微镜 | |
| Zeiss Stemi 2000-C 体视显微镜及光源 | Microscope Central | 455053 | 可使用任意体视显微镜 |
参考文献
- Baßler, J., Hurt, E. Eurokaryotic ribosome assembly. Ann Rev Biochem. 88 (1), 1-26 (2018).
- Hall, A. N., Morton, E., Queitsch, C. First discovered, long out of sight, finally visible: ribosomal DNA. Trend Genet. 38 (6), 587-597 (2022).
- Srivastava, R., Srivastava, R., Ahn, S. H. The epigenetic pathways to ribosomal DNA silencing. Microbiol Mol Biol Rev. 80 (3), 545-563 (2016).
- Kuo, B. A., Gonzalez, I. L., Gillespie, D. A., Sylvester, J. E. Human ribosomal RNA variants from a single individual and their expression in different tissues. Nucl Acid Res. 24 (23), 4817-4824 (1996).
- Tseng, H., et al. Mouse ribosomal RNA genes contain multiple differentially regulated variants. PLoS ONE. 3 (3), e1843(2008).
- Locati, M. D., et al. Expression of distinct maternal and somatic 5.8S, 18S, and 28S rRNA types during zebrafish development. RNA. 23 (8), 1188-1199 (2017).
- Roussel, P., André, C., Comai, L., Hernandez-Verdun, D. The rDNA transcription machinery is assembled during mitosis in active NORs and absent in inactive NORs. J Cell Biol. 133 (2), 235-246 (1996).
- Pontes, O., et al. Postembryonic establishment of megabase-scale gene silencing in nucleolar dominance. PLoS ONE. 2 (11), e1157(2007).
- Earley, K. W., et al. Mechanisms of HDA6-mediated rRNA gene silencing: suppression of intergenic Pol II transcription and differential effects on maintenance versus siRNA-directed cytosine methylation. Gene Dev. 24 (11), 1119-1132 (2010).
- Greil, F., Ahmad, K. Nucleolar dominance of the Y chromosome in Drosophila melanogaster. Genetics. 191 (4), 1119-1128 (2012).
- Preuss, S., Pikaard, C. S. rRNA gene silencing and nucleolar dominance: Insights into a chromosome-scale epigenetic on/off switch. Biochim Biophys Acta. 1769 (5-6), 383-392 (2007).
- Sharifi, S., Bierhoff, H. Regulation of RNA pPolymerase I transcription in development, disease, and aging. Ann Rev Biochem. 87 (1), 1-23 (2018).
- Lu, K. L., Nelson, J. O., Watase, G. J., Warsinger-Pepe, N., Yamashita, Y. M. Transgenerational dynamics of rDNA copy number in Drosophila male germline stem cells. eLife. 7, e32421(2018).
- Nurk, S., et al. The complete sequence of a human genome. Science. 376 (6588), 44-53 (2022).
- Ritossa, F. M. Unstable redundancy of genes for ribosomal RNA. Proc Natl Acad Sci. 60 (2), 509-516 (1968).
- Nelson, J. O., Slicko, A., Yamashita, Y. M. The retrotransposon R2 maintains Drosophila ribosomal DNA repeats. Proc Natl Acad Sci. 120 (23), e2221613120(2023).
- Warsinger-Pepe, N., Li, D., Yamashita, Y. M. Regulation of nucleolar dominance in Drosophila melanogaster. Genetics. 214 (4), (2020).
- Levesque, M. J., Ginart, P., Wei, Y., Raj, A. Visualizing SNVs to quantify allele-specific expression in single cells. Nat Meth. 10 (9), 865-867 (2013).
- Davis, M. W., Jorgensen, E. M. ApE, a plasmid editor: A freely available DNA manipulation and visualization program. Front Bioinfo. 2, 818619(2022).
- Qazi, M. C. B., Heifetz, Y., Wolfner, M. F. The developments between gametogenesis and fertilization: ovulation and female sperm storage in Drosophila melanogaster. Dev Biol. 256 (2), 195-211 (2003).
- Rogers, M. J., et al. Structural features of the large subunit rRNA expressed in Plasmodium falciparum sporozoites that distinguish it from the asexually expressed subunit rRNA. RNA. 2 (2), 134-145 (1996).
- Potapova, T., et al. Epigenetic control and inheritance of rDNA arrays. bioRxiv. , (2024).
- Tang, Y. Z., Gin, K. Y. H., Lim, T. H. High-temperature fluorescent in situ hybridization for detecting Escherichia coli in seawater samples, using rRNA-targeted oligonucleotide probes and flow cytometry. Appl Environ Microbiol. 71 (12), 8157-8164 (2005).
重印与许可
