等离激元纳米镊子利用金纳米结构中的局域表面等离激元共振,在纳米尺度的光场中捕获单个纳米颗粒,包括蛋白质。散射信号的变化可揭示蛋白质的存在及其构象动态,从而实现无需荧光标记或表面固定的实时监测。
本文内容
摘要
摘要
目前用于表征蛋白质的单分子技术通常需要标记物、连接物或使用非天然的溶液条件。这些改变可能影响蛋白质的生物物理特性,从而降低所获取数据的可靠性。等离激元纳米镊子技术利用金纳米结构上的局域表面等离激元共振(LSPR),在受限的热点区域内增强电场。这种场增强效应使得该技术能够使用较低的激光功率捕获远小于传统光镊所能捕获的单个纳米颗粒,其尺寸可小至几纳米,例如单个蛋白质分子。当单个蛋白质分子被捕获在热点区域内时,会引起局部折射率的变化(n蛋白 > n水),从而改变光散射特性;这种变化与分子的极化率相关,而极化率又受分子体积、形状各向异性和折射率的影响。雪崩光电二极管(APD)用于收集光散射的相应变化。这些变化可被进一步分析,以确定被捕获分子的尺寸、整体构象以及随时间发生的构象动态变化。系统中集成的微流控装置可实现对环境条件的精确调控,并实时监测这些环境变化对分子的影响。在本实验方案中,我们将演示如何利用等离激元纳米镊子系统捕获单个蛋白质分子、改变其溶液环境条件,并监测其相应的构象变化。
引言
目前用于研究蛋白质构象动力学的单分子技术包括基于标记的方法,如荧光共振能量转移(FRET)1,2基于锚定的方法,例如光镊3,4以及原子力显微镜(AFM)5基于干涉的技术,例如干涉散射显微镜技术(iSCAT)6或基于纳米流体技术的方法,例如纳米孔7,8,9尽管这些方法具有诸多优势,但一些关键的局限性使其无法提供关于未修饰蛋白质构象动力学的数据。FRET 和光镊技术需要对蛋白质进行荧光标记或将其固定在表面,这可能影响蛋白质的生物物理特性。10,11,12. iSCAT 虽然在技术上属于无标记方法,但仍需蛋白质与表面相互作用以观测两者之间产生的干涉信号,这可能影响蛋白质的性质。此外,由于其信噪比有限,iSCAT 仅能检测蛋白质 >40 kDa,由于设备噪声和斑点状背景波动所致13尽管机器学习可在一定程度上缓解这一尺寸限制,但缓冲液组分仍受限,因其可能影响光学性质,导致数据噪声增加13,14纳米孔中蛋白质通过孔道的易位时间极短(通常在5 µs以内),因此无法检测较慢的构象动力学变化15,16,尽管已有研究致力于缓解这些局限性,例如在纳米孔电渗捕获技术中使用DNA折纸结构17 或等离激元的掺入18,19,20,21此外,高盐浓度(通常约为 1 M)可能会降低数据的适用性 体内 工作15,22理想的单分子技术应用于蛋白质表征时,应能够在无需对蛋白质进行修饰或使用非天然溶液条件的情况下,实时监测蛋白质并捕捉其长时间尺度(即毫秒级)的构象动态。
等离子体纳米镊子与传统的光镊类似,都是利用光来捕获物质。然而,等离子体纳米镊子利用局域表面等离子体共振(LSPR)将电场增强数个数量级,从而产生足够强的梯度力以捕获单个纳米颗粒23。此外,被捕获的粒子本身在增强捕获强度方面起着主动作用,这种现象被称为自感应反作用(SIBA)捕获,常见于纳米孔结构24。该SIBA捕获机制使得仅需较低的激光功率(即毫瓦级)即可捕获直径仅为几纳米的微小粒子,例如蛋白质25,26,27。单个蛋白质分子被限制在热点区域时,会引起局部折射率的变化(nprotein > nwater),进而根据分子的极化率改变光散射特性;而极化率受蛋白质的体积、形状各向异性和折射率的影响28。随后,雪崩光电二极管(APD)检测这些信息,以实时监测光散射的变化。此外,等离子体纳米镊子能够在长时间(即数分钟至数小时)内无需标记、连接物或苛刻溶液条件的情况下实时监测被捕获的蛋白质29,满足理想蛋白质单分子技术的各项标准。利用双纳米孔(DNH)结构,等离子体纳米镊子已成功捕获多种蛋白质,并从中获取关键信息,包括构象转变29、解离动力学30、能量景观31、扩散追踪32以及配体结合行为33,34。除DNH结构外,其他结构几何构型也被证实可用于捕获小尺寸粒子35,36。本实验方案介绍了搭建并运行集成微流控系统的等离子体纳米镊子装置的基本步骤。我们希望本方案能够帮助研究人员,特别是结构生物学和生物物理学领域的研究者,更便捷地掌握和理解等离子体纳米镊子技术。
方案
注意:请阅读所用全部化学品的相关安全数据表(SDS),遵守所有适当的安全操作规程,并根据需要佩戴个人防护装备(激光防护眼镜、实验服、手套)。
1. 构建等离激元纳米镊子装置
注意:光学装置基于模块化光镊系统(OTKB)套件,但采用了不同的激光器和APD(参见材料表)。为减少外部振动对系统的影响,务必在合适的光学平台上使用光学设备。套件中原有的激光器波长为976 nm,但由于DNH结构楔形共振的峰值波长约为740–760 nm33,我们选择了一种近红外激光器(852 nm),因其接近共振峰,可激发局域表面等离子体共振(LSPR),并且硅基APD对其检测的产率也更高。已有研究使用波长更长20或更短18的激光器来捕获生物分子。
- 将激光器安装在光电二极管激光支架中,并将其接入准直器,从而在本实验装置中产生宽度为1.7 mm的准直激光束。
- 在光路中加入半波片以调节偏振态,使用格兰-泰勒偏振器进行调节,确保垂直偏振(S偏振)具有最高的光强。
注意:使用正确的偏振态至关重要,因为DNH结构对偏振具有依赖性,只有正确偏振才能实现最大的电场增强。 - 通过由一个平凹透镜(f = -50 mm)和一个平凸透镜(f = 150 mm)组成的扩束装置对光束进行聚焦,使光束宽度扩大至约5 mm,以完全填充底部物镜的后光瞳。
- 使用二向色镜(805 nm短波通)将激光反射至目标位置,并在其后方设置相机(CCD)。
- 将光束导入底部物镜(100x/1.25 NA),并将顶部物镜(4x/0.1 NA)调整至共焦距离,以收集透射光。
- 添加另一块二向色镜(805 nm短波通),将激光通过位于其焦距处的平凸透镜聚焦至APD,从而将光引导至APD。在该二向色镜后方加入白光光源(WLS),使其可反向通过整个光路到达相机。图1展示了完整组装的等离激元纳米镊子装置的示意图。
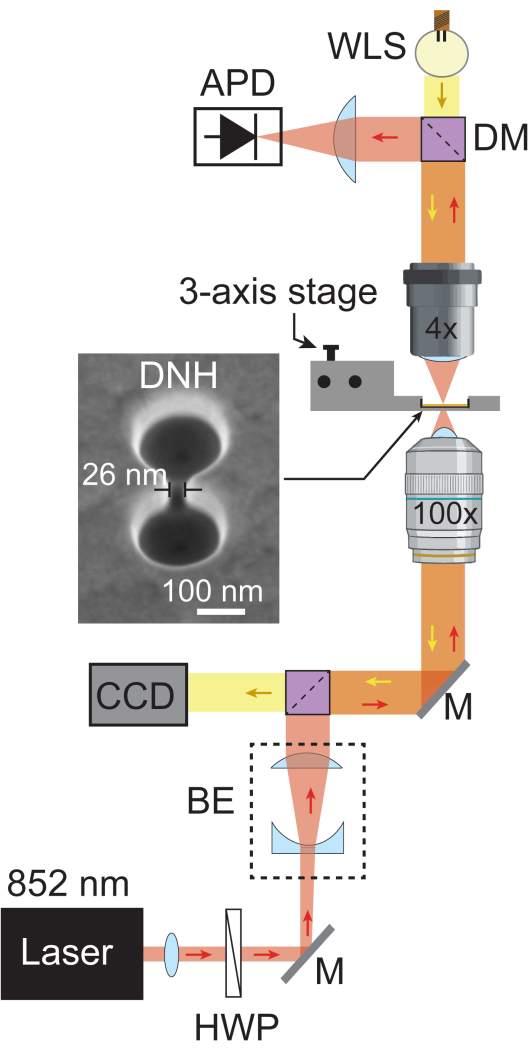
图1:等离激元纳米镊子装置。 该示意图展示了等离激元纳米镊子装置的完整光路。一束852 nm的激光(红色)依次通过准直器和半波片,再由扩束镜(BE)将光束扩展至约5.1 mm。随后,激光通过100倍物镜聚焦到样品上。透射的激光由4倍物镜收集,并由APD以1 MHz的采样率记录。来自白光光源(WLS,黄色)的白光依次穿过4倍物镜、样品和100倍物镜,最终到达CCD,从而获得样品的明场图像。两条光路交叉的区域以橙色表示。插图为在20°倾角下拍摄的DNH的SEM图像。缩写:BE = 扩束镜,CCD = 电荷耦合器件,DM = 二向色镜,HWP = 半波片,M = 银镜,WLS = 白光光源。 请点击此处查看该图的放大版本。
2. 制备 DNH 结构
- 采用电子束蒸发法,在厚度为 550 µm 的熔融石英晶圆上依次沉积 5 nm 的钛(Ti)和 100 nm 的金(Au),具体方法如前所述29,33。将晶圆切割成 1 cm × 1 cm 的样品,以备使用。
注意:选择电子束蒸发是因为其生成的金层表面粗糙度低,可制备出具有高捕获效率的高质量 DNH 结构37。 - 取空白金膜样品,在室温下将其安装至配备镓离子源的扫描电子显微镜-聚焦离子束(SEM-FIB)系统中。
- 确保聚焦离子束(FIB)纳米孔与扫描电子显微镜(SEM)对准,以便在精确位置制备 DNH 结构。
- 使用高电流离子束(例如 100 pA)创建一个标记框。该标记将作为参考,用于在光学装置下定位 DNH 结构的位置。
- 为制备 DNH 结构,使用一个尺寸为 3 nm × 40 nm 的矩形连接两个中心间距为 200 nm、直径为 160 nm 的圆形。对于约 20–30 nm 的间隙尺寸,使用 30 kV 的探针能量和 1 pA 的束流电流,圆形的刻蚀剂量因子设为 0.09,矩形的剂量因子设为 0.300 至 0.350。
注意:所用 SEM-FIB 在该探针能量下的分辨率为 3 nm,能够可靠地制备间隙尺寸为 20–30 nm 的 DNH 结构。不建议使用更低的分辨率,因为这会导致更大的间隙尺寸,从而降低 DNH 的捕获效率。若无法使用 FIB,可采用聚苯乙烯纳米球光刻法作为制备 DNH 结构的替代方法38。由于 DNH 结构的制备需要高精度,相同的工艺参数在不同 SEM-FIB 设备上可能无法产生相同的间隙尺寸。可通过调整矩形的剂量(0.280 至 0.350)和高度(2 至 4 nm),并测量实际间隙尺寸,以实现约 20 nm 的目标间隙。
3. DNH 样品的包被
- 使用耐溶剂的容器(例如由硼硅玻璃 3.3 制成的培养皿),加入 20 mL 乙醇。
警告:乙醇高度易燃且具有刺激性。仅可在通风橱中使用。应储存于阴凉、通风良好的场所。操作时需佩戴手套和实验服。 - 称取 32 mg 聚乙二醇甲醚硫醇(PEG-thiol;平均分子量 800 g/mol),将其加入乙醇中,充分混合,确保所有 PEG-thiol 完全溶解,制备成浓度约为 2 mM 的溶液,以最大化单分子层密度39。
警告:PEG-thiol 具有刺激性;操作时应穿戴适当的个人防护装备(PPE)。 - 使用直头镊子将含有纳米结构的样品芯片放入上述混合液中,盖上容器,在室温下孵育过夜(约 16 小时),使 PEG-thiol 在金表面自组装形成单分子层。
- 孵育结束后,在通风橱内用直头镊子夹住样品,在合适的容器上方用洗瓶以乙醇彻底冲洗样品各面。随后使用气枪完全吹干,再进行后续储存或将样品安装至等离激元纳米镊子中。
注意:样品可在 4 °C 下储存以延长其稳定性,因样品随时间可能发生降解。
4. 将PEG包被的样品装入流动池
- 使用直头镊子将镀膜样品放入3D打印的流动池中(使用Form 2打印机配合Clear V4树脂打印),确保金层朝上(流动池设计中的关键参数和数值详见补充图1)。
- 使用直头镊子剥离透明PET双面胶带一侧的保护膜,并将其贴附在样品和流动池上,注意保持流动池中的纳米结构以及进液/出液孔不被覆盖。使用圆头镊子轻轻按压胶带边缘,确保其已牢固粘附于流动池和样品表面。
- 剥离胶带另一侧保护膜,使用圆头镊子将一片玻璃盖玻片(厚度0.17 mm)轻轻覆盖在样品上方。用圆头镊子轻压盖玻片边缘,确保其牢固粘合。此举可在流动池内形成一个液体通道(高度 = 50 µm,体积 = 3.5 µL)。
注意:切勿在纳米结构所在位置或其附近按压盖玻片,以免造成损伤。若盖玻片不洁净,应先用乙醇清洗,并用气枪吹干后再安装。 - 用微量移液枪头取等量A液和B液的复制硅胶溶液,按1:1比例(或根据制造商说明)在显微镜载玻片上混合均匀。
- 用混合好的复制硅胶填充盖玻片与流动池之间的缝隙,轻轻将其推入盖玻片下方。将流动池倒置,小心地将复制硅胶涂布于孔洞内壁周围,再用移液枪头将其缓慢转移至样品熔融石英底面可见的边缘处(参见补充图2)。
- 将样品金层朝上静置,按照制造商说明等待复制硅胶完全固化。
注意:在样品底面施加硅胶时,需避免其覆盖纳米结构。切勿强行将复制硅胶挤入盖玻片下方,以防其进入流动池的进液/出液孔或纳米结构内部,此类污染难以清除(补充图3)。
5. 连接微流控系统
注意:确保系统使用洁净的管路。此处将使用小内径聚四氟乙烯管路:0.18 mm 内径,以及大内径聚四氟乙烯管路:0.8 mm 内径,但其他内径值也可适用。
- 设置注射泵,并使用大内径PTFE管将其连接至3/2通电磁阀。将阀的一个端口连接至缓冲液容器,另一个端口连接至一段约1 mL体积的持液管圈(由大内径管制成),以防止液体回流至注射器。
注意:3/2通阀可通过阀控制器进行控制,该控制器决定溶液是从缓冲液容器中注入/抽出,还是从持液管圈中注入/抽出。 - 将持液管圈连接至12/1旋转双向微流控阀的中心端口。使用小内径管连接稀有或珍贵样品的溶液容器,其余情况使用大内径管。其中一个阀仅用于向废液容器中注入液体,另一个阀仅用于向流动池中注入液体;流动池注入阀应使用小内径管。
- 使用大内径管将流动池的出口连接至废液容器。图2展示了完全连接的微流控系统的示意图。
注意:由于样品在管路中残留的体积较小,流动池的进样端以及用于蛋白质注入的阀门推荐使用小内径PTFE管。对于缓冲液等成本较低或较充足的试剂,则推荐使用大内径PTFE管。应尽量减少管路的使用,以进一步降低死体积。
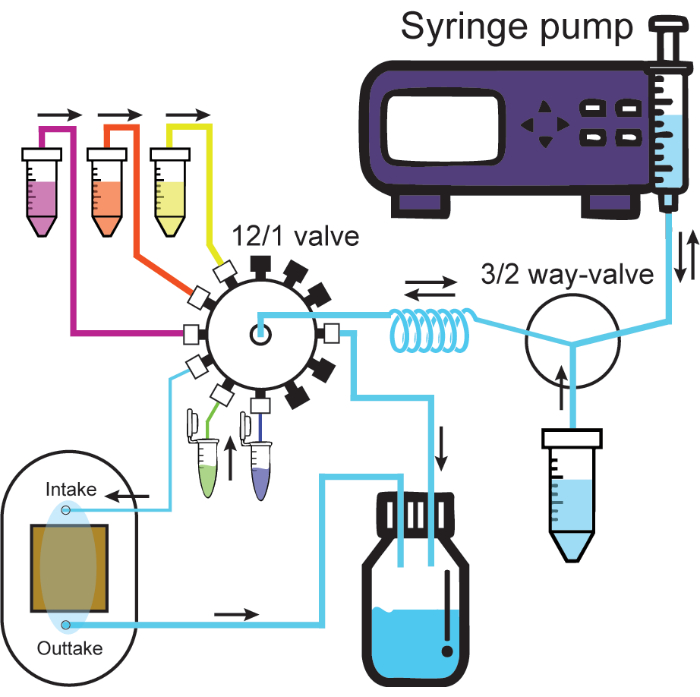
图 2:微流控系统。示意图展示了微流控系统的结构。注射泵通过三通两位阀的一个端口向系统内注入或抽出溶液,该端口可连接溶液容器或持留管路。连接至十二通一位阀的溶液在被抽出时始终经过持留管路,随后可通过选定通道注入系统。向连接流动池的进样通道注入溶液时,会将流动池中的溶液推出并排入废液容器。粗细不同的管路分别代表实验方案中所述的大内径和小内径管路。十二通一位阀上的黑色封帽表示被封闭的通道。流动方向以黑色箭头标示。请点击此处查看该图的放大版本。
6. 准备微流控系统
- 在 PC 上启动微流控系统用户界面,并检查各组件是否已正确连接。点击导线和分配器旁的播放图标,以打开各自的用户界面。要绕过三通阀,请打开导线上的端口 1。
- 确保系统中将要使用的阀门已通过注入异丙醇(IPA)进行清洗,随后用选定的缓冲液或蒸馏水多次冲洗管路,以清除系统内的空气和异丙醇。可通过在分配器用户界面中选择目标阀门,运行注射泵,选择“注入/抽出”模式,并设定所需体积和流速(例如,0.5 mL 体积和 0.2 mL/min 流速)来完成注入操作。
注意:请勿将异丙醇注入流动池中,否则会降解池体及粘合剂,可能导致泄漏。
7. 将流动池安装到等离子体纳米镊子中并检查是否泄漏
- 将进液管和出液管连接至流动池的相应部位,然后将其放置在洁净的纸巾上,使镀金面朝上。
- 以较高的流速(约 0.3 mL/min)向流动池中注入缓冲液,检查液体是否在流动池内的样品表面流动,并确认流动池外部或底部无液体渗出。只要不发生泄漏,可使用更高的流速。若出现泄漏,需卸下并重新安装样品。
- 将流动池放入等离激元纳米镊子样品台前,在 100 倍物镜上滴加 1-2 滴浸油,确保镀金面朝下。将金属夹固定在流动池的磁铁上,并锁紧样品台以保持其位置稳定。
注意:物镜油具有刺激性,属于健康危害物质,对水生生物有毒,操作时必须佩戴手套。
8. 在样品上定位纳米结构
- 打开白光光源。启动相机软件,并增加增益和曝光时间,直至纳米结构可见。开启激光器并使用相对较高的激光功率,手动调节 z 轴,直到观察到激光光斑。优先通过增加曝光时间和增益来定位激光光斑,而非提高激光功率。
警告:激光对使用者存在严重潜在风险。务必使用适当的个人防护装备(PPE),例如在所需波长范围内具有足够光学密度的激光防护眼镜。 - 开启压电控制器,并为 COM 端口和最大电压选择合适的设置。将 x、y 和 z 轴的电压值设为最大电压的一半,以确保在各个方向上均有足够的调节范围。
注:压电控制器的 COM 端口可在设备管理器的“端口”选项卡中查找并更改。 - 使用主载物台的 x、y 和 z 轴控制旋钮,将激光光斑移动至与其中一个 DNH 重合。确保 APD 已开启,然后轻轻关闭等离激元纳米镊子的屏蔽罩。
注:若相机软件中提供标记工具,可辅助将激光光斑对准纳米结构。将标记设在激光光斑中心,随后关闭激光,但保持白光光源开启,以便更方便地对准纳米结构。若过多激光照射到 APD,可能导致其过饱和甚至损坏。确保样品位于激光光路中,并逐步增加激光功率,避免达到饱和。必要时,可在 APD 前放置中性密度(N.D)滤光片,以减少到达 APD 的光强。
9. 将激光与目标纳米结构进行最优对准
- 打开与APD记录相关的软件,例如自制的Labview用户界面,将截止频率设置为1 kHz。命名并设置所需文件路径以及将要保存的文件的命名格式。
- 关闭白光光源,重新打开激光器。将激光功率设置为适当值(例如,约20 mW),并使用压电控制调节x、y和z轴,直至APD信号达到尽可能高的水平,同时避免APD饱和,并使信号轨迹的标准差(S.D.)最小。
注意:APD在透射检测时可能存在一个最佳灵敏度范围(参见产品手册),建议保持在此范围内,例如1000–2000 mV。可使用中性密度滤光片(N.D.滤光片)将透射信号维持在此范围内。主要需注意透射信号不应接近APD的饱和点,因为捕获过程可能导致透射信号上升至饱和极限,从而导致数据丢失。
10. 将蛋白质注入流动池
- 关闭激光以延长纳米结构的使用寿命,并运行注射泵控制单元和分配器用户界面,设置阀门并抽取所需量的蛋白质(例如,30 µL)。使用小内径管路进行抽取时,较低的流速有助于确保完全抽取所有溶液(约 0.01 - 0.1 mL/min)。如需缩短等待时间,也可使用较高的流速。
注意:所用蛋白质的最佳体积取决于蛋白质的珍贵程度以及实验目标。我们通常使用的蛋白质浓度为 1 µM,分装体积为 100 µL。若蛋白质样品充足,可使用更高浓度以缩短平均捕获时间。然而,若浓度过高,则在同一纳米结构中捕获两个相同蛋白质的风险将增加。如果实验需要在捕获初始蛋白质后灌注另一种配体/蛋白质,则可能更倾向于使用较小的分装体积,以减少浪费并缩短下一种溶液的灌注时间。确保管路始终浸没在溶液中,以防止空气进入系统。若管路未触及容器底部或溶液被过度抽取,应对蛋白质分装格外小心。 - 通过微流控用户界面,以与抽取速率相近的流速(约 0.01 - 0.1 mL/min)灌注蛋白质溶液。保持该流速灌注,直至蛋白质溶液到达流动池,随后将流速降低至 ≤0.001 mL/min。检查注射泵上的体积和时间,确保其与预期体积一致(例如,在 1 mL/min 流速下灌注 1 mL 体积需 1 分钟)。
注意:所需体积可根据微流控系统至流动池之间管路的体积计算得出。若已知管路的长度和内径,可使用在线圆柱体积计算器进行计算。可根据需要调整灌注速率,例如,在蛋白质灌注时使用 >0.001 mL/min 的流速以减少平均等待捕获时间。但需谨慎操作,因为若流速过高,可能阻碍蛋白质进入纳米结构。
11. 数据采集
- 在将蛋白质溶液注入流动池的同时,开始记录APD信号的数据。根据需要使用压电控制器用户界面调整x、y和z轴,因为系统可能会随着时间发生漂移。理想的捕获轨迹应具有与图3中轨迹一致的总体模式。
- 当观察到透射率和标准差(S.D.)出现类似于示例捕获轨迹的显著变化时,记录下该事件发生的时间,以便后续数据分类(示例见图4B)。
注意:系统漂移可能导致透射率发生变化以及标准差增加,有时这种变化会非常突然,可能被误判为蛋白质被捕获。需确认信号跃变是否呈现出与示例捕获轨迹相同的模式,并且在跃变发生时无外部干扰(例如系统正在校准漂移或受到较大噪声干扰)。 - 如果实验需要释放蛋白质,可关闭激光约5秒后再重新开启。此时轨迹应出现透射率的显著变化以及标准差明显降低,表明系统已回到基线状态。
注意:若未观察到透射率和/或标准差的显著变化,或观察到与蛋白质被捕获时相似的轨迹,则蛋白质很可能已粘附在样品表面(例如见图5B)。
12. 样品卸载
- 完成所需实验后,关闭激光器,将流动池从三轴平台中取出,并断开微流控系统的管路连接。
- 将流动池放置在洁净的纸巾上,使样品的金层朝上。使用手术刀小心地在玻璃盖玻片下方切割胶体,并用圆头镊子轻轻将其揭下,随后将其丢弃至指定的碎玻璃回收容器中。
警告:破碎的玻璃和锐利工具的使用可能导致伤害。请务必佩戴护目镜、手套和实验服。 - 手持流动池并保持金层朝上,倾斜一定角度,使用圆头镊子小心清除流动池底部残留的胶体,以释放样品。所使用的复制硅胶可使样品轻松脱离,且不会损坏DNH结构。
- 使用直头镊子夹取样品,先用异丙醇充分冲洗,再用水清洗,最后用气枪吹干。若需重复使用,请将样品存放在合适的容器中,并确保金层朝上。
注意:若操作得当,样品通常可使用约1–2周,但纳米结构的尺寸会随时间发生变化。若样品损伤严重,则应在下一次实验中更换新样品。损伤可能表现为纳米结构附近金表面出现划痕,或实验性能显著下降,提示纳米结构已发生退化29。
13. 为将来使用准备系统
- 使用折叠的镜头纸沿单一方向擦拭物镜上的油,并将其抬起,然后换用另一块干净的纸重复此操作。
注意:物镜容易产生污迹和划痕,这会显著影响其性能。清洁时务必佩戴手套,避免接触有机物。仅使用新的镜头清洁纸,以防止污染,并以单向单次动作进行清洁。避免来回摩擦镜头和清洁纸,以最大限度减少损伤。如果干法清洁效果不足,可在纸上滴加少量乙醇,按前述方法擦去油渍,最后用干燥的纸完成清洁。 - 如果接下来使用相同的蛋白质/缓冲液溶液,可能无需更换管路。若使用不同的溶液,则应更换管路,以降低先前溶液残留导致污染的风险。
注意:即使使用相同溶液进行实验,也不要将同一根管路使用超过1周,因为随着时间推移管路会逐渐变脏。
结果
数据采集完成后,可使用 MATLAB 代码对原始数据进行分析,以生成由 APD 采集的原始数据所对应的信号轨迹。 图3 展示了一条典型的捕获轨迹,包括捕获前的基线,以及发生显著透射变化的捕获事件ΔT/T0)以及标准差,在激光关闭约5秒后重新打开前进行观察。标准差显著降低且透射率恢复至接近基线水平,表明蛋白质已释放。使用MATLAB函数detrend.m去除轨迹中的线性漂移,然后将数据的均值重新加回到去趋势后的轨迹中。由于实验装置随时间发生漂移,导致透射率呈线性下降(见灰色轨迹),因此偶尔需要对轨迹进行去趋势处理。 图3)。捕获前后基线轨迹的微小变化是由于对载物台进行了调整,以优化基线并使其标准偏差最小化,如图所示。 图 4A有时可在轨迹中观察到未被捕获的蛋白质分子,称为“路过的蛋白质”。路过的蛋白质表现为透射信号的急剧变化,类似于典型的捕获事件图4B,但持续时间显著缩短,如图所示 图 4A功率谱密度(PSD)提供了另一种分析方法,通过在不同频率下提供信号强度来确认蛋白质的捕获。蛋白质构象运动通常表现在 >1 µs 通过单分子光谱学方法测定范围40. 图 4C 表明与基线相比,捕获蛋白质可导致信号强度更高,至少在10 kHz范围内是如此(> 100 µs同时强调了将基线调整至优化状态的重要性,因为不良的基线会增加50–500 Hz频率范围内的噪声,而该频率范围与蛋白质构象运动相重叠。
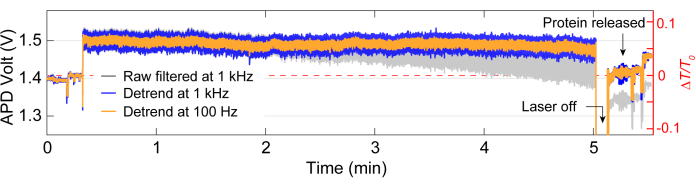
图3:单个蛋白质的完整捕获轨迹。 代表性轨迹,包含基线、捕获蛋白质以及蛋白质释放的全过程。捕获前后轨迹中的跳跃由对齐引起。请点击此处查看该图的放大版本。
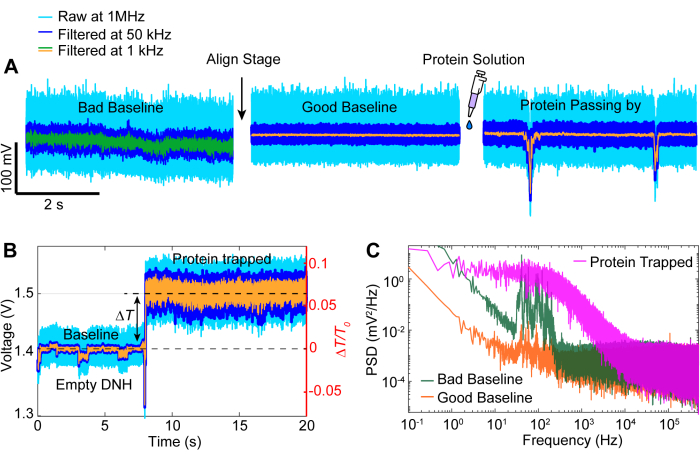
图 4:常见信号轨迹事件。(A) 从基线较差到基线良好,以及蛋白质靠近热点区域通过的对齐示例。(B) 捕获轨迹,显示从 DNH 热点空置时的基线状态到蛋白质被捕获的过程。(C) 功率谱密度(PSD)图,比较了 (A) 中所示的优良与不良基线以及 (B) 中被捕获蛋白质的信号。较高的 PSD 值表示在特定频率下存在更大的噪声。请点击此处查看该图的放大版本。
大多数捕获事件遵循与轨迹相同的总体模式 图3,尽管在实验过程中偶尔可能会出现问题。对于大多数实验,应在完成所需实验后通过关闭激光手动释放蛋白质。然而,在某些情况下,蛋白质可能在无干预的情况下自行离开捕获区域,如图所示 图5A相反,有时即使关闭激光后,蛋白质仍可能停留在捕获位点,这可能是由于蛋白质粘附在样品上的缘故。这种粘附会导致在激光开关过程中产生噪声信号(参见 图5B)。这种现象发生的可能性取决于蛋白质的种类,因为某些蛋白质更容易发生表面吸附41,42使用诸如PEG-硫醇之类的涂层可降低蛋白质粘附的可能性39,43除非有特定研究需求(例如研究蛋白质-蛋白质相互作用),否则另一个问题是双重捕获,即在第一个蛋白质被捕获后,又发生第二个蛋白质的捕获。其特征是透射信号再次出现类似首次捕获的急剧上升,以及标准差的变化(参见 图 5C).
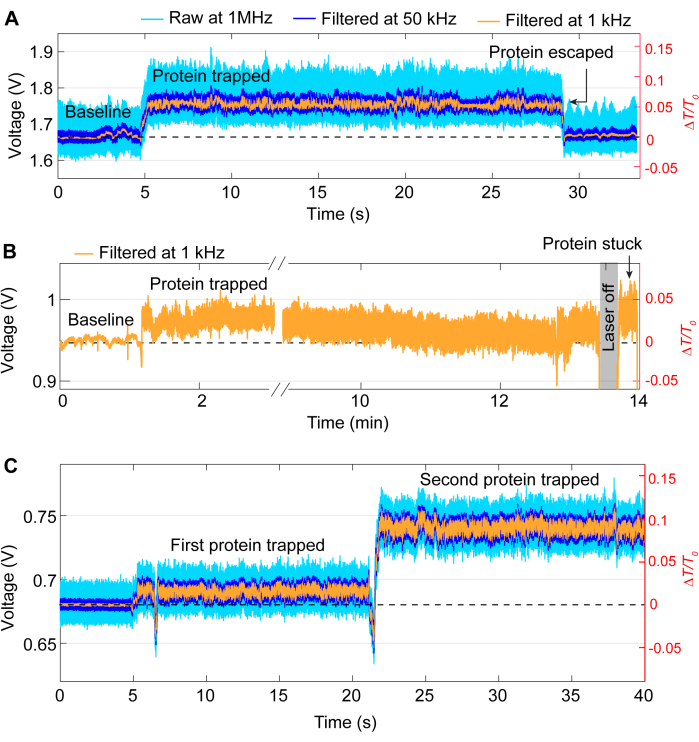
图 5:不理想的捕获事件示例。(A) 蛋白质从 DNH 热点意外释放。(B) 蛋白质滞留在 DNH 热点的样品表面示例。(C) 当第二个蛋白质被捕获时,第一个蛋白质仍停留在 DNH 热点中,导致信号轨迹跳跃。请点击此处查看此图的放大版本。
一项在代表性实验中进行的操作 原位 将铁加载至脱铁铁蛋白分子展示了利用等离激元纳米镊子作为研究蛋白质构象动态的工具29铁蛋白是一种铁转运蛋白,存在两种状态:不含铁的脱铁铁蛋白(apo-ferritin)和含铁的全铁蛋白(holo-ferritin)。44,45二价铁通过三重通道进入蛋白质,在其中被氧化为三价铁,并储存在蛋白质核心中46. 图6A 展示了在蛋白质被捕获期间,持续灌注亚铁溶液超过 20 分钟的载脂铁蛋白典型捕获轨迹。沿整个轨迹在 b–e 点处采集的 20 秒片段揭示了蛋白质随时间发生的变化。在 图6B,脱铁铁蛋白被固定在标准PBS缓冲液中,且在图谱中未观察到显著变化。 图6C,D 显示了轨迹中标准差(S.D.)的波动,这是由于铁通过蛋白质的三重通道进入所致,导致一种更动态的状态(脱铁态,apo-),此时通道处于开放状态,以及一种更紧凑的状态(全铁态,holo-),此时通道关闭。当铁蛋白分子被铁填满后,便转变为全铁形式(holoform),从而产生稳定的捕获轨迹,如图所示 图6E概率密度函数(PDF)在 图6B-E 进一步展示该蛋白在不同溶液条件下随时间推移所经历的结构变化。
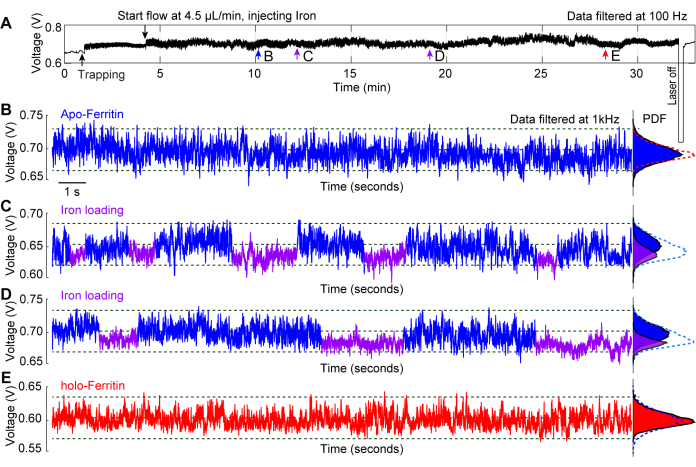
图6: 原位 将铁加载到被捕获的脱铁铁蛋白中。 (A) 捕获载有脱铁铁蛋白分子的DNA纳米孔后,完整记录其全传输轨迹,随后向捕获位点注入亚铁溶液,以观察铁蛋白在铁装载过程中相关的构象变化。 (B) 载铁蛋白在亚铁溶液到达热点前被捕获的20秒捕获轨迹。 (C,D) 暴露于亚铁溶液后脱铁铁蛋白分子的20秒捕获轨迹。蓝色和紫色片段分别标记轨迹中较高的和较低的标准差,指示铁蛋白的柔性与刚性构象。 (E) 暴露于亚铁溶液后载铁蛋白的20秒捕获轨迹 >20分钟。右侧的概率密度函数(PDF)图显示了透射率的分布情况,并以蓝色和紫色段落进行颜色编码。本图改编自29. 请点击此处以查看此图的放大版本。
补充图1:固定在3D打印流动池中的金DNH样品。 将样品置入一个专用插槽中,并使用双面PET胶带将其粘附在流动池上。本研究流动池设计的关键参数及相关测量值均已标注。请点击此处下载该文件。
补充图2:流动池背面,已安装金DNH样品并标记内壁。 样品使用复制用硅胶密封在流动池中。请点击此处下载该文件。
补充图3:带有金DNH的流动池示意图,标注了进液口和出液口。 请点击此处下载此文件。
讨论
该实验方案中的一个关键步骤是确保流动池在安装到载物台上之前不发生泄漏,应在安装前以高流速在载物台外进行测试。样品安装后若发生泄漏,可能会损坏光学元件,特别是底部物镜。
在实验过程中,由于等离子体纳米镊子具有较高的灵敏度,其对准位置可能会随时间推移发生漂移,从而导致信号波动。一旦发生这种情况,应使用压电控制重新对准,使透射率达到最大,基线标准差最小,因为噪声较大的基线会降低数据质量。应仔细记录每次对准的时间,以避免将人为干预误认为是捕获事件。如果出现显著漂移,应轻柔地调整载物台,以尽量降低蛋白质释放的风险,并记录调整时间。
可根据具体的实验需求对本方法进行修改和调整。例如,可使用温度控制载物台按需冷却或加热样品,而无需采用激光加热来升高温度31,33。其他技术,如干涉散射显微成像(iSCAT),可实现蛋白质在DNA纳米孔(DNH)散射场中的干涉,获得与蛋白质极化率成正比的额外信号,而极化率与颗粒尺寸相关47,48。
等离子体纳米镊子是一种纯粹的时间域传感技术,数据由APD(单像素探测器)记录。该技术无法提供关于蛋白质结构变化的直接信息,例如蛋白质中哪些区域参与了构象变化,或配体或其他蛋白质可能与该蛋白质结合的位点。此外,该技术的时间范围也受限于 >由于数据采集卡的采样速率为1 MHz,时间分辨率为1 µs。根据奈奎斯特频率,在理想条件下,最高可分辨的时间范围为采样率的一半,即2 µs。
在本实验方案中,我们描述了构建等离激元纳米镊子实验以捕获单个蛋白质并实时监测其构象动力学变化的过程。该技术可在任何自行搭建或商用的显微镜系统上实现。与基于荧光或连接分子的方法(如单分子荧光共振能量转移和光镊)不同,该技术无需标记或连接分子即可捕获蛋白质,同时仍能达到单分子灵敏度。利用微流控系统,可在蛋白质被捕获的同时改变溶液条件,从而实时监测不同溶液环境对蛋白质的影响。这些特点使等离激元纳米镊子成为生物物理学和生物传感领域中极具前景的工具,尤其适用于那些传统技术难以在其天然状态下进行研究的蛋白质。未来的研究应用将聚焦于解析更为动态的蛋白质的构象动力学,例如内在无序蛋白质、含有内在无序区域的蛋白质以及膜蛋白,这些蛋白质的动力学行为甚至结构目前仍难以被现有技术捕捉。
披露
作者无任何利益冲突需要披露。
致谢
S.Z. 感谢生物技术和生物科学研究理事会博士培训项目(BBSRC DTP)(BB/T0083690/1)的支持。作者们感谢英国-印度教育与研究倡议(UKIERI)的资助。M.R. 感谢皇家学会和沃尔夫森基金会的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 100倍物镜(NA = 1.25) | Olympus | PLN100XO | 仅使用镜头清洁纸单向擦拭油镜 |
| 12-1 旋转双向微流控阀 | Elveflow | ||
| 3/2 通电磁阀 | Elveflow | ||
| 4倍物镜(NA = 0.1) | Olympus | PLN4XP | |
| 气枪 | RS Components | 666-6772 | |
| 雪崩光电二极管(APD) | Thorlabs | APD120A/M | 避免过饱和,带宽50 MHz,对静电敏感 |
| 蝶形激光二极管 | Thorlabs | FPL852S | |
| 电荷耦合器件(相机) | Hikrobot | MV-CE200-10UC | |
| 结晶皿 | VWR | 216-0065 | |
| 数据采集卡 | 国家仪器公司 | USB-6361 | 采样速率为2 MHz |
| 双面胶带 | Adhesive Research Inc | ARcare92712 | 使用激光切割机切割成适合流体池的形状 |
| 乙醇 | 仅在通风橱中使用,佩戴手套 | ||
| 光纤准直器 | Thorlabs | PAF2-A7B | |
| 玻璃显微镜盖玻片(厚度0.17 mm) | |||
| 半波片 | Thorlabs | AHWP10M-980 | |
| Ideal-tek 120 mm不锈钢直头镊子 | RS Components | 282-7472 | 用于夹持样品和剥离双面胶 |
| 异丙醇(IPA) | 仅在通风橱中使用,佩戴手套 | ||
| 镜头清洁纸 | Thorlabs | MC-5 | |
| Metrosil快速复制硅胶组分A和B | Metrodent | MSILR/1 | |
| 显微镜载玻片(75 mm × 26 mm) | |||
| 模块化光镊系统 | Thorlabs | OTKB/M-CUSTOM | |
| 物镜油 | Olympus | 佩戴手套,储存温度为2oC–8oC | |
| 光电二极管激光器安装座 | Thorlabs | CLD1015 | |
| 压电控制器 | Thorlabs | MDT693B | |
| 压电位移台 | Thorlabs | Nanomax 300 | |
| 平凹透镜(f = -50 mm) | Thorlabs | LC1715-B | |
| 平凸透镜(f = 150 mm) | Thorlabs | LA1433-B | |
| 平凸透镜(f = 60 mm) | Thorlabs | LA1134-B | |
| 聚乙二醇甲醚硫醇(PEG-硫醇),分子量800 | Sigma Aldrich | 729108 | 储存温度为2oC–8oC |
| PTFE管(内径:0.18 mm) | Vici Jour | JR-T-6805-M25 | |
| PTFE管(内径:0.8 mm) | Cole-Parmer | WZ-21942-72 | |
| 扫描电镜-聚焦离子束系统(SEM-FIB) | Zeiss | Crossbeam 550 | 镓离子源 |
| 805 nm短通二向色镜 | Thorlabs | DMSP805 | |
| 银镜 | Thorlabs | PF-10-03-P01 | |
| 注射泵 | Harvard Apparatus | 70-4511 | |
| Weller Erem 120 mm不锈钢扁头圆头镊子 | RS Components | 176-1150 | 用于夹持玻璃盖玻片和剥离流体池中的胶 |
参考文献
- Peter Lu, H. P. Sizing up single-molecule enzymatic conformational dynamics. Chem Soc Rev. 43 (4), 1118-1143 (2014).
- Mazal, H., Haran, G. Single-molecule FRET methods to study the dynamics of proteins at work. Curr Opin Biomed Eng. 12, 8-17 (2019).
- Ritchie, D. B., Woodside, M. T. Probing the structural dynamics of proteins and nucleic acids with optical tweezers. Curr Opin Str Biol. 34, 43-51 (2015).
- Neupane, K., Solanki, A., Sosova, I., Belov, M., Woodside, M. T. Diverse metastable structures formed by small oligomers of α-Synuclein probed by force spectroscopy. PLoS One. 9 (1), e86495(2014).
- Hughes, M. L., Dougan, L. The physics of pulling polyproteins: a review of single molecule force spectroscopy using the AFM to study protein unfolding. Rep Prog Phys. 79 (7), 076601-076601 (2016).
- Young, G., et al. Quantitative mass imaging of single biological macromolecules. Science. 360 (6387), 423-427 (2018).
- Schmid, S., Dekker, C. Nanopores: a versatile tool to study protein dynamics. Essays Biochem. 65 (1), 93-107 (2021).
- Van Meervelt, V., et al. Real-time conformational changes and controlled orientation of native proteins inside a protein nanoreactor. J Am Chem Soc. 139 (51), 18640-18646 (2017).
- Awasthi, S., Ying, C., Li, J., Mayer, M. Simultaneous determination of the size and shape of single α-Synuclein oligomers in solution. ACS Nano. 17 (13), 12325-12335 (2023).
- Sµnchez-Rico, C., Von Vithenberg, L., Warner, L., Lamb, D. C., Sattler, M. Effects of fluorophore attachment on protein conformation and dynamics studied by spFRET and NMR spectroscopy. Chemistry. 23 (57), 14267-14277 (2017).
- Yin, L., et al. How does fluorescent labeling affect the binding kinetics of proteins with intact cells. Biosens Bioelectr. 66, 412-416 (2015).
- Berkovich, R., et al. Rate limit of protein elastic response is tether dependent. Proc Natl Acad Sci. 109 (36), 14416-14421 (2012).
- Dahmardeh, M., Mirzaalian Dastjerdi, H., Mazal, H., Köstler, H., Sandoghdar, V. Self-supervised machine learning pushes the sensitivity limit in label-free detection of single proteins below 10 kDa. Nat Meth. 20 (3), 442-447 (2023).
- Becker, J., et al. A quantitative description for optical mass measurement of single biomolecules. ACS Photon. 10 (8), 2699-2710 (2023).
- Houghtaling, J., et al. Estimation of shape, volume, and dipole moment of individual proteins freely transiting a synthetic nanopore. ACS Nano. 13 (5), 5231-5242 (2019).
- Plesa, C., et al. Fast translocation of proteins through solid state nanopores. Nano Lett. 13 (2), 658-663 (2013).
- Schmid, S., Stömmer, P., Dietz, H., Dekker, C. Nanopore electro-osmotic trap for the label-free study of single proteins and their conformations. Nat Nanotechnol. 16 (11), 1244-1250 (2021).
- Shi, X., Verschueren, D. V., Dekker, C. Active delivery of single DNA molecules into a plasmonic nanopore for label-free optical sensing. Nano Lett. 18 (12), 8003-8010 (2018).
- Verschueren, D. V., et al. Label-free optical detection of DNA translocations through plasmonic nanopores. ACS Nano. 13 (1), 61-70 (2019).
- Verschueren, D., Shi, X., Dekker, C. Nano-optical tweezing of single proteins in plasmonic nanopores. Small Meth. 3 (5), 1800465(2019).
- Peri, S. S. S., et al. Quantification of low affinity binding interactions between natural killer cell inhibitory receptors and targeting ligands with a self-induced back-action actuated nanopore electrophoresis (SANE) sensor. Nanotechnology. 32 (4), 045501(2020).
- Leong, I. W., Tsutsui, M., Yokota, K., Taniguchi, M. Salt gradient control of translocation dynamics in a solid-state nanopore. Anal Chem. 93 (49), 16700-16708 (2021).
- Juan, M. L., Righini, M., Quidant, R. Plasmon nano-optical tweezers. Nat Photon. 5 (6), 349-356 (2011).
- Juan, M. L., Gordon, R., Pang, Y., Eftekhari, F., Quidant, R. Self-induced back-action optical trapping of dielectric nanoparticles. Nat Phys. 5 (12), 915-919 (2009).
- Pang, Y., Gordon, R. Optical trapping of 12 nm dielectric spheres using double-nanoholes in a gold film. Nano Lett. 11 (9), 3763-3767 (2011).
- Pang, Y., Gordon, R. Optical trapping of a single protein. Nano Lett. 12 (1), 402-406 (2012).
- Kotnala, A., Gordon, R. Quantification of high-efficiency trapping of nanoparticles in a double nanohole optical tweezer. Nano Lett. 14 (2), 853-856 (2014).
- Booth, L. S., et al. Modelling of the dynamic polarizability of macromolecules for single-molecule optical biosensing. Sci Rep. 12 (1), 1995(2022).
- Yousefi, A., et al. Optical monitoring of in situ Iron loading into single, native ferritin proteins. Nano Lett. 23 (8), 3251-3258 (2023).
- Yousefi, A., et al. Structural Flexibility and Disassembly Kinetics of Single Ferritin Molecules Using Optical Nanotweezers. ACS Nano. 18 (24), 15617-15626 (2024).
- Peters, M., et al. Energy landscape of conformational changes for a single unmodified protein. NPJ Biosens. 1 (1), 14-14 (2024).
- Peters, M., McIntosh, D., Branzan Albu, A., Ying, C., Gordon, R. Label-free tracking of proteins through plasmon-enhanced interference. ACS Nanosci Au. 4 (1), 69-75 (2024).
- Ying, C., et al. Watching single unmodified enzymes at work. arXiv. , (2021).
- Yang-Schulz, A., et al. Direct observation of small molecule activator binding to single PR65 protein. NPJ Biosensing. 2 (1), 1-10 (2025).
- Yang, W., van Dijk, M., Primavera, C., Dekker, C. FIB-milled plasmonic nanoapertures allow for long trapping times of individual proteins. iScience. 24 (11), 103237(2021).
- Koya, A. N., et al. Novel plasmonic nanocavities for optical trapping-assisted biosensing applications. Adv Optical Mater. 8 (7), 1901481(2020).
- Goswami, A., Umashankar, R., Gupta, A. K., Aravindan, S., Rao, P. V. Development of a microstructured surface using the FIB. J Micromanufact. 1 (1), 53-61 (2018).
- Onuta, T. D., Waegele, M., DuFort, C. C., Schaich, W. L., Dragnea, B. Optical field enhancement at cusps between adjacent nanoapertures. Nano Lett. 7 (3), 557-564 (2007).
- Al-Ani, A., et al. The influence of PEG-thiol derivatives on controlling cellular and bacterial interactions with gold surfaces. Appl Surf Sci. 462, 980-990 (2018).
- Schuler, B., Hofmann, H. Single-molecule spectroscopy of protein folding dynamics-expanding scope and timescales. Curr Opin Str Biol. 23 (1), 36-47 (2013).
- Kopac, T. Protein corona, understanding the nanoparticle-protein interactions and future perspectives: A critical review. Int J Biol Macromol. 169, 290-301 (2021).
- Li, X., Guo, W., Xu, R., Song, Z., Ni, T. The interaction mechanism between gold nanoparticles and proteins: Lysozyme, trypsin, pepsin, γ-globulin, and hemoglobin. Spectrochim Acta A Mol Biomol Spectrosc. 272, 120983(2022).
- Emilsson, G., et al. Strongly stretched protein resistant poly(ethylene glycol) brushes prepared by grafting-To. ACS Appl Mater Inter. 7 (14), 7505-7515 (2015).
- Theil, E. C., Liu, X. S., Tosha, T. Gated pores in the ferritin protein nanocage. Inorg Chim Acta. 361 (4), 868-874 (2008).
- Theil, E. C., et al. The ferritin iron entry and exit problem. Inorg Chim Acta. 297 (1), 242-251 (2000).
- Takahashi, T., Kuyucak, S. Functional properties of threefold and fourfold channels in Ferritin D=deduced from electrostatic calculations. Biophys J. 84 (4), 2256-2263 (2003).
- Gemeinhardt, A., et al. Label-free imaging of single proteins secreted from living cells via iSCAT microscopy. J Vis Exp. (141), e58486(2018).
- Piliarik, M., Sandoghdar, V. Direct optical sensing of single unlabelled proteins and super-resolution imaging of their binding sites. Nat Comm. 5 (1), 4495(2014).
重印与许可
