此处,我们描述了一种 体外 模拟高代谢性近端小管上皮细胞缺氧/复氧损伤的方案。该模型旨在诱导代谢应激相关的细胞损伤,可通过检测近端小管损伤标志物的表达及线粒体呼吸功能来评估损伤程度。
本文内容
摘要
摘要
肾移植约占所有移植实体器官的60%–65%。大多数供体肾脏来自已故捐献者,需要进行长时间的低温保存,而低温保存是导致移植效果不佳的已知因素之一。尽管目前已有多种保存策略,缺血-再灌注损伤(IRI)仍是血流暂时中断后不可避免的后果,会导致氧气和营养物质的缺乏。在肾单位中,近端小管S3段的上皮细胞(PTECs)由于具有较高的代谢需求并依赖线粒体氧化磷酸化,对IRI尤为敏感。在分子层面,IRI会破坏线粒体代谢,减少ATP生成,从而无法满足近端小管上皮细胞(PTECs)的能量需求,并促进细胞凋亡和坏死。为了研究这些机制并评估潜在的治疗策略,需要建立可靠且可重复的实验模型 体外 准确模拟近端肾小管上皮细胞(PTECs)代谢易损性的肾缺血再灌注损伤(IRI)模型至关重要。本文介绍了一种在小鼠永生化PTECs(IM-PTECs)中诱导和评估缺氧/复氧(H/R)损伤的实验方案。该方案详细说明了维持此类细胞所需的培养基成分和培养条件,并通过可控的缺氧与复氧阶段诱导H/R损伤,以紧密模拟移植肾中发生的缺血与再灌注事件。该模型为评估不同干预措施对经历H/R损伤的肾上皮细胞的影响提供了有价值的平台。可通过分析与近端小管(PT)损伤相关标志物的表达水平,以及评估线粒体呼吸功能,来判断这些处理的作用效果。上述检测指标共同揭示了化合物疗效及细胞恢复过程的潜在机制,有助于推动针对肾IRI的靶向治疗策略的开发。
引言
根据全球器官捐献与移植观察站的数据,肾移植约占全球所有实体器官移植的60%至65%,2023年实施的肾移植手术数量几乎是肝移植的三倍,而肝移植是第二大常见的移植类型。在当年进行的肾移植手术中,61%的器官来源于 deceased donors1,与来自活体捐献者的移植相比,这类器官需要更长的保存时间,而活体捐献者的器官等待时间明显更短2。在此保存期间,肾脏通常采用静态冷保存方法,以减缓细胞代谢,降低氧和能量需求,从而限制缺血性损伤3。然而,静态冷保存仅能提供部分保护,因为它无法完全维持细胞代谢或氧气供应,导致在保存过程中出现渐进性的代谢功能障碍4,5。相比之下,ex vivo 常温保存技术已作为一种可行策略出现,该方法将器官维持在接近生理温度的条件下,从而支持细胞代谢和氧合,进而减轻缺血-再灌注损伤(IRI)6。
然而,在肾移植过程中,由于缺血-再灌注损伤(IRI)导致的急性肾损伤(AKI)是不可避免的后果。IRI 是由于器官血流中断,引起氧气和营养物质的供需失衡所致7。这一过程直接影响移植肾的功能,并增加急性排斥反应和长期移植物功能减退的风险8,9。
近端小管上皮细胞(PTEC)在肾皮质中尤为丰富,对缺血-再灌注损伤(IRI)特别敏感。这些细胞约占肾小管上皮的60%–70%,负责重吸收大部分肾小球滤过液,包括水、离子、葡萄糖和氨基酸10。其高度的代谢活性依赖于发达的线粒体网络,以满足ATP依赖性转运的需求11。因此,它们对代谢紊乱极为敏感,例如缺氧和线粒体功能障碍,而这两种情况正是IRI的核心特征12。
在缺血-再灌注损伤(IRI)过程中,氧气供应的剥夺会破坏线粒体的氧化磷酸化过程,导致ATP耗竭和重吸收功能受损13,14。这会引发细胞代谢从脂肪酸氧化(FAO)向无氧糖酵解转变,并激活磷酸戊糖途径;尽管这一过程在短期内具有保护作用,但仍不足以完全满足这些细胞的能量和氧化还原需求15。如果在修复阶段FAO的抑制持续存在,则会导致脂质积聚16和脂毒性17,进一步损伤细胞并削弱其再生能力18。这种不良的代谢状态最终可能推动肾小管萎缩、间质纤维化以及向慢性肾脏病的进展19。
这种由脂肪酸氧化(FAO)缺陷引起的代谢障碍,阻碍了肾小管满足其高能量需求的能力17,19。随之而来的ATP耗竭和脂质积聚会促进线粒体功能障碍以及活性氧的产生,进而激活促炎信号通路并导致白细胞浸润20,21,22。持续的炎症反应和氧化损伤会破坏线粒体完整性,加剧能量代谢障碍,并最终引发细胞凋亡和坏死23,24。在这一急性损伤阶段,某些特异性生物标志物如肾损伤分子1(KIM-1)和中性粒细胞明胶酶相关脂质运载蛋白(NGAL)表达上调,可作为近端肾小管损伤及早期急性肾损伤(AKI)的敏感指标25。
急性损伤后,不良的修复机制会促进细胞外基质过度沉积,这是肾纤维化的典型特征26。在细胞外基质成分中,胶原蛋白(尤其是由Col1a1基因编码的I型胶原蛋白)在间质区积聚,导致肾小管萎缩和功能性实质组织丧失27。这种纤维化重塑过程主要由肾小管细胞的衰老以及部分上皮-间质转化(pEMT)所驱动,最终导致肾脏功能下降28,29,30。肾组织pEMT和纤维化的发生促进了急性肾损伤(AKI)向慢性肾脏病(CKD)的进展,最终导致肾功能不可逆地丧失以及移植肾存活率下降31,32。
在本方案中,我们描述了一种 体外 采用小鼠SV40永生化近端肾小管上皮细胞(IM-PTECs)建立缺氧/复氧(H/R)损伤模型,并施加可控的缺氧/复氧条件。大多数关于肾缺血再灌注损伤(IRI)的临床前研究传统上依赖动物模型,这类模型能够模拟肾脏复杂的血管和免疫反应,但存在成本较高、伦理问题以及显著的生物学变异性等局限性33,34这些局限性阻碍了适用于深入机制研究和高通量研究的互补性细胞体系的发展。该实验体系可重复地模拟缺氧与复氧过程,再现移植肾中观察到的缺血-再灌注损伤(IRI)的关键特征。该模型为在受控环境中研究肾小管损伤、生物标志物表达及纤维化反应的细胞与分子机制提供了有力工具。此外,它还为筛选和评估旨在预防或减轻缺血性损伤、改善移植后预后的潜在治疗策略提供了相关平台。
方案
本方案中所使用的细胞并非在本研究中分离获得,而是由其他研究人员先前分离并提供35。因此,本研究未开展新的动物实验,也无需获得伦理审批。
1. IM-PTEC 培养
- 按照表1所述配制L3培养基。
- 复苏一管IM-PTECs细胞。在33 °C、5% CO2、大气O2的湿化培养箱中,以标准条件培养约1 × 10⁶个细胞,直至细胞融合度达到80%(通常在3天后达到)。
注意:IM-PTECs细胞来源于Immorto小鼠。有关IM-PTECs细胞分离的详细方案,请参见35。 - 每周传代2次,传代比例约为1:10。传代时,使用0.05%胰蛋白酶-EDTA在33 °C下消化贴壁单层细胞2-3分钟,用完全生长培养基中和,然后重新接种至新的培养瓶中。
| 组分 | 数量/终末培养基浓度 |
| DMEM/F12 | 500 mL |
| 胎牛血清 (FCS) | 10% |
| 青霉素 | 10,000 U/mL |
| 链霉素 | 10,000 µg/mL |
| L-谷氨酰胺 | 0.02 µM |
| 胰岛素 | 5 µg/mL |
| 转铁蛋白 | 5 µg/mL |
| 亚硒酸钠 | 5 µg/mL |
| 三碘甲腺原氨酸 | 40 pg/mL |
| 氢化可的松 | 36 ng/mL |
| 表皮生长因子 | 20 ng/mL |
| 干扰素 γ (IFN-γ) | 10 ng/mL |
表1:L3培养基成分。
2. IM-PTEC 的限制性培养
- 按照步骤1.3所述进行传代,将一个T-25培养瓶中的IM-PTEC细胞悬液全部转移至含有约10 mL不含干扰素-γ(IFN-γ)的L3培养基的T-75培养瓶中。在标准条件下于37 °C培养,直至细胞融合度达到80%(通常在3天后达到)。
- 按照步骤1.3所述进行传代,将一个T-75培养瓶中的细胞悬液全部转移至两个含有约20 mL不含IFN-γ的L3培养基的T-175培养瓶中。在标准条件下于37 °C培养,直至细胞融合度达到80%(通常在3天后达到)。
- 通过使用0.05%胰蛋白酶-EDTA从融合的培养物中消化并解离细胞,重悬于完全培养基中,并以所需密度(约1 × 10⁵)接种,用于实验。分子标志物表达分析使用6孔板,线粒体呼吸研究则使用适合的96孔细胞培养微孔板。
注:对于其他实验,请使用合适的培养规格。- 在线粒体呼吸研究中,将细胞接种至96孔细胞培养微孔板时,保留四个角上的孔为空白,用于背景校正。将微孔板在室温下静置1小时,再放入培养箱中,以使细胞充分贴壁。
3. 缺氧/复氧处理流程(图1)
- 通过移除培养基并加入新鲜的不含 IFN-γ 的 L3 培养基(96 孔板每孔 0.1 mL,6 孔板每孔 2 mL)更换 IM-PTECs 培养液。将细胞置于含 1% O₂ 的低氧培养箱中培养2,5% CO₂2, 37 °C 下孵育 48 小时。
- 从低氧培养箱中取出细胞,并用不含IFN-γ的L3培养基更换培养液。将细胞置于标准O₂条件下细胞培养箱中培养。2 条件和5% CO2 37 °C 下孵育 24 小时。
注意:低氧条件可通过低氧培养箱或连接至可控气体供应的模块化低氧舱来实现。
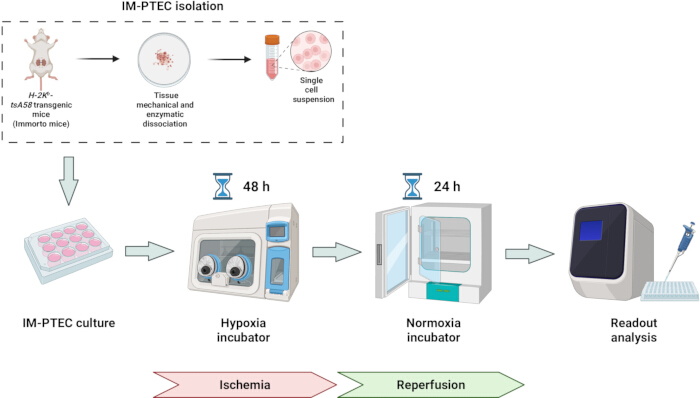
图 1:永生化近端肾小管上皮细胞(IM-PTEC)体外缺血-再灌注(H/R)模型的示意图。 来源于 H-2Kb-tsA58 转基因(Immorto)小鼠的 IM-PTEC 在常氧条件下培养,随后暴露于缺氧环境(1% O2,48 小时),再进行复氧(标准 O2 条件,24 小时),以进行后续分析。请点击此处查看该图的放大版本。
4. 分子标志物表达的分析
- RNA 提取
- 向 6 孔板的每个孔中加入 800 µL RNA 提取试剂。室温孵育 5 分钟。将样品转移至无 RNA 酶的 1.5 mL 微量离心管中。
- 加入 200 µL 氯仿,用移液器充分混匀 15 秒。室温孵育 2–3 分钟。
- 在 4 °C 下以 12,000 × g 离心 12 分钟。将上层水相转移至无 RNA 酶的 1.5 mL 微量离心管中。
- 加入 500 µL 异丙醇。室温孵育 10 分钟。在 4 °C 下以 12,000 × g 离心 10 分钟。
- 弃去上清液,用 1 mL 70% 乙醇洗涤沉淀。在 4 °C 下以 5,000 × g 离心 5 分钟。弃去上清液。
- 将沉淀在空气中干燥。用 12 µL 无 RNA 酶的水溶解沉淀。
- 在 56 °C 加热样品 15 分钟。使用微量紫外-可见分光光度计测定 RNA 浓度。
注意:在孵育步骤之间,应始终将样品置于冰上,以避免 RNA 降解。
- 逆转录
- 在冰上,向无 RNA 酶的 0.2 mL 微量离心管中依次加入以下反应组分:10 µL 2× 主混合液(Master Mix)、2 µL 酶混合液(Enzyme Mix)、1–5 µg RNA,以及无核酸酶的 H2O 至终体积 20 µL。
- 轻轻混匀,先在 25 °C 孵育 10 分钟,随后在 50–55 °C 孵育 10 分钟。
- 在 85 °C 加热 5 分钟以终止反应,然后置于冰上冷却。将 cDNA 按 1:5 或 1:10 比例稀释。
- 实时定量 PCR(RT-qPCR)
- 配制引物体系,使正向和反向引物终浓度均为 10 µM(表 2)。
- 针对每个待检测基因,配制实时定量 PCR 反应体系,每孔包含以下试剂:5 µL RT-qPCR 主混合液、0.4 µL 10 µM 正向引物、0.4 µL 10 µM 反向引物,以及 2.2 µL 无核酸酶的 H2O。
- 向 384 孔 PCR 板的每孔中加入 8 µL RT-qPCR 反应体系。向每孔加入 2 µL cDNA 样品,使液滴挂在孔壁边缘。
- 加样完毕后,轻敲 PCR 板,使所有液滴落入孔底。用密封膜紧密封板。对 384 孔 PCR 板进行离心。
- 在实时定量 PCR 系统中运行以下程序进行检测:98 °C 预变性 30 秒,随后进行 40 个循环(98 °C 变性 10 秒,60 °C 退火延伸 30 秒),最后进行熔解曲线分析(95 °C)。
| 基因 | 引物序列 |
| Kim-1 | F: 5' - TGGTTGCCTTCCGTGTCTCT |
| R: 5' - TCAGCTCGGGAATGCACAA | |
| Ngal | F: 5' - ATGTCACCTCCATCCTGGTCAG |
| R: 5' - GCCACTTGCACATTGTAGCTCTG | |
| Acta2 | F: 5' - GCCATCTTTCATTGGGATGGA |
| R: 5' - CCCCTGACAGGACGTTGTTA | |
| Col1a1 | F: 5' - CCTCAGGGTATTGCTGGACAAC |
| R: 5' - CAGAAGGACCTTGTTTGCCAGG |
表2:用于RT-qPCR的引物序列。
5. 线粒体呼吸功能评估
- 实验前一天
- 开启氧消耗率(OCR)/细胞外酸化率(ECAR)分析仪,并在实验前至少预热5小时。
- 将传感器微孔板置于37 °C、无CO2的培养箱中,加水润湿过夜。
- 实验当天
- 准备一份用于96孔细胞培养微孔板的检测培养基,包含:33.4 mL pH 7.4的DMEM培养基;0.875 mL 1 M葡萄糖(终浓度25 mM);0.35 mL 100 mM丙酮酸钠(终浓度1 mM);以及0.35 mL 200 mM谷氨酰胺(终浓度2 mM)。
- 根据表3配制抑制剂溶液。
- 从培养箱中取出已组装的传感器微孔板。使用多通道移液器和加样引导板,向对应的加样孔中各加入25 µL抑制剂。
- 移除细胞培养微孔板中的细胞培养生长培养基。使用多通道移液器向每孔加入175 µL预热至37 °C的检测培养基。
- 将细胞培养微孔板放入37 °C、无CO2的培养箱中孵育45–60分钟,随后开始检测。
- 将已加载试剂的校准板放入OCR/ECAR分析仪中进行校准。
- 将细胞培养微孔板放入仪器中进行检测。
- 检测结束后,保留细胞培养微孔板用于总蛋白定量,以便后续数据归一化处理。
| [试剂盒] (µM) | [测定培养基] (µM) | A孔 | B孔 | C孔 | |
| Oligomycin | 12 | 1.5 | 8.4 µL | ||
| FCCP | 9 | 1 | 6.3 µL | ||
| Antimycin A | 25 | 2.5 | 17.5 µL | ||
| Rotenone | 12.5 | 1.25 | 8.75 µL | ||
| Assay medium | 3.5 mL | 3.5 mL |
表3:用于评估线粒体呼吸的抑制剂溶液。
结果
首先进行时间过程验证,以确定在IM-PTECs中模拟缺血性损伤的最佳缺氧/复氧(H/R)条件。半胱天冬酶-3(caspase-3)的激活是体内和体外肾脏缺血-再灌注损伤的标志性特征,被用作模型保真度的指标36,37。我们发现,48小时缺氧后接24小时复氧可使caspase-3活性升高最为显著。通过MTT法评估的细胞活力在此条件下仍与常氧对照组相当,表明尽管已启动凋亡信号通路,但细胞仍保持存活状态,可用于后续药理学测试(补充图1)。经验证的该方案随后被用于通过可控的缺氧/复氧处理在IM-PTECs中诱导H/R损伤。
缺血损伤后,通过RT-qPCR检测了多种肾脏损伤标志物的表达水平(图2)。RT-qPCR结果显示,在缺血再灌注损伤(IRI)背景下,已知的急性肾损伤标志物Kim-138,39和Ngal40,41的表达显著上调。此外,肾小管部分上皮-间质转化(pEMT)/纤维化的标志物Acta242,43和Col1a144,45,46的表达也均升高。除作为肾脏pEMT/纤维化标志物外,Col1a1的表达水平还可与慢性肾脏病(CKD)的严重程度相关47。>
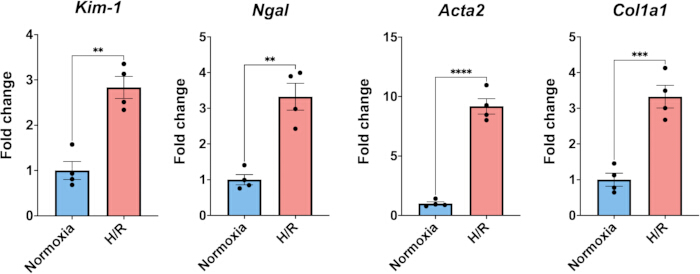
图 2:常氧或缺氧/复氧(H/R)条件下肾损伤标志物的分子表达。 经 H/R 处理后,IM-PTEC 中肾损伤分子标志物 Kim-1、Ngal、Acta2 和 Col1a1 的表达显著升高。数据表示为每种条件下四次生物学重复的均值 ± 均值标准误(SEM)。采用非配对双尾 Student t 检验评估统计学显著性。显著性水平表示如下:p < 0.05 (*),p < 0.01 (**),p < 0.001 (***),p < 0.0001 (****)。请点击此处查看该图的放大版本。
还进行了线粒体呼吸研究,以确定缺血/再灌注(H/R)后的线粒体呼吸能力(图3)。通过测量氧气消耗率(OCR),我们发现,在缺血刺激后,所有线粒体呼吸参数(基础呼吸、ATP生成、质子漏、最大呼吸和备用呼吸能力)均降低,表明线粒体代谢受到抑制。
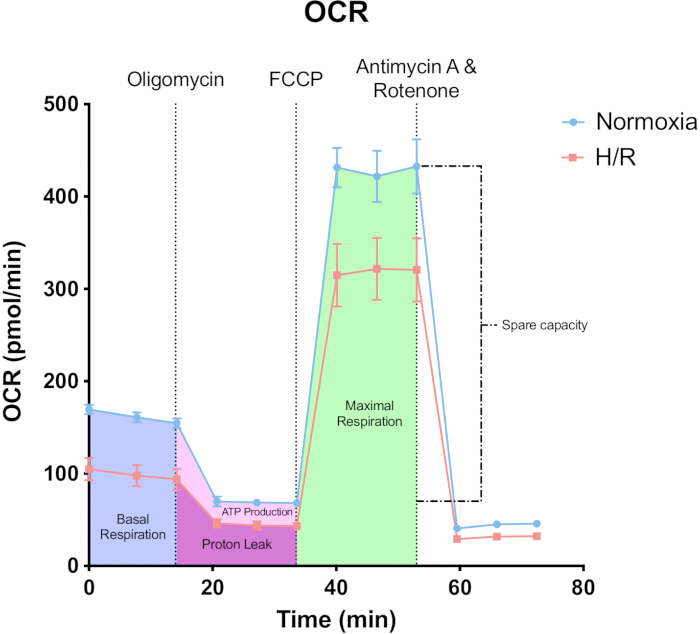
图3:IM-PTEC细胞在常氧或缺氧条件下的OCR(耗氧率)。 经历缺氧/复氧(H/R)后,IM-PTEC细胞表现出线粒体呼吸功能下降。通过依次添加电子传递链抑制剂——寡霉素、FCCP(羰基氰化对三氟甲氧基苯腙)、抗霉素A和鱼藤酮——来评估线粒体呼吸。数据以每种条件下的四次生物学重复实验的均值±均值标准误(SEM)表示。 请点击此处查看该图的放大版本。
这些结果证实,H/R 方案可有效诱导 IM-PTECs 中出现与缺血性肾损伤一致的分子和代谢改变。48,49因此,本方案为重现类似肾缺血-再灌注条件提供了一个有用的框架 体外.
补充图 1。常氧及缺氧/复氧(H/R)条件下的细胞活力与半胱天冬酶-3 活性。(A)细胞活力。 通过 MTT 法检测细胞在常氧或缺氧/复氧(H/R)处理后的细胞活力。结果以相对于常氧对照组的相对活力(%)表示。(B)裂解型半胱天冬酶-3。对经历不同时间常氧(N)、缺氧(H)和复氧(R)处理的细胞,定量检测裂解型半胱天冬酶-3 活性(nmol/min/mg 蛋白)。数据以均值 ± 标准误表示,每个点代表一个独立的生物学重复。请点击此处下载该图。
讨论
大多数关于肾缺血再灌注损伤(IRI)诱导的急性肾损伤(AKI)的临床前数据均通过 体内 模型50,51,52,53,由于缺乏已建立的 体外 模型。这加之小鼠永生化近端肾小管上皮细胞系中经过充分表征的细胞系数量有限,制约了 体外 研究,使本实验方案的开发成为一项宝贵的资源。该方法在受控条件下为研究肾脏缺血/再灌注损伤机制提供了更易操作且可重复的平台,同时减少了对实验动物的需求。
此外,该方案主要使用常规实验室设备,无需特殊且昂贵的仪器即可实施。唯一的例外是需要一个低氧培养箱,这种设备通常在癌症研究实验室中用于模拟肿瘤的低氧微环境54,55,56。这种易得性有助于在不同实验室中广泛采用,并促进实验结果的可重复性。
本方案中的一个关键考虑因素是IM-PTECs的正确培养。细胞必须在33 °C下培养,并添加干扰素-γ(IFN-γ),以避免SV40活性的下调。在开始实验前,需将IM-PTECs转入限制性培养条件中培养7天。限制性培养通过将温度升至37 °C并从培养基中去除干扰素-γ(IFN-γ)持续1周来实现,这会降低SV40大T抗原的表达——该蛋白由猴病毒40(Simian Virus 40)编码,用于使细胞永生化35,57——从而使细胞失去永生化状态,促进其向更分化且具有生理相关性的表型转变58。值得注意的是,IM-PTECs在培养数天后可能出现明显的细胞质空泡化;若发生空泡化,应从培养基中去除氢化可的松,以防止或逆转这一变化。
尽管使用永生化PTEC具有稳定性和易于培养的优点,但研究者也可考虑使用原代近端小管上皮细胞以提高生理相关性。然而,小鼠原代PTEC存在较大的供体间变异59,60,且增殖能力有限61,62,因此不太适用于高通量或长期实验。这类细胞可能更适用于验证性研究,或在研究特定患者来源的反应时使用。
该方案为研究缺氧/复氧损伤的分子机制、鉴定和评估潜在的治疗策略,以及在受控环境中探究炎症、氧化应激和细胞死亡通路等细胞反应提供了重要的平台63,64。
然而,该模型的一个重要局限性在于其未能重现肾移植中观察到的某些缺血特征,例如冷保存期间的低温和营养缺乏9。这些条件显著影响细胞代谢和损伤模式,其缺失可能会限制研究结果向临床环境的转化65,66。
总之,这种在IM-PTECs中建立的体外H/R模型为在受控条件下研究肾脏缺血-再灌注损伤提供了一种可重复、易于操作且符合伦理的途径。尽管该模型尚不能完全再现体内损伤的复杂性 体内 缺血是一种有价值的补充工具,可用于阐明细胞机制、筛选治疗候选药物,并减少肾脏研究中对动物实验的依赖。
披露
作者声明,他们在此项工作中没有需要披露的利益冲突
致谢
Mariano Marin-Blazquez 属于 "健康科学博士项目" 来自穆尔西亚天主教大学(UCAM)。Ruben Rabadan-Ros 与 Ruben Zapata-Perez 课题组的研究工作获得西班牙科学、创新与大学部“2023 知识生成项目”(PID2023-147560OA-I00)资助。Ruben Rabadán-Ros 获得穆尔西亚地区科学与技术局塞内卡基金会(Fundación Séneca - Agencia de Ciencia y Tecnología de la Región de Murcia)资助(22524/JLI/24,2024 年青年科研领军人才项目支持计划)。R.Z.-P. 参与欧盟“地平线欧洲”研究与创新计划(NADIS - 101073251)。Alessandra Tammaro 获得荷兰科学研究组织(NWO)与圣保罗研究基金会(FAPESP)联合资助的健康老龄化项目(由 Zonmw 执行,编号 457002002)以及荷兰肾脏基金会青年人才奖的经费支持。
作者们衷心感谢穆尔西亚大学(UM)和穆尔西亚天主教大学(UCAM)提供使用其设施的机会,视频资料在这些设施中完成录制。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 384孔qPCR板 | Applied Biosystems | 4309849 | |
| 离心机 | Ortoalresa | Biocen22R | |
| 氯仿 | VWR | 0757-500ML | |
| DMEM/F12 | Gibco | 21331020 | |
| 表皮生长因子 | Sigma-Aldrich | E9644 | |
| 乙醇 | PanReac AppliChem | 141086.1214 | |
| 胎牛血清 | Biowest | S181B-500 | |
| 加热金属浴 | Eppendorf | ThermoMixer C | |
| 氢化可的松 | Sigma-Aldrich | H0135 | |
| 低氧培养箱 | Memmert | ICO 50med | |
| IFN-γ | ProspecBIo | CYT-358 | |
| 培养箱 | Memmert | ICO 105 | |
| 异丙醇 | VWR | 0918-1L | |
| ITSe | Gibco | 41400045 | |
| L-谷氨酰胺 | Gibco | 25030081 | |
| 多通道移液器 | Eppendorf | 3125000052 | |
| 非CO2培养箱 | |||
| PCR引物 | Eurofins Genomics | ||
| 青霉素-链霉素 | Gibco | 15140-122 | |
| qPCR预混液 | NZYTech | MB22303 | |
| 实时qPCR系统 | Applied Biosystems | QuantStudio 5 | |
| 逆转录预混液 | NZYTech | MB12502 | 含酶混合物 |
| 无RNase水 | HyClone | SH3053802 | |
| Seahorse XF细胞线粒体应激测试试剂盒 | Agilent | 103015-100 | 含寡霉素、FCCP、抗霉素A和鱼藤酮 |
| Seahorse XF DMEM培养基 | Agilent | 103575-100 | |
| Seahorse XF葡萄糖 | Agilent | 03577-100 | |
| Seahorse XF谷氨酰胺 | Agilent | 103579-100 | |
| Seahorse XF丙酮酸 | Agilent | 103578-100 | |
| Seahorse XFe96分析仪 | Agilent | S7800BR | |
| Seahorse XFe96 FluxPak | Agilent | 103792-100 | 含XFe96细胞培养微孔板和XFe96传感器探头 |
| PCR仪 | BIO-RAD | T100 Thermal Cycler | |
| 三碘甲腺原氨酸 | Sigma-Aldrich | T5516 | |
| Trizol | Invitrogen | 15596026 | |
| 紫外-可见分光光度计 | DeNovix | DS-11 |
参考文献
- Use of the data/quoting data. GODT. , Global Observatory on Donation and Transplantation. https://www.transplant-observatory.org/uses-of-dataquoting-data (2016).
- van de Laar, S. C., Lafranca, J. A., Minnee, R. C., Papalois, V., Dor, F. J. M. F. The Impact of Cold Ischaemia Time on Outcomes of Living Donor Kidney Transplantation: A Systematic Review and Meta-Analysis. J Clin Med. 11 (6), 1620(2022).
- Tingle, S. J., et al. Machine perfusion preservation versus static cold storage for deceased donor kidney transplantation. Cochrane Database Syst Rev. 3 (3), CD011671(2019).
- Jing, L., Yao, L., Zhao, M., Peng, L., Liu, M. Organ preservation: from the past to the future. Acta Pharmacol Sin. 39 (5), 845-857 (2018).
- Smith, T. B., Nicholson, M. L., Hosgood, S. A. Advances in Hypothermic and Normothermic Perfusion in Kidney Transplantation. Transplantology. 2 (4), 460-477 (2021).
- Montagud-Marrahi, E., et al. Ex vivo normothermic preservation of a kidney graft from uncontrolled donation after circulatory death over 73 hours. Front Bioeng Biotechnol. 11, 1330043(2023).
- Malek, M., Nematbakhsh, M. Renal ischemia/reperfusion injury; from pathophysiology to treatment. J Renal Inj Prev. 4 (2), 20-27 (2015).
- Ditonno, P., et al. Effects of ischemia-reperfusion injury in kidney transplantation: risk factors and early and long-term outcomes in a single center. Transplant Proc. 45 (7), 2641-2644 (2013).
- Salvadori, M., Rosso, G., Bertoni, E. Update on ischemia-reperfusion injury in kidney transplantation: Pathogenesis and treatment. World J Transplant. 5 (2), 52-67 (2015).
- Park, J., et al. Single-cell transcriptomics of the mouse kidney reveals potential cellular targets of kidney disease. Science. 360 (6390), 758-763 (2018).
- Curthoys, N. P., Moe, O. W. Proximal Tubule Function and Response to Acidosis. Clin J Am Soc Nephrol. 9 (9), 1627-1638 (2014).
- Bhargava, P., Schnellmann, R. G. Mitochondrial energetics in the kidney. Nat Rev Nephrol. 13 (10), 629-646 (2017).
- Erpicum, P., Rowart, P., Defraigne, J. O., Krzesinski, J. M., Jouret, F. What we need to know about lipid-associated injury in case of renal ischemia-reperfusion. Am J Physiol Renal Physiol. 315 (6), F1714-F1719 (2018).
- Vasko, R. Peroxisomes and Kidney Injury. Antioxid Redox Signal. 25 (4), 217-231 (2016).
- Lan, R., et al. Mitochondrial Pathology and Glycolytic Shift during Proximal Tubule Atrophy after Ischemic AKI. J Am Soc Nephrol. 27 (11), 3356-3367 (2016).
- Lipke, K., Kubis-Kubiak, A., Piwowar, A. Molecular Mechanism of Lipotoxicity as an Interesting Aspect in the Development of Pathological States-Current View of Knowledge. Cells. 11 (5), 844(2022).
- Jang, H. S., Noh, M. R., Kim, J., Padanilam, B. J. Defective Mitochondrial Fatty Acid Oxidation and Lipotoxicity in Kidney Diseases. Front. Med. 7, 65(2020).
- Rinaldi, A., et al. Impaired fatty acid metabolism perpetuates lipotoxicity along the transition to chronic kidney injury. JCI Insight. 7 (18), e161783(2022).
- Kang, H. M., et al. Defective fatty acid oxidation in renal tubular epithelial cells has a key role in kidney fibrosis development. Nat Med. 21 (1), 37-46 (2015).
- Chen, Y., et al. Mitochondrial metabolism and targeted treatment strategies in ischemic-induced acute kidney injury. Cell Death Discov. 10 (1), 69(2024).
- Bhatia, D., Capili, A., Choi, M. E. Mitochondrial dysfunction in kidney injury, inflammation, and disease: potential therapeutic approaches. Kidney Res Clin Pract. 39 (3), 244-258 (2020).
- Zhao, L., et al. Energy metabolic reprogramming regulates programmed cell death of renal tubular epithelial cells and might serve as a new therapeutic target for acute kidney injury. Front Cell Dev Biol. 11, 1276217(2023).
- Fontecha-Barriuso, M., et al. Tubular Mitochondrial Dysfunction, Oxidative Stress, and Progression of Chronic Kidney Disease. Antioxidants. 11 (7), 1356(2022).
- Wang, H., Zhang, S., Guo, J. Lipotoxic Proximal Tubular Injury: A Primary Event in Diabetic Kidney Disease. Front Med (Lausanne). 8, 751529(2021).
- Bhosale, S. J., Kulkarni, A. P. Biomarkers in Acute Kidney Injury. Indian J Crit Care Med. 24 (Suppl 3), S90-S93 (2020).
- van der Rijt, S., Leemans, J. C., Florquin, S., Houtkooper, R. H., Tammaro, A. Immunometabolic rewiring of tubular epithelial cells in kidney disease. Nat Rev Nephrol. 18 (9), 588-603 (2022).
- Liu, Y. Cellular and molecular mechanisms of renal fibrosis. Nat Rev Nephrol. 7 (12), 684-696 (2011).
- Lovisa, S., et al. Epithelial-to-mesenchymal transition induces cell cycle arrest and parenchymal damage in renal fibrosis. Nat Med. 21 (9), 998-1009 (2015).
- Luo, C., et al. Wnt9a Promotes Renal Fibrosis by Accelerating Cellular Senescence in Tubular Epithelial Cells. J Am Soc Nephrol. 29 (4), 1238-1256 (2018).
- Mylonas, K. J., et al. Cellular senescence inhibits renal regeneration after injury in mice, with senolytic treatment promoting repair. Sci Transl Med. 13 (594), eabb0203(2021).
- Mimura, I., Nangaku, M. The suffocating kidney: tubulointerstitial hypoxia in end-stage renal disease. Nat Rev Nephrol. 6 (11), 667-678 (2010).
- Fine, L. G., Norman, J. T. Chronic hypoxia as a mechanism of progression of chronic kidney diseases: from hypothesis to novel therapeutics. Kidney International. 74 (7), 867-872 (2008).
- Lerink, L. J. S., et al. Preclinical models versus clinical renal ischemia reperfusion injury: A systematic review based on metabolic signatures. American Journal of Transplantation. 22 (2), 344-370 (2022).
- Harwood, R., et al. Murine models of renal ischemia reperfusion injury: An opportunity for refinement using noninvasive monitoring methods. Physiol Rep. 10 (5), e15211(2022).
- Leemans, J. C., et al. Renal-associated TLR2 mediates ischemia/reperfusion injury in the kidney. J Clin Invest. 115 (10), 2894-2903 (2005).
- Havasi, A., Borkan, S. C. Apoptosis and acute kidney injury. Kidney Int. 80 (1), 29-40 (2011).
- Wang, X., Wang, W., Wang, J. Z., Yang, C., Liang, C. -Z. Effect of apigenin on apoptosis induced by renal ischemia/reperfusion injury in vivo and in vitro. Ren Fail. 40 (1), 498-505 (2018).
- Bonventre, J. V. Kidney injury molecule-1: a translational journey. Trans Am Clin Climatol Assoc. 125, discussion 299 293-299 (2014).
- Ichimura, T., et al. Kidney injury molecule-1 (KIM-1), a putative epithelial cell adhesion molecule containing a novel immunoglobulin domain, is up-regulated in renal cells after injury. J Biol Chem. 273 (7), 4135-4142 (1998).
- Clerico, A., Galli, C., Fortunato, A., Ronco, C. Neutrophil gelatinase-associated lipocalin (NGAL) as biomarker of acute kidney injury: a review of the laboratory characteristics and clinical evidences. Clin Chem Lab Med. 50 (9), 1505-1517 (2012).
- Xu, C., Lin, S., Mao, L., Li, Z. Neutrophil gelatinase-associated lipocalin as predictor of acute kidney injury requiring renal replacement therapy: A systematic review and meta-analysis. Front Med (Lausanne). 9, 859318(2022).
- Huang, R., Fu, P., Ma, L. Kidney fibrosis: from mechanisms to therapeutic medicines. Sig Transduct Target Ther. 8 (1), 1-20 (2023).
- Schreibing, F., Anslinger, T. M., Kramann, R. Fibrosis in Pathology of Heart and Kidney: From Deep RNA-Sequencing to Novel Molecular Targets. Circ Res. 132 (8), 1013-1033 (2023).
- Wang, Q., et al. CircCSPP1 Functions as a ceRNA to Promote Colorectal Carcinoma Cell EMT and Liver Metastasis by Upregulating COL1A1. Front Oncol. 10, 850(2020).
- Zhu, X., Luo, X., Jiang, S., Wang, H. Bone Morphogenetic Protein 1 Targeting COL1A1 and COL1A2 to Regulate the Epithelial-Mesenchymal Transition Process of Colon Cancer SW620 Cells. J Nanosci Nanotechnol. 20 (3), 1366-1374 (2020).
- Salimian, N., Peymani, M., Ghaedi, K., Hashemi, M., Rahimi, E. Collagen 1A1 (COL1A1) and Collagen11A1(COL11A1) as diagnostic biomarkers in Breast, colorectal and gastric cancers. Gene. 892, 147867(2024).
- Mavrogeorgis, E., et al. Collagen-Derived Peptides in CKD: A Link to Fibrosis. Toxins. 14 (1), 10(2022).
- Kurian, G. A., Pemaih, B. Standardization of in vitro Cell-based Model for Renal Ischemia and Reperfusion Injury. Indian J Pharm Sci. 76 (4), 348-353 (2014).
- Strazdauskas, A., et al. In Vitro Hypoxia/Reoxygenation Induces Mitochondrial Cardiolipin Remodeling in Human Kidney Cells. Int J Mol Sci. 25 (11), 6223(2024).
- Wang, H. J., Varner, A., AbouShwareb, T., Atala, A., Yoo, J. J. Ischemia/reperfusion-induced renal failure in rats as a model for evaluating cell therapies. Ren Fail. 34 (10), 1324-1332 (2012).
- Greite, R., et al. Renal ischemia-reperfusion injury causes hypertension and renal perfusion impairment in the CD1 mice which promotes progressive renal fibrosis. Am J Physiol Renal Physiol. 314 (5), F881-F892 (2018).
- Skrypnyk, N. I., Harris, R. C., de Caestecker, M. P. Ischemia-reperfusion Model of Acute Kidney Injury and Post Injury Fibrosis in Mice. J Vis Exp. (78), e50495(2013).
- Le Clef, N., Verhulst, A., D'Haese, P. C., Vervaet, B. A. Unilateral Renal Ischemia-Reperfusion as a Robust Model for Acute to Chronic Kidney Injury in Mice. PLoS One. 11 (3), e0152153(2016).
- Ma, R., He, X., Wang, H., Jia, W., Zeng, X. Hypoxic microenvironment promotes proliferation and invasion of non-small cell lung cancer A549 Cells through Wnt/β-catenin signaling pathway. Biomed Res. 29 (2), 268-273 (2018).
- Metsälä, O., et al. Transportable system enabling multiple irradiation studies under simultaneous hypoxia in vitro. Radiat Oncol. 13, 220(2018).
- Nushtaeva, A. A., et al. Establishment of primary human breast cancer cell lines using "pulsed hypoxia" method and development of metastatic tumor model in immunodeficient mice. Cancer Cell Int. 19 (1), 46(2019).
- Stokman, G., et al. Stem Cell Factor Expression after Renal Ischemia Promotes Tubular Epithelial Survival. PLoS One. 5 (12), e14386(2010).
- Stokman, G., et al. Epac-Rap signaling reduces cellular stress and ischemia-induced kidney failure. J Am Soc Nephrol. 22 (5), 859-872 (2011).
- Bejoy, J., Qian, E. S., Woodard, L. E. Tissue Culture Models of AKI: From Tubule Cells to Human Kidney Organoids. J Am Soc Nephrol. 33 (3), 487-501 (2022).
- Li, Y., et al. An in vitro method for the prediction of renal proximal tubular toxicity in humans. Toxicol Res. 2 (5), 352-365 (2013).
- Wilmer, M. J., et al. Novel conditionally immortalized human proximal tubule cell line expressing functional influx and efflux transporters. Cell Tissue Res. 339 (2), 449-457 (2010).
- Terryn, S., et al. A primary culture of mouse proximal tubular cells, established on collagen-coated membranes. Am J Physiol Renal Physiol. 293 (2), F476-F485 (2007).
- Zapata-Pérez, R., et al. Reduced nicotinamide mononucleotide is a new and potent NAD+ precursor in mammalian cells and mice. FASEB J. 35 (4), e21456(2021).
- Tammaro, A., et al. HDAC1/2 inhibitor therapy improves multiple organ systems in aged mice. iScience. 27 (1), 108681(2024).
- Verstraeten, L., Den abt, R., Ghesquière, B., Jochmans, I. Current Insights into the Metabolome during Hypothermic Kidney Perfusion-A Scoping Review. J Clin Med. 12 (11), 3613(2023).
- Turkmen, K., et al. Apoptosis and Autophagy in Cold Preservation Ischemia. Transplantation. 91 (11), 1192(2011).
重印与许可
