本方案通过放线菌素D处理、逆转录定量PCR及非线性回归分析,定量测定小鼠胚胎干细胞中基因间和基因内增强子RNA的稳定性和半衰期。采用位置特异性标准化策略,以准确建模依赖于上下文的增强子RNA降解动力学。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
增强子RNA(eRNAs)是由转录活跃的增强子区域产生的非编码转录本,现已被越来越多地认为是基因表达的关键调控因子。尽管其功能重要,eRNA的稳定性及其降解动态仍缺乏充分表征,尤其是在胚胎干细胞(ESCs)中,其转录程序具有高度动态性和环境依赖性。本实验方案提供了一种定量方法,用于评估小鼠ESCs中间基因区和基因内eRNA的衰变动力学及半衰期。通过使用放线菌素D抑制转录,并在多个预设时间点收集总RNA。使用随机六聚体引物和寡聚(dT)引物合成cDNA,以检测聚腺苷酸化和非聚腺苷酸化转录本。对于间基因区eRNA,归一化可采用看家基因或0分钟时的Ct值进行;对于基因内eRNA,则采用双重归一化策略,以最大限度减少重叠前体mRNA的干扰。衰变曲线采用单相指数衰变模型进行分析,从而准确估算半衰期。该方案显示,小鼠ESCs中的eRNA turnover迅速,半衰期约为2-3分钟。该方法为研究eRNA稳定性提供了可靠且可重复的框架,有助于深入理解多能干细胞背景下增强子活性及RNA动态变化。
引言
增强子是一类cis-调控元件(CREs),通过作为转录因子和共调控因子的结合平台,调控组织特异性和刺激特异性的基因表达1,2,3,4,5,6。尽管在基因组线性结构上增强子可能位于其靶基因较远的位置,但染色质成环机制使其在空间上与启动子接近,从而促进转录调控。活性增强子可被RNA聚合酶II(Pol II)双向转录,产生一类称为增强子RNA(eRNAs)的长链非编码RNA,其通常中位长度约为1 kb1,2,7,8,9。eRNAs的表达水平与其邻近靶基因的激活状态高度相关10,11,12,功能研究表明,eRNAs的缺失会降低其靶基因的转录水平,提示eRNAs是功能性调控分子,而非转录副产物13,14,15,16,17。尽管eRNAs具有重要功能,目前仍缺乏可靠检测和定量eRNAs的实验方案。
在干细胞中,增强子活性在维持多能性以及驱动发育转变过程中发挥着关键作用18,19。增强子可位于基因间区域(即基因间或基因外增强子),也可嵌入基因内部作为基因内增强子8。尽管基因间增强子已在多种细胞类型中得到广泛研究,但由于技术上的挑战,例如与宿主基因前体mRNA的转录重叠以及存在与转录延伸相关的组蛋白修饰,基因内增强子的研究仍相对不足20,21。然而,最近的研究表明,无论是基因间还是基因内增强子,均参与了胚胎干细胞(ESCs)中多能性22,23和早期分化24相关的基因调控网络。值得注意的是,近一半已注释的增强子属于基因内增强子20,25,其活性在不同发育阶段有所变化,通常在分化组织中活性升高8,26,27,28。然而,基因内增强子在胚胎干细胞中的普遍性及其功能作用仍未被充分阐明。特别是,基因间eRNA在基因之间转录,而基因内eRNA则在基因体内转录,可能与前体mRNA转录本发生重叠。这种位置差异在解释和定量分析基因间与基因内eRNA时,需要采用不同的分析方法。
与mRNA不同,eRNA通常缺乏3′端的poly(A)尾,导致其稳定性低且降解迅速1,2,7,8,9。这种固有的不稳定性使得eRNA表达的分析变得困难,尤其是在时间进程实验中。在神经元中,已有报道指出eRNA的半衰期可短至7.5分钟17。然而,这种不稳定性是否在不同细胞类型中具有一致性仍不明确,特别是在胚胎干细胞(ESCs)中,因为增强子活性和eRNA转录均具有高度的细胞类型特异性7,17,29,30。ESCs依赖动态的基因调控程序来维持多能性或启动分化,这使其成为研究eRNA周转的独特体系31,32。鉴于ESCs中快速的转录变化,在此背景下理解eRNA的降解可能揭示增强子活性如何实现时间上的调控17。此外,基因间eRNA与基因内eRNA之间存在差异,例如与宿主基因转录本的重叠情况,这需要采用不同的分析方法20。尽管这些问题具有重要意义,目前仍缺乏用于测量ESCs中eRNA半衰期或比较不同类型eRNA降解动态的标准化方法。
本研究提出了一种定量方案,用于评估从小鼠胚胎干细胞(mESCs)中基因间和基因内增强子转录的增强子RNA(eRNA)的稳定性和半衰期。通过在特定时间间隔使用放线菌素D(ActD)抑制转录,随后进行实时定量PCR(RT-qPCR)和非线性回归分析,以量化eRNA的降解情况。为解决基因间与基因内增强子在位置上的差异,该方法采用了不同的标准化策略,从而实现对eRNA降解动态的系统性与精确比较。这一结构化的分析框架为理解多能干细胞中eRNA的周转机制提供了重要见解。
访问受限。请登录或开始试用以查看此内容。
方案
本研究中的所有实验均使用小鼠胚胎干细胞(mESC;E14Tg2A)进行,这些细胞并非由本实验室直接构建,而是来源于已建立的细胞系,该细胞系亦可从ATCC(CRL-1821)商业获取。因此,本文所述工作无需经由忠南国立大学机构动物护理与使用委员会(IACUC)审查。材料表中列出了所用的试剂和设备。
1. 小鼠胚胎干细胞的细胞培养
- 用0.1%明胶预包被6孔细胞培养板(每孔2 mL),在37 °C孵育10分钟。
- 吸除明胶溶液,每孔用1 mL PBS洗涤一次。通过紫外照射至少15分钟对培养板进行灭菌。
- 使用2 mL完全细胞培养基将mESC接种至明胶包被的培养板中(表1)。
注意:根据实验所需的培养基总体积,在使用前立即加入所需浓度的新鲜LIF。
| 组分 | 终浓度 | 使用体积 |
| Glasgow’s Minimum Essential Medium (GMEM) | - | 500 mL |
| KnockOut™ Serum Replacement (KOSR) | 10% | 50 mL |
| 青霉素-链霉素 | 0.50% | 2.5 mL |
| 胎牛血清 (FBS) | 1% | 5 mL |
| 丙酮酸钠 | 0.1 mM / 1 % | 5 mL |
| MEM 非必需氨基酸溶液 (MnEA) | 0.1 mM/ 1 % | 5 mL |
| 2-巯基乙醇 | 0.1 mM | 910 uL |
| 白血病抑制因子 (LIF) | 1000 U/mL | - |
表1:mESC培养基的成分。 用于配制mESC培养基的组分及其终浓度。典型体积按每500 mL总培养基列出。
- 将细胞置于37 °C、5% CO2的湿润培养箱中,在标准培养条件下维持培养(图1A)。
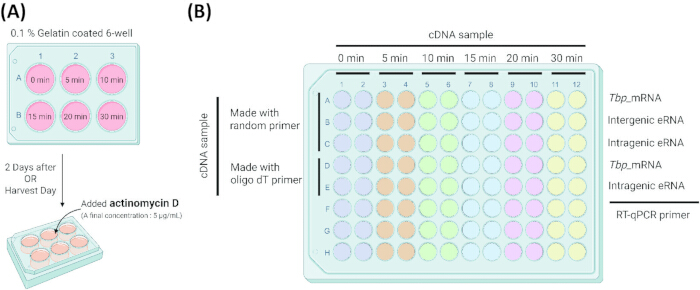
图1:eRNA稳定性分析的实验设计。(A)转录抑制实验示意图。将细胞接种于0.1%明胶包被的6孔板中,在收获前的指定时间点(0分钟、5分钟、10分钟、15分钟、20分钟和30分钟)加入放线菌素D(actD,终浓度:5 µg/mL)处理。(B)RT-qPCR检测设计。使用随机六聚体引物或寡聚(dT)引物对总RNA进行逆转录。利用RT-qPCR对各时间点的cDNA样本进行检测,靶标包括:Tbp_mRNA、基因间eRNA和基因内eRNA。请点击此处查看该图的放大版本。
2. 放线菌素D(ActD)处理
- 将放线菌素D(actD)溶于DMSO中,配制成浓度为1 mg/mL的储存液33。
注意:虽然本实验使用放线菌素D进行短期转录抑制,但未来研究中也可选用其他抑制剂(如柳氮霉素)来阻断转录起始。由于放线菌素D和DMSO均对光敏感,应在棕色微量离心管中配制储存液,避光保存,并于-20 °C储存至使用。 - 细胞接种后两天(或收获当天),将actD储存液加入培养基中,使其终浓度为5 µg/mL33。处理后于0 min、5 min、10 min、15 min、20 min和30 min收集样品(图1A)。
注意:大多数增强子RNA(eRNA)在0–30 min范围内迅速降解,但部分eRNA可能具有较长的半衰期。根据目标基因座的特性,可增加更长时间点(例如1 h、3 h或6 h)的取样,以更准确地捕捉其降解动力学。本研究中,放线菌素D以5 µg/mL浓度用于短期(≤30 min)转录阻断;然而,对于更长时间的孵育(>1 h),建议将浓度降低至1–2 µg/mL,以尽量减少细胞应激反应。由于DMSO本身可能影响转录活性,应同时设置仅含DMSO的对照组。
3. RNA 提取与 cDNA 合成
- 用吸液法去除细胞培养基,每孔加入 1 mL TRIzol 试剂。将培养板在室温(RT)下于摇床上孵育 10 分钟34,35,然后将裂解液转移至新的 1.5 mL 离心管中。
注意:TRIzol 处理后的样品可在进行 RNA 提取前于 -80 °C 保存最多一周。由于 TRIzol 试剂含有苯酚和异硫氰酸胍,具有高度毒性和腐蚀性,操作时需格外小心。所有含 TRIzol 的废液应收集至指定的有机溶剂废液容器中,以便妥善处理。 - 向每个样品中加入 500 µL 氯仿。剧烈振荡离心管,并在室温下孵育 3 分钟。
- 在 4 °C 条件下以 13,500 × g 离心 10 分钟。
- 小心将水相转移至含有等体积异丙醇的新 1.5 mL 离心管中。在室温下孵育混合物 10 分钟,以促进 RNA 沉淀。
注意:仅转移清晰的上层水相,避免混入中间层造成污染。为提高 RNA 产量,可在加入异丙醇后于 -20 °C 孵育 1 小时至过夜(O/N)。对于起始量较低的样品,在加入异丙醇前可添加糖原(终浓度 10–20 µg/mL)或 GlycoBlue,以增强 RNA 沉淀的可见性并提高回收效率。异丙醇高度易燃,可能对人体健康有害;吸入其蒸气或接触皮肤、眼睛可能引起刺激、头痛、头晕或中枢神经系统抑制。操作时应谨慎,并将所有剩余溶液收集至经批准的有机溶剂废液容器中,以便妥善处理。 - 再次在 4 °C 条件下以 13,500 × g 离心 10 分钟,并弃去上清液。
- 用 1 mL 75% 乙醇洗涤所得 RNA 沉淀。在 4 °C 条件下以 6,800 × g 离心 5 分钟。
注意:加入乙醇后轻轻颠倒离心管以使沉淀悬浮。 - 小心去除上清液,在 42 °C 下空气干燥沉淀 10 分钟。将干燥后的沉淀重悬于无 RNase 的水中,并在 55 °C 下孵育 10 分钟。
注意:当 RNA 纯度较高时,白色沉淀在干燥过程中可能变得半透明。避免干燥超过 10 分钟,过度干燥会降低重悬效率。 - 使用 NanoDrop 分光光度计测定 RNA 浓度和纯度。
- 按照制造商说明书(表 2),使用 M-MLV cDNA 合成试剂盒从 µg 级别的 RNA 合成 cDNA。
| 组分 | 使用体积 |
| 10X M-MLV RT 缓冲液 | 2 µL |
| dNTP | 2 µL |
| 引物(随机引物 / Oligo dT) | 1 µL |
| M-MLV RT | 1 µL |
| RNase 抑制剂 | 0.5 µL |
| RNA 样品 | 2 µg(根据 RNA 样品浓度调整体积) |
| 去离子水(DW) | 根据 RNA 样品浓度调整体积(以达到最终体积) |
| 总体积 | 20 µL |
表2:cDNA合成反应(M-MLV逆转录酶)的组成。 使用M-MLV cDNA合成试剂盒对2 µg总RNA进行逆转录时所用的详细试剂及体积。RNA样本的体积根据其浓度进行调整,并加入无核酸酶的去离子水(DW),使最终反应体系体积达到20 µL。
- 将cDNA反应在37 °C孵育2小时,然后在85 °C加热5分钟以灭活酶。
注意:将合成的cDNA储存在-20 °C。典型的cDNA浓度约为100 ng/µL。为检测基因内部的eRNA,需使用相同的RNA样本,分别以随机六聚体引物和寡聚(dT)引物合成cDNA。
4. 实时定量聚合酶链式反应(RT-qPCR)
- 配制10 µL反应体系,包含15 ng cDNA、5 µL Power SYBR Green PCR预混液、每种引物各5 pmol以及去离子水(DW)。
注意:eRNA位点通常包含或邻近重复序列,因此需要谨慎设计引物。应使用已屏蔽重复序列的基因组区域来限定候选区域,并通过BLAST在全基因组范围内验证引物对的特异性。在可能的情况下,应包含邻近的对照区域,以排除非特异性扩增36。 - 使用实时PCR系统进行扩增,热循环条件如下:50 °C激活2 min,95 °C变性10 min;随后进行40个循环,每个循环包括95 °C变性15 s,以及60 °C退火、延伸和荧光检测1 min34,37(表3)。
| 阶段 | 步骤 | 温度 (°C) | 时间 | 循环数 |
| 保持阶段 | 反转录 | 50 | 2 分钟 | 1 |
| 初始变性 | 95 | 10 分钟 | 1 | |
| PCR 阶段 | 变性 | 95 | 15 秒 | 40 |
| 退火/延伸 | 60 | 1 分钟 | 40 | |
| 熔解曲线阶段 | 变性 | 95 | 15 秒 | 1 |
| 退火 | 60 | 1 分钟 | 1 | |
| 解离(熔解曲线) | 95 | 15 秒 | 1 |
表3:RT-qPCR的热循环条件。逆转录、40个循环的qPCR(10 µL反应体系)以及标准熔解曲线分析的温度、时间和循环条件汇总。
- 对于基因内eRNA的定量,使用oligo(dT)引物合成的cDNA分析Tbp(或其他看家基因/对照基因)以及基因内增强子区域。对于基因间eRNA,则仅使用随机六聚体引物合成的cDNA进行分析(表4 和 图1B)。
注意:每个样本需设置技术重复(两个孔),以便在数据分析过程中进行平均值计算。
| 基因名称 | 引物探针 | 序列(5'-3') | 扩增子大小 |
| Tbp | 正向 | TGACTCCTGGAATTCCCATC | 122 bp |
| 反向 | TTGCTGCTGCTGTCTTTGTT | ||
| Nsun2_mRNA | 正向 | GGATGAAGCAGTGATCGCAG | 93 bp |
| 反向 | ATCCACTTCAGTCCTGGCAA | ||
| Pou5f1_mRNA | 正向 | TCCCTACAGCAGATCACTCAC | 80 bp |
| 反向 | CGCCGGTTACAGAACCATAC | ||
| Sox2_mRNA | 正向 | ACAGATGCAACCGATGCACC | 105 bp |
| 反向 | TGGAGTTGTACTGCAGGGCG | ||
| Nsun2_eRNA | 正向 | CCTGAGAGGTGTTTGCTTTGT | 110 bp |
| 反向 | AGGTTAACACATCAGCCCCA | ||
| Pou5f1_eRNA | 正向 | CACTTCTCTGGGGTCTCTGG | 107 bp |
| 反向 | CCAGGACAAGACAGCCATTG | ||
| Sox2_eRNA | 正向 | AGTCAGCTACATGGGCAGAG | 119 bp |
| 反向 | CCCCTCTTCTCACCGTACAG | ||
| Nsun2_negative control | 正向 | CCCCGTGTTTAAGAGGAATGA | 88 bp |
| 反向 | ACTGAGAACAACCCACTAGCA |
表4:RT-qPCR分析所用引物序列。 RT-qPCR实验中用于各目标基因特异性扩增的正向与反向引物序列。这些引物经过优化,以确保mRNA和eRNA表达水平的准确定量。
5. eRNA 稳定性数据分析 22
- 使用ΔCt法分析所有数据,并将相对eRNA水平归一化至 Tbp_mRNA(补充文件 1 和 图 2A).
注意:若两个技术重复之间的 Ct 值差异超过 0.5,则应排除该数据,不再用于后续分析。采用 ΔCt 法计算相对基因表达水平,即用目的基因的 Ct 值减去对照基因(例如, Tbp_mRNA) 与目的基因的Ct值之间的差异(ΔCt = 对照组Ct值 - 目的基因Ct值)。相对表达量可通过公式 2^-ΔCt 计算得到。补充文件 2B). - 对于基因内eRNA定量,通过将使用随机六聚体引物合成的cDNA所得数值除以使用寡聚(dT)引物合成的cDNA所得数值,对表达值进行归一化。
注意:所有qPCR反应均需使用三个独立的生物学重复样本(n = 3)进行。 - 标准化每个时间点的表达水平(获得的) 通过ΔCt 法)归一化至 0 分钟值,并绘制降解曲线。
注意:尽管本实验方案采用短时间放线菌素D(Actinomycin D)处理,但长时间暴露于转录抑制剂(如ActD)也可能降低看家基因的表达。为了实现更高精度的定量,我们建议在细胞裂解步骤中加入外源性添加RNA(如ERCC),以校正RNA提取效率、逆转录效率及移液操作准确性带来的变异,从而实现样本间更一致的归一化处理。38,39. - 绘制标准化的eRNA水平随时间变化的曲线,并使用GraphPad Prism中的非线性回归模型(单相指数衰减)进行拟合补充文件 3).
- 根据个体生物学重复样本估算eRNA半衰期。
- 打开 GraphPad Prism 并选择 创建 > XY (选项:X = 数字;Y = 为每个数据点输入并绘制单个 Y 值)。
- 输入时间点(0、5、10、15、20 和 30 分钟)作为 X 轴值。
- 在Y轴(组别)上列出样本名称,并输入每个时间点对应的单个数据值。
- 选择 分析 > 回归与曲线 > 非线性回归(曲线拟合).
- 在 指数 标签,选择 单相衰减 模型
- 在 结果表格 在表格中,使用 Excel 或类似软件计算各样本半衰期值的平均值和标准差,绘制所得结果。
- 使用95%置信区间拟合衰减曲线
- 打开 GraphPad Prism 并选择 创建 > XY (选项:X = 数字;Y = 在并列的子列中输入3个重复值)。
- 输入时间点(0、5、10、15、20 和 30 分钟)作为 X 轴数值。
- 在Y轴(分组)上列出样本名称,并将每个eRNA样本的三个重复值输入到相应的数据表中。
- 选择 分析 > 回归与曲线 > 非线性回归(曲线拟合).
- 在 指数 标签,选择 单相衰减 用于分析的模型
- 在 结果表格 从表格中提取由三份样本分析得出的95%置信区间(CI)值。
注意:使用以下衰变方程:Y = (Y0 - 高原) • e-kt + 平台期,其中 Y 为时间 t 时的相对 eRNA 水平,Y0 是初始的eRNA水平,以及 k 是衰变常数。在对eRNA曲线进行拟合时,不要将平台期固定为零,因为先前的研究表明,eRNA可能持续存在,并不会随时间完全降解。17,40然而,在分析mRNA降解时,应根据先前的mRNA实验方案将Plateau固定为零。41,42. 允许 GraphPad Prism 使用以下公式自动计算 eRNA 半衰期(t₁/₂):t1/2 = In(2)/k。输入时间单位为 min;报告所得半衰期值,单位为 min。
访问受限。请登录或开始试用以查看此内容。
结果
为评估转录抑制后的RNA稳定性,对mESCs使用放线菌素D(actD)处理,并在指定时间点(0分钟、5分钟、10分钟、15分钟、20分钟和30分钟)收集总RNA。经cDNA合成后,采用RT-qPCR定量检测Nsun2和Sox2基因内的eRNA、Pou5f1基因间的eRNA及其相应的mRNA。这些数据用于生成时间依赖性降解曲线(图2)。在成功的实验中,mESCs中的eRNA通常在actD处理5分钟内即表现出表达量的迅速下降,而mRNA则相对更稳定,其下降程度较小,并在30分钟以上时间内维持相对稳定的水平。
访问受限。请登录或开始试用以查看此内容。
讨论
本方案概述了一种在小鼠胚胎干细胞(mESCs)中测量增强子RNA(eRNA)稳定性的可靠且可重复的方法。关键实验步骤,包括细胞培养、放线菌素D处理、RNA提取和RT-qPCR定量,在图示及补充文件中均有清晰展示。 以指导用户完成工作流程。此外,还提供了详细的分析步骤,例如非线性回归建模以及置信区间解释 补充文件 4 以支持准确的半衰期估算。在这些步骤中,放线菌素D(actD)处理的精确计时和一致操作至关重要,因为它们直接影响不稳定转录本(如eRNAs)的检测。样品采集过程中的延迟或操作不一致会显著扭曲降解动力学,并降低实验结果的可重复性。因此,严格遵循规定的计时策略对于获得有意义且可解释的数据至关重要。
尽管本方案已针对半衰期小于30分钟的短寿命eRNA分析进行了优化,但通过延长取样时间线或在内参基因的基础上加入外源性 spike-in RNA 以提高归一化的准确性,也可适用于更稳定的增强子转录本的分析38,39。此外,虽...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明无任何利益冲突需要披露。
致谢
本研究由忠南国立大学研究基金[2024-0991-01(S.-K.K.)]、基础科学研究中心研究项目[RS-2023-00209842(S.-K.K.)]和Bio&韩国国家研究基金会(NRF)由韩国政府(MSIT)资助的医疗技术开发项目 [RS-2025-02305916 (S.-K.K.)]
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 2-巯基乙醇 | Gibco | 21985023 | |
| 放线菌素D | Sigma-Aldrich | A9415 | |
| 氯仿 | Daejung chemicals | 2548-4105 | |
| DMSO | GenDEPOT | D2680 | |
| 胎牛血清(FBS) | Sigma-Aldrich | F0392 | |
| 明胶 | Sigma-Aldrich | G1890-100G | |
| Glasgow’s Minimum Essential Medium (GMEM) | Gibco | 11710035 | |
| GraphPad Prism(版本9) | GraphPad Software | ||
| 异丙醇 | Daejung chemicals | 5035-4105 | |
| KnockOut血清替代物(KOSR) | Gibco, | 10828028 | |
| 白血病抑制因子(LIF) | Merck | ESG1106 | |
| MEM非必需氨基酸溶液(MnEA) | Welgene | LS005 | |
| M-MLV cDNA合成试剂盒 | Enzynomics | EZ006S | |
| OPTIZEN NanoQ Plus | KLAB | 01-QI685-M-16-C | |
| 青霉素-链霉素 | Welgene | LS202-02 | |
| Power SYBR-Green PCR主混合液 | Applied Biosystems | 4368708 | |
| QuanStudio1实时PCR系统 | Applied Biosystems | A40425 | |
| 丙酮酸钠 | Welgene | LS013 | |
| TRIzol | Invitrogen | 15596018 |
参考文献
- Bulger, M., Groudine, M. Functional and mechanistic diversity of distal transcription enhancers. Cell. 144 (3), 327-339 (2011).
- Gorbovytska, V., et al. Enhancer RNAs stimulate Pol II pause release by harnessing multivalent interactions to NELF. Nat Commun. 13 (1), 2429(2022).
- Joo, J. -Y., Schaukowitch, K., Farbiak, L., Kilaru, G., Kim, T. -K. Stimulus-specific combinatorial functionality of neuronal c-fos enhancers. Nat Neurosci. 19 (1), 75-83 (2016).
- Levine, M. Transcriptional enhancers in animal development anfd evolution. Curr Biol. 20 (17), R754-R763 (2010).
- Nord, A. S., et al. Rapid and pervasive changes in genome-wide enhancer usage during mammalian development. Cell. 155 (7), 1521-1531 (2013).
- Schwalb, B., et al. TT-seq maps the human transient transcriptome. Science. 352 (6290), 1225-1228 (2016).
- De Santa, F., et al. A large fraction of extragenic RNA pol II transcription sites overlap enhancers. PLoS Biol. 8 (5), e1000384(2010).
- Kim, T. -K., et al. Widespread transcription at neuronal activity-regulated enhancers. Nature. 465 (7295), 182-187 (2010).
- Songyue, G., et al. The roles of enhancer, especially super-enhancer-driven genes in tumor metabolism and immunity. Int J Biol Macromol. 308 (1), 142414(2025).
- Kim, S. H., et al. Epigenetic regulation of IFITM1 expression in lipopolysaccharide-stimulated human mesenchymal stromal cells. Stem Cell Res Ther. 11, 1-12 (2020).
- Li, W., Notani, D., Rosenfeld, M. G. Enhancers as non-coding RNA transcription units: Recent insights and future perspectives. Nat Rev Genet. 17 (4), 207-223 (2016).
- Sartorelli, V., Lauberth, S. M. Enhancer RNAs are an important regulatory layer of the epigenome. Nat Struct Mol Biol. 27 (6), 521-528 (2020).
- Lam, M. T., et al. Rev-Erbs repress macrophage gene expression by inhibiting enhancer-directed transcription. Nature. 498 (7455), 511-515 (2013).
- Li, W., et al. Functional roles of enhancer RNAs for oestrogen-dependent transcriptional activation. Nature. 498 (7455), 516-520 (2013).
- Melo, C. A., et al. eRNAs are required for p53-dependent enhancer activity and gene transcription. Mol Cell. 49 (3), 524-535 (2013).
- Mousavi, K., et al. eRNAs promote transcription by establishing chromatin accessibility at defined genomic loci. Mol Cell. 51 (5), 606-617 (2013).
- Schaukowitch, K., et al. Enhancer RNA facilitates NELF release from immediate early genes. Mol Cell. 56 (1), 29-42 (2014).
- Göttgens, B., et al. Establishing the transcriptional programme for blood: The SCL stem cell enhancer is regulated by a multiprotein complex containing Ets and GATA factors. The EMBO J. 21 (12), 3039-3050 (2002).
- Wang, H. F., et al. Defining essential enhancers for pluripotent stem cells using a features-oriented CRISPR-Cas9 screen. Cell Rep. 33 (4), 108309(2020).
- Cinghu, S., et al. Intragenic enhancers attenuate host gene expression. Mol Cell. 68 (1), 104-117.e106 (2017).
- Hobson, D. J., Wei, W., Steinmetz, L. M., Svejstrup, J. Q. RNA polymerase II collision interrupts convergent transcription. Mol Cell. 48 (3), 365-374 (2012).
- Moon, J., et al. Embryonic stem cell-specific intragenic enhancer RNA essential for NSUN2-mediated stem cell fate regulation. Int J Biol Macromol. 319, 145470(2025).
- Tata, P. R., Tata, N. R., Kühl, M., Sirbu, I. O. Identification of a novel epigenetic regulatory region within the pluripotency associated microRNA cluster, EEmiRC. Nucleic Acids Res. 39 (9), 3574-3581 (2011).
- Sohni, A., et al. Dynamic switching of active promoter and enhancer domains regulates Tet1 and Tet2 expression during cell state transitions between pluripotency and differentiation. Mol Cell Biol. 35 (6), 1026-1042 (2015).
- Borsari, B., et al. Enhancers with tissue-specific activity are enriched in intronic regions. Genome Res. 31 (8), 1325-1336 (2021).
- Bressin, A., et al. High-sensitive nascent transcript sequencing reveals BRD4-specific control of widespread enhancer and target gene transcription. Nat Commun. 14 (1), 4971(2023).
- Heintzman, N. D., et al. Distinct and predictive chromatin signatures of transcriptional promoters and enhancers in the human genome. Nat Genet. 39 (3), 311-318 (2007).
- Pérez-Molina, R., et al. An intronic Alu element attenuates the transcription of a long non-coding RNA in human cell lines. Front Genet. 11, 928(2020).
- Djebali, S., et al. Landscape of transcription in human cells. Nature. 489 (7414), 101-108 (2012).
- Rada-Iglesias, A., et al. A unique chromatin signature uncovers early developmental enhancers in humans. Nature. 470 (7333), 279-283 (2011).
- Atlasi, Y., Stunnenberg, H. G. The interplay of epigenetic marks during stem cell differentiation and development. Nat Rev Genet. 18 (11), 643-658 (2017).
- Young, R. A. Control of the embryonic stem cell state. Cell. 144 (6), 940-954 (2011).
- Ratnadiwakara, M., Änkö, M. -L. mRNA stability assay using transcription inhibition by actinomycin D in mouse pluripotent stem cells. Bio Protoc. 8 (21), e3072-e3072 (2018).
- Kim, S. -K., et al. Functional coordination of BET family proteins underlies altered transcription associated with memory impairment in fragile X syndrome. Sci Adv. 7 (21), eabf7346(2021).
- Peterson, S. M., Freeman, J. L. RNA Isolation from Embryonic Zebrafish and cDNA Synthesis for Gene Expression Analysis. J Vis Exp. (30), e1470(2009).
- Ye, J., et al. Primer-BLAST: A tool to design target-specific primers for polymerase chain reaction. BMC Bioinformatics. 13 (1), 134(2012).
- Kim, S. -K., et al. SET7/9 methylation of the pluripotency factor LIN28A is a nucleolar localization mechanism that blocks let-7 biogenesis in human ESCs. Cell Stem Cell. 15 (6), 735-749 (2014).
- Lugowski, A., Nicholson, B., Rissland, O. S. DRUID: A pipeline for transcriptome-wide measurements of mRNA stability. RNA. 24 (5), 623-632 (2018).
- Lugowski, A., Nicholson, B., Rissland, O. S. Determining mRNA half-lives on a transcriptome-wide scale. Methods. 137, 90-98 (2018).
- Tsai, P. F., et al. A muscle-specific enhancer rna mediates cohesin recruitment and regulates transcription in trans. Mol Cell. 71 (1), 129-141.e128 (2018).
- Woolley, C. R., et al. Full-length mRNA sequencing resolves novel variation in 5' UTR length for genes expressed during human CD4 T-cell activation. Immunogenetics. 77 (1), 14(2025).
- Zhang, H., et al. Algorithm for optimized mRNA design improves stability and immunogenicity. Nature. 621 (7978), 396-403 (2023).
- Kim, T. -K., Shiekhattar, R. Architectural and functional commonalities between enhancers and promoters. Cell. 162 (5), 948-959 (2015).
访问受限。请登录或开始试用以查看此内容。
重印与许可
