本方案描述了一种利用气体可渗透快速扩增(G-Rex)装置扩增过继性细胞治疗(ACT)产品(即嵌合抗原受体(CAR)-T细胞和细胞因子诱导的杀伤(CIK)细胞)的可扩展方法,可在具有临床相关性的条件下实现高效且稳定的细胞生长。
方法文章
高效快速生成符合GMP可扩展设备的CAR-T细胞和细胞因子诱导的杀伤细胞
* These authors contributed equally
本文内容
摘要
摘要
过继性细胞治疗(adoptive cell therapy, ACT)近年来发展迅速,在癌症免疫治疗中发挥着关键作用,并显著影响治疗效果。细胞治疗在临床前和临床阶段开发中的一个关键步骤是细胞制备工艺。传统的静态培养方法需要频繁操作细胞,且常因气体交换和营养供应受限,导致细胞产量和表型受到影响。本文介绍一种逐步、可重复且可放大的方案,用于 离体 使用透气性快速扩增(G-Rex)装置扩增两种过继性细胞治疗(ACT)产品,即嵌合抗原受体T细胞(CAR-T)和细胞因子诱导的杀伤细胞(CIK细胞)。G-Rex装置专为增强营养物质交换、支持高密度细胞培养并最大限度减少人工干预而设计。在多种ACT策略中,CAR-T细胞在治疗血液系统恶性肿瘤方面已展现出显著疗效,推动其从实验研究迅速进入临床应用。除CAR-T细胞外,CIK细胞也已广泛应用于 由于其特征性表型以及缺乏治疗相关不良事件和移植物抗宿主病(Graft-versus-Host Disease, GvHD),在临床试验中具有应用前景。本方案概述了这两种细胞类型的关键技术步骤,起始于外周血单个核细胞(peripheral blood mononuclear cells, PBMCs)的分离与接种。简言之,PBMCs通过抗CD3/CD28抗体刺激后,经慢病毒转导以扩增CAR-T细胞;或通过干扰素-γ(Interferon-γ, IFN-γ)、抗CD3抗体及白细胞介素2(Interleukin 2, IL-2)刺激以获得CIK细胞。采用流式细胞术监测细胞的存活率和表型,通过功能学检测验证细胞产品的治疗潜力及该方法的可扩展性。总体而言,本方案为临床前条件下大量效应细胞的制备提供了切实可行的解决方案,有助于多种免疫细胞群体的临床应用,并为高效能效应细胞的大规模生产提供了可扩展的技术路径。
引言
过继性细胞治疗(adoptive cell therapy, ACT)已成为癌症治疗先进疗法的重要支柱。该方法基于输注 离体 扩增的细胞产品以实现抗肿瘤疗效1迄今为止,已有多种细胞类型被用于过继性细胞治疗(ACT),包括抗原非特异性方法,例如自然杀伤(NK)细胞2,细胞因子诱导的杀伤细胞(CIK)3,4自然杀伤T(NKT)5,或 γδ T 细胞6,到高度特异性和个性化的类型,例如肿瘤浸润性淋巴细胞(TILs)7 以及工程化细胞疗法,例如嵌合抗原受体(CAR)1,8 和T细胞受体(TCR)细胞9,10.
CAR-T细胞是通过基因改造生成的T细胞 离体 病毒转导以表达一种合成免疫受体,该受体被设计用于识别特定分子靶标。CAR 结构由抗原特异性的单链可变区片段(scFv)抗体与胞内信号结构域融合而成,后者包括 TCRζ 链和共刺激分子。当与抗原结合后,胞内结构域传递活化信号,促进 T 细胞增殖及抗肿瘤活性11.
CIK细胞是一群异质性的活化T淋巴细胞,在培养过程中获得CD56的表达 离体 从外周血单个核细胞(PBMCs)或脐带血(UCB)扩增12该扩增过程包括使用γ-干扰素(IFN-γ)、抗CD3单克隆抗体和白细胞介素-2(IL-2)进行刺激,随后在IL-2中培养14天。CIK细胞在功能上兼具自然杀伤(NK)细胞和T细胞的特性,通过主要组织相容性复合体(MHC)非依赖性和依赖性机制发挥抗肿瘤活性。13,14,15,16这些特性使得CIK细胞在异基因和自体治疗应用中均具有较低的移植物抗宿主病(GvHD)风险17.
在临床实践中,CAR-T细胞和CIK细胞治疗均需要输注大量细胞。每位患者接受的CAR-T细胞剂量通常为5000万至2亿个18。类似地,CIK细胞单次输注剂量通常可达100亿个细胞,根据治疗方案的不同,患者常需接受多次输注19。使用培养瓶或培养板的传统细胞培养方法效率低、耗时长,且需要频繁传代,难以实现大规模扩增,同时增加了污染风险。采用袋式培养或生物反应器的自动化或半自动化系统虽可实现大规模扩增,但仍存在局限性,例如剪切力影响、需要调整细胞密度以及频繁灌注培养基20,21,且每次只能处理一个批次,导致在学术研究和工业生产中成本较高。在此背景下,气体可渗透快速扩增(G-Rex)装置提供了一种替代方案。该系统是一种静态培养方法,其培养孔底部设有硅胶膜,可实现高效的氧气交换,并具有较高的容器高度,从而容纳更大体积的培养基。因此,该系统可在无需更换培养基或调整细胞密度的情况下支持细胞生长22,23。G-Rex-M系统已证明可扩展至5000 mL,并可与自动化收获系统兼容,提供一种无污染、封闭式的培养平台,便于从学术研究向临床应用转化,适用于先进治疗药物产品(ATMPs)的开发24。
在所述实验流程中,我们利用了G-Rex装置的优势和特性,以优化CAR-T细胞和CIK细胞的扩增方案。我们证明了这两种细胞均能高效扩增并实现规模化,同时在不同培养体系中保持一致的表型和功能特征。CIK细胞和CAR-T细胞扩增方案的示意图见图1。
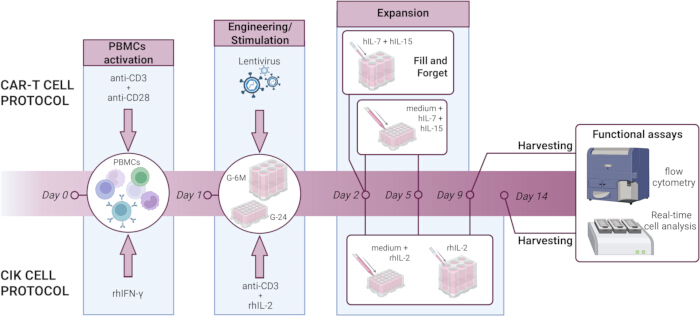
图 1:使用 G-24 或 G-6M 培养装置进行 CAR-T 和 CIK 细胞扩增流程的概览。 CAR-T 和 CIK 细胞均从第 0 天分离的 PBMCs 开始扩增。在 CAR-T 细胞扩增过程中,PBMCs 于第 1 天用抗 CD3 和抗 CD28 抗体刺激,第 2 天进行基因工程改造,随后每隔 3–4 天补充人源 IL-7(hIL-7)和人源 IL-15(hIL-15),并在第 9 天收获细胞用于后续功能检测。在 G-6M 培养体系中,细胞因子仅在第 2 天添加一次,整个培养期间无需额外补充。在 CIK 细胞扩增过程中,PBMCs 于第 1 天用重组人 IFN-γ(rhIFN-γ)刺激,第 2 天加入抗 CD3 抗体和重组人 IL-2(rhIL-2),之后每隔 3–4 天补充 rhIL-2。在 G-24 培养体系中,每次补充细胞因子时需同时更换培养基。CIK 细胞于第 14 天收获,用于后续功能检测。请点击此处查看该图的放大版本。
方案
来自健康供体的匿名化血沉棕黄层,在获得书面知情同意前,已由帕多瓦医院血库提供,且此前已检测确认无病原体污染(如HIV、HCV、HBV、梅毒)。血液样本操作均在经认证的生物安全柜内进行,操作人员穿戴适当的个人防护装备(PPE)。
注意:所有涉及慢病毒载体的操作均须根据机构指南在生物安全二级(BSL-2)条件下进行。慢病毒载体操作需要额外的防护措施,包括佩戴双层手套。生物危害性废弃物(包括病毒材料、转导细胞和人源性样本)须经高压灭菌后方可处理,而化学废弃物(包括荧光染料和试剂)则需按照机构规定的危险废弃物处理规程进行分类收集。请注意,不同机构的生物安全具体要求可能有所不同,在实施本方案前应予以核实。
1. PBMC 的分离
- 通过密度梯度离心法从健康供体的血沉棕黄层或外周血样本中分离外周血单个核细胞(PBMCs)。用等体积的无菌1×磷酸盐缓冲液(PBS)稀释血沉棕黄层,并将稀释后的血液小心地铺加到50 mL锥形管中等体积的Lymphoprep液上层。外周血样本无需用1× PBS稀释。在室温下以400 × g 离心20分钟,离心过程中不启用刹车。
- 离心后,收集位于血浆与Lymphoprep界面处的PBMC层,并用无菌1× PBS洗涤。离心后将PBMC重悬于添加了1%青霉素/链霉素的造血细胞培养基(CM)中(以下简称cCM)。使用台盼蓝排斥法检测细胞数量和活力。
2. 在 G-24 培养容器中由外周血单个核细胞扩增 CAR-T 细胞
- PBMCs 激活(第 0 天)
- 将 2 × 10⁶ 个新鲜分离的 PBMCs 重悬于 2 mL 含 5% 胎牛血清(FBS)的完全培养基(cCM)中(以下简称 cCM-F),最终接种密度为 1 × 10⁶ PBMCs/cm2/mL,转移至 24 孔 G-Rex(G-24)培养装置的一个孔中。根据第 1 天(步骤 2.2)需进行的不同转导条件数量,接种相应数量的孔。
- 直接向每孔中加入 4 µL 抗 CD3 抗体(纯化-功能级,终浓度:0.2 µg/mL)和 20 µL 抗 CD28 抗体(纯化-功能级,终浓度:1 µg/mL),以激活 T 细胞。将细胞在 37 °C、5% CO2 的湿化培养箱中培养。
- T 细胞慢病毒载体转导(第 1 天)
- 经一夜刺激后,使用台盼蓝排斥法收集并计数活化的 T 细胞以评估其活力。按每孔 G-24(孔面积 2 cm2)计算 1 × 10⁶ 个有活力的活化细胞,对应接种密度为 0.5 × 10⁶ 个细胞/cm²。将细胞转移至离心管中,在 300 ×g 下离心 5 分钟。
- 通过将适当体积的慢病毒载体(根据慢病毒载体制备物的滴度(TU/mL)确定,此处为圣裘德儿童研究医院提供的 CD19-CAR-BBζ 慢病毒25;感染复数(MOI)为 20)与 5 µL 转导增强剂硫酸鱼精蛋白(8 mg/mL 储存液由将硫酸鱼精蛋白溶解于 1×PBS 并通过 0.2 µm 滤器无菌过滤制得;终浓度为 50 µg/mL)混合,制备每孔的转导培养基。使用补充 5% FBS 但不添加青霉素/链霉素的 CM 培养基,将总体积补至每孔 0.8 mL(0.4 mL/cm²)。对于未转导(UTD)对照组,制备上述转导培养基但不添加慢病毒载体。
- 将沉淀细胞(步骤 2.2.1)重悬于 0.8 mL/孔的转导培养基中,并接种至新的 G-24 孔中。在 37 °C、5% CO2 条件下过夜培养。
注:若计划使用同一种慢病毒载体转导多个孔,可配制含病毒和硫酸鱼精蛋白的目标浓度的转导培养基主混合液,充分混匀以确保均一性,然后将 0.8 mL 此主混合液分装至各含有细胞沉淀的离心管中,以保证所有样本间转导条件一致。
- CAR-T 细胞培养与扩增(第 2 天至第 9 天)
- 第 2 天,通过向每孔中加入 7.2 mL 新鲜 cCM-F(补充人白细胞介素-7(hIL-7)和人白细胞介素-15(hIL-15),终浓度均为 10 ng/mL(细胞因子体积按每孔总体积 8 mL 计算)),将培养体积增加至每孔终体积 8 mL。
- 第 5 天,通过小心移除每孔中 6 mL 条件培养基(避免扰动孔底细胞),并补充 6 mL 新鲜补充 hIL-7 和 hIL-15(终浓度:10 ng/mL,按每孔总体积 8 mL 计算)的 cCM-F,更新培养基。若处理多个孔,建议预先配制含 hIL-7 和 hIL-15 的 cCM-F 主混合液,以确保细胞因子分布均匀。
- 第 9 天,CAR-T 细胞已高效扩增,可用于后续实验。收集 CAR-T 细胞时,轻轻移除并弃去 5 mL 条件培养基。使用 1000 µL 移液器将剩余 3 mL 培养基中的 CAR-T 细胞重悬,并转移至 15 mL 离心管中。采用台盼蓝排斥法计数 CAR-T 细胞并检测其活力。通常,每 G-24 孔可获得约 3 × 10⁷ 个 CAR-T 细胞(3.24 ± 1.67 × 10⁷ 个细胞)(补充表 1)。
3. 在 G-24 培养容器中扩增 CIK 细胞
- 外周血单个核细胞(PBMCs)活化(第0天)
- 在G-24培养皿的每个孔中接种1 × 10⁶个新鲜分离的PBMCs,相当于密度为0.5 × 10⁶/cm2,加入8 mL完全培养基(cCM),并补充重组人干扰素-γ(rhIFN-γ,终浓度:1000 IU/mL)。将细胞置于37 °C、5% CO2条件下培养。
- CIK细胞刺激与扩增(第1天至第14天)
- 在第1天,即rhIFN-γ刺激后22–24小时,直接向每孔中加入4 µL抗CD3抗体(终浓度:50 ng/mL)和4 µL重组人白细胞介素-2(rhIL-2,终浓度:500 IU/mL)。将细胞置于37 °C、5% CO2条件下培养。
- 每3至4天(即细胞培养的第5、9和12天),将6 mL条件培养基更换为新鲜的cCM,并添加rhIL-2(终浓度:500 IU/mL),计算rhIL-2终浓度时应以总体积8 mL为准。
- 在第14天,通过弃去5 mL条件培养基,将CIK细胞重悬于剩余的3 mL培养基中进行收获。将细胞转移至15 mL离心管中,使用台盼蓝排斥法检测总细胞数和细胞活力。通常,每孔可获得约8 × 10⁷个总CIK细胞(8.6 ± 4.58 × 10⁷个细胞)(补充表2)。
注意:更换培养基时,应小心吸取上清液,避免扰动细胞层或接触透气膜。若膜受损,可能影响气体交换,进而对细胞活力产生不利影响。
4. 大规模CAR-T与CIK细胞的制备
注意:第 2 和第 3 节中描述的 CAR-T 和 CIK 细胞扩增方案可轻松放大至更大的 G-Rex 培养装置,即 G-6M 规格。当从 G-24 规格(表面积:2 cm2)转换为 G-6M 装置(表面积:10 cm2)时,所有浓度和密度保持不变,而所有体积和绝对用量则按 5 倍比例增加,以匹配增大的表面积。这意味着细胞接种密度、培养基添加物浓度和细胞因子浓度保持不变,但培养基总体积、接种的细胞数量以及添加的细胞因子的绝对量将按比例放大。该可扩展性特点使得从小规模研究方案向临床前或早期临床生产过渡更加顺畅,无需进行重大方案修改,从而保持效应细胞特性的稳定性。
- G-6M 格式装置中 CAR-T 细胞的扩增
- 第0天进行PBMCs的活化,第1天进行慢病毒转导,具体步骤如第1节所述,在保持所有浓度和密度不变的前提下,将体积和绝对用量按5倍比例放大。
- 第2天,使用cCM-F培养基将培养体积补至100 mL。根据计算加入hIL-7和hIL-15,使其终浓度均为10 ng/mL。
注意:与 G-24 格式不同,G-6M 装置较高的设计可容纳更多培养基体积,从而在培养期间持续提供营养物质和细胞因子,无需更换培养基。“填充即忘” 因此,第5天无需额外添加细胞因子。 - 第9天收获CAR-T细胞时,使用血清移液管从每个孔中弃去约90 mL培养基,将细胞重悬于剩余的10 mL培养基中。转移细胞至15 mL离心管中,用于后续检测。
- G-6M 格式装置中 CIK 细胞的扩增
- 按照第3节所述方案,在第0天进行PBMC的接种,并将所有体积和试剂按5倍比例放大,以适配更大的装置规格(G-6M)。
- 第1天,用cCM培养基将培养体积调整至总体积100 mL。向每孔中加入终浓度为500 IU/mL的rhIL-2和50 ng/mL的抗-CD3抗体。
- 每3-4天(第5、9、13天)向每孔补充500 IU/mL rhIL-2,不更换培养基。
- 第14天用血清移液管从每孔中吸出约90 mL培养基,收集CIK细胞。将细胞重悬于剩余的10 mL培养基中,转移至15 mL离心管,用于后续检测。
5. 通过流式细胞术表征效应细胞表型
注意:在扩增方案结束时,通过流式细胞术对CAR-T细胞和CIK细胞进行表面标志物分析,以评估其表型,包括不同的分化状态,即初始态(Naïve,CD45RA+CD62L+)、中央记忆型(CM,CD45RA-CD62L+)、效应记忆型(EM,CD45RA-CD62L-)和CD45RA阳性的效应记忆型(EMRA,CD45RA+CD62L-;补充图1A-B)。
- 每个染色管中收集 3 × 10⁵ 个细胞。用含 1% FBS 的 1× PBS(PBS-F)洗涤细胞,300 ×g 离心 5 分钟,然后将细胞沉淀重悬于 50 µL 染色缓冲液(1 份 Brilliant 染色缓冲液与 1 份 PBS-F 混合)中配制的抗体混合液,根据所需的染色方案 (表 1 和表 2) 进行操作。
- 4 °C 避光孵育 20 分钟,然后洗涤染色后的细胞并离心。如需进行第二步染色,则按照前述方法(步骤 5.1)使用特异性抗体混合液进行染色。
- 最后,洗涤细胞,并在 50 µL 1× PBS 中使用活力染料(此处为可固定活力染料 FVS780)染色,4 °C 避光孵育 15 分钟。活力染色后无需洗涤步骤。孵育结束后,向每个样本中加入 200 µL 1× PBS,随后进行流式细胞术检测。详细的设门策略见 补充图 1A-B。
| 靶标 | 克隆号 | 荧光素 | 浓度/稀释比例 | 用途 | |
| 第一轮染色步骤 | rhCD19-His | / | / | 2 µg/mL | CAR分子检测 |
| 4 °C孵育20分钟 | |||||
| 洗涤步骤 | |||||
| 第二轮染色步骤 | His | GG11-8F3.5.1 | PE | 1/50 | CAR分子检测 |
| CD3 | UCHT1 | BV510 | 1/40 | 谱系标记 | |
| CD4 | SK3 | BV650 | 1/40 | 谱系标记 | |
| CD8 | RPA-T8 | BV421 | 1/20 | 谱系标记 | |
| CD45RA | HI100 | PerCP-Cy5.5 | 1/83 | 成熟状态分析 | |
| CD62L | DREG-56 | FITC | 1/10 | 归巢与活化状态分析 | |
| 4 °C孵育20分钟 | |||||
| 洗涤步骤 | |||||
| 第三轮染色步骤 | FVS780 | / | / | 1/5000 | 活细胞/死细胞区分 |
| 4 °C孵育15分钟 | |||||
表1:用于CAR-T细胞染色的抗体组合。 该染色组合用于评估CAR表达、T细胞表型及分化状态。列出了各靶标的抗体克隆号、浓度及偶联的荧光染料。
| 靶标 | 克隆号 | 荧光素 | 稀释比例 | 用途 | |
| 第一次染色步骤 | CD56 | HCD56 | PE | 1/40 | 谱系标记 |
| NKG2D | 1D11 | APC | 1/83 | 活化标记 | |
| CD3 | UCHT1 | BV510 | 1/40 | 谱系标记 | |
| CD4 | SK3 | BV650 | 1/40 | 谱系标记 | |
| CD8 | RPA-T8 | BV421 | 1/20 | 谱系标记 | |
| CD45RA | HI100 | PerCP-Cy5.5 | 1/83 | 成熟状态标记 | |
| CD62L | DREG-56 | FITC | 1/10 | 归巢与活化标记 | |
| 4 °C 孵育 20 分钟 | |||||
| 洗涤步骤 | |||||
| 第二次染色步骤 | FVS780 | / | / | 1/5000 | 活细胞/死细胞区分 |
| 4 °C 孵育 15 分钟 | |||||
表2:用于CIK细胞染色的抗体组合。 用于评估CIK细胞亚群、表型及分化状态的染色组合。列出了各靶标对应的抗体克隆、浓度及偶联的荧光染料。
CAR-T 细胞与 CIK 细胞特异性细胞毒活性的评估
注意:CAR-T 细胞和 CIK 细胞的细胞毒性活性通过将其与靶细胞在设定的效应细胞与靶细胞(E:T)比例下共培养来测定。检测方法的选择取决于靶细胞类型,即其来源于实体瘤还是血液系统恶性肿瘤。在本方案中,我们描述了一种基于荧光细胞染料的流式细胞术检测法用于悬浮细胞,以及一种基于阻抗的实时细胞分析(RTCA)检测法用于贴壁细胞。
- 基于荧光细胞染料的流式细胞术检测
注意:可通过基于荧光细胞染料的流式细胞术检测评估针对血液系统恶性肿瘤的抗原特异性细胞毒性。共培养前,靶细胞需用荧光染料标记,以便识别。与效应细胞共培养后,通过活率染料染色评估靶细胞死亡。流式细胞术分析可根据非活细胞中荧光染料阳性细胞的比例,定量抗原特异性杀伤效果。- 针对每种共培养条件,收集 2 × 10⁵ 个靶细胞,并将其重悬于 400 µL 完全培养基中,使终浓度为 5 × 10⁵ 个细胞/mL。加入终浓度为 5 µM 的荧光染料(此处为 Cell Trace Violet 染料,CTV)。在 37 °C 下避光孵育 30 分钟。孵育后,用完全培养基洗涤细胞一次,并将细胞沉淀重悬至终浓度为 4 × 10⁵ 个细胞/mL。
- 根据实验设计,将 500 µL 染色后的靶细胞悬液(此处为 2 × 10⁵ 个 Raji 细胞,作为 CD19+ 悬浮靶细胞模型)分装至洁净的 5 mL 管中。通过流式细胞术确认染色效果,将靶细胞定义为荧光染料阳性细胞(SSC-A 对比 CTV)。建议荧光染料阳性细胞比例达到约 98%。
- 同时,计数并准备每种共培养条件下的效应细胞(此处为 5 × 10⁶ 个 CD19 CAR-T 细胞)。洗涤细胞后,将其重悬于完全培养基中,调整至适当浓度以匹配所需的效应细胞与靶细胞比例(E:T)。向每管含有靶细胞的对应管中加入 500 µL 效应细胞悬液。
- 为实现 25:1 的 E:T 比例,向每管中的 2 × 10⁵ 个 Raji 靶细胞加入 5 × 10⁶ 个效应 CD19 CAR-T 细胞,并根据实验设计准备相应数量的试管。
- 将共培养体系在 37 °C、5% CO2 的湿润培养箱中孵育 6 小时。设置仅含靶细胞的对照组以测量自发性细胞死亡。该对照对于区分背景死亡与效应细胞特异性细胞毒性至关重要。
- 洗涤共培养后的细胞,并用 FVS780 活力染料(以 1× PBS 稀释,终稀释度为 1:5000)染色。在 4 °C 下避光孵育 15 分钟。洗涤细胞后,将最终细胞沉淀重悬于 600 µL PBS-F 缓冲液中。随后进行流式细胞术检测,以评估效应细胞特异性细胞毒性。
- 流式细胞仪设门策略如下:将靶细胞定义为荧光染料阳性细胞(SSC-A 对比 CTV),然后在该群体内计算死亡靶细胞的比例(SSC-A 对比 FVS780,补充图 1C)。通过从效应细胞特异性细胞毒性(效应细胞-靶细胞共培养条件下 CTV+ 群体中 %FVS780+)中减去自发性靶细胞死亡(仅靶细胞对照组中 CTV+ 群体中 %FVS780+),计算特异性裂解率。
- 实时细胞分析(RTCA)检测
注意:RTCA 检测是一种用于评估效应细胞对贴壁靶细胞细胞毒活性的方法26。靶细胞死亡通过细胞从 xCELLigence 装置中的 E 型板孔脱落所引起的阻抗信号变化进行检测。为确保检测性能和可重复性,应按照制造商推荐的方案进行 RTCA 检测。- 在检测前一天(第 -1 天)传代培养靶细胞,确保其在第 0 天达到 60%–80% 的融合度。此步骤对于实验开始时维持细胞处于活跃增殖状态至关重要。建议使用第 5–20 代的靶细胞,且解冻后至少经过 1 周(3–4 代)以确保细胞性能最佳。
- 在第 0 天,小心向 E 型板的每个孔中加入 50 µL 培养基,将板放入仪器中获取背景信号。随后将板转移回生物安全柜中进行细胞接种。
- 计数靶细胞,并将所需总数转移至洁净离心管中。用适量培养基重悬细胞,调整至适合接种 E 型板的浓度,并向每孔加入 100 µL 靶细胞悬液(此处为 4 × 10⁴ 个 MCF-7 细胞,作为贴壁肿瘤细胞系模型)。将板置于生物安全柜内室温环境中至少 30 分钟,以确保靶细胞均匀贴壁。随后将板放入 37 °C、CO2 培养箱中的仪器内,启动实时检测(每 15 分钟采集一次信号,持续 22 小时)。
注意:如制造商建议,在使用新的靶细胞系前应进行靶细胞滴定实验。 - 在第 1 天(靶细胞接种后约 20–22 小时),计数效应细胞并将其重悬于新鲜培养基中,调整细胞浓度以达到所需的效应细胞与靶细胞比例(E:T)。例如,为实现 10:1 的 E:T 比例,向每孔中的 4 × 10⁴ 个 MCF-7 靶细胞加入 4 × 10⁵ 个效应 CIK 细胞。
- 使用无菌 96 孔 U 型底板设置每种处理条件,每个条件设技术重复,并在 37 °C 下平衡 15 分钟。使用多通道移液器向每孔加入 50 µL 效应细胞悬液。将 E 型板重新放入仪器中,继续实时检测(每 15 分钟采集一次信号,持续 24 小时)。使用以下公式计算特异性裂解率:
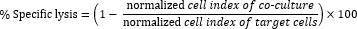
结果
本方案描述了一种高效且可靠的 workflow,用于 离体 从分离的外周血单个核细胞(PBMCs)扩增和改造效应细胞,即CAR-T细胞和CIK细胞。该方法所需的细胞操作步骤较少,并利用G-Rex装置的气体交换能力,相较于传统的静态培养系统,可提供更优的营养供应和氧合条件23,24该方案的一个关键优势在于其固有的可扩展性,可从适用于临床前研究的小规模24孔装置(G-24)扩展至满足转化研究或临床生产需求的较大规模6M装置(G-6M),除按比例放大外,无需对方案本身进行任何修改。
根据第2-4节所述,使用本方案可从健康供体的外周血单个核细胞(PBMCs)中平行扩增出CAR-T细胞和CIK细胞,且在G-24和G-6M两种培养格式下均获得成功。培养结束时,两种细胞均表现出较高的扩增倍数和细胞活力,且两种装置格式间的增殖能力相当(图2,补充表1、补充表2),表明该方案在不同培养规模下具有良好的可重复性。
为验证培养装置的可扩展性,进一步对效应细胞进行了表型和功能表征。对于CD19 CAR-T细胞,我们定量了CAR的表达水平,并评估了CD4+ 和 CD8+ 亚群,注意到CD19 CAR占主导地位+ CD8+ T 细胞(图3A- B, 补充表1对于CIK细胞,我们评估了T细胞(CD3+CD56-),NK(CD3-CD56+)和CIK(CD3+CD56+)群体(图3D),以及活化受体 NKG2D 的表达(图3E, 补充表 2此外,我们观察到在G-24和G-6M培养体系中,CAR-T细胞和CIK细胞在整体表型及特定细胞群标志物表达方面具有可比性。通过CD62L和CD45RA染色分析了CD19 CAR-T细胞和CIK细胞产物的分化状态(图3C-F, 补充表1,补充表2),显示在G-24和G-6M培养体系中细胞具有相似的记忆表型和效应表型。这些结果表明,扩大培养规模不会影响扩增后效应细胞群体的表型完整性或分化状态。
最后,为了评估功能效价,我们采用了靶标特异性的细胞毒性检测方法。在两种装置中扩增的CD19 CAR-T细胞和CIK细胞均表现出强烈的细胞溶解活性,证实了其在不同规模扩增下功能特性的维持(图4)。总体而言,这些结果表明扩增产物适用于临床前模型中的后续应用,并具备用于临床测试的潜力。
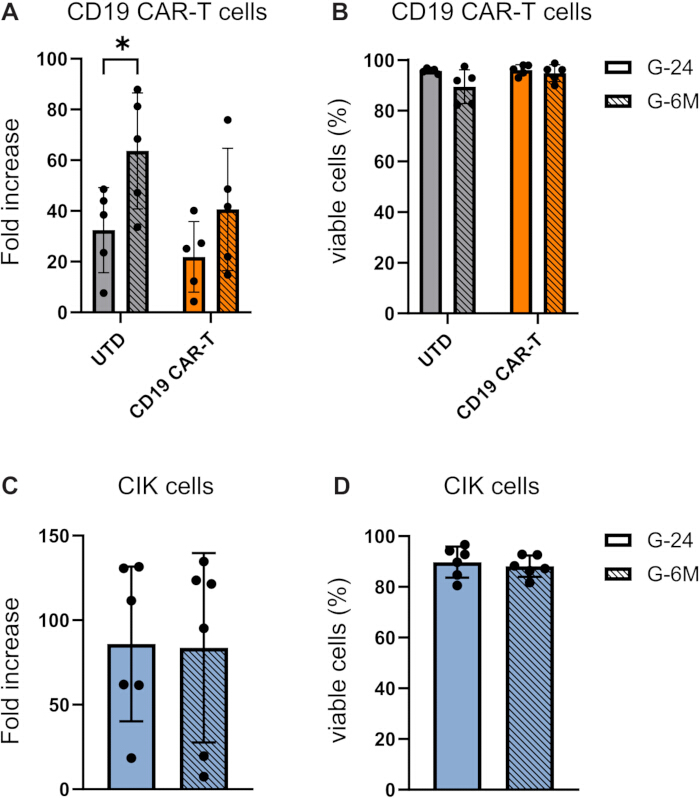
图 2:CD19 CAR-T 细胞与 CIK 细胞的增殖与活力。 分别于扩增第 9 天和第 14 天收集在 G-24 和 G-6M 培养板中由外周血单个核细胞(PBMCs)扩增得到的 CAR-T 细胞(n = 5)和 CIK 细胞(n = 6),进行细胞计数,并评估(A-C)扩增倍数和(B-D)活细胞百分比。柱状图表示均值 ± 标准差(SD),圆点代表单个供体(个体数值见补充表 1和补充表 2)。数据采用双尾多重配对 t 检验(A-C)或双尾多重 Wilcoxon 配对符号秩和检验(B-D)进行分析,并对多重比较采用 Holm-Sidak 校正(*p < 0.05)。请点击此处查看该图的放大版本。

图 3:在 G-24 和 G-6M 装置中扩增的 CD19 CAR-T 细胞和 CIK 细胞表型评估。 通过流式细胞术分析 CD19 CAR-T 细胞(n = 5)中 CAR 分子的表达,以评估(A)G-24 和 G-6M 扩增方案的转导效率,以及(B)CD4+/CD8+ 和(C)CD3+CAR+ 亚群中初始/记忆细胞亚群的表达。通过流式细胞术分析整体 CIK 细胞(n = 6)的表型,以研究(D)CIK(CD3+CD56+)、NK(CD3-CD56+)和 T 细胞(CD3+CD56-)的比例,以及(E)NKG2D 的表达和(F)CD3+CD56+ 亚群中初始/记忆细胞亚群的分布(G-24 n=5,G-6M n=6)。初始型(CD45RA+CD62L+)、中央记忆型(CM,CD45RA-CD62L+)、效应记忆型(EM,CD45RA-CD62L-)和效应记忆型 CD45RA 阳性(EMRA,CD45RA+CD62L-)。柱状图表示均值 ± 标准差(SD),圆点代表单个供体(个体数值见 补充表 1 和 补充表 2)。采用双尾多重配对 t 检验(B-C-D-F)或双尾 Wilcoxon 配对秩和检验(A-E)进行数据分析,并对多重比较采用 Holm-Sidak 校正(*p < 0.05)。 请点击此处查看该图的放大版本。
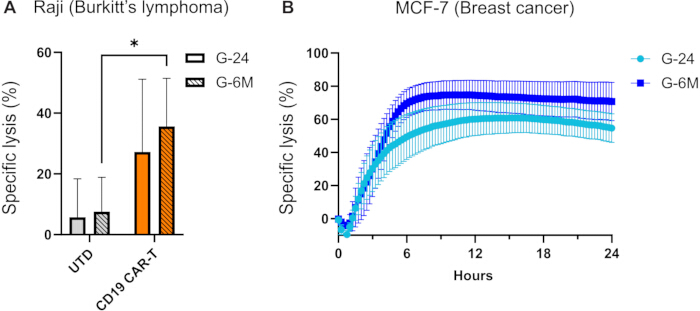
图4:CD19 CAR-T细胞与CIK细胞毒性的评估。(A)通过6小时基于流式细胞术的杀伤实验,检测CD19 CAR-T细胞(橙色,n = 5)或未转导(UTD)细胞(灰色,n = 5)对伯基特淋巴瘤Raji细胞系(作为悬浮细胞模型)的特异性裂解作用。结果以平均特异性裂解率 ± 标准差(SD)表示。(B)使用实时细胞分析仪,每15分钟监测一次在G-24(浅蓝色,n = 7)或G-6M(深蓝色,n = 6)培养基中培养的CIK细胞对乳腺癌MCF-7细胞系(作为贴壁细胞模型)的细胞毒性,持续24小时。结果以平均特异性裂解率 ± 标准误(SEM)表示。数据采用Mann-Whitney检验分析,并对多重比较进行Holm-Sidak校正(*p < 0.05)。请点击此处查看该图的放大版本。
补充图1:流式细胞术分析所用的设门策略。 代表性图示展示了以下分析的设门策略:(A)CAR-T细胞和(B)CIK细胞的表型鉴定,以及(C)基于荧光细胞染料的细胞毒性检测。请点击此处下载该文件。
补充表 1:不同供体来源的 CD19 CAR-T 细胞培养物的生长、活力及表型。 显示了每个供体在 G-24 和 G-6M 装置中培养第 9 天收获的 CD19-CAR T 细胞的总细胞数、扩增倍数、活力及表型特征。请点击此处下载该文件。
补充表 2:不同供体来源的 CIK 细胞培养物的生长情况、活力及表型。 显示了每个供体在 G-24 和 G-6M 培养装置中培养至第 14 天时收获的 CIK 细胞的总细胞数、扩增倍数、活力及表型特征。请点击此处下载该文件。
讨论
本方案概述了一种高效且可放大的平台,用于利用G-Rex培养系统从外周血单个核细胞(PBMCs)中生成两种不同的过继性细胞治疗(ACT)产品,即CAR-T细胞和CIK细胞。我们实施了概念验证性的功能与表型检测,以验证该方法的可扩展性。结果表明,在扩增过程中,细胞的表型和活性均得以维持,确保该系统适用于科研应用并可直接向临床转化。事实上,我们成功证明,无论是CAR-T细胞还是CIK细胞,均可在不同培养装置中实现高效扩增,获得高细胞得率,同时保持功能性效应表型以及强大的抗原特异性细胞毒性。
结合培养装置的透气膜技术,该扩增方案可实现更快的扩增动力学,减少人工操作,并在不同供体间获得稳定且高的细胞产量。与标准培养系统相比,该方案具有更高的可重复性且更省力,而标准培养系统通常需要多次更换培养基,且细胞丢失和污染的风险更高20,21。
此外,本方案可实现制造规模的无缝过渡:从小规模开放式系统(G-24,适用于临床前研究和筛选,例如CAR结构、细胞因子组合或供体差异性的筛选),到大规模开放式系统(G-6M,用于GMP前验证),最终过渡到大规模封闭式系统(用于GMP生产)。如本研究所述,从小规模向大规模开放式系统的过渡仅需根据设备尺寸按比例调整体积和细胞接种量,这具有显著的实用优势。同样,从开放式系统过渡到封闭式系统以实现GMP生产——即,将G-6M方案适配于大规模GMP生产——所需采取的唯一措施是使用相应的GMP级试剂和封闭式系统设备(G-10M-CS,表面积为10 cm2,对应单个G-6M孔;或G-100M-CS,表面积为100 cm²,对应G-100M开放式设备),而无需对方案本身进行任何其他修改。这些封闭式设备与其开放式对应设备的区别在于集成了无菌管路连接,可与液体处理泵(GatheRex)配合实现自动化培养基操作,从而构建完全封闭的环境。该封闭系统方法消除了人工换液步骤,降低了污染风险,因此特别适用于对无菌性和可重复性要求极高的GMP合规生产环境。值得注意的是,可扩展性是连接早期发现研究与临床转化的关键特征,尤其对于资源有限的学术机构或早期生物技术环境而言至关重要。
为实现本方案全面符合GMP要求,应考虑从含FBS的培养基过渡到无血清/无异源成分的培养基配方,以顺应美国FDA和欧洲EMA当前的监管趋势,从而消除批次间的差异性,降低潜在的异源污染风险,并提高监管合规性27。
此外,该扩增系统所需干预极少,可为实施多维表型分析28提供理想平台,减少制造过程中因操作引入的干扰因素,从而避免对表型分析造成混淆。另外,该系统不仅适用于CAR-T细胞和CIK细胞,还可广泛适用于其他淋巴细胞群体及工程化免疫细胞,从而拓展其在免疫治疗开发中的应用价值29,30。
尽管该实验方案具有较强的稳健性且无需修改,但某些步骤对成功尤为关键。对于CIK细胞的扩增,细胞因子添加的时间至关重要,以确保最佳的分化与扩增效果。对于CAR-T细胞,转导应发生在激活后24小时,以最大化转导效率,且慢病毒分装液仅可解冻一次,因为反复冻融会显著降低转导效率31。
不同原代细胞制备之间存在的生物学变异性自然会导致扩增速率和功能活性的差异,这反映了供体间的多样性。这种不可避免且固有的变异性可通过同时对多个供体来源的细胞进行平行扩增来有效管理,从而确保实验间结果的稳健性和可重复性。
综上所述,该方案能够直接从外周血单个核细胞(PBMCs)快速、可扩展且可靠地扩增功能性效应淋巴细胞,为早期研究和大规模临床转化提供了灵活性。该系统可轻松适用于多种细胞类型和基因修饰,为免疫治疗的开发提供了一个多功能的平台。
致谢
CAR 构建体由圣裘德儿童研究医院(St. Jude Children's Research Hospital)根据材料转让协议(MTA)提供。本工作获得以下资助:ScaleReady G-Rex Grant 2025;帕多瓦大学(University of Padova)- SOMMAGGIO_BIRD24_01;AIRC 基金会 5x1000 2019 - 项目编号 ID. 22759;抗癌联盟(Alleanza Contro il Cancro),CAR-T_2 项目 RCR-2023-23684268。本研究还获得了 "当前研究" 由意大利卫生部资助支付出版费用。图表使用 GraphPad Prism 9 软件和 BioRender.com 制作。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Brilliant 染色缓冲液 | BD Biosciences | 566349 | |
| CD28 抗体,抗人 | Miltenyi Biotech | 130-093-375 | 克隆 15E8 |
| CD3 抗体,抗人 | Miltenyi Biotech | 130-093-387 | 克隆 OKT3 |
| CD3 BV510 | BD Biosciences | 740147 | 克隆 UCHT1 |
| CD314 APC (NKG2D) | Biolegend | 320808 | 克隆 1D11 |
| CD4 BV650 | BD Biosciences | 563875 | 克隆 SK3 |
| CD45RA PerCP-Cy5.5 | BD Biosciences | 563429 | 克隆 HI100 |
| CD56 PE | Biolegend | 318306 | 克隆 HCD56 |
| CD62L FITC | BD Biosciences | 555543 | 克隆 FREG-56 |
| CD8 BV450 | BD Biosciences | 562428 | 克隆 RPA-T8 |
| CellTrace Violet 细胞增殖试剂盒 | ThermoFisher Scientific | C34557 | |
| 二甲基亚砜 (DMSO) | ThermoFisher Scientific | D2650 | |
| Dulbecco′s 磷酸盐缓冲液 (D-PBS) | Sigma Aldrich | D5652 | |
| E-plate 16 | Agilent | 5469813001 | |
| 胎牛血清 (FBS),经济型 | ThermoFisher Scientific | A5256701 | |
| 可固定的活力染料 780 (FVS780) | BD Biosciences | 565388 | |
| G-Rex 24 孔板 | Wilson Wolf | 80192M | |
| G-Rex 6M 孔板 | Wilson Wolf | 80660M | |
| HEPES 缓冲液 | Lonza | ECM0180D | |
| His 抗体 | Miltenyi Biotech | 130-120-718 | |
| 人血清白蛋白 20% | CSL Behring | ||
| 人 IL-15 重组蛋白 | PeproTech | 200-15 | |
| 人 IL-7 重组蛋白 | PeproTech | 200-07 | |
| LSRFortessa X-20 | BD Biosciences | ||
| Lymphoprep | STEMCELL Technologies | 18060 | |
| MCF-7 | ATCC | HTB-22 | 乳腺癌细胞系 |
| 青霉素和链霉素 | Lonza | ECB3001D | |
| 生理溶液 (0.9% 氯化钠) | Monico | ||
| 硫酸鱼精蛋白 | Sigma Aldrich | P3369 | |
| Raji | ATCC | CCL-86 | Burkitt 淋巴瘤细胞系 |
| 重组人 IFN-γ | R&D Systems | 285-IF-100/CF | |
| 重组 IL-2 (Proleukin) | Novartis | ||
| rhCD19-His | Invitrogen | A42607 | |
| Roswell Park Memorial Institute 1640 (RPMI-1640) | Euroclone | ECB9006L | |
| 稳定型 L-谷氨酰胺 | Lonza | ECB3004D | |
| 台盼蓝溶液 | Sigma Aldrich | T8154 | |
| xCELLigence 实时细胞分析系统 | Agilent | ||
| X-VIVO 15 无血清造血细胞培养基 | Lonza | 02-053Q |
参考文献
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science. 348 (6230), 62-68 (2015).
- Shimasaki, N., Jain, A., Campana, D. NK cells for cancer immunotherapy. Nat Rev Drug Discov. 19 (3), 200-218 (2020).
- Cappuzzello, E., et al. How can cytokine-induced killer cells overcome CAR-T cell limits. Front Immunol. 14, 1229540(2023).
- Sharma, A., Schmidt-Wolf, I. G. H. 30 years of CIK cell therapy: Recapitulating the key breakthroughs and future perspective. J Exp Clin Cancer Res. 40, 388(2021).
- Bayatipoor, H., et al. Role of NKT cells in cancer immunotherapy-from bench to bed. Med Oncol. 40, 29(2022).
- Hayday, A., Dechanet-Merville, J., Rossjohn, J., Silva-Santos, B. Cancer immunotherapy by γδ T cells. Science. 386, 6717(2024).
- Rohaan, M. W., van den Berg, J. H., Kvistborg, P., Haanen, J. B. A. G. Adoptive transfer of tumor-infiltrating lymphocytes in melanoma: A viable treatment option. J Immunother Cancer. 6, 102(2018).
- June, C. H., O'Connor, R. S., Kawalekar, O. U., Ghassemi, S., Milone, M. C. CAR T cell immunotherapy for human cancer. Science. 359 (6382), 1361-1365 (2018).
- Fesnak, A. D., June, C. H., Levine, B. L. Engineered T cells: The promise and challenges of cancer immunotherapy. Nat Rev Cancer. 16, 566-581 (2016).
- Zhang, J., Wang, L. The emerging world of TCR-T cell trials against cancer: A systematic review. Technol Cancer Res Treat. 18, 1533033819831068(2019).
- Sadelain, M., Brentjens, R., Rivière, I. The basic principles of chimeric antigen receptor design. Cancer Discov. 3 (4), 388-398 (2013).
- Cappuzzello, E., Sommaggio, R., Zanovello, P., Rosato, A. Cytokines for the induction of antitumor effectors: The paradigm of cytokine-induced killer (CIK) cells. Cytokine Growth Factor Rev. 36, 99-105 (2017).
- Palmerini, P., et al. A serum-free protocol for the ex vivo expansion of cytokine-induced killer cells using gas-permeable static culture flasks. Cytotherapy. 22 (9), 511-518 (2020).
- Pietà, A. D., et al. Innovative therapeutic strategy for B-cell malignancies that combines obinutuzumab and cytokine-induced killer cells. J Immunother Cancer. 9, e002475(2021).
- Pievani, A., et al. Dual-functional capability of CD3+CD56+ CIK cells, a T-cell subset that acquires NK function and retains TCR-mediated specific cytotoxicity. Blood. 118 (12), 3301-3310 (2011).
- Cappuzzello, E., Tosi, A., Zanovello, P., Sommaggio, R., Rosato, A. Retargeting cytokine-induced killer cell activity by CD16 engagement with clinical-grade antibodies. OncoImmunology. 5, e1199311(2016).
- Rambaldi, B., Rizzuto, G., Rambaldi, A., Introna, M. Genetically modified and unmodified cellular approaches to enhance graft versus leukemia effect, without increasing graft versus host disease: The use of allogeneic cytokine-induced killer cells. Front Immunol. 15, 1459175(2024).
- Rotte, A., et al. Dose-response correlation for CAR-T cells: A systematic review of clinical studies. J Immunother Cancer. 10, e005678(2022).
- Zhang, Y., Schmidt-Wolf, I. G. H. Ten-year update of the international registry on cytokine-induced killer cells in cancer immunotherapy. J Cell Physiol. 235 (12), 9291-9303 (2020).
- Garcia-Aponte, O. F., Herwig, C., Kozma, B. Lymphocyte expansion in bioreactors: Upgrading adoptive cell therapy. J Biol Eng. 15, 13(2021).
- Smith, T. A. CAR-T cell expansion in a Xuri Cell Expansion System W25. Methods Mol Biol. 2086, 151-163 (2020).
- Ludwig, J., Hirschel, M. Methods and process optimization for large-scale CAR T expansion using the G-Rex cell culture platform. Methods Mol Biol. 2086, 165-177 (2020).
- Vera, J. F., et al. Accelerated production of antigen-specific T cells for preclinical and clinical applications using gas-permeable rapid expansion cultureware (G-Rex). J Immunother. 33, 305-315 (2010).
- Bajgain, P., et al. Optimizing the production of suspension cells using the G-Rex "M" series. Mol Ther Methods Clin Dev. 1, 14015(2014).
- Talleur, A. C., et al. Allogeneic CD27-depleted cells in adoptive cell therapy. Adv Cell Gene Ther. 2, e45(2019).
- Erskine, C. L., Henle, A. M., Knutson, K. L. Determining optimal cytotoxic activity of human HER2/neu-specific CD8 T cells by comparing the Cr-51 release assay to the xCELLigence system. J Vis Exp. (66), e3683(2012).
- Eberhardt, F., et al. Impact of serum-free media on the expansion and functionality of CD19.CAR T-cells. Int J Mol Med. 52, 58(2023).
- Cadiñanos-Garai, A., et al. High-dimensional temporal mapping of CAR T cells reveals phenotypic and functional remodeling during manufacturing. Mol Ther. 33, 2291-2309 (2025).
- Wang, X., Byrne, M. E., Liu, C., Ma, M. T., Liu, D. Scalable process development of NK and CAR-NK expansion in a closed bioreactor. Front Immunol. 15, 1412378(2024).
- Noldner, P. K., et al. Improving lung cancer tumor-infiltrating lymphocyte (TIL) manufacturing. Cytotherapy. 27, 1240-1250 (2025).
- Bandeira, V., et al. Downstream processing of lentiviral vectors: Releasing bottlenecks. Hum Gene Ther Methods. 23, 255-263 (2012).
重印与许可
