本方案描述了原代T细胞培养的关键步骤,包括其分离、活化、扩增以及通过mRNA电穿孔进行的瞬时转染。此外,还提出了一套用于流式细胞术分析表型、活化标志物、细胞活力以及嵌合抗原受体(CAR)表达的实验流程和抗体组合。
本文内容
摘要
摘要
为了评估嵌合抗原受体(CAR)T细胞的疗效与活性,对原代人T细胞进行分离、激活、扩增、表征及基因工程改造至关重要。相较于常用的T细胞系,原代细胞能够提供更为真实的模型系统,因其具有高度异质性、具备介导T细胞杀伤的能力,并能够发生分化。本文提供了原代T细胞培养全过程的逐步操作方案,包括从血液制品中分离T细胞、激活T细胞、 体外 扩增和瞬时转染。我们描述了使用两种不同试剂激活后,原代T细胞在扩增动力学和分化方面的差异,并提供了一套用于流式细胞术分析T细胞表型和活化状态的抗体组合。本文详细说明了通过电穿孔将编码CAR的mRNA转染入人T细胞的操作步骤,以及随时间评估CAR表达动力学的方法。本方案给出了进行CAR T细胞后续效力与功效检测的理想时间点建议,并阐述了不同mRNA用量对信号强度的影响。鉴于该方法具有瞬时表达的特性,可为并行测试和比较多种CAR结构提供一种快速且易于实施的策略。
引言
原代人T细胞是研究T细胞生物学以及开发和评估包括CAR工程在内的细胞疗法的一种生理相关且多功能的模型。与永生化细胞系不同,来自健康供体的T细胞能够更真实地反映T细胞的功能多样性、活化状态、表型异质性及信号转导动态 体内,从而更准确地反映免疫反应和治疗效果1,2此外,最常用的Jurkat T细胞系源自淋巴母细胞白血病,据报道在长期培养过程中会出现基因组不稳定性,这是细胞系中常见的现象。3 虽然T细胞系,包括报告基因细胞系4,可作为早期筛查的有力工具并实现快速读取结果,但使用患者来源的原代T细胞更能真实反映最终应用情况。然而,患者来源T细胞的可获得性有限且质量欠佳,往往限制了其应用,尤其是在临床前产品开发的早期阶段5,6,7使用健康供体的细胞可进一步减少由疾病相关免疫改变及既往治疗所引入的变异,从而能够在多个供体间可重复地评估T细胞功能、活化状态及转基因表达。
鉴于原代T细胞的可获得性,原代T细胞的分离、活化与扩增方案是对其进行遗传操作和功能检测的关键前提。常用的活化策略包括使用包被抗体的磁珠、含有T细胞激动剂的聚合物试剂,或可溶性抗体制剂。通常,这些活化试剂通过CD3复合物模拟生理性T细胞受体(TCR)活化,并通过CD28提供共刺激信号,从而产生比仅通过CD3活化更强的激活效应。8使用CD3/28磁珠可精确控制激活强度及磁珠与细胞的比例。在初始刺激阶段后,磁珠可选择性地从培养体系中去除,或保留在培养体系中以实现持续激活。T细胞通常在三至四周内快速扩增,随后细胞生长速度减缓。相比之下,TransAct含有胶体聚合物基质,过量试剂可通过离心并更换上清液的方式轻松去除。因此,TransAct提供了一种替代方案,可在培养过程中实现均一的T细胞激活,且其刺激强度较CD3/28磁珠更低。然而,其诱导的增殖持续时间约为两周,若需更长时间的扩增,则需进行再次刺激。在使用激活试剂完成T细胞初始激活后,T细胞进入培养与扩增阶段。 体外 在用于实验之前,需要培养一到四周。值得注意的是,激活试剂的种类、细胞因子的选择9,10,11,扩增时间会影响T细胞的绝对数量、表型和活化状态。通常,应首先通过实验测试并确定最佳条件,例如试剂浓度、培养密度、细胞因子添加以及扩增时间,以实现有效的细胞增殖,同时避免引起活化诱导的细胞死亡或T细胞耗竭。本文对两种不同活化方案进行了并行比较,展示了其对原代人T细胞分化和活化特征的影响,以支持研究者在选择活化试剂及实验时间点时做出合理决策。
此外,我们建议使用一种流式细胞术检测方案,可用于分析T细胞的表型组成和活化状态,以支持实验设计。对于原代T细胞的遗传修饰,采用电穿孔法对信使核糖核酸(mRNA)进行瞬时转染,是一种安全、高效且灵活的病毒转导替代方案12。虽然慢病毒载体能够实现转基因的稳定和长期表达,但其需要复杂的生物安全措施,涉及整合至宿主基因组,并可能因整合位点不同而导致表达水平不稳定。此外,慢病毒上清液的制备、T细胞转导以及转导细胞的筛选过程耗时较长。相比之下,mRNA电穿孔可在不发生基因组整合或引入病毒成分的情况下,实现目标基因的快速且瞬时表达,从而降低监管负担,并支持对不同构建体进行快速、迭代式测试。这一优势在早期研发阶段尤为突出,例如需筛选和评估多个CAR候选分子时。近期多项研究已探索将mRNA转染作为治疗性平台13,14,15。我们建议,采用mRNA进行瞬时转染16是一种易于实施的方法,尤其适用于不具备在生物安全二级(BSL-2)环境中开展慢病毒操作条件的实验室。有关慢病毒转导前不同活化方案的平行比较,可参见其他文献报道17。
本方案描述了使用抗CD3/28磁珠或TransAct激活并结合mRNA电穿孔实现短暂CAR表达的方法,用于原代人T细胞的分离、激活、培养、扩增和瞬时转染。所述工作流程可重复地生成具有功能的CAR T细胞,适用于后续应用,如细胞毒性检测、表型表征或 体外 过继性T细胞疗法的建模
方案
本方案遵循维也纳医科大学的伦理准则。伦理提案已获维也纳医科大学伦理委员会批准(1087/2025 和 1198/2025)。
1. 从血液制品中分离原代T细胞
注意:起始材料可以是全血、血细胞分离产品或白细胞减少室。样品采集后应于4 °C保存,并尽早开始分离操作,最迟不得超过采集后24小时。T细胞分离有多种策略可供选择,包括阴性筛选和阳性筛选。第1.1和1.2节介绍了两种不同的实验方案,以提供T细胞分离的可选方法。处理血液制品应在生物安全柜中进行,操作过程中保持样品处于室温(RT)。
- 通过密度梯度离心法结合阴性选择分离T细胞
- 根据试剂盒说明书,每毫升样本加入所需体积的抗体混合液,在室温下孵育指定时间。对于推荐的人T细胞富集试剂盒:每毫升样本使用50 µL抗体混合液,室温孵育20分钟(例如,对于5 mL样本,加入250 µL抗体混合液)。
注意:该特定试剂盒要求样本中存在一定最低量的红细胞(RBCs),以确保T细胞成功分离(推荐的最低比例为每1个有核细胞对应100个RBC)。当使用全血或白细胞减少装置作为起始材料时,通常满足此条件。若使用单采产品,则因RBC比例通常过低,该分离策略可能不成功。因此,建议先分离外周血单个核细胞(PBMCs),再按照第1.2节所述进行T细胞分离步骤。 - 在适当离心管中准备密度介质(如Ficoll、Pancoll或类似物)。对于样本体积低于3 mL的情况,使用3 mL密度介质(置于15 mL离心管中);对于4 mL及以上的样本体积,使用15 mL密度介质(置于50 mL离心管中)。
- 孵育结束后,用等体积含2%胎牛血清(FBS)的磷酸盐缓冲液(PBS)稀释样本,并通过移液操作混匀。这相当于1:2稀释(例如,将3 mL样本用3 mL含2% FBS的PBS稀释)。使用刻度移液管和移液辅助装置,以最低移液速度将稀释后的样本小心地铺加在密度介质上方。
- 将离心管倾斜至45°角,以增大密度介质的表面积,便于分层。
- 在1,200 x g、室温条件下离心20分钟,关闭离心机刹车或将其设为最小。离心后,在密度介质与血浆界面之间应可见一层白色物质,该白色浑浊环即为所需的T细胞。
- 使用无菌转移移液管或2 mL刻度移液管小心收集该层,并将其转移至新的离心管中。操作过程中应尽量减少对各层的扰动,避免带入密度介质或血浆。
- 继续进行第1.3节操作。
- 根据试剂盒说明书,每毫升样本加入所需体积的抗体混合液,在室温下孵育指定时间。对于推荐的人T细胞富集试剂盒:每毫升样本使用50 µL抗体混合液,室温孵育20分钟(例如,对于5 mL样本,加入250 µL抗体混合液)。
- 利用重力流柱试剂盒通过阳性选择法分离T细胞
- 进行密度梯度离心以从样本中提取PBMCs:按照第1.1.2节准备密度介质。用等体积含2% FBS的PBS稀释样本,相当于1:2稀释(例如,将3 mL样本用3 mL PBS + 2% FBS稀释)。
- 使用刻度移液管和移液辅助装置,以最低移液速度将稀释后的样本小心地铺加在密度介质上方。将离心管保持在45°角,以增大密度介质的表面积,便于分层。
- 在400 x g、室温条件下离心30分钟,关闭刹车或设为最小。离心后,在密度介质与血浆界面处应可见一层白色物质,该白色浑浊环即为PBMCs,因其密度低于红细胞。
- 使用无菌转移移液管或2 mL刻度移液管小心收集白色浑浊层,并转移至新的离心管中。操作过程中应尽量减少对各层的扰动。
- 洗涤收集的细胞:加入20 mL含2% FBS的PBS。计数细胞并计算总细胞数。在300 x g、4 °C条件下离心10分钟,开启刹车。此后,将细胞置于冰上,并使用预冷的试剂操作。
- 吸除上清液。以下计算适用于最多1 x 10⁷个细胞,可根据需要按比例放大。将细胞沉淀重悬于80 µL含0.5%牛血清白蛋白(BSA)和2 mM乙二胺四乙酸(EDTA)的PBS中。
- 混合10 µL CD4磁珠与10 µL CD8磁珠。将磁珠混合液加入重悬的PBMCs中,充分混匀后在4 °C孵育15分钟。
- 在此期间,将重力流柱置于合适的磁性分离装置的磁场中。用3 mL含BSA和EDTA的PBS冲洗柱子,完成柱子的预处理。
- 孵育结束后,加入2 mL含BSA和EDTA的PBS洗涤细胞。在300 x g、4 °C条件下离心10分钟。弃去上清液,并将最多10⁸个细胞重悬于500 µL含BSA和EDTA的PBS中。
- 将细胞悬液加至柱子上。磁性分离装置会保留标记的细胞。流穿液中含有未标记的细胞(CD4和CD8双阴性PBMCs),可根据需要收集。用3 × 3 mL含BSA和EDTA的PBS冲洗柱子3次。每次冲洗时,待柱子排空后立即加入新的缓冲液。
- 为洗脱标记的细胞,将重力流柱从磁性分离器上取下,将其出口置于新的收集管上方。向柱子中加入5 mL含BSA和EDTA的PBS,然后用力将推杆插入柱子以洗脱细胞。继续进行第1.3节操作。
注意:磁性抗体试剂盒有全T细胞试剂盒及特定T细胞亚群试剂盒,可分为阳性选择或阴性选择类型。在任何情况下,标记的细胞均被磁性分离装置保留。在阳性选择中,T细胞(或其亚群)通过特异性抗体与磁珠结合而被标记;在阴性选择中,所有不属于目标T细胞群体的细胞均被磁珠标记,因此T细胞存在于流穿液中。
- 分离T细胞的冻存
- 用20 mL含2% FBS的PBS洗涤T细胞。在300 x g、室温条件下离心10分钟,可重新开启刹车。弃去上清液。
- 将细胞重悬于5–10 mL含2% FBS的PBS中。若需直接用于培养,请进行第2.4节操作;若需冻存细胞,请进行下一部分操作。
注意:若分离的T细胞将立即用于激活和培养,则无需冻存。 - 计数重悬的细胞,并在300 x g、4 °C条件下离心10分钟。同时计算需冻存的细胞数量。每份T细胞冻存样本应包含5–20 × 106个细胞。准备相应数量的标记好的冻存管以及冻存液(见表1)。
- 离心后弃去上清液,并吸除残留液体。此后操作应迅速进行。
- 每份样本用1 mL预冷的冻存液重悬细胞沉淀(例如,若准备五份样本,则用5 mL冻存液重悬沉淀)。将1 mL细胞悬液分装至每个冻存管中。立即在-80 °C条件下冻存冻存管。
注意:建议采用程序性降温冻存。为此,应使用适当的冻存容器。在-80 °C冻存后(例如次日或两周内),将细胞转移至液氮中保存。
| 组分 | 终浓度 |
| 二甲基亚砜 | 10 % (v/v) |
| 胎牛血清 | 45 % (v/v) |
| 含酚红的 RPMI 1640 培养基 | 45 % (v/v) |
表1:冻存培养基的成分。 冻存培养基用于在冻存和储存过程中维持细胞完整性和活性。
2. 原代T细胞的解冻、活化与扩增
- 所有操作步骤均须在生物安全柜内无菌条件下进行。
- 将不含添加剂的 RPMI 1640 培养基(Roswell Park Memorial Institute 1640)预热至 37 °C,并转移 20 mL 至离心管中。通过将冻存 T 细胞的冻存管迅速置于温水中进行解冻。当冻存管内仍可见微小冰粒时,立即停止解冻。
- 立即向细胞悬液中加入 1 mL 预热的 RPMI 培养基,并小心转移至离心管中。用 1 mL RPMI 培养基冲洗冻存管。避免额外的重悬步骤,以免对细胞造成剪切应力。
- 在室温下以 300 × g 离心 5 分钟,弃去上清液。将细胞沉淀重悬于完全 T 细胞培养基中。完全 T 细胞培养基的成分为:RPMI 1640 培养基,含 10% 胎牛血清(FBS)、1% 青霉素/链霉素、5 ng/mL 白细胞介素 7(IL-7)和 10 ng/mL 白细胞介素 15(IL-15)(参见 表 2)。
- 对重悬后的细胞进行计数。将细胞以 1 × 10⁶ 个细胞/mL 的密度接种于适量的培养板中。根据相应说明书加入所需量的激活试剂。例如,为激活 1 × 10⁶ 个细胞,可在 24 孔板中加入 1 mL 完全 T 细胞培养基,并加入 25 µL CD3/28 磁珠或 10 µL TransAct 试剂。
注意:若细胞密度过低(即细胞计数低于 1 × 10⁶ 个细胞/mL),则按前述相同条件再次离心,然后用适量完全 T 细胞培养基重悬细胞沉淀,使细胞密度达到 1 × 10⁶ 个细胞/mL。 - 将细胞置于 37 °C、含 5% CO2 的培养箱中培养,最长可培养三周。每 2–3 天计数一次细胞,并通过添加新鲜完全 T 细胞培养基将细胞密度调整至 0.3–0.5 × 10⁶ 个细胞/mL。细胞密度不应超过 1.5 × 10⁶ 个细胞/mL,因为若原代 T 细胞培养密度过高,可能无法恢复至指数生长期。
注意:激活后的最初几天内,可能可见宏观的细胞团簇(参见 图 2D)。此现象属正常,因细胞在增殖启动时会围绕激活试剂聚集。通常,细胞在激活后约一周即可使用。然而,具体时间取决于实验设计及所需细胞数量。建议在生物学重复实验中,始终于激活后相同的时间范围内使用 T 细胞(即激活后 9–12 天)。
| 组分 | 终浓度 |
| 胎牛血清 | 10 % (v/v) |
| 白细胞介素 15 (IL-15) | 10 ng/mL |
| 白细胞介素 7 (IL-7) | 5 ng/mL |
| 青霉素/链霉素 10,000 U/mL | 1 % (v/v) |
| 含酚红的 RPMI 1640 培养基 | NA |
表2:完全T细胞培养基的成分。 用于人原代T细胞激活后的培养培养基。
3. 表型和活化标志物的染色
- 计数T细胞。每个染色反应使用0.1 × 10⁶个细胞。计算所需细胞悬液的体积,并将其转移至适当的聚苯乙烯圆底管中。
注意:如有需要,染色细胞数量可减少至最低50,000个。只要抗体保持摩尔过量(如前所述18,19),也可染色多于推荐数量的细胞。 - 直接加入1 mL染色缓冲液(含0.5% FBS的PBS)洗涤细胞一次。在4 °C下以300 × g离心5分钟。此后,始终将细胞置于冰上,并使用预冷的试剂操作。
- 同时,按照表3所述配制一份适用于所有管的抗体混合液。将抗体用染色缓冲液稀释至最终浓度。每管染色反应总体积为50 µL。充分混匀(例如通过涡旋振荡)。
注意:本方案可与其他染色实验联合使用,例如第6节所述的CAR表达染色。可加入活/死细胞染料以辅助活细胞设门。此时需根据所用其他荧光染料的发射光谱合理选择染料,避免光谱重叠。 - 离心后弃去上清液,并用移液器吸除残留液体。将每管细胞沉淀重悬于50 µL抗体混合液中。
- 将各管在4 °C避光孵育至少30分钟。此孵育步骤可延长至数小时。
- 直接向染色反应体系中加入1 mL染色缓冲液洗涤细胞。在4 °C下以300 × g离心5分钟,弃去上清液。重复此洗涤步骤一次。第二次洗涤后,弃去上清液,但保留少量残余缓冲液于管中,以防细胞干燥。
- 染色后的细胞应保持沉淀状态并置于冰上直至上机检测。检测前用100 µL染色缓冲液重悬细胞沉淀。
注意:本方案已针对5 mL圆底管中的染色操作进行优化。也可在96孔板中进行染色,但需对方案稍作调整。由于板孔工作体积较小,建议在染色前进行两次200 µL的洗涤步骤。若每孔接种的细胞悬液体积超过50 µL,应在进行洗涤步骤前先离心并弃去上清液。每孔染色体积仍为50 µL。染色后,使用200 µL染色缓冲液进行三次洗涤(而非两次)。离心条件与上述相同。
| 激光颜色 | 激光波长 (nm) | 发射滤光片 | 滤光范围 (nm) | 荧光染料 | 抗原 | 最终稀释比例 | 标记类型 |
| 紫色 | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | 泛白细胞 |
| 紫色 | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | 活化 |
| 紫色 | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | 表型 |
| 蓝色 | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | 表型 |
| 蓝色 | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | 活化 |
| 黄绿色 | 561 | 585/42 | 564–606 | PE | CD134 | 1:50 | 活化 |
| 黄绿色 | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | 泛T细胞 |
| 黄绿色 | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | 活化 |
| 红色 | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | 活化 |
| 红色 | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | 表型 |
| 红色 | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | 表型 |
表3:用于分析原代T细胞表型和活化标志物表达的抗体组合及建议使用的荧光染料概述。 本实验需要配备至少4根激光器及相应滤光片设置的流式细胞仪。若仪器配置不同,需相应调整荧光染料的选择。
4. 体外 将编码CAR的DNA转录生成mRNA
- 设计合适的DNA模板 体外 体外转录(IVT)生成mRNA。包含T7启动子(供T7 RNA聚合酶识别)、Kozak序列、起始密码子、信号肽序列、目标CAR序列以及终止密码子(图1).
注意:Kozak序列是一种识别基序,对核糖体正确组装起始密码子以启动蛋白质翻译至关重要。信号肽对于CAR在高尔基体中的正确加工以及整合到质膜中是必需的。为了检测CAR的表达,可在CAR的胞外区添加标签(例如DYKDDDDK标签或MAP标签)。某些CAR也可通过其可溶性对应抗原(与荧光染料偶联)或针对其他常见结构的抗体(如针对scFv连接区结构域的抗G4S连接区抗体或抗Whitlow连接区抗体)进行检测。 - 使用扩增CAR构建体(包含T7启动子)两端的引物,通过聚合酶链式反应(PCR)扩增DNA。体外转录(IVT)需要1 µg CAR-DNA。通过分析型琼脂糖凝胶电泳验证PCR产物的正确长度。在进行IVT之前,使用PCR和DNA纯化试剂盒通过柱纯化法纯化PCR产物。DNA可于-20 °C保存。
注意:在转录本的上下游引物区域加入5-10个随机核苷酸,可能有助于提高聚合酶的结合效率。由于体外转录(IVT)需要大量DNA模板,可相应扩大PCR反应体系的体积。 - 使用包含加 poly(A) 尾步骤的体外转录(IVT)试剂盒来生成带多聚腺苷酸尾的 mRNA。在生物安全柜中进行体外转录,并用消毒剂彻底清洁操作表面。按照试剂盒说明书进行体外转录操作。
注意:将转录步骤延长至数小时可能会增加mRNA产量。各样品间的加尾反应时间应保持一致,因为它直接影响poly(A)尾的长度,进而可能影响mRNA的稳定性和表达效率。 体内20. - 使用基于柱的RNA纯化试剂盒纯化mRNA,并使用适当的仪器测定纯化后mRNA的浓度。
注意:评估转录 mRNA 质量的方法有多种,包括在加 poly(A) 尾步骤前后进行分析性凝胶电泳,以及基于吸光度比值测定 mRNA 浓度的方法。推荐的 A260/230 比值为 2.0–2.2;低于 1.8 的数值表明存在污染,可能在表达实验中表现不佳。mRNA 在电穿孔前的修饰与纯化的重要性在其他文献中已有描述。21,22,23. - 分装3-5 µg纯化的mRNA(每次电穿孔实验所用的最终mRNA量),于-80 °C保存。避免反复冻融。

图1:生成用于T细胞转染的mRNA所需的DNA模板组分示意图。 体外转录(IVT)所用的模板DNA应包含T7启动子、Kozak序列、起始密码子,其后接一段信号肽序列以促进蛋白分泌至胞外空间,随后为所需的CAR序列以及终止密码子。缩写:mRNA = 信使核糖核酸;DNA = 脱氧核糖核酸;CAR = 嵌合抗原受体;IVT = in vitro transcription(体外转录)。请点击此处查看该图的放大版本。
5. 通过 mRNA 电穿孔对原代 T 细胞进行瞬时转染
- 转染前一天,将T细胞用完全T细胞培养基稀释至密度为0.3 × 10⁶ 个细胞/mL(见表2)。转染当天,细胞应处于对数生长期(即密度低于1 × 106 个细胞/mL),以实现高效的CAR表达。
- 转染当天,将所有所需培养基预热至37 °C。
- 计数T细胞并计算所需体积。每种CAR-mRNA使用1–5 × 10⁶ 个细胞。
注意:建议始终设置“MOCK”转染对照(即进行转染操作但不加入mRNA的T细胞)。这些细胞也可作为染色和实验的阴性对照。实验中应保持细胞数量恒定。 - 将所需体积的T细胞悬液转移至锥形离心管中,在室温下以300 × g 离心5分钟,弃去上清液。后续各步骤中的所有离心操作均采用相同条件。
注意:若所需体积超过单个锥形离心管的容量,可均分至两个或多个离心管中。在此情况下,将所有沉淀重悬于总共20 mL RPMI培养基中,并在第一次洗涤步骤(第5.6节)中合并。 - 在合适的多孔板中准备完全T细胞培养基,用于电穿孔后T细胞的恢复。
注意:计算时请考虑以下因素:电穿孔后细胞接种密度应约为0.5–1.0 × 10⁶ 个细胞/mL。电穿孔过程中或之后约有1/3至1/2的细胞死亡。例如,若每次电穿孔使用2 × 106 个细胞,则预计至少剩余1 × 10⁶ 个细胞。为达到所需细胞密度,使用2.0 mL完全T细胞培养基(置于12孔板中)。将含T细胞培养基的多孔板在37 °C预热,直至进行电穿孔操作。 - 用20 mL含酚红但不含补充物的RPMI进行第一次洗涤。将RPMI滴加至细胞上方,在室温下以300 × g 离心5分钟,弃去上清液。
- 按照上述方法,用20 mL不含酚红且不含补充物的RPMI进行第二次洗涤。
注意:若多个供体来源的T细胞用于电穿孔,可并行处理至第5.8节。仅使用一批T细胞进行最后一次洗涤(第5.8节)。其余细胞沉淀保留上清液不弃去,待第一轮电穿孔完成后继续进行最后一次洗涤步骤。 - 按照上述方法,用20 mL低血清培养基进行第三次洗涤。
- 在最后一次离心过程中,从冰箱中取出所有所需的mRNA分装样品并置于冰上。标记电穿孔比色皿及含预热培养基的多孔板。
- 设置电穿孔仪的参数。此处使用Gene Pulser Xcell总系统。原代T细胞的程序设置应为:
方波程序:电压:500 V,脉冲次数:1,脉冲时长:5 ms,脉冲间隔:0,比色皿直径:4 mm
注意:该程序针对原代T细胞优化。其他细胞类型可能需要调整参数,尤其是脉冲时长。 - 用移液器彻底吸弃上清液,避免扰动沉淀。每轮电穿孔用100 µL低血清培养基重悬细胞沉淀(例如,若进行五次电穿孔,则将沉淀重悬于总共500 µL的体积中)。
- 每次电穿孔使用100 µL T细胞悬液和3–5 µg mRNA。每次仅准备一轮电穿孔。将T细胞悬液加入含mRNA的离心管中,轻轻混匀。避免反复吹打。自此步骤起操作应迅速进行。
注意:加入的mRNA体积不应超过10 µL。必要时可调整mRNA用量。在比较不同CAR或实验时,每次电穿孔应使用相同数量的细胞和mRNA。这一点非常重要,因为mRNA用量直接影响CAR表达水平(见图5)。 - 将mRNA/T细胞混合液转移至电穿孔比色皿中,确保悬液覆盖比色皿底部。避免反复吹打。
- 迅速将含mRNA/T细胞混合液的比色皿转移至电穿孔仪中,并按照第5.11节设定的参数进行电穿孔。
- 电穿孔后,小心地将T细胞回收至预热的完全T细胞培养基中:从多孔板中取100 µL培养基加入比色皿,然后将细胞转移回多孔板中。再用100 µL培养基冲洗比色皿。
注意:电穿孔后细胞对剪切应力敏感。避免重复重悬操作。 - 对所有mRNA构建体重复第5.12至5.15节操作。
- 将转染后的T细胞在37 °C、5% CO2 条件下培养。若另有T细胞批次待处理,此时应继续对该批次执行第5.8节操作。
- 在24小时内进行相应的实验。
注意:电穿孔后3–6小时即可检测到CAR表达。表达峰值及动力学可能取决于mRNA构建体,应在预实验中进行测试。有关可能的下游效力检测(如CAR-T细胞与肿瘤靶细胞共培养后细胞毒性或细胞因子分泌水平分析)的详细方案,可参见其他文献23,24,25,26,27。
电穿孔后CAR表达的分析
- 电穿孔后6-24小时,重悬并计数T细胞。每项染色反应使用50,000-100,000个细胞。将所需体积的细胞悬液转移至适当的聚苯乙烯圆底管中。以下步骤可在生物安全柜外进行。
- 加入1 mL染色缓冲液(含0.5% FBS的PBS)洗涤细胞。在4 °C下以300 × g离心5分钟。此后,请将细胞置于冰上,并使用预冷的试剂操作。
- 配制包含染色面板中所有抗体的主混合液。应包含可用于CAR检测的抗体(例如,通过整合的肽标签,如DYKDDDDK标签)。按照推荐浓度稀释抗体,最终染色体积为50 µL(例如,为获得1:50稀释度,每管加入1 µL抗体至49 µL缓冲液中)。
注意:CAR表达的染色可仅使用CAR检测抗体,或与表型及活化标志物染色联合进行。可根据需要调整抗体及其偶联的荧光染料。更换抗体和/或荧光染料时,需考虑各自的激发和发射光谱。APC与建议用于同时进行活力染色的7-氨基放线菌素D(7-AAD)染料兼容。 - 离心后,用移液器彻底吸除上清液,注意不要扰动细胞沉淀。将每份细胞沉淀重悬于50 µL预先配制的抗体混合液中。
- 将各管在4 °C避光条件下孵育至少30分钟。此孵育步骤可延长至数小时。
- 直接向管中加入1 mL染色缓冲液洗涤细胞。在4 °C下以300 × g离心5分钟,用移液器彻底吸除上清液。每管用100 µL染色缓冲液重悬细胞沉淀。
- 开始检测前,向各管加入2 µL 7-AAD溶液并充分混匀。室温避光孵育10分钟,随后立即进行检测。
注意:避免细胞与7-AAD孵育超过15分钟,以免影响结果。为确保孵育时间均一,可考虑依次或分批加入7-AAD。本方案优化适用于在5 mL圆底管中进行的染色。也可在96孔板中采用稍作修改的方案进行染色。由于板孔工作体积较低(最大250 µL),建议在染色前使用200 µL缓冲液进行两次洗涤。若每孔接种细胞体积超过50 µL,应在进行洗涤步骤前先离心并弃去上清液。每孔染色体积也为50 µL。孵育后,使用200 µL染色缓冲液进行两次洗涤。离心条件与上述描述相同。
结果
原代人T细胞的活化与扩增
原代T细胞在第0天解冻,并使用CD3/28磁珠或TransAct进行活化,随后扩增23天,每2-3天计数一次(图2A)。在计数日,将细胞密度调整至0.3–0.5 × 106 个细胞/mL。在第0、2、5、9、14和20天,取T细胞进行流式细胞术分析,以评估其表型及活化标志物的表达水平。活化后的第一周内,两种活化试剂均能诱导T细胞快速增殖和扩增(图2B),但经TransAct活化的T细胞在后续几天的扩增倍数略低(图2C)。值得注意的是,通过显微镜观察也可看到T细胞的活化现象,表现为T细胞在活化试剂周围形成细胞簇(图2D)。
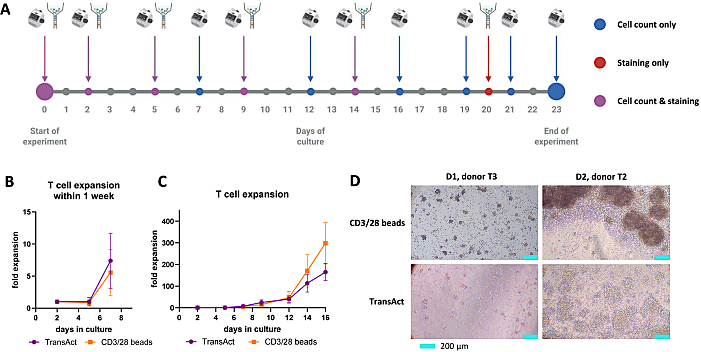
图2:使用两种不同激活试剂激活并扩增原代T细胞。(A)实验时间线的示意图。细胞在第0天使用CD3/28磁珠或TransAct进行激活,并培养23天。蓝色圆点表示细胞计数的日期,红色圆点表示通过流式细胞术分析细胞的日期,紫色圆点表示同时进行两种分析的日期。(B)和(C)原代T细胞在培养期间的扩增情况:(B)第一周内,或(C)16天内的扩增情况。数据表示来自4名(CD3/28磁珠)或3名(TransAct)不同健康供体的T细胞的平均值±标准差。(D)激活后第1天和第2天激活T细胞的代表性显微图像,可见明显的细胞聚集成簇现象。图像使用倒置显微镜拍摄。标尺对应200 µm。请点击此处查看该图的放大版本。
T细胞表型及活化标志物的染色
用于流式细胞术分析的门控策略如下(图3):首先设置一个门(FSC-Height 对 SSC-Height)以去除细胞碎片和微珠,随后对单个细胞进行门控(FSC-Width 对 SSC-Area)。CD3+细胞的比例应在98–100%范围内。进一步的子门控分析可获得CD4+(辅助性)T细胞和CD8+(细胞毒性)T细胞的比例,并利用标志物CD45RA和CD62L对不同表型的T细胞亚群进行进一步分群。此外,对CD3+ T细胞还分析了其活化标志物(CD25/CD69/CD134/CD137/CD154)的表达情况。
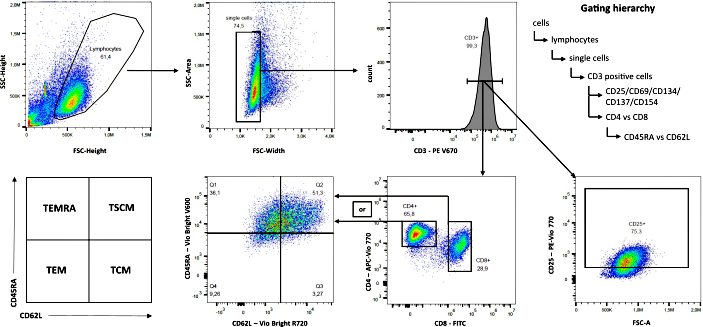
图 3:流式细胞术分析的设门策略。展示了一名T细胞供体在第5天经CD3/28磁珠激活后的代表性散点图(n = 4)。缩写:TEMRA = 重新表达CD45RA的效应记忆T细胞;TSCM = 干细胞样记忆T细胞;TEM = 效应记忆T细胞;TCM = 中央记忆T细胞。请点击此处查看此图的放大版本。
使用CD3/28磁珠活化后,CD4+ T细胞相对于CD8+ T细胞的比例随时间逐渐下降,活化后第5天CD4+ T细胞占74.3%(± 7.4%),至第20天下降至14.6%(± 3.4%)。CD8+ T细胞则从第5天的20.7%(± 6.4%)上升至第20天的82.4%(± 3.1%)(图4A)。使用TransAct活化后也观察到类似趋势,但在第20天时CD8+ T细胞的比例略低(72.5% ± 0.7%)。因此,TransAct活化后观察到的T细胞扩增速度稍慢,对应于扩增期间CD8+细胞比例较低而CD4+细胞比例较高。两种活化试剂引起的T细胞表型组成差异相似(图4B)。然而,重新表达CD45RA的记忆效应T细胞(TEMRA)的频率总体上在CD8+细胞中高于CD4+细胞。相应地,CD4+ T细胞中中央记忆T细胞(TCM)和干细胞样记忆T细胞(TSCM)的比例更高(图4B)。
CD134 是T细胞解冻后即已上调的唯一活化标志物,使用 CD3/28 磁珠活化的T细胞中 CD134+ 细胞比例为 37.6%(± 4.1%),TransAct 活化的T细胞中 CD134+ 细胞比例为 36.1%(±4.4%)(图 4C)。在两种活化策略中,CD25、CD69 和 CD134 均在第2天显著上调。对于 CD3/28 磁珠活化组,CD69 和 CD134 的表达在第2天达到峰值,而 CD25 在第5天达到峰值。TransAct 活化的T细胞也表现出类似结果。CD134 和 CD154 仅在第14天于 CD3/28 磁珠和 TransAct 活化的细胞中均出现上调。总体而言,两种活化试剂所呈现的趋势非常相似。然而,在第14天,CD3/28 活化T细胞的 CD69 表达略高于 TransAct 活化T细胞(97.1% ± 0.9% 对比 86.5% ± 5.1%)。这与 CD3/28 磁珠活化细胞表现出的持续高扩增率相一致。综上所述,所建议的活化标志物组合包含在活化后早期和晚期均上调的标志物,不同活化标志物之间的敏感性有所差异,但两种活化试剂的整体趋势相似。
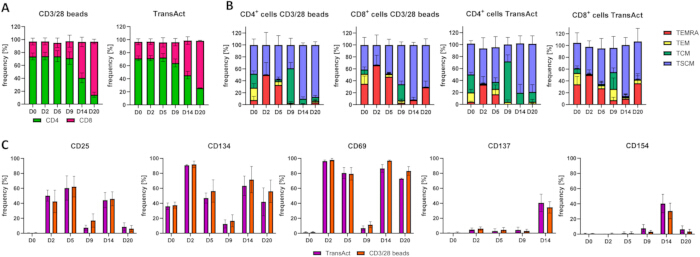
图4:在20天培养期间,使用不同激活试剂对T细胞表型及活化标志物表达的分析。(A)使用CD3/28磁珠(左)或TransAct(右)激活后,在培养过程中CD4+/CD8+ T细胞的百分比。(B)使用CD3/28磁珠(左侧两个图)或TransAct(右侧两个图)激活后的T细胞分化情况,分别针对CD4+或CD8+细胞。表型通过标志物CD45RA和CD62L进行评估。TEMRA:CD45RA+ CD62L-,TEM:CD45RA- CD62L-,TCM:CD45RA-CD62L+,TSCM:CD45RA+ CD62L+。(C)使用CD3/28磁珠或TransAct激活后,在扩增期间活化标志物的表达情况。显示的是CD3+ T细胞亲代群体中的频率[%](来自4名[CD3/28磁珠]或3名[TransAct]不同健康T细胞供体的平均值±标准差)。缩写:TEMRA = 重新表达CD45RA的效应记忆T细胞;TSCM = 干细胞样记忆T细胞;TEM = 效应记忆T细胞;TCM = 中央记忆T细胞。请点击此处查看该图的放大版本。
原代T细胞的瞬时转染及CAR表达分析
在使用CD3/28磁珠或TransAct激活后的第7天,通过电穿孔法将mRNA转染至原代T细胞中。所用mRNA模板编码一种靶向软骨素硫酸蛋白聚糖4(CSPG4)的第二代嵌合抗原受体(CAR),其包含CD28共刺激结构域和CD3ζ信号结构域。该CAR序列中包含DYKDDDDK标签(flag标签),以便进行流式细胞术检测。在电穿孔后3、6、24和48小时检测T细胞的存活率及CAR表达水平。染色操作按第6部分实验方案所述进行。
尽管在电穿孔后3小时,CD3/28磁珠和TransAct激活的T细胞活力均较低,但总体而言,转染后CAR T细胞的活力范围为51–85%,且两种激活策略之间无显著差异(图5A)。CAR在电穿孔后的早期阶段即可被检测到。尽管CAR+细胞的比例随时间逐渐下降,但在电穿孔后24小时内可检测到最高频率的CAR+细胞(图5B,左图)。值得注意的是,信号强度在电穿孔后前6小时内保持稳定,之后逐渐下降(图5B,右图)。48小时后CAR表达几乎消失,表明细胞操作具有瞬时性,也凸显了选择早期时间窗口进行下游检测的重要性。一名供体的CAR表达代表性散点图见图5C。对于两种激活试剂,CAR转染细胞与MOCK转染细胞之间的CD4/CD8比例均无差异(图5D)。与我们之前的结果一致,使用CD3/28磁珠激活的T细胞中CD8+ T细胞的比例略高于使用TransAct激活的细胞。由于不同供体间存在较大差异,表型分析仅展示一名代表性供体的结果(图5E)。虽然激活试剂和CD4/CD8状态均会影响T细胞表型,但与MOCK转染细胞相比,CAR表达本身并未引起表型改变。
为了评估mRNA浓度对表达水平的影响,使用0.1、0.3、1、3或6 µg的mRNA将编码GFP突变体(muGFP)的mRNA转染至原代T细胞中。电穿孔后24小时,通过流式细胞术检测GFP信号。结果表明,即使使用低至0.1 µg的mRNA也能检测到GFP信号,并且随着mRNA用量的增加,信号强度呈梯度增强。在我们的实验中,1 µg的mRNA已达到饱和,更高剂量(3和6 µg mRNA)并未进一步增强GFP信号(图5F)。这表明可通过调整mRNA用量来滴定表达水平,该策略在研究不同CAR或靶抗原表达水平的影响时具有重要应用价值28。
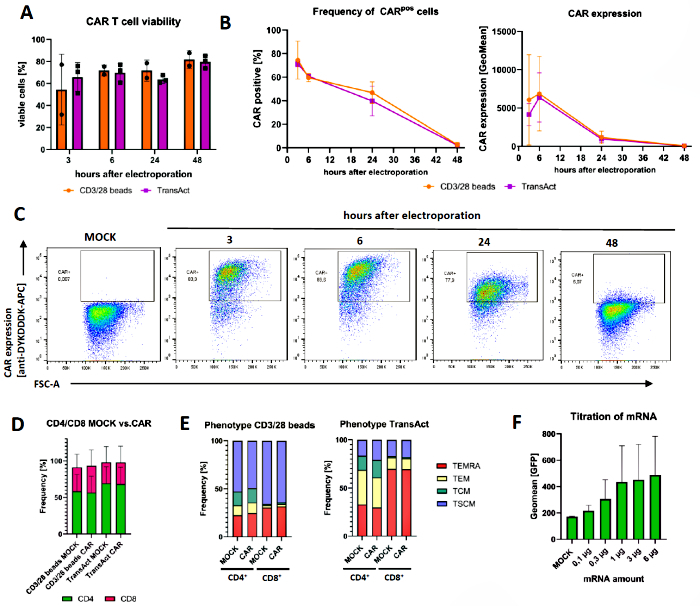
图5:CAR表达动力学及转染后CAR T细胞的表型分析。(A)使用编码CAR的mRNA进行电穿孔后CAR T细胞的活力。在染色缓冲液100 µL中加入2 µL 7-AAD,孵育10分钟后评估细胞活力。n = 2–3个独立供体。(B)使用抗DYKDDDDK抗体(与APC偶联,终稀释度1:50)对CAR表达进行染色。在圈选活细胞后,分析CAR阳性细胞占MOCK转染对照组的比例(左图),或分析整个细胞群体的几何平均荧光强度(GeoMean,右图)。图示为n = 3个独立供体的平均值±标准差(S.D.)。(C)来自(B)的一名供体的代表性散点图,显示CAR表达随时间变化的动力学。(D)电穿孔后24小时,对CD4+/CD8+ T细胞进行分析,并比较MOCK转染与CAR转染T细胞以及两种不同激活策略的效果。图示为n = 3个独立供体的平均值±S.D.。(E)电穿孔后24小时,对(B)中所示的MOCK转染和CAR转染T细胞进行表型分析。图示为n = 3个供体中的一个代表性供体。(F)电穿孔后24小时,使用不同量mRNA转染后muGFP表达的分析。在定量GFP的GeoMean前,先对活细胞进行圈选。图示为n = 3个供体的平均值±S.D. 缩写:CAR = 嵌合抗原受体;mRNA = 信使核糖核酸;7-AAD = 7-氨基放线菌素D;RT = 室温;muGFP = 突变型绿色荧光蛋白;S.D. = 标准差。请点击此处查看该图的放大版本。
讨论
分离和培养原代人T细胞为 体外 和 体内 研究。众所周知,激活后 体外 扩增过程中,T细胞分化为效应样表型,且细胞因子添加剂的选择显著影响这些分化命运9. 与使用 IL-2 扩增的 T 细胞相比,在小鼠模型中,用 IL-7 和 IL-15 培养的 CAR T 细胞表现出更佳的持续存留能力和更强的抗肿瘤活性29因此,激活试剂和细胞因子补充物的选择对于获得具有理想表型的T细胞至关重要。我们比较了两种激活试剂(CD3/28磁珠和TransAct),在为期三周的扩增过程中,它们对T细胞扩增动力学、得率以及CD4/CD8比例具有不同影响。总体而言,经CD3/28磁珠激活扩增的T细胞中CD8阳性细胞的比例更高+ 以及CD4的较低频率+ 细胞数量多于TransAct激活后的细胞数量。由于CD8⁺ T细胞倾向于分化为效应样TEMRA表型,因此试剂的选择是应与实验目标相匹配的关键变量。除了表型表面标志物外,激活标志物的上调也能提供有关T细胞状态和效应功能的信息。CD25和CD69均为敏感的激活标志物,通常在激活后的早期时间点即出现上调。它们常用于评估T细胞的激活状态,但也适用于其他细胞类型(如自然杀伤细胞,NK细胞)的激活检测。30,31,32相比之下,扩增的T细胞中激活标志物CD137和CD154的表达水平较低,表明其在共培养体系中可用于评估CAR T细胞与靶细胞共培养后特异性上调的潜力。值得注意的是,在应用激活标志物 panel 评估CAR T细胞与靶细胞(即肿瘤细胞)共培养后的活性时,需谨慎选择激活标志物,以避免所选标志物在缺乏靶细胞的情况下于T细胞上已有较高本底表达。
在使用原代T细胞时,应注意其扩增和分化特性高度依赖于供体。然而,在T细胞分离前将初始样本在4 °C下保存,并尽量缩短操作时间,可显著提高分离细胞的得率和质量。细胞活力受冻存和复苏过程持续时间的影响,因为冻存液中含有二甲基亚砜(DMSO)等冷冻保护剂。尽管DMSO在冷冻过程中对维持细胞结构至关重要,但在室温下对细胞具有毒性。因此,复苏后需快速操作并稀释DMSO。在对T细胞进行电穿孔时,细胞在电脉冲后最为敏感,该电脉冲旨在使细胞膜对mRNA通透。轻柔操作细胞以避免额外的剪切应力,并使用预温的溶液,可显著提高细胞回收率和存活率。在测试新的CAR构建体时,加入阳性对照mRNA(例如已知表达水平的CAR或GFP等报告蛋白)可能具有帮助。此外,建议至少设置MOCK转染细胞(即未加入mRNA而仅进行电穿孔的细胞)作为阴性对照。在功能检测中,可使用编码靶向不同抗原的CAR的mRNA,以评估CAR特异性的激活情况。
由于表达动力学可能依赖于mRNA序列,单独评估其动力学是选择下游实验最佳时间点的有力工具。该转染方法主要用于快速、简便地平行筛选多种CAR结构。由于CAR在T细胞表面表达的时间较短,无法进行长期实验。然而,通过初步的转染实验,可以确定最优的CAR设计,以便根据需要进一步开展病毒转导实验。
最后,可根据实验设计更换抗体或其偶联的荧光染料。然而,必须充分考虑各荧光染料相应的激发和发射光谱,以确保结果的可靠解读。此外,在预实验中可依次进行单一抗体染色,以确保多色染色 panel 的正确补偿。尽管本研究中所提出的抗体 panel 无需进行光谱补偿,但在更换抗体 panel 时,可能需要建立相应的补偿矩阵。
本文介绍的体外转录(IVT)与电穿孔方案为将CAR结构导入原代人T细胞提供了一种简单且灵活的非病毒转导替代方法。由于该方法完全依赖RNA递送,因此可在不具备BSL-2级生物安全设施的实验室中进行,显著降低了开展CAR T细胞研究的技术门槛。尽管病毒转导效率较高,且在CAR领域中被广泛使用,但其存在与基因组整合相关的安全风险,可能导致继发性恶性肿瘤,同时病毒制备过程也较为耗时且成本高昂33,34。此外,由于CAR表达具有瞬时性,该方法特别适用于对多种CAR设计方案进行快速、并行的筛选35,使研究人员能够以高通量方式比较不同构建体的功能表现。该方法的局限性在于CAR表达时间较短,通常在电穿孔后6–12小时达到峰值22,24,35,36。由于转染为瞬时表达,无法进行长期培养实验(如反复刺激检测),因CAR表达会随时间下调。因此,我们建议先通过mRNA电穿孔筛选出最具潜力的CAR构建体,再针对少数候选分子转向稳定的表达系统进行后续研究。
将mRNA电穿孔导入原代细胞是一种多功能技术,可用于在包括外周血单个核细胞(PBMCs)、T细胞、B细胞、NK细胞和树突状细胞在内的多种细胞类型中表达蛋白质(如抗原)。37值得注意的是,另一种用于瞬时CAR递送的方法是脂质纳米颗粒(LNPs)。36,38,可实现 无需病毒载体即可将编码CAR的mRNA或DNA递送至T细胞,并实现无整合的CAR表达。相比之下,睡美人转座子系统39,40,41 无需病毒成分即可实现稳定整合。T细胞转染或转导方式的最适选择取决于预期应用以及可扩展性和生产工艺的考量。基于mRNA的CAR-T细胞已在针对多种不同疾病的临床前和临床研究中成功应用,包括血液系统恶性肿瘤、实体瘤以及自身免疫性疾病。42,43,44瞬时表达的CAR相较于稳定表达的CAR具有优势,因为其表面表达水平有限,可预防或减轻副作用25.
综上所述,该实验流程提供了一种简单、逐步的原代T细胞分离、活化、培养、分析及转染以生成CAR T细胞的方案。该方法易于实施,无需BSL-2级实验室设施,可轻松整合到具备常规分子生物学和细胞培养设备的实验室中。
披露
作者声明无利益冲突。
致谢
本工作由奥地利科学基金(FWF 项目 ESP 465-B)资助。我们感谢维也纳医科大学核心设施流式细胞术单元的支持。我们向所有自愿参与并提供样本的健康捐献者以及提供协助的护理团队表示感谢。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1.5 mL 微量离心管,高性能 | VWR | 525-1164 | |
| 12孔板,平底,TC处理 | VWR | 734-2324 | |
| 24孔板,平底,经组织培养处理 | VWR | 734-2325 | |
| 6孔板,平底,TC处理 | VWR | 734-2323 | |
| 7-AAD 染色液 | Miltenyi Biotec | 130-111-568 | |
| 抗Flag DYKDDDDK抗体,APC,REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II 临床流式细胞仪系统 | BD 生物科学 | FACSCanto II | |
| 牛血清白蛋白 | 默克 | A4503-10G | 重力流分离法 |
| CD134(OX40)抗体,抗人,REAfinity | Miltenyi Biotec | 130-126-048 | 偶联物:PE |
| CD137(4-1BB)抗体,抗人,REAfinity | Miltenyi Biotec | 130-110-764 | 偶联物:APC |
| CD154(CD40L)抗体,抗人,REAfinity | Miltenyi Biotec | 130-114-142 | 偶联物:PerCP-VIO 700 |
| CD25抗体,抗人,REAfinity | Miltenyi Biotec | 130-114-541 | 偶联物:PE-Vio 770 |
| CD3 抗体,抗人,REAfinity | Miltenyi Biotec | 130-132-352 | 偶联物:PE-Vio 670 |
| CD4 抗体,抗人,REAfinity | Miltenyi Biotec | 130-113-223 | 偶联物:APC-Vio 770 |
| CD4 微珠,人 | Miltenyi Biotec | 130-045-101 | 用于重力流分离 |
| CD45 抗体,抗人,REAfinity | Miltenyi Biotec | 130-110-775 | 偶联物:VioBlue |
| CD45RA 抗体,抗人,REAfinity | Miltenyi Biotec | 130-132-270 | 偶联物:Vio Bright V600 |
| CD62L 抗体,抗人,REAfinity | Miltenyi Biotec | 130-127-499 | 偶联物:Vio Bright R720 |
| CD69 抗体,抗人,REAfinity | Miltenyi Biotec | 130-112-800 | 偶联物:VioGreen |
| CD8抗体,抗人,REAfinity | Miltenyi Biotec | 130-110-677 | 偶联物:FITC |
| CD8 微珠,人 | Miltenyi Biotec | 130-045-201 | 用于重力流分离 |
| Cellstar 96孔悬浮培养板,U型底 | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 培养箱 ICO150 | Memmert | ICO150 | |
| CoolNat 制冰机 | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell 冷冻容器 | 康宁 | CLS432000 | |
| 计数室,Bürker-Türk 模式,BLAUBRAND | 品牌 | 719520 | |
| CryoPure 管,2 mL,QuickSeal 螺口盖 | Sarstedt | 72,380 | |
| CytoFLEX LX 流式细胞仪 | 贝克曼库尔特 | C11185 | |
| 脱氧核苷酸(dNTP)溶液混合物 | 新英格兰生物实验室 | N0447S | |
| 二甲基亚砜(DMSO)细胞培养级 | AppliChem | A3672 | |
| 不含钙、镁的DPBS | Gibco | 14190-144 | |
| Dynabeads 人 T 细胞激活剂 CD3/CD28 | Gibco | 11131D | |
| 4 mm间隙电穿孔比色皿,黄色盖 | VWR | 732-1137 | |
| Eppendorf Research plus 移液器,0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus 移液器,100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus 移液器,2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus 移液器,20–200 µL | Eppendorf | 3123000055 | |
| 乙二胺四乙酸(EDTA) | 默克 | E6758-100G | 用于重力流分离 |
| Falcon 15 mL 聚丙烯离心管,锥形底 | 康宁 | 352196 | |
| Falcon 5 mL 圆底聚苯乙烯试管 | 康宁 | 352008 | |
| Falcon 50 mL 聚丙烯离心管,锥形底 | 康宁 | 325098 | |
| 胎牛血清,经济型 FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | 用于密度梯度分离 |
| Fisherbrand 无菌刻度移液管 | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell 全系统 | 伯乐(BioRad) | 1652660 | 含PC模块和CE模块 |
| HiScribe T7 ARCA mRNA 试剂盒(含加尾) | New England Biolabs | E2060S | |
| 人IL-15,研究级 | Miltenyi Biotec | 130-093-955 | |
| 人IL-7,研究级 | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 移液器辅助器 | Fisher Scientific | NC0085685 | |
| LE 琼脂糖 | Biozym | 840004 | |
| LS 柱 | Miltenyi Biotec | 130-042-401 | 重力流分离 |
| 96孔微孔板,聚苯乙烯,V型底,透明,非结合表面 | Greiner Bio-one | 651901 | |
| Monarch RNA 纯化试剂盒 (50) μg) | New England Biolabs | T2040S | |
| Monarch Spin PCR & DNA 纯化试剂盒 | New England Biolabs | T1130S | |
| MSC-Advantage II级生物安全柜 | 赛默飞世尔科技 | 51028226 | |
| 奥林巴斯 IMT-2 显微镜 | 斯帕赫光学 | OLYMPUS-IMT2 | |
| Opti-MEM I 低血清培养基,不含酚红 | Gibco | 11058021 | |
| Pancoll 人淋巴细胞分离液,密度:1.077 g/mL | Pan Biotech | P04-60100 | 用于密度梯度分离 |
| 青霉素-链霉素(10,000 U/mL) | Gibco | 15140122 | |
| Q5 高保真 DNA 聚合酶 | New England Biolabs | M0491S | |
| QuadroMACS 分离器 | Miltenyi Biotec | 130-090-976 | 重力流分离 |
| RosetteSep 人 T 细胞富集试剂盒 | StemCell Technologies | 15021 | 用于密度梯度分离 |
| Rotiphorese 50x TAE 缓冲液 | Carl Roth | CL86.2 | |
| RPMI 1640 培养基,含 GlutaMAX 补充物 | Gibco | 61870-044 | |
| RPMI 1640 培养基,无酚红 | Gibco | 11835030 | |
| SafeSeal SurPhob 吸头,1000 µL,无菌 | Biozym | VT0260 | |
| SafeSeal SurPhob 吸头,20 µL,无菌 | Biozym | VT0220 | |
| SafeSeal SurPhob 吸头,200 µL,无菌 | Biozym | VT0240 | |
| SafeSeal SurPhob 吸头,10 µ升,无菌 | Biozym | VT0200 | |
| 血清移液管,标准刻度线,10 mL | VWR | 612-3700 | |
| 血清学移液管,标准刻度线,2 mL | VWR | 612-3704 | |
| 移液管,标准刻度线,25 mL | VWR | 612-3698 | |
| 血清移液管,标准刻度线,5 mL | VWR | 612-3702 | |
| 血清移液管,标准刻度线,50 mL | VWR | 612-3696 | |
| Sterilin 聚苯乙烯 30 mL 容器 | 赛默飞世尔科技 | 128A | |
| 人源 T 细胞激活试剂 TransAct | Miltenyi Biotec | 130-111-160 | |
| UltraPure 无 DNase/RNase 灭菌蒸馏水 | Fisher Scientific | 11538646 | |
| VWR,细胞培养瓶,TC处理,182 cm²² | VWR | 734-2315 | |
| VWR,细胞培养瓶,TC处理,25 cm²² | VWR | 734-2311 | |
| VWR,细胞培养瓶,TC处理,75 cm²² | VWR | 734-2313 |
参考文献
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
重印与许可
