本标准化方案将网络药理学与分子对接结合分子动力学(MD)模拟,用于药物发现。该方案建立了定量筛选标准和可重复的实验步骤,适用于利用公共数据集进行多靶点药物筛选,并提高结果的可靠性。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
方法文章
可重复的计算工作流程用于药物发现:标准化网络药理学与分子对接分析
* These authors contributed equally
本文内容
摘要
摘要
网络药理学与分子对接技术广泛应用于药物发现领域,但零散的工作流程和不一致的操作常导致研究结果的可重复性降低。本文介绍了一种将上述方法整合为可重复框架的标准化操作流程,用于药物筛选与机制探索,该流程分为三个连续阶段:数据准备、计算分析和验证。在准备阶段,通过吸收、分布、代谢、排泄和毒性(ADMET)标准(包括口服生物利用度、类药性及毒性预测)对公共数据库中的化合物库进行筛选;同时通过靶点预测并整合疾病相关数据库,全面识别药物-疾病相互作用的候选靶点。在计算分析阶段,对交集靶点进行基因本体(GO)和京都基因与基因组百科全书(KEGG)富集分析,并结合蛋白质-蛋白质相互作用网络的拓扑学分析以确定核心靶点;分子对接采用两种具有不同优势的标准化可选策略进行配置。两步渐进策略首先使用AutoDock Vina对化合物库进行高通量初筛,随后利用YASARA进行精确的再对接,该方法可消除高通量筛选中的假阳性结果,并生成与后续YASARA分子动力学(MD)模拟天然兼容的蛋白-配体复合物,避免因跨软件格式转换引起的结构偏差。单步策略则完全通过YASARA独立完成全部对接过程,操作流程更简洁,实验效率更高,适用于特定研究目标。在验证阶段,采用标准化的分子动力学模拟,通过均方根偏差(RMSD)和均方根波动(RMSF)等核心指标评估配体-蛋白复合物的稳定性。该统一且可重复的技术流程提升了网络药理学与对接研究的可靠性,有助于计算药物发现领域的跨研究比较。
引言
网络药理学是一种从整体网络视角解析药物与生物体之间相互作用模式的研究方法1。通过构建并分析涵盖“药物-成分-靶点-疾病-生物通路”的相互作用网络,定量识别药物发挥疗效的关键分子、核心通路及协同作用机制。该分析框架符合国际公认的网络药理学标准,强调多组学数据整合与拓扑网络分析,最终阐明药物的整体治疗效应,预测潜在不良反应,或为新药研发提供系统性指导。该策略已成功应用于多个领域,包括解析非甾体抗炎药(NSAIDs)抗新型冠状病毒(COVID-19)作用靶点相关信号通路,以及探索治疗骨肉瘤和2型糖尿病等疾病的作用机制2,3,4。这一优势推动了现代药理学从单一靶点向多靶点药物发现的范式转变。
分子对接是一种计算模拟技术,通过算法建模评估小分子化合物与生物大分子靶标之间的空间匹配性和相互作用强度,从而预测最佳的结合构象5,6。Morris 等人开发了 AutoDock4 和 AutoDockTools4,这些工具支持受体选择性柔性的自动对接,基于分子动力学和分子几何学,通过计算分子间能量差异来评估结合的稳定性和亲和力
访问受限。请登录或开始试用以查看此内容。
方案
本方案仅涉及对公开数据库的计算分析,不涉及人类受试者、脊椎动物或生物组织的使用。本节所述的所有摘要工作流程均在图1中予以图示说明。
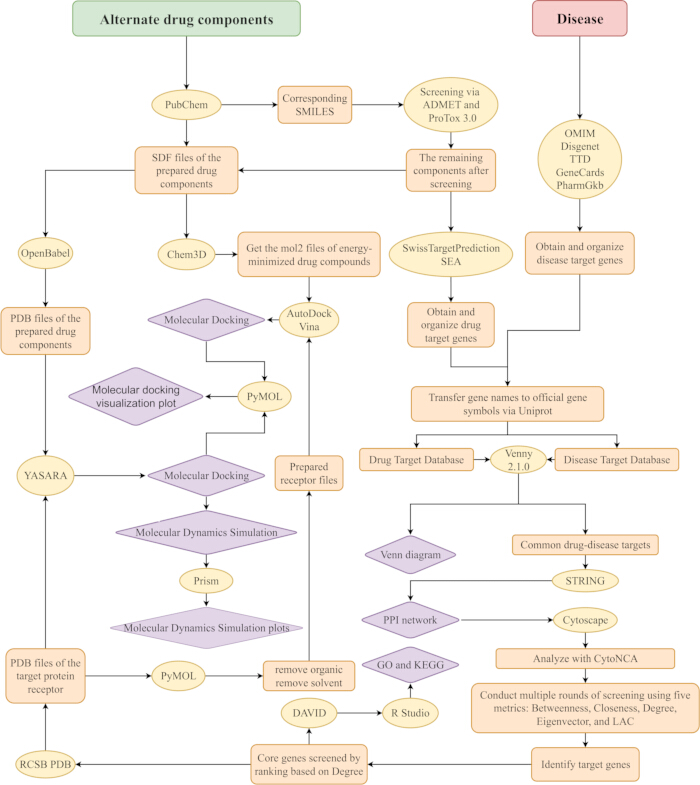
图 1:工作流程概要。 绿色矩形代表替代药物组分,红色矩形代表疾病,黄色椭圆包含所使用的网站和软件,橙色矩形包含获得的文件或数据以及关键步骤,紫色菱形代表最终所需结果。 请点击此处查看此图的放大版本。
1. 药物成分及靶点的获取
- 使用化学名称作为关键词,在 PubChem 数据库(htt....
访问受限。请登录或开始试用以查看此内容。
结果
在对氯雷他定治疗过敏性鼻炎(AR)进行网络药理学分析之后,选择氯雷他定与PTGS2之间的相互作用作为代表性案例研究,以逐步展示分子对接和分子动力学(MD)模拟方案的应用。本示例旨在演示工作流程的执行过程和数据分析方法,而非对该特定相互作用提供生物学验证。为与实验数据进行定量评估,建议用户将该方案应用于公共数据库中已知结合亲和力的、特征明确的体系。
靶点识别与重叠分析
从公共数据库中总共获得127个与氯雷他定相关的靶点。通过多个疾病数据库收集了与过敏性鼻炎(AR)相关的靶点,共得到2,620个靶点。如维恩图(图2)所示,氯雷他定与过敏性鼻炎之间共有57个重叠靶点。这57个共同靶点被选为潜在的治疗靶点,用于后续的网络分析和富集研究。
访问受限。请登录或开始试用以查看此内容。
讨论
意义与关键步骤
本方案结合了网络药理学、分子对接和分子动力学模拟,相较于单一方法或双组合流程具有显著优势,有助于解决当前药物发现中存在的关键效率低下和可靠性不足的问题。整个流程依赖于三个关键步骤,以确保其可靠性,每一步均针对计算药物筛选中的核心挑战。首先,通过多数据库整合(例如,使用 PubChem 获取小分子结构,5 个数据库获取疾病靶点,GO 和 KEGG 用于生物学机制与通路注释)并结合 ADMET 性质筛选,避免了依赖单一数据库带来的偏倚,确保仅有具备体内潜力的成分得以进入后续研究4。其次,采用多种拓扑指标(介数、接近度、度值、特征向量和 LAC)对成分-靶点-疾病网络进行拓扑分析,优先识别驱动疾病发生发展的核心基因,而非治疗相关性较低的边缘靶点3,11。第三,通过 AutoDockTools 对靶标蛋白进行严格制备并精确定义结合位点,以避免非特异性对接。靶标蛋白的制备包括去除共结晶配体和水分子,Morris 等人已证明.......
访问受限。请登录或开始试用以查看此内容。
披露
所有作者声明均无利益冲突。
致谢
国家重点研发计划&中国国家重点研发计划(2024YFC3506300,2024YFC3506301),国家中医药管理局高水平重点学科—中医体质医学(编号:zyyzdxk-2023251),国家自然科学基金面上项目(82204948),中国教育部基础与交叉学科突破计划(JYB2025XDXM612),湖北省重大科技专项(2023BCA005),湖北时珍实验室首席科学家研究项目(HSL2024SX0002)
....访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| ADMETlab 3.0 | 中国科学院上海药物研究所 | N/A | 用于预测配体药物代谢动力学和毒理学特征的ADMET(吸收、分布、代谢、排泄、毒性)性质在线平台(URL: https://admetlab3.scbdd.com/) |
| AutoDock Tools(AutoDock 4) | 斯克里普斯研究所 | AutoDock 4.2.6 | 用于分子对接模拟的软件套件;包含用于对接的 AutoDock 4,以及用于准备蛋白质和配体输入文件(添加氢原子、分配电荷、设置可旋转键)、定义对接网格和分析对接结果的 AutoDockTools(ADT)。 |
| AutoDock Vina | 斯克里普斯研究所 | AutoDock Vina 1.1.2 | 开源分子对接软件;用于预测小分子配体与蛋白质受体之间的结合亲和力及结合构象 |
| Chem3D | 珀金埃尔默信息学 | Chem3D 2024 | 分子建模软件;用于构建、优化和可视化小分子配体的三维结构 |
| Cytoscape | Cytoscape 联盟(系统生物学研究所) | Cytoscape 3.10.3 | 用于可视化和分析生物网络的开源软件;适用于构建和编辑基因/蛋白质相互作用网络 |
| DAVID(功能注释、可视化与集成发现数据库) | 美国过敏与传染病研究所(NIAID) | N/A | 用于功能注释与富集分析的在线工具;适用于对目标基因进行 GO(Gene Ontology)和 KEGG(Kyoto Encyclopedia of Genes and Genomes)通路富集分析(URL: https://david.ncifcrf.gov/ |
| DisGeNET 数据库 | 巴塞罗那超级计算中心(BSC) | N/A | 基因-疾病关联数据库;用于识别与特定疾病相关的基因(URL: https://disgenet.com/) |
| GeneCards 数据库 | 魏茨曼科学研究所 | N/A | 人类基因综合数据库;用于获取全面的基因信息(如表达、功能、疾病关联)(URL: https://www.genecards.org/) |
| LigPlus | 欧洲分子生物学实验室-欧洲生物信息学研究所(EMBL-EBI) | LigPlus 2.3 | 从三维坐标文件自动生成二维蛋白质-配体相互作用图的软件 示意图展示了氢键、疏水相互作用以及结合位点的残基 注册时使用学术邮箱即可获取 https://www.ebi.ac.uk/thornton-srv/software/LigPlus/ . |
| OMIM 数据库 | 约翰斯·霍普金斯大学医学院(与美国国家生物技术信息中心合作) | N/A | 在线人类孟德尔遗传数据库;用于检索遗传性疾病及其相关基因的信息(URL: https://www.omim.org/ |
| OpenBabel | OpenBabel 开发团队 | N/A | 开源化学工具箱;用于在不同软件平台之间转换分子文件格式(例如,从 .mol2 转换为 .pdb) |
| PharmGKB 数据库 | 斯坦福大学 | N/A | 药物基因组学知识库;用于检索基因-药物相互作用和药物基因组学变异信息(URL: https://www.pharmgkb.org/ |
| Prism | GraphPad Software | Prism 9 | 用于科学绘图、数据分析(例如绘制结合能分布曲线、分析误差棒)以及生成适合发表的高质量图表。 |
| ProTox 3.0 | 查里特é - 大学ä德国柏林tsmedizin | N/A | 用于预测小分子毒理学终点的在线工具;可用于评估候选配体的潜在毒性(URL: https://tox.charite.de/protox3/index.php?site=home |
| PubChem 数据库 | 美国国家生物技术信息中心(NCBI) | N/A | 化学信息公共数据库;用于检索小分子配体的二维/三维结构及理化性质(URL: https://pubchem.ncbi.nlm.nih.gov/ |
| PyMOL | 施ödinger, LLC | PyMOL 2.6.1 | 分子可视化软件;用于查看、编辑及生成蛋白质-配体复合物的高质量图像 |
| R Studio | Posit, PBC | Rstudio 2025.09.1+401 | 用于R语言编程的集成开发环境(IDE);适用于生物数据的统计分析以及GO/KEGG图谱的绘制 |
| RCSB PDB 数据库 | 结构生物信息学研究协作实验室(RCSB) | N/A | 蛋白质结构数据库;用于以 PDB 格式检索蛋白质受体的三维结构(URL: https://www.rcsb.org/ |
| SEA(相似性集合分析方法) | 斯克里普斯研究所 | N/A | 基于化学相似性的靶点预测在线工具;用于补充SwissTargetPrediction以确认配体靶点(URL: https://sea.bkslab.org/) |
| STRING | STRING 联盟(EBI、SIB 等) | N/A | 已知和预测的蛋白质-蛋白质相互作用数据库;用于构建基因/蛋白质相互作用网络(URL: https://string-db.org/) |
| SwissTargetPrediction | 瑞士生物信息学研究所(SIB) | N/A | 用于预测小分子潜在蛋白质靶点的在线服务器;可用于鉴定配体的候选受体(URL: http://swisstargetprediction.ch/) |
| TTD 数据库 | 中山大学药物发现与开发研究所(IDRBL) | N/A | 治疗靶点数据库;用于检索已验证及潜在药物靶点的信息(URL: https://db.idrblab.net/ttd/) |
| UCSF Chimera | 加州大学旧金山分校生物计算、可视化与信息学资源中心(Resource for Biocomputing, Visualization, and Informatics, RBVI) | UCSF Chimera 1.19 | 分子可视化与分析软件;用于蛋白质结构准备,包括缺失环区重建(通过 Modeller 接口)、侧链优化(Dunbrack 旋转异构体库)、质子化状态调整,以及采用 AMBER ff14SB 力场进行能量最小化。1.19 版本(2025 年 3 月发布)修复了 PDB 结构获取功能 . 可免费用于非商业用途,网址为 https://www.cgl.ucsf.edu/chimera/ . |
| UniProt数据库 | UniProt 联盟(EBI,SIB,PIR) | N/A | 蛋白质序列与功能的综合数据库;用于检索蛋白质序列、结构及功能注释(URL: https://www.uniprot.org/ |
| Venny 2.1.0 | 国家生物技术中心í西班牙国家研究委员会生物分子与细胞生物学研究所(CNB-CSIC) | N/A | 用于生成维恩图的在线工具;可用于可视化基因集之间的重叠情况(例如来自不同数据库的靶基因)(URL: https://bioinfogp.cnb.csic.es/tools/venny/) |
| YASARA | YASARA Biosciences | YASARA 10.3.16 | 分子建模与模拟软件;用于分子对接(步骤 3.7)及后续的分子动力学模拟,以验证对接结果 |
参考文献
- Hopkins, A. L. Network pharmacology: The next paradigm in drug discovery. Nat Chem Biol. 4 (11), 682-690 (2008).
- An, W., et al. Mechanisms of rhizoma coptidis against type 2 diabetes mellitus explo....
访问受限。请登录或开始试用以查看此内容。