本方案描述了一种制备并评估阳离子肽Mel4及肽模拟物RK758的抗菌活性与细胞毒性的方法。通过整合化学合成、重组表达及标准化功能检测,该方法为肽类分子及小分子模拟物的制备与测试提供了简化的操作流程。
本文内容
摘要
摘要
抗菌肽(AMPs)及其合成模拟物正成为传统抗生素的有前景替代品,尤其在应对日益严重的抗菌素耐药性威胁方面。天然存在的AMPs是先天免疫系统的重要组成部分,对多种微生物病原体具有广谱抗菌活性;而其合成模拟物,包括肽拟似物和基于聚合物的类似物,则旨在增强稳定性、降低毒性并改善药代动力学特性。本研究旨在展示AMPs及小分子肽模拟物的制备、表征与生物学评价。AMPs通过重组表达系统或固相肽合成方法获得,从而实现对氨基酸序列和结构特性的精确控制。小分子肽模拟物则采用化学合成策略制备,其中包括使用蒽氨酰酸(2-氨基苯甲酸)骨架以增强结构稳定性和药理性能。合成后的化合物在进行生物学测试前需经过纯化和化学表征。抗菌活性通过以下方法评估: 体外 最小抑菌浓度(MIC)测定,以及针对哺乳动物细胞系进行细胞毒性评估以确定选择性。代表性结果表明,抗菌肽及其模拟物均表现出对 肺炎克雷伯菌 和 大肠杆菌,突显其广谱抗菌潜力。总体而言,本方案为抗菌肽及其类似物作为新一代抗感染药物的开发与系统性评价提供了全面且可重复的框架。
引言
抗菌耐药性(AMR)已成为一项重大的全球健康威胁1。根据世界卫生组织(WHO)的数据,2019年AMR直接导致约127万人死亡,并与全球约495万例死亡相关2。现有抗生素的过度使用和不当使用加剧了多重耐药病原体的出现,导致针对细菌、真菌、病毒和原生动物等微生物的治疗选择极为有限2,3。这一AMR危机促使人们开始寻找有效、稳定且不易引发耐药性发展的替代抗菌策略。其中最具前景的候选者是抗菌肽(AMPs)及其合成类似物4。
抗菌肽(AMPs)是一类天然存在的分子,在人类、动物和植物的先天免疫系统中发挥着至关重要的作用5。它们通常通过破坏细胞膜、干扰微生物代谢以及调节免疫反应等机制,表现出广谱的抗菌活性6。例如,人源防御素肽LL-37已被证实对细菌、真菌和病毒均具有强效活性7。然而,尽管其具有良好的应用前景4,天然AMPs的大规模临床应用常受限于其天然丰度较低。此外,从天然来源获取具有活性形式的AMPs也存在挑战,因为许多肽类需要特定的翻译后修饰才能具备功能活性8。
为克服天然抗菌肽(AMPs)相关的局限性,研究人员已开发出合成类似物和肽模拟物。这些模拟物可以是小分子、经过合理设计的化合物,能够在保留天然抗菌肽抗菌功效的同时,提供更优的稳定性、选择性和药代动力学性能9。
近年来,肽化学和分子生物学的进步使得通过固相肽合成(SPPS)、液相肽合成(LPPS)以及重组表达系统等方法高效制备抗菌肽(AMPs)成为可能,从而能够精确控制序列组成、电荷分布和两亲性等关键结构参数10。重组表达系统适用于大规模生产以及较长或更复杂的多肽。一旦优化完成,重组方法——通常采用发酵或生物反应器系统——可为治疗性肽的工业化生产提供一种经济且可放大的途径11。
本文展示了抗菌肽(AMPs)及其模拟物的制备与评价的互补方法。尽管固相化学合成法广泛用于多肽的合成,但对于较长序列或高度阳离子化的多肽,由于易发生聚集、产率低以及纯化困难,该方法可能效率低下且成本较高12。相比之下,化学合成在生成具有精确结构修饰和非天然氨基酸残基的短肽模拟物方面仍具有显著优势13。而重组表达系统则能够在微生物宿主中实现较长或结构复杂多肽的低成本、可放大的生物合成,克服了完全依赖化学合成时在长度和产率方面的限制12。通过整合化学与生物生产策略,这种联合方法框架比单独使用任一方法具有更高的灵活性、可扩展性和转化潜力,特别适用于机制研究和治疗开发。
在化合物制备完成后,通过两项关键实验对其进行生物学评价。抗菌活性实验用于测定每种肽或模拟物对代表性微生物的抑制能力,从而揭示其抗菌谱和活性强度。毒性实验则利用哺乳动物细胞系评估其细胞相容性,以确保其安全性和选择性。通过整合实验步骤的设计、合成及功能测试,本实验方案为表征抗菌肽(AMPs)及其合成类似物的有效性与安全性提供了全面的框架。这些方法共同建立了一套系统性的策略,用于开发和验证新型抗菌剂,以应对日益严峻的全球抗菌耐药性(AMR)挑战。
方案
1. 蒽酰胺肽模拟物 RK758 的合成
- RK758 由关键有机砌块 N-苄基氨基甲酸酯保护的 L-色氨酸和 5-溴异吲哚二酮酸酐在本实验室合成。已有多种合成方法被报道;然而,下述报道的方法表现出良好的可放大性和总体收率,较之前发表的合成工艺有所改进14,15.
- 方法1:苄基(S)-(1-((2-((叔丁氧羰基)氨基)乙基)氨基)-3-(1H-吲哚-3-基)-1-氧代丙烷-2-基)氨基甲酸酯 (2)
- 在装有磁力搅拌子的250 mL单颈圆底烧瓶中,称取Cbz-L-色氨酸(10.0 g,29.6 mmol)溶于30 mL DMF和80 mL DCM中。
警告:二甲基甲酰胺(DMF)可能引起出生缺陷;孕妇应避免接触,且仅可在通风橱中操作。 - 加入 HOBt(4.08 g,29.6 mmol); N-Boc-乙二胺(4.66 mL,29.6 mmol)和二异丙基乙胺(8.31 mL,59.0 mmol),搅拌15分钟。
- 加入EDC盐酸盐(11.3 g,59 mmol),室温下搅拌反应20小时。
警告:碳二亚胺类试剂(如 EDC)在反复接触后可能引起过敏性反应;操作时应佩戴合适的手套。 - 使用二氯甲烷/乙酸乙酯(1:1,v/v)展开,通过薄层色谱(TLC)检测以确认所有Cbz-L-Trp 已被消耗。
- 反应完成后,使用旋转蒸发仪浓缩反应混合物,以除去混合物中的二氯甲烷。
- 在约300–400 mL乙酸乙酯中溶解该浆液
注意:步骤 1.1.1.6 产生二甲基甲酰胺中的浆状物。使用足量乙酸乙酯以溶解该悬浮液。 - 将溶液倒入500 mL分液漏斗中,并加入50 mL水。振荡分液漏斗。
注意:由于此处使用了大量挥发性溶剂,必须间歇性地对分液漏斗进行排气。 - 弃去水相,保留有机乙酸乙酯层。
- 重复步骤1.1.1.7–1.1.1.8,使用50 mL水、50 mL饱和水溶液碳酸氢钠和50 mL饱和水溶液氯化钠。
- 将保留的有机相转移至1 L锥形瓶中。加入无水硫酸钠干燥有机相,并旋动锥形瓶,直至形成可自由流动的粉末。
- 将混合物过滤至1 L圆底烧瓶中,然后在旋转蒸发仪上浓缩至干燥(水浴温度40 °C,真空度180 mbar)。
- 加入50 mL乙醚和一根磁力搅拌子,搅拌浆液45–60分钟。
注意:使用金属刮勺从烧瓶壁上刮下固体可能效果较好。 - 过滤悬浮液以收集析出的固体。用50 mL二乙醚分两次洗涤滤饼。减压干燥固体,得到米色粉末状化合物2,产率为87%。
- 在装有磁力搅拌子的250 mL单颈圆底烧瓶中,称取Cbz-L-色氨酸(10.0 g,29.6 mmol)溶于30 mL DMF和80 mL DCM中。
- 方法2:叔丁基(tert-butyl)的合成S)-(2-(2-氨基-3-(1H-吲哚-3-基)丙酰胺基)乙基)氨基甲酸酯(3)
- 在装有橡胶隔膜和玻璃塞的250 mL双颈圆底烧瓶中,加入100 mL甲醇,通过磁力搅拌将产物2(10.8 g,22.3 mmol)溶解
注意:请勿润滑玻璃塞,以免造成污染。 - 搅拌下,通过玻璃塞开口加入10%载钯活性炭(1.07 g)。使用施伦克管路,向混合物中通入氮气至少30分钟。
注意:可使用任何惰性气体(如氩气);但在此情况下,使用普通氮气即可。 - 将玻璃塞替换为双口磨口接头适配器,其中一个接口连接氢气球,另一个接口连接真空装置。在接口处缠绕聚四氟乙烯(PTFE)胶带,以形成气密性密封。
- 打开烧瓶抽真空,直至甲醇刚开始沸腾,然后迅速将烧瓶与氢气球连通。重复此操作两次。
- 通过薄层色谱法监测反应进程(以1:1的乙酸乙酯/二氯甲烷作为洗脱剂),使用注射器从反应混合物的橡胶隔膜中提取少量等分试样,并经40 µm聚四氟乙烯(PTFE)膜过滤器过滤。
- 在施伦克管线上,将真空切换为氮气。取下烧瓶上的橡胶隔垫,通入氮气以置换残留的氢气,持续约5分钟。
警告:当碳载钯吸附氢气后,暴露于空气中可能发生自燃。务必在惰性气体保护下进行反应操作。 - 通过将硅藻土与乙酸乙酯混合制成浆液,将该浆液转移至连接于500 mL圆底烧瓶的中等孔隙度玻璃砂芯漏斗中,并施加轻微负压,直至溶剂液面略高于硅藻土层。
注意:当在漏斗中装填时,硅藻土柱的高度应至少为2–4 cm。
警告:硅藻土/结晶型二氧化硅具有高度致癌性,已知可通过呼吸道暴露导致间皮瘤。操作时应始终在通风橱中进行,或佩戴适当的呼吸防护设备。 - 使用移液器或其他工具,将反应浆液转移至硅藻土柱顶部,注意不要扰动顶部的硅藻土层。重复此操作,直至仅剩少量反应浆液(<2 mL)留在烧瓶中
注意:当层析柱上端有足够的溶剂液面时,可将烧瓶中的溶液倒入滤漏斗中。 - 间歇性地对漏斗/烧瓶抽少量真空,直至溶剂液面略高于柱床,用少量乙酸乙酯洗涤烧瓶内容物,并重复此操作3–4次。
注意:覆盖在硅藻土顶部的钯/碳层绝不能暴露于空气中。 - 继续洗涤层析垫,直至所有产物均已被滤过;可通过将少量滤过的溶剂滴加到一小块薄层层析板上,并在紫外光下观察来确认。
- 在旋转蒸发仪上除去所有溶剂。向残留物中加入少量二氯甲烷(5 mL),再加入乙醚(50 mL)使产物沉淀。
- 过滤混合物,保留沉淀物,该沉淀物以定量收率得到中间体3。
- 在装有橡胶隔膜和玻璃塞的250 mL双颈圆底烧瓶中,加入100 mL甲醇,通过磁力搅拌将产物2(10.8 g,22.3 mmol)溶解
- 方法3:叔丁基(tert-butyl)的合成S)-(2-(2-(2-氨基-5-溴苯甲酰胺基)-3-(1H-吲哚-3-基)丙酰胺基)乙基)氨基甲酸酯(4)
- 在250 mL经烘箱干燥的单颈圆底烧瓶中,称取产物3(5.00 g,14.5 mmol)和5-溴异吲哚二酮酐(5)(3.50 g,14.5 mmol),加入50 mL无水乙腈。
注:无水乙腈通过溶剂纯化系统获得,即让溶剂经由活化氧化铝柱过滤而得。 - 将烧瓶装配上水冷回流冷凝管,并连接装有无水氯化钙的干燥管,磨口接头处用聚四氟乙烯胶带密封。
- 将混合物加热至回流(乙腈沸点 = 82 °C,油浴温度 = 100 °C),回流状态下搅拌 18 小时,或直至薄层色谱(TLC)显示原料三已消耗完全。反应完成后,在减压条件下将反应混合物浓缩至干。
- 向固体中加入30 mL乙腈和50 mL乙醚,过滤混合物,保留固体产物。收集固体产物,得到目标化合物4,产率为78%。
- 在250 mL经烘箱干燥的单颈圆底烧瓶中,称取产物3(5.00 g,14.5 mmol)和5-溴异吲哚二酮酐(5)(3.50 g,14.5 mmol),加入50 mL无水乙腈。
- 方法4:叔丁基(tert-butyl)的合成S)-(2-(2-(2-(2-萘甲酰胺基)-5-溴苯甲酰胺基)-3-(1H-吲哚-3-基)丙酰胺基)乙基)氨基甲酸酯(6)
- 在50 mL 烘干的单颈圆底烧瓶中,将2-萘甲酰氯(572 mg,3.0 mmol)溶于10 mL 二氯甲烷中。用橡胶隔膜密封烧瓶。此后该烧瓶称为“烧瓶 A”。
注意:研究中使用了来自商业供应商的萘甲酰氯,但按照草酰氯与2-萘甲酸反应的方法制备该试剂时也获得了类似结果14). - 在另一个烘干过的100 mL单颈圆底烧瓶中,称取产物4(544 mg,1.0 mmol)。此后该烧瓶称为“Flask B”。
- 将烧瓶B配装橡胶隔垫,并使用注射器针头和鲁尔接头连接至施伦克管路。对烧瓶B抽真空并用氮气置换,重复两次。
- 通过注射器向B瓶中加入20 mL无水二氯甲烷。再通过注射器向B瓶中加入三乙胺(455 µL,3.24 mmol)。冰浴冷却10分钟。
- 将烧瓶A中的内容物吸入适当规格的注射器中。在搅拌条件下,将注射器中的溶液逐滴加入烧瓶B中。
注意:溶剂上方可能出现三乙胺盐酸盐的白色烟雾。加入酰氯溶液后,将其从冰浴中取出。 - 搅拌混合物,直至薄层色谱(TLC)分析显示化合物4完全消耗。在旋转蒸发仪上将混合物浓缩至接近干燥(600 mbar,40 °C)。
- 将混合物用30 mL水和70 mL乙酸乙酯进行分配。在分液漏斗中振荡以充分混合两相,静置分层后弃去水相。
- 用饱和的 NaHCO₃ 水溶液洗涤有机相3 (30 mL)和 NaCl。通过加入无水 Na 干燥有机相2SO4 直至混合时出现自由流动的粉末。
- 在旋转蒸发仪上减压浓缩至干(170 mbar,40 °C)。用乙腈(15 mL)和乙醚(15 mL)对粗品固体进行研磨洗涤,得到标题化合物为类白色固体,收率为70%。
- 在50 mL 烘干的单颈圆底烧瓶中,将2-萘甲酰氯(572 mg,3.0 mmol)溶于10 mL 二氯甲烷中。用橡胶隔膜密封烧瓶。此后该烧瓶称为“烧瓶 A”。
- 方法5:(S)-N-(2-((1-((2-氨基乙基)氨基)-3-(1H-吲哚-3-基)-1-氧代丙烷-2-基)甲酰胺基)-4-溴苯基)-2-萘甲酰胺(7)
- 将中间体6(1.5 g,2.15 mmol)的二氯甲烷溶液(终浓度0.2 M)用1,2-乙二硫醇(体积为二氯甲烷体积的20%)处理。
警告:1,2-乙二硫醇具有难闻气味,即使在低浓度下也可能引起恶心,需在通风橱中操作。 - 将混合物置于冰浴中冷却,然后加入三氟乙酸(体积与二氯甲烷相同)。在 0 °C 下搅拌反应混合物 2 小时。
- 反应完成后,通过通入氮气吹扫浓缩反应混合物
注意:废气可通过次氯酸钠溶液吸收装置鼓泡,以减少气味释放。 - 用二乙醚(10 mL)对粗品固体进行研磨洗涤,过滤以收集固体。用二乙醚(每次10 mL)洗涤滤饼两次,然后在减压下干燥固体。
- 将中间体6(1.5 g,2.15 mmol)的二氯甲烷溶液(终浓度0.2 M)用1,2-乙二硫醇(体积为二氯甲烷体积的20%)处理。
- 方法6:叔丁基(tert-butyl)的合成S,Z)-(3-((1H-吲哚-3-基)甲基)-1-(2-(2-萘甲酰胺基)-5-溴苯基)-1,4-二氧代-9-(苯基亚氨基)-2,5,8,10-四氮杂十二烷-12-基)氨基甲酸酯(9)
- 将中间体7(1.0 g,1.4 mmol)、硫脲衍生物8(415 mg,1.4 mmol)和三乙胺(1.01 mL,4.2 mmol)加入单颈圆底烧瓶中 N, N-二甲基甲酰胺(5 mL)
- 将反应液在盐冰浴中冷却至 -5 °C,加入氯化汞(II)(760 mg,2.8 mmol),搅拌 16 小时。
警告:氯化汞(II)可致死 通过 经口、经皮和经呼吸道暴露均具有毒性。对水生生物有极高毒性。操作时应佩戴耐化学腐蚀手套、眼部防护装备和身体防护装备。此外,避免产生含氯化汞(II)溶液的气溶胶,并在通风橱内进行操作。确保本实验产生的废液与其它有机废液分开收集,严禁含汞废物排入下水道。 - 反应完成后,用2-丙醇稀释混合物,并通过硅藻土柱过滤,收集滤液。
- 在旋转蒸发仪上将滤液浓缩至干,残留物用硅胶快速柱色谱纯化,以3:97甲醇/二氯甲烷为洗脱剂。
- 使用薄层色谱法分析收集的馏分,然后收集纯的馏分以得到目标化合物。
- 方法7:RK758的合成
- Boc脱保护中间体8以形成的方法 RK758 与步骤 1.1.5 相同。
- 将所得产物重新溶解于5 mL体积比为1:1的乙腈/超纯水中,转移至带螺口盖的硼硅酸盐玻璃小瓶中。将溶液在液氮浴中冷冻,随后进行冻干,以获得产物。
注意:必须确保所使用的样品瓶为硼硅酸盐材质,以防止冷冻时破裂。
警告:接触液氮可能导致冻伤或皮肤损伤。务必佩戴适当的防护手套和眼部保护装置。
- 方法1:苄基(S)-(1-((2-((叔丁氧羰基)氨基)乙基)氨基)-3-(1H-吲哚-3-基)-1-氧代丙烷-2-基)氨基甲酸酯 (2)
2. 高度阳离子型抗菌肽 Mel4 (KNKRKRRRRRRGGRR) 的重组表达与纯化
- 优化的生产方案
- 基因合成
- 设计并合成包含以下元件的基因表达盒:HIS(6x/7x 组氨酸标签,用于重组多肽的分离)、酮类固醇异构酶(KSI)标签(用于包涵体(IB)形成),以及烟草蚀刻病毒(TEV)切割位点(ENLYFQ↓G, S, A, M, C, H),以实现从目标蛋白片段上可持续、无需化学试剂地切除 KSI 和 His 标签。
- 选择切割位点后的氨基酸(G、S、A、M、C、H),使其不影响抗菌肽(AMP)的活性。
注意:甘氨酸可提供最高的TEV切割效率。单个氨基酸位于AMPs的N端或C端,可能影响其理化性质,从而影响其活性。 - 合成包含侧翼区域的基因序列,5’端和3’端分别带有XbaI和XhoI限制性酶切位点。氨基酸序列如下所示 表1 以及示意图中的 图1.
- 克隆
- 使用相容的限制性内切酶消化pET载体。
注意:本实验中使用的 p15TVL 质粒(一种 pET15b 衍生质粒, Ampr,T7 启动子)用 XbaI, XhoI,以及 ScaI (以切割掉不需要的片段)。 - 为防止消化片段重新连接,用小牛肠碱性磷酸酶在 37 °C 处理 10 分钟。用限制性内切酶消化合成的 His-KSI-Mel4 基因 XbaI 和 XhoI 在20 µL反应体系中。
- 使用QIAquick PCR纯化试剂盒纯化所有限制性内切酶的片段。或者,进行琼脂糖凝胶电泳,切下与目标载体片段对应的条带,然后使用胶回收试剂盒从凝胶中提取该片段。
注意:应使用分光光度法(NanoDrop)对纯化后的片段进行定量,以优化连接反应。
- 使用相容的限制性内切酶消化pET载体。
- 连接与转化
- 将消化后的合成基因插入pET载体并进行连接,确保插入片段与载体的摩尔比例相等。
- 在16 °C下用T4连接酶将混合物过夜孵育。分别采用热激或电穿孔法,将产物转化至化学感受态或电感受态的DH5α中。
- 轻柔混匀化学感受态DH5α 将细胞与质粒DNA混合,冰上孵育以促进DNA吸附。随后在42 °C下热激30秒以促进DNA摄入,立即放回冰上快速冷却。
- 在37 °C、无抗生素的450 µL LB肉汤培养基中复苏1小时后,将细胞接种至含有相应抗生素的选择性琼脂平板上。
注意:转化后的菌落通常在过夜培养后出现。对于电转感受态 DH5α 细胞,将少量纯化且无盐的质粒 DNA(通常为 10–100 ng 的 1–2 µL)加入约 50 µL 的细胞中,混匀后置于预冷的电转化杯中。 - 短暂冰浴后,施加单个电脉冲(常用设置:0.2 cm 间隙比色杯使用 1.8 kV,产生约 5 ms 的时间常数;根据所用设备和比色杯调整参数),注意避免电弧产生,应使用去盐的 DNA 和冰冻的试剂。
- 立即加入约450 µL预热的LB培养基,37 °C振荡复苏1小时,然后涂布于选择性琼脂平板上。
- 在LB液体培养基中过夜培养转化子,用于质粒提取,提取过程采用质粒提取试剂盒。使用下列引物通过PCR验证最终质粒构建产物 表1 并通过Sanger测序确认序列。
- 将验证后的质粒转化至表达宿主(化学感受态或电感受态)中, E. coli BL21(DE3),同上。
- 基因合成
- 优化表达与包涵体(IB)制备
- 接种10 mL LB肉汤(含100 µg/mL氨苄青霉素),于37 °C过夜培养。用此菌液接种100 mL培养液,随后接种1 L的生产培养液。
- 在LB中稀释至光密度(OD6000 时刻的培养物光密度(OD600)= 0.1。使用添加 1% 葡萄糖和 100 µg/mL 氨苄青霉素的 LB 培养基。
- 37 °C 培养,并监测 OD 值至对数生长期(OD600 0.5–0.6)。使用低浓度异丙基-β-D-硫代半乳糖苷(IPTG)诱导,通常为 0.1 mM。
在37 °C下孵育16–24小时,以促进包涵体的形成。 - 继续孵育16至24小时。通过离心(5,000 x g)收集细胞。 g,4 °C)离心10分钟,将沉淀物于-80 °C保存。
- 细胞裂解与蛋白质分级分离
- 将细胞沉淀在冰上解冻,并用Bugbuster裂解试剂重悬以启动化学裂解。将裂解液在4,000 x g 4 °C下孵育20分钟。收集上清液作为可溶性蛋白组分。
- 将剩余的沉淀用MilliQ水配制的10% (v/v) Bugbuster重悬并洗涤。对悬液进行超声处理,以充分回收不溶性蛋白组分(包涵体)。
- 用含有5% β-巯基乙醇的SDS-PAGE上样缓冲液100 µL处理样品。将混合物于95 °C孵育5分钟,以确保蛋白质完全变性。
- SDS-PAGE 电泳
- 将变性裂解液上样至两块重复的15% SDS-PAGE凝胶,进行常规电泳分离.
- 用清水洗涤一块凝胶1小时。使用GelCode Blue Stain Reagent染色过夜。次日用清水脱色,直至条带清晰可见。
- 可视化并记录(图2A使用 Biorad Gel Doc 仪器和 Image Lab 软件对染色后的凝胶进行成像,以评估总蛋白谱(TCP)和组分分布。
- 蛋白质印迹(免疫检测)
- 将未染色的凝胶、硝酸纤维素膜、滤纸和海绵在转移缓冲液(20 mM Tris-HCl pH 7.4,150 mM NaCl,0.1% Tween 20)中平衡。组装转移三明治结构,并在室温下以100 V恒压转移1小时。
- 将膜置于封闭缓冲液(含5%脱脂奶粉的TBST)中,室温孵育1 h,以防止非特异性结合。
- 将膜与小鼠抗HisTag一抗(用封闭缓冲液按1:1,000稀释)在4 °C轻柔振荡孵育过夜。
- 用TBST洗涤膜三次,每次5分钟。将膜与辣根过氧化物酶标记的山羊抗小鼠IgG(用封闭缓冲液按1:5,000稀释)在室温下孵育1小时。
- 进行最后三轮 TBST 洗涤。将增强型化学发光(ECL)底物加入膜上孵育 1 分钟,使用化学发光成像仪或 X 射线胶片曝光进行检测。记录图像(如 图2B).
- IB的分离与亲和纯化
- 将细胞沉淀重悬于裂解缓冲液(100 mM Tris·Cl,pH 7.0,5 mM EDTA,5 mM DTT(770 mg/升),5 mM 苯甲脒·HCl(780 mg/升))中,并进行机械裂解(例如使用法国压榨法或超声处理)。离心(20,000 × g,4 °C 下离心 20 分钟,以分离不溶性 KSI-Mel4 包涵体沉淀。
- 用洗涤缓冲液(100 mM Tris·Cl,pH 7,5 mM EDTA,5 mM DTT,2 M 尿素,2% (w/v) Triton X-100)充分洗涤沉淀。将沉淀溶于不超过 2 M 尿素的溶液中。
注意:用于溶解包涵体的尿素浓度应在TEV蛋白酶的工作范围内。 - 使用BCA试剂盒,按照制造商说明书定量分离的包涵体。
- 将Pierce试剂B与试剂A按体积比1:50混合。根据需进行三复孔检测的标准品和样本数量,计算所需总体积。
- 以牛血清白蛋白(BSA)为参照,配制一系列稀释液,制作浓度范围为 3,000 µg/mL 至 200 µg/mL 的标准曲线。
- 使用96孔板,将每种BSA标准品和样品(包括纯化上清液和重悬沉淀物)各25 µL用移液器加入孔中。
- 向每个含有标准品或样品的孔中加入 200 µL 配制好的 BCA 工作液。轻轻混匀后,于 37 °C 孵育 1 至 2 小时,以使颜色充分显色。
- 孵育结束后,使用分光光度计在562 nm处测定各孔的吸光度。以牛血清白蛋白(BSA)标准品的吸光度对其已知浓度作图,绘制线性或二次标准曲线。
- 通过将 His-KSI-Mel4 或重组 Mel4 样品的吸光度值与生成的标准曲线进行比较,测定其蛋白浓度。TEV 酶切前后的浓度如图所示 图3.
- 酶切与标签去除
- 切割反应:His标签TEV蛋白酶(推荐摩尔比为1:50至1:100,蛋白酶:融合蛋白)。4 °C孵育16小时以获得最大效率。
- 标签去除与固定化金属亲和层析(IMAC)纯化:
- 将裂解反应混合物通过新的镍-次氮基三乙酸(Ni-NTA)柱。用结合缓冲液(裂解缓冲液)平衡 Ni-NTA 树脂。
- 上样切割反应混合物。带有 His 标签的组分(KSI 片段和 TEV 蛋白酶)会结合到树脂上。
- 收集流穿液,其中含有非标记的重组 Mel4 肽段,以及来自 TEV 切割位点的残留 G、S、A、M、C 和 H 氨基酸。
- 通过使用化学合成的 Mel4 作为对照进行 MIC 测定,确保该额外的氨基酸不会影响 AMP 的活性。
- 使用洗脱缓冲液梯度(500 mM 咪唑,500 mM NaCl,20 mM 磷酸钠缓冲液,pH 8)洗脱结合的KSI片段和TEV蛋白酶。
- 按照第2.6.3步所述进行BCA检测。
3. 抗微生物活性
- 培养基制备
- 按照制造商说明制备培养基[阳离子调节的穆勒-欣顿肉汤(CAMHB)、胰蛋白胨大豆肉汤(TSB)、D/E中和肉汤及胰蛋白胨大豆琼脂(TSA)]。同时,将10 ×浓缩磷酸盐缓冲液(PBS)稀释制备1 × PBS。随后于121 °C、15 lbs/in²条件下高压灭菌。2.
- 多肽储备液的制备
- 将AMP和模拟肽溶解于无菌水中,浓度较高,例如20 mM或至少2 mg/mL。如果肽不溶,可使用含有终浓度为0.01%乙酸的无菌水16如果预期会发生向塑料表面的吸附,则在贮存液中添加0.2%(w/v)BSA,因其可作为封闭剂17.
注意:二甲基亚砜(DMSO)也推荐用于溶解在水中不溶的多肽或模拟物。配制高浓度储备液,例如 20 mM 或 2 mg/mL。 - 在无菌条件下,使用 0.22 µm 注射器滤器对肽溶液原液进行过滤除菌。
- 制备AMP储备液的等分试样,于-20 °C保存(或根据AMP的稳定性确定保存条件)。同时制备相同的溶剂对照。
- 将AMP和模拟肽溶解于无菌水中,浓度较高,例如20 mM或至少2 mg/mL。如果肽不溶,可使用含有终浓度为0.01%乙酸的无菌水16如果预期会发生向塑料表面的吸附,则在贮存液中添加0.2%(w/v)BSA,因其可作为封闭剂17.
- 细菌接种物的制备
- 将待测的细菌分离物划线接种于营养丰富的培养基(如TSA)上,以获得纯的、分离良好的菌落。
- 在36 ± 1 °C条件下有氧培养平板18–24小时。
- 使用无菌接种环从培养平板上选择3至5个形态相似且分离良好的菌落,转移至含有5–10 mL TSB或CAMHB的无菌试管中。为获得均匀菌悬液,将沾有菌落的接种环在倾斜试管的内壁上轻轻研磨,使菌体充分混匀。
- 在36 ± 1 °C、180 rpm振荡条件下培养肉汤菌液18至24小时。
- 将过夜培养物在 3,000 x g 在25 °C下孵育10分钟,并用无菌1 × PBS洗涤菌体沉淀三次。
- 在无菌容器中加入2 mL 1 × PBS,然后加入50–100 µL洗涤后的细菌悬液,涡旋振荡5–10秒以混匀。
- 在 600 nm 处测量光密度(OD600使用分光光度计测定。简言之,将200 µL细菌悬液加入96孔板中,同时加入等体积的1× PBS作为空白对照,测定OD600 获得相当于0.1的值,对应于约1–2 × 10⁸ CFU/mL(通过TSA平板活菌计数验证)。
- 将调整后的菌悬液用CAMHB稀释1:100,以获得终浓度为10的接种物6 CFU/mL
- 平板设置
- 用记号笔在无菌平底96孔板上标注细菌菌株、AMP名称、日期及实验人员姓名首字母。在孔板盖上标记测试孔、空白孔和对照孔的位置。
- 将200 µL AMP溶液(最高浓度)加入到平板的第一列中。从第2列到第12列的其余孔中,每孔加入100 µL CAMHB。
- 使用多通道移液器,从第1列到第10列对AMP进行两倍系列稀释,从第10列弃去100 µL。
- 加入100 µL制备好的细菌接种物(106 CFU/mL)加入到除无菌对照(空白)外的每个孔中。这将使细菌的终浓度约为 5 × 10⁵ 测试孔中的CFU/mL。向空白孔中加入100 µL CAMHB,使最终体积达到200 µL。每种浓度设三个复孔。
注意:对于在CAMHB中稀释后发生沉淀的AMPs,添加含0.1–0.2% BSA的乙酸可能解决该问题;优化过程可能需要通过实验测试确定16在此类情况下,应设置溶剂对照孔(含CAMHB加乙酸和/或BSA)。 - 同样地,对AMP模拟物(RK758)和对照抗生素(例如colistin)进行MIC测定。
- 用培养皿盖盖好,再用保鲜膜密封以防止蒸发,在36 ± 1 °C条件下孵育18–24 h。
- 包含一个参考菌株 大肠杆菌 (例如, mcr-1-携带 E. coli NCTC 13846)平行处理,并与肽或肽模拟物同样进行后续操作。
- 孵育后,记录最小抑菌浓度(MIC)。
- 最小抑菌浓度(MIC)的测定
- 测量OD600 使用微孔板读数仪测定每个孔的OD值。计算相对于未处理生长对照组的生长抑制百分比。最小抑菌浓度(MIC)定义为抗菌肽(AMP)能够引起OD值降低至少90%的最低浓度。600 与生长对照相比18.
- 根据至少三次独立实验(每组实验设三个重复)测定 MIC 值。结果以均值 ± 标准差表示,以确保可重复性。
注意:对照菌株的 MIC, E. coli NCTC 13846 的结果应位于预期的多粘菌素E最小抑菌浓度(MIC)的±一个二倍稀释范围内。需确认含有DMSO、乙酸和BSA的溶剂对照组本身无抑制活性。
- 最小杀菌浓度(MBC)的测定
- 从等于或高于 MIC 的孔以及低一个浓度的孔中,各取 100 µL 菌液悬液转移至 900 µL D/E 肉汤中,制备系列稀释液。
- 将每种稀释后的悬浮液各20 µL接种至TSA平板上,每组设三个重复,以测定可存活细菌数量。
- 在36 ± 1 °C条件下培养24小时后,计数菌落,乘以相应的稀释倍数,并将活菌数与以相同方式处理的生长对照孔的结果进行比较。
- 最低杀菌浓度(MBC)是指在标准条件下孵育24小时后,与初始接种物相比,能使活菌数量减少99.9%(≥3 log10)的抗菌剂的最低浓度(以生长对照为准)。19.
- 报告
- 以 µg/mL 和 µM 报告 MIC 和 MBC。
- 使用 µM = µg/mL × 1,000 / 分子量(g/mol)将 µg/mL 转换为 µM
- 感染性废物处理
- 将所有接触过活菌培养物的材料,包括96孔微孔板、移液器吸头和Falcon管,丢弃至指定的生物危害废物袋中。
- 按照机构生物安全指南,将收集的生物危害废弃物在15 psi压力下于121 °C高温高压灭菌15–20 min,以确保废弃前完全灭菌。
4. 细胞毒性
- 毒性实验的细胞计数与接种
- 在含有10%胎牛血清(FBS)和1%抗生素(硫酸链霉素和青霉素G)的杜氏必需培养基(DMEM)中,于37 °C、5% CO2条件下,将细胞(如小鼠成纤维细胞L929)培养于75 cm2培养瓶中。
- 用1× PBS洗涤细胞,加入0.25%胰蛋白酶-EDTA进行消化。取50 µL细胞悬液与50 µL 0.4%台盼蓝混合,取10 µL加入血细胞计数板进行细胞计数。
- 计数四个角区方格中的活细胞(未染色)和死细胞(蓝色),并按以下公式计算总细胞数:总细胞数 =(平均活细胞数 × 104 × 2 [稀释倍数])。
- 计算细胞活力(%)=(活细胞数 / [活细胞数 + 死细胞数])× 100。
- 将细胞浓度调整至5 × 10⁴ cells/mL(在DMEM培养基中,100 µL每孔对应5,000个细胞/孔)。
- 向无菌96孔板的每孔中加入100 µL细胞悬液。于37 °C、5% CO2条件下孵育24小时,使细胞贴壁。
- Mel4和RK758测试溶液的制备
- 使用步骤3.2中所述方法制备的储备液,在不含FBS和抗生素的普通DMEM中配制Mel4/RK758的工作液,终浓度分别为1,000、500、250、125、62.5、31.25、15.6、7.8和3.9 µM。
- 吸去各孔中的培养基,直接向每孔加入100 µL对应的1× Mel4/RK758工作液。
- 向指定的阴性对照(NC)孔中加入100 µL DMEM。
- 向指定的阳性对照(PC)孔中加入100 µL DMSO(除DMSO外,建议使用Triton X-100等细胞毒性试剂作为阳性对照)。
- 向空白对照孔中加入100 µL 1× PBS。
注:所有处理组和对照组均需设三个复孔。操作DMSO时应佩戴手套和护目镜,避免皮肤接触,并按照机构规定处理溶剂废弃物。
- 3-(4,5-二甲基噻唑-2-基)-2,5-二苯基四氮唑溴盐(MTT)实验
- Mel4/RK758处理24小时后,小心吸去各孔中的处理液,避免扰动细胞。
注:抗菌化合物的处理时间可根据具体实验设计进行调整。 - 将5 mg/mL的MTT储备液用普通DMEM按1:9稀释,配制MTT工作液(终浓度为0.5 mg/mL)。
- 向每孔加入100 µL MTT工作液,用铝箔包裹培养板以避光,于37 °C孵育2小时,直至紫色甲臜结晶形成。
注:MTT对光敏感且具有毒性,操作时应佩戴手套,并按照机构生物安全规程处理废弃物。使用MTT试剂时应关闭光源。
- Mel4/RK758处理24小时后,小心吸去各孔中的处理液,避免扰动细胞。
- 甲臜溶解与吸光度测定
- 小心吸去各孔中的MTT溶液,每孔加入100 µL DMSO以溶解甲臜结晶。
- 将培养板置于摇床上振荡5分钟,确保完全溶解。使用酶标仪在570 nm波长下测定吸光度。
- 数据分析与50%细胞毒性浓度(IC50 或 CC50) 的确定
- 从所有读数中减去空白孔(PBS)的吸光度值,并使用校正后的空白值进行计算。
- 使用以下公式计算细胞活力(%):活力(%)=(A处理组 / ANC (细胞))× 100。
- 使用GraphPad Prism软件计算IC50或CC50。
注:实验应重复三次,数据以均值±标准差表示。
结果
RK758的合成
中间体7之前的分析数据已发表过14。RK758及中间体8–9的分析数据如下:
叔-丁基 (2-(3-苯基硫脲基)乙基)氨基甲酸酯 (8):
产物 8 为类白色固体(1.89 g,87%);熔点 167.4–168.3 °C;1H NMR (300 MHz, DMSO-d6) δ 9.58 (s, 1H), 7.71 (s, 1H), 7.44–7.29 (m, 4H), 7.11 (t, J = 12.0 Hz, 1H), 6.88 (br s, 1H), 3.55–3.53 (m, 2H), 3.13 (q, J = 4.0 Hz, 2H), 1.59 (s, 9H);13C NMR (75 MHz, DMSO-d6) δ 180.9, 156.3, 139.5, 129.1, 124.7, 123.7, 78.2, 44.3, 28.7;HRMS (ESI+):m/z 计算值 C14H21N3O2SNa+ [M + Na]+:318.1247,实测值:318.1252。
叔丁基 (S,Z)-(3-((1H-吲哚-3-基)甲基)-1-(2-(2-萘甲酰胺基)-5-溴苯基)-1,4-二氧代-9-(苯基亚氨基)-2,5,8,10-四氮杂十二烷-12-基)氨基甲酸酯 (9):
产物 9 为白色固体(0.253 g,产率 62%);熔点 173.4–174.9 °C;1H NMR(400 MHz,DMSO-d6)δ 12.23(s,1H),10.86(s,1H),9.61(s,1H),9.27(d,J = 8.0 Hz,1H),8.57–8.54(m,2H),8.44(s,1H),8.11(d,J = 4.0 Hz,1H),8.06–8.03(m,3H),7.84(dd,J = 4.0, 12.0 Hz,1H),7.78(d,J = 12.0 Hz,2H),7.69–7.60(m,2H),7.36(t,J = 8.0 Hz,2H),7.27–7.23(m,5H),7.01–6.97(m,3H),4.82–4.78(m,1H),3.14–3.13(m,10H),1.32(s,9H);13C NMR(100 MHz,DMSO-d6)δ 172.3,167.8,165.1,156.3,154.4,138.9,136.5,135.4,134.9,132.6,131.7,129.9,129.1,128.7,128.4,128.2,127.6,127.6,126.4,124.8,124.1,123.6,122.8,121.4,118.9,118.7,115.1,111.8,110.9,78.4,55.2,42.3,41.9,39.4,38.3,29.5,28.6,27.9;HRMS(ESI+):m/z 计算值 C45H47BrN8O5 [M + H]+:859.2926,实测值:859.2925。
(S,E)-N-(2-((1-((2-(3-(2-氨基乙基)-2-苯基胍基)乙基)氨基)-3-(1H-吲哚-3-基)-1-氧代丙烷-2-基)甲酰胺基)-4-溴苯基)-2-萘甲酰胺 (RK758) (10):
RK758 为类白色固体(0.039 g,产率 75%);熔点 240.0–240.9 °C;1H NMR (400 MHz,MeOD-d4):δ 8.39 (s, 1H), 8.27 (d, J = 12.0 Hz, 1H), 7.98–7.95 (m, 3H), 7.88 (d, J = 8.0 Hz, 1H), 7.79 (d, J = 4.0 Hz, 1H), 7.71–7.60 (m, 4H), 7.40 (t, J = 8.0 Hz, 1H), 7.30–7.20 (m, 4H), 7.16 (s, 1H), 7.05–6.97 (m, 2H), 4.88–4.86 (m, 1H), 3.33–3.32 (m, 3H), 3.27–3.24 (m, 5H);13C NMR (100 MHz,MeOD-d4):δ 174.3, 168.5, 166.4, 154.6, 137.1, 136.7, 135.1, 134.7, 131.4, 132.6, 131.3, 130.8, 129.8, 128.9, 127.97, 127.8, 127.9, 127.6, 127.5, 127.2, 126.8, 125.6, 123.5, 123.24, 123.2, 118.6, 117.8, 116.1, 111.1, 109.6;HRMS (ESI+):m/z 计算值 C40H39BrN8O3 [M + H]+:759.2401,实测值:759.2407。
RK758 的合成以 Cbz-L-色氨酸为起始原料,经过 7 步反应,总收率为 17%(图 4)。该路线至关键中间体 7 的总收率为 44%,至 RK758 的总收率为 19%。1H NMR 数据表明最终化合物纯度较高,未检测到主要杂质。
菌落PCR筛选证实,在所选转化子中成功插入了Mel4和His-KSI-Mel4表达盒(图5A)。对质粒小提物进行的PCR分析进一步验证了预期扩增片段的大小,表明在转入BL21(DE3)菌株进行表达前,目标重组质粒已正确构建(图5B)。
高阳离子抗菌肽 Mel4 的重组表达与纯化
尽管 Mel4 是从 AusPep 肽公司商业获得,纯度不低于 90%,其最初通过固相肽合成(SPPS)方法制备,但本研究也采用了重组表达策略以实现 Mel4 的生物合成。在本实验方案结束时,通过对裂解菌体沉淀获得的总细胞蛋白(TCP)进行 Western 印迹分析,证实了 HIS-KSI-Mel4 融合蛋白的成功表达。蛋白样品经 SDS-PAGE 分离,并使用蛋白分子量标准参照物进行显影。观察到一条与预期分子量相符的清晰条带,表明目标蛋白在宿主细胞中成功表达(图 5B)。
根据所选基序的蛋白质序列,计算了理论氨基酸组成,并与从纯化的HIS-KSI-TEV-Mel4包涵体肽获得的实验氨基酸分析结果进行了比较。比较结果显示,预测的氨基酸比例与实验测定值之间具有良好的相关性,证实了表达肽序列的准确性及其在包涵体组分中成功分离(表2)。
天冬酰胺转化为天冬氨酸,谷氨酰胺转化为谷氨酸。氨基酸分析方法对半胱氨酸和色氨酸不敏感,因此这些氨基酸无法通过该方法进行分析。在分析结果时必须考虑这一因素。
Mel4 与 RK758 的抗菌活性
RK758、Mel4 和多粘菌素对两种革兰氏阴性菌株 K. pneumoniae JIE 2709 和 E. coli NCTC 13846 的最低抑菌浓度(MIC)进行了评估(表 3)。RK758 对 K. pneumoniae 和 E. coli 的 MIC 均为 16 µg/mL(21 µM)。相比之下,Mel4 对 K. pneumoniae 的 MIC 为 62.5 µg/mL(26.6 µM),对 E. coli 为 125 µg/mL(53.2 µM),表明其活性低于 RK758。以多粘菌素作为对照抗生素,其对 K. pneumoniae 的 MIC 最低,为 1 µg/mL(0.87 µM),而对多粘菌素耐药的 E. coli 参考菌株的 MIC 为 8 µg/mL(6.9 µM)。
Mel4 和 RK758 的细胞毒性效应
采用MTT法评估Mel4和RK758在连续浓度作用24小时后对L929小鼠成纤维细胞(ATCC CCL-1)的细胞毒性。两种化合物均表现出典型的S型剂量-反应曲线,通过非线性回归(“inhibitor”模型)进行分析。 与 归一化响应 - 变量斜率”模型(GraphPad Prism,版本 9.5.1),证实对细胞活力的浓度依赖性抑制。RK758 显示出 CC50 172.6 µM,而Mel4表现出略高的细胞毒效价,其CC50 147.5 µM,比RK758的细胞毒性约高1.17倍图6 和 图7).
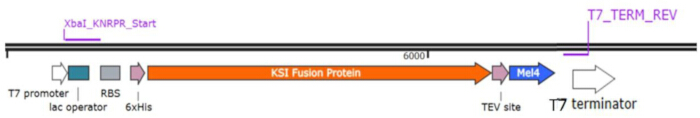
图1: p15TV-L-His-KSI-Mel4表达盒的示意图。 p15TV-L表达载体的示意图,显示了T7启动子、核糖体结合位点(RBS)、6×His纯化标签、酮类固醇异构酶(KSI)融合伴侣、TEV蛋白酶切割位点以及Mel4肽序列,其后为T7转录终止子。 请点击此处查看该图的放大版本。
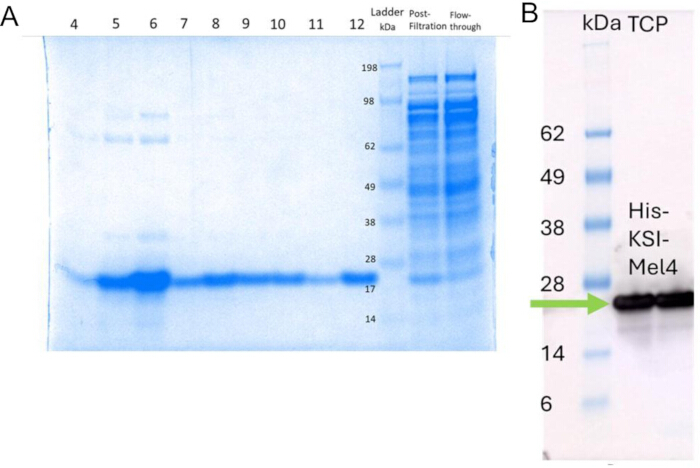
图2:重组蛋白表达的SDS-PAGE和Western印迹分析。(A)粗细胞裂解液经过滤及穿流后的包涵体和总细胞蛋白的SDS-PAGE分析。(B)总细胞蛋白的Western印迹分析。绿色箭头指示目标蛋白在预期分子量处的位置。请点击此处查看该图的放大版本。
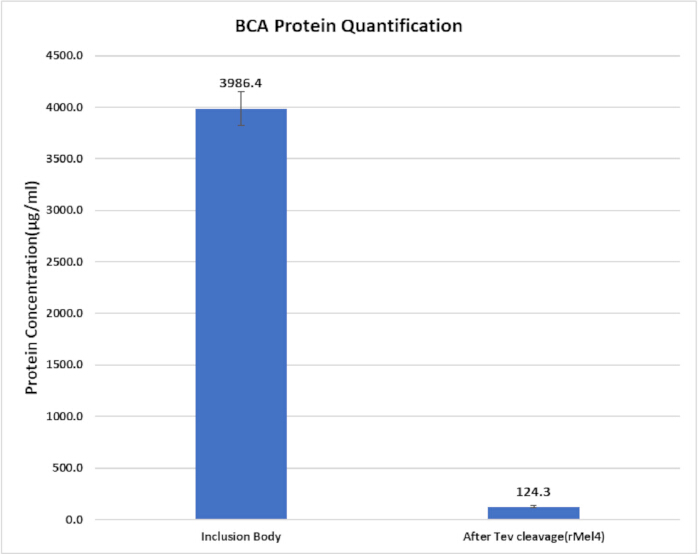
图 3: TEV 切割前后重组蛋白的定量分析。 柱状图显示通过 BCA 法测定的分离包涵体组分以及 TEV 蛋白酶处理后获得的切割型重组 Mel4 的蛋白浓度。误差线表示测量之间的实验变异。 请点击此处查看该图的放大版本。
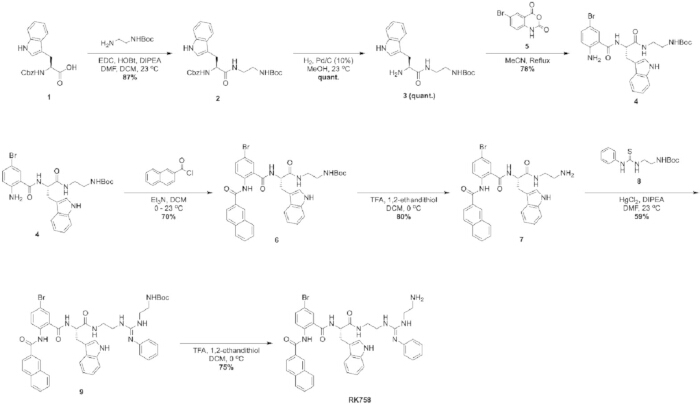
图 4: 获得 RK758 的整体合成路线。 反应方案概述了从 Cbz-L-色氨酸出发,经七步化学合成制备 RK758 的过程,包括中间体的形成、官能团转化以及最终去保护以获得肽模拟物。请点击此处查看该图的放大版本。
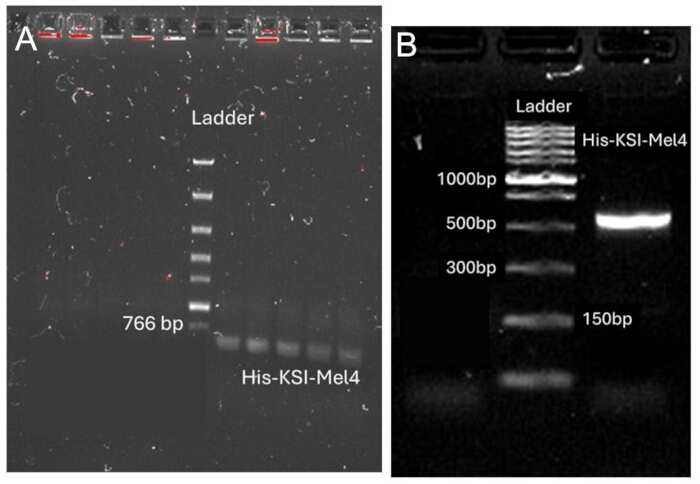
图5:重组质粒的琼脂糖凝胶电泳。(A)His-Mel4和His-KSI-Mel4转化子的菌落PCR结果。(B)质粒小量提取后进行PCR验证。请点击此处查看该图的放大版本。
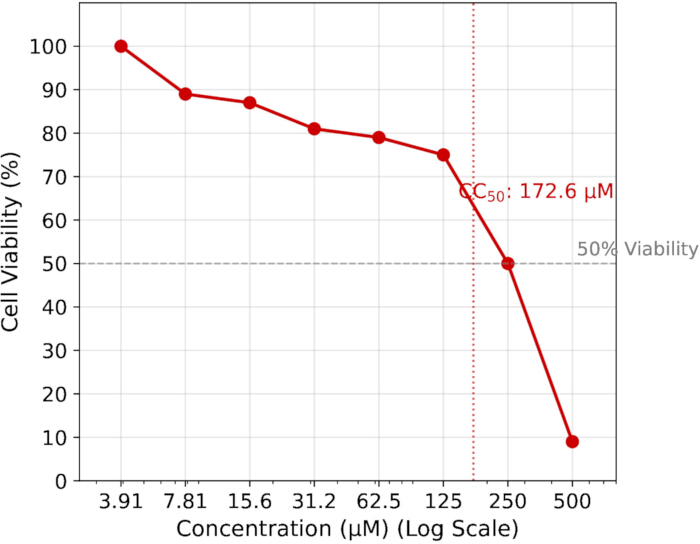
图6.RK758对L929成纤维细胞的细胞毒性。剂量-反应曲线显示了RK758在不同浓度下对细胞活力的影响。 CC50值通过GraphPad Prism软件使用“抑制剂与标准化反应—可变斜率”模型进行非线性回归分析计算得出,证实RK758对细胞活力的抑制作用具有浓度依赖性。数据表示三次独立生物学重复实验的平均值±标准差。请点击此处查看该图的高清版本。
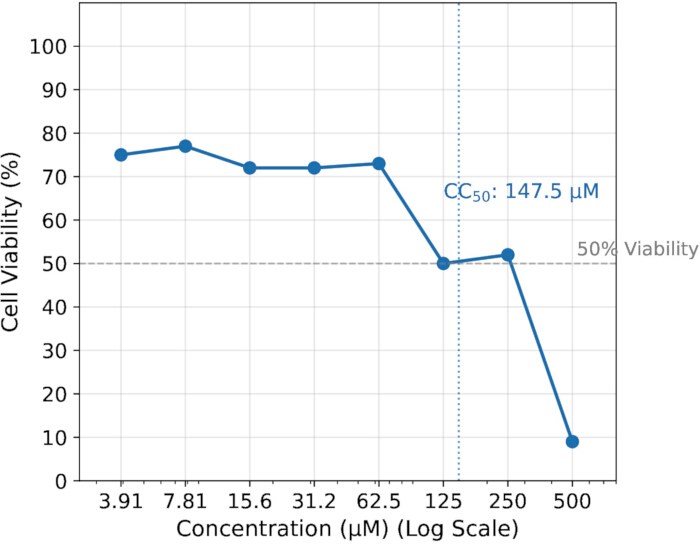
图 7:Mel4 对 L929 细胞的细胞毒性。剂量-反应曲线显示 Mel4 对细胞活力的浓度依赖性效应。 CC50 值通过 GraphPad Prism 中的“抑制剂与标准化反应—可变斜率”模型进行非线性回归分析计算,证实 Mel4 对细胞活力的抑制作用具有浓度依赖性。数据表示三次独立生物学重复实验的平均值 ± 标准差。请点击此处查看该图的放大版本。
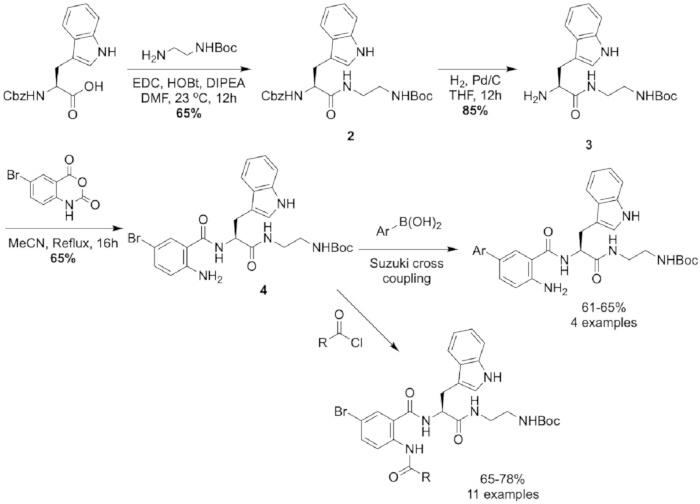
图8: 从Cbz-L-色氨酸出发的改进合成策略。 该替代合成路线展示了使用Cbz-L-色氨酸制备蒽酰胺中间体,并通过后续官能团化步骤实现结构多样化的途径。请点击此处查看该图的放大版本。
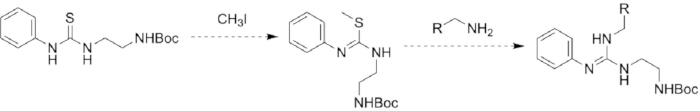
图9:硫脲的烷基化反应,随后与胺类底物发生亲核取代反应。 提出的反应路径包括硫脲硫原子的烷基化,随后与胺类底物发生亲核取代反应,生成含胍基的产物。请点击此处查看该图的放大版本。
| 部分 | 名称/特征 | 序列 | |||
| 引物 | XbaI_KNRPR_Start | 5’-TAGGGGAATTGTGAGCGGATAACAATTCCCCTCTAGAAATAATT-3’ | |||
| T7_TERM_REV | 5’-CCAAGGGGTTATGCTAGTTATTGCTCA-3’ | ||||
| 基因盒 | His-KSI-Mel4 氨基酸序列 | MDHHHHHHMIDETQRKATVLEYFERVNAKDLDGVVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVPGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVSVFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR RRRGGRRRR | |||
| DNA 序列 | 5’-TAACAATTCCCCTCTAGAAATAATTTTGTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCATCACCACATGATTGACGAGAC GCAACGTAAAGCGACGGTCTTAGAGTATTTTGAACGCGTGAATGCAA AAGACTTGGATGGCGTGGTTAAACTCTTTGCGACGGACGCCGTTGT AGCCGACCCTGTTGGTGCACCACCAGTGGCTGGTGAGGAGGCACTC CGTGCCTACTTCCAGCGCGTCTTGCATGAATTTGACACCCATGATGTCC CGGGCGTTCCATCTGGTGCTCAGGATGGCCAATCAGTCGCACTCCCAC LTTAAAGCAACCATCAACAATCCTCAAGATCCAACAGGCGGGGTCCGCC TTGATGTGAACTTAGTGAGCGTATTCACGATTGGCGAAGACGGGTTAAT CTCCGAGATGCGTGCGTACTGGGGGTTGACTGATATTGCTCCGGCAGGT GCAAGCAGTGGTCGCGAGAACTTGTACTTCCAAGGTAAGAACAAGCGTA AGAGACGCCGGCGCCGCCGGGGAGGACGGAGACGTCGCTAATCGAAC TCGAGATCCGGCT-3’ | ||||
表1:用于PCR验证及最终质粒构建体全基因盒序列的引物序列。
| 氨基酸 | 计算值 | 实测值 |
| 组氨酸 | 4.70% | 4.70% |
| 丝氨酸 | 3.60% | 3.40% |
| 精氨酸 | 10.70% | 9.20% |
| 甘氨酸 | 9.50% | 11% |
| 天冬氨酸 | 11.30% | 11.50% |
| 谷氨酸 | 8.90% | 8.90% |
| 苏氨酸 | 4.70% | 4.60% |
| 丙氨酸 | 9.50% | 9.70% |
| 脯氨酸 | 5.30% | 5.30% |
| 赖氨酸 | 4.10% | 4.50% |
| 酪氨酸 | 2.40% | 2.20% |
| 甲硫氨酸 | 1.80% | 1.90% |
| 异亮氨酸 | 3.00% | 3.20% |
| 亮氨酸 | 7.10% | 7.40% |
| 苯丙氨酸 | 3.60% | 3.60% |
| 缬氨酸 | 9.50% | 8.90% |
| 色氨酸 | 0.60% | - |
表2:氨基酸组成分析。
| 细菌菌株 | MIC µg/mL (µM) | ||
| RK758 | Mel4 | Colistin | |
| K. pneumoniae JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| E. coli NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
表3: RK758、Mel4和多粘菌素对革兰氏阴性菌的最小抑菌浓度(MIC)。
讨论
本文所述方案为阳离子抗菌肽 Mel4(可修改后用于其他抗菌肽)和肽模拟物 RK758 的制备及其功能评价提供了全面的框架。该工作流程结合了多步化学合成或在 E. coli 中的重组表达,以及抗菌活性和细胞毒性检测。这些方法的整合为系统性抗菌肽研究提供了一个多功能平台,能够对化学合成肽与生物表达肽进行直接比较。本方案中的多个步骤对于成功实现肽的制备和活性评估尤为关键。
RK758 是一种基于蒽兰酰胺骨架的合成肽模拟物。在筛选新型抗菌肽(AMP)模拟物的化合物阶段,很难使用 计算机模拟 筛选以设计化合物库。因此,基于能够实现化合物库多样性的骨架来构建这些类似物显得尤为重要。基于此,选择了蒽氨酰胺骨架。采用蒽氨酰胺类骨架的另一个优势在于,RK758的代谢产物5-溴蒽氨酰酸已被证实具有抗菌活性。
先前优化RK758及其类似物结构与抗菌活性的研究采用了不同的合成方法。最初的结构优化研究探讨了不同阳离子基团以及蒽酚酸苯基上的取代基对活性的影响。因此,合成始于异吲哚-1,3-二酮衍生物与L-色氨酸甲酯发生开环反应。随后可对产物进行修饰,如Kuppusamy等人的研究所示15。后续研究进一步考察了疏水基团的结构及其连接位置,结果表明溴代骨架在萘基位置可耐受多种疏水基团,且中间体4在溴代位点可进行Suzuki偶联反应,如图8所示。
当前研究已解决了以往方法存在的一些问题。在图示方法中 图4,尽管中间体11的合成已有报道并进行了纯化 通过 用乙醚进行 trituration(研磨洗涤)后,后续尝试重复该结果时,均得到黏稠的不纯混合物,需经柱层析纯化。此外,采用该方法时,中间体6也需通过柱层析进行纯化。总体而言,原始研究通过六步反应以21%的收率得到中间体7 L-色氨酸甲酯盐酸盐。第二种方法15,尽管产率较低(从 Cbz- 起始为 14%)L-色氨酸),生成的中间产物更易于处理且步骤更少。
本研究发现,将Cbz-L-Trp与N-Boc-乙二胺偶联时需要优化反应条件,以确保产物中无残留DMF,此问题在初始放大反应研究中已被观察到。采用体积比为3:8(v/v)的DMF与DCM混合溶剂体系可减少DMF用量,便于后处理过程中去除;然而,使用氯化溶剂可能引发环境影响方面的担忧。该改进还使产率提高至87%,这可能归因于EDC生成的脲副产物在DCM混合体系中析出,从而推动反应进行。此外,氢化反应也被确认为一个瓶颈步骤,因为此类反应通常产率>90%。本研究发现,以THF替代甲醇作为溶剂后,化合物3的产率达到定量,相较于先前研究中的85%有所提升,同时将反应时间缩短至4小时。这一改进也可能与起始原料纯度更高有关,因为早期研究中可能残留DMF,从而毒化钯催化剂。总体而言,与以往方法相比,从Cbz-L-色氨酸出发经5步反应制备中间体7的总产率已提高至48%。在前期实验(如上所述)中,总产率为21%,后续反应产率为14%;而本研究中化合物7的总产率达到48%,展示了从适当取代的异吲哚酮酸酐衍生物出发可合成结构多样化的类似物。
在氨基苯甲酰胺4中,由于胺基的活性极低(见图8),需要使用三当量的酰氯才能实现高效反应。若仅使用化学计量的酰氯,则4向6的转化不完全,由于中间体4和6在色谱行为和溶解性方面相似,导致纯化困难。作者承认这是该骨架结构的一个局限性,目前正在努力开发新方法以减少所需过量酰氯的使用。
将硫脲8连接到胺7的倒数第二步反应需要使用氯化汞(II),该试剂具有高毒性,且对环境极为有害,可能限制该方法在大规模合成中的应用。本研究采用了这一方法,因为汞(II)介导的硫脲连接反应可在室温下进行。另一种使用硫脲8的方法涉及对硫原子进行烷基化,随后与胺类底物发生亲核取代反应,如图9所示。此类反应已有文献报道,但在许多情况下需要升高温度并在碱性条件下进行,可能导致底物生成副产物20,21。此外,Saetan等人报道了一种光催化方法,使用结构相似的甲基化硫脲底物20。他们指出,该反应在白色LED光照下于常温进行,适用于多种伯胺和仲胺,产物收率超过80%。对于最后一步反应,通过乙醚研磨后冷冻干燥,通常可获得无需进一步纯化的产品(>95%纯度,由MeOD-d4中的1H NMR测定)。主要杂质为残留的高沸点1,2-乙二硫醇,可通过其特有的类似卷心菜的气味轻易识别。Mel4的重组表达需要在最佳光密度(OD600 0.5–0.6)时诱导,并严格控制诱导温度,以在维持细菌活性的同时最大化包涵体的形成22。
抗菌和细胞毒性检测还包括获得准确、可重复结果所必需的步骤。必须精确制备接种物并进行肽的系列稀释,因为细菌密度或肽溶解度的微小变化都可能显著影响测得的最小抑菌浓度(MIC)和最小杀菌浓度(MBC)值16。在MTT细胞毒性检测中,准确的细胞计数、均匀接种以及甲臜的完全溶解对于获得可靠的代谢读数至关重要23。
针对常见问题,可对实验方案进行若干修改。对于水溶性有限的多肽,可用含0.01%乙酸的溶液溶解16;而多肽或其类似物也可用DMSO溶解24,或添加0.1–0.2% BSA17以防止在测定最小抑菌浓度(MIC)过程中吸附到塑料表面。重组包涵体可通过调节盐酸胍或尿素浓度进行溶解,并随后通过逐步透析实现复性。在MTT实验中,轻柔振荡并确保DMSO完全溶解,可降低吸光度读数的变异性。
本方案的意义在于整合了互补的制备与评价策略,相较于传统的单一方法具有显著优势。许多研究仅专注于一种多肽或类似物的制备方法,但并无一种方法适用于所有化合物;根据多肽的特性选择合适的方法,可确保获得最佳的产率和功能活性。例如,化学合成法能够精确引入非天然氨基酸和多肽模拟物4,而这些在重组表达系统中可能难以实现。相反,重组表达法在制备高阳离子性多肽方面具有成本效益25,而这类多肽在化学合成过程中容易发生聚集。通过将这两种方法与标准化的功能检测相结合,本方案实现了对抗菌肽(AMP)活性和细胞毒性的严格表征,超越了仅使用最小抑菌浓度(MIC)检测的传统范围26。
与传统的独立方法相比,本方案广泛适用于抗菌肽研究及治疗开发。该方案可进行调整,用于探索结构-活性关系、优化肽的活性强度以及评估毒性。此外,这些方法还可支持肽库的高通量筛选、细菌耐药机制的研究,以及与传统抗生素联用的联合疗法评价。除抗菌应用外,该工作流程还可应用于抗病毒或抗真菌肽的测试、用于感染控制的表面涂层,以及生物膜破坏或免疫调节等生物医学应用。
综上所述,本方案为抗菌肽及其肽类类似物的制备、纯化和功能评价提供了一种通用且可重复的实验流程。通过解决关键的方法学问题,提供故障排除策略,并支持多种应用,该方案为抗菌及生物医学研究建立了坚实的基础。
披露
作者声明无利益冲突。
致谢
作者谨此致谢新南威尔士大学的马克·温赖特分析中心和重组产品设施(RPF),特别是生物分析质谱设施在高分辨质谱分析方面的支持,以及核磁共振设施在核磁共振仪器使用方面提供的便利。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1,2-乙二硫醇 | 奥克伍德 | M03555 | |
| 100倍抗生素 | Sigma Aldrich | A5955-20ML | |
| 1-乙基-3-(3-二甲基氨基丙基)碳二亚胺盐酸盐 | 组合模块 | SS-7536 | 下文简称EDC |
| 2-萘甲酰氯 | 组合模块 | OR-0173 | |
| 乙酸 | Ajax Finechem | R18401O | |
| 乙腈 | VWR | 20060.35 | |
| 碱性磷酸酶 | New England Biolabs | M0525S | |
| 牛血清白蛋白(BSA) | Sigma Aldrich | A1933 | |
| 阳离子调节的穆勒-欣顿肉汤(CAMHB) | Becton, Dickinson and Company | 212322 | |
| Cbz-L-Trp | 组合模块 | QB-6691 | |
| 多粘菌素E | Sigma Aldrich | C4461 | |
| Dey-Engley(D/E)中和肉汤 | Oxoid | R453042 | |
| 硅藻土(Celite 545) | Sigma Aldrich | 102693 | 0.02–0.1 mm 粒径 |
| 二氯甲烷(DCM) | VWR | 23366.327 | |
| 乙醚 | Chem-Supply | EA036 | |
| 二甲基亚砜(DMSO) | Chem-Supply 公司 | LCS-CHEM-0098 | |
| 二硫苏糖醇(DTT) | 赛默飞世尔科技 | J15397.03 | |
| DMEM培养基 | 赛默飞世尔科技 | UCS-BIO-0058 | |
| 大肠杆菌BL21(DE3)宿主 | Sigma Aldrich | 70235-M | |
| 电穿孔仪 | 赛默飞世尔科技 | NEON1SK | |
| 乙酸乙酯 | Chem-Supply | EA011-2.5L-P | |
| 乙二胺四乙酸(EDTA) | 赛默飞世尔科技 | 118432500 | |
| 胎牛血清(FBS) | Sigma Aldrich | 12003C-500ML | |
| 带 His 标签的 TEV 蛋白酶 | Sigma Aldrich | T4455 | |
| 羟基苯并三唑水合物 | Chem-Implex | 24755 | |
| 咪唑 | 赛默飞世尔科技 | 288-32-4 | |
| 异丙基 β异丙基-β-D-硫代半乳糖苷(IPTG) | Sigma Aldrich | I6758 | |
| Luria-Bertani 培养基(LB) | 赛默飞世尔科技 | 12795027 | |
| 裂解缓冲液 | 赛默飞世尔科技 | 89822 | |
| 氯化汞(II) | Sigma Aldrich | 215465 | |
| 甲醇(HPLC 级) | VWR | A452-4K | |
| MTT试剂 | Sigma Aldrich | M2128-100MG | |
| N,N-二异丙基乙胺(DIPEA) | Sigma Aldrich | 3440 | |
| N,N-二甲基甲酰胺(DMF) | Chem-Supply | RP1051 | |
| NanoDrop | 赛默飞世尔科技 | ND-ONE | |
| N-Boc-乙二胺 | 组合块 | AM-1613 | |
| NTA亲和树脂柱 | Sigma Aldrich | 70666 | |
| 碳载钯 | Sigma Aldrich | 205699 | 10% w/w Pd |
| 质粒纯化试剂盒 | QIAGEN | 27104 | |
| 聚丙烯微量滴定管 | SARSTEDT | 72.690.008 | |
| 用于快速柱层析的硅胶 | Silicycle | R12030B | 硅胶 60,230-400 目 |
| 硅胶薄层色谱板 | 默克 | 1055540001 | 0.2 毫米厚铝背衬层,含 254 纳米荧光指示剂 |
| 0.2 M 磷酸钠缓冲液 | 赛默飞世尔科技 | J63816.AP | |
| 带盖无菌平底96孔聚丙烯微孔板 | 康宁 | 3599 | |
| T4 DNA连接酶 | New England Biolabs | M0202S | |
| 三乙胺(Et3N) | Chem-Supply | TR02151000 | |
| 三氟乙酸(TFA) | Sigma Aldrich | T6508 | |
| Tris-HCl | 赛默飞世尔科技 | J62848.AK | |
| Triton X-100 | 赛默飞世尔科技 | A16046.AE | |
| 台盼蓝 | MP BIOMEDICALS 澳大利亚有限公司 | ||
| 胰蛋白酶-EDTA(0.25%) | Sigma Aldrich | T4049-500ML | |
| 胰蛋白胨大豆琼脂 | Becton, Dickinson and Company | 211043 | |
| 尿素 | 赛默飞世尔科技 | 29700 | |
| 载体(T7 启动子) | - | 高拷贝数质粒 |
参考文献
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
重印与许可
