本文综述了代谢功能障碍相关脂肪性肝病及其炎性-纤维化表型(MASH)中的肠-肝免疫代谢轴,涵盖从屏障功能障碍到炎性小体激活的全过程,并评估了多靶点天然产物及基于生物标志物分层的精准干预策略。
本文内容
摘要
摘要
代谢功能障碍相关脂肪性肝病(MASLD)及其炎性-纤维化表型(MASH)表现出显著的免疫代谢耦联。本文综述了沿肠-肝轴的证据,从肠上皮紧密连接和肠道血管屏障(GVB)功能障碍,到TLR4–MyD88/TRIF–NF-κB信号通路的放大以及NLRP3炎性小体的激活,并系统阐述了肠道来源暴露谱的作用机制——脂多糖(LPS)、内源性乙醇、胆汁酸(BAs)、短链脂肪酸(SCFAs)和三甲胺 N-氧化物(TMAO)。我们将胆汁酸-FXR/TGR5、SCFAs-GPR41/43以及AMPK/Nrf2定位为上游/下游调节因子,这些因子可重置炎症阈值,并赋予疾病阶段依赖性的药物可干预性。基于节点到通路的映射关系,我们总结了小檗碱(BBR)、祛湿化瘀方(QSHY)、大柴胡汤(DCHD)以及多糖类物质(如黄芪、灵芝)的作用机制和转化信号,强调药代动力学及暴露部位的限制性因素支持“肠道优先”作用策略。我们提出一组最小化伴随生物标志物组合——LBP/sCD14、结合FGF19–C4动态变化的胆汁酸谱型以及IL-1β/GSDMD-N,并联合分级影像学判断标准(相对MRI-PDFF下降≥30%;磁共振弹性成像MRE/ELF检测)以支持疗效分型及继续/终止决策。最后,我们指出了当前关键的知识空白(人体GVB的直接检测手段;与临床结局关联的纵向多组学数据),并提出了一条以生物标志物驱动的多臂多阶段(MAMS)路径,用于在MASLD/MASH中开展适应性、分层化的多靶点传统医学干预研究。
引言
代谢功能障碍相关脂肪性肝病(MASLD)及其炎性-纤维化表型MASH,正越来越多地被视为并非孤立的代谢性疾病,而是由免疫代谢耦合失调驱动的全身性病症。越来越多的证据表明,肠-肝轴在疾病进展中处于核心地位:当肠道屏障完整性减弱时,管腔内的病原体相关分子模式及代谢信号更易进入门静脉循环,从而启动并放大肝脏内固有免疫反应1。从机制上讲,屏障功能障碍包括肠上皮紧密连接的重构以及肠道血管屏障(GVB)的破坏,二者共同导致微生物和饮食来源的信号物质更多地经门静脉输送至肝脏,降低肝内固有免疫系统的活化阈值。
上皮下方,肠道血管屏障(GVB)作为第二个检查点发挥作用,其选择性原理类似于血脑屏障。实验和转化医学数据表明,GVB的失稳可能先于明显的脂肪性肝炎发生,且屏障的稳定在机制上与门脉炎症负荷的降低相关。
循环内毒素(脂多糖,LPS)与从代谢功能障碍相关脂肪性肝病(MASLD)进展为代谢功能障碍相关脂肪性肝炎(MASH)及晚期纤维化之间的关联最为一致,这确立了肠道来源的分子负荷与肝脏损伤在人群水平上的联系1。还存在一种“自酿”途径也具有致病作用:产酒精能力高的Klebsiella pneumoniae与MASLD相关,实验性定植可在无外源性乙醇摄入的情况下诱导脂肪肝2。其他肠道来源的代谢物(如胆汁酸、短链脂肪酸(SCFAs)和三甲胺-N-氧化物(TMAO))可调节宿主的免疫代谢状态,可能对疾病进展模式和治疗反应的个体间差异具有贡献作用。
在受体和信号通路水平上,门静脉输入信号由肝窦内的 TLR4/MD-2 感知,并通过 MyD88/TRIF→IKK 通路传导,激活 NF-κB,上调 TNF-α、IL-1β 和 CCL2 的表达,促进白细胞浸润和实质细胞损伤3。TLR4 还可在肝星状细胞中下调 TGF-β 假受体 BAMBI,增强促纤维化信号,并通过 CCL2/CCR2 轴募集单核细胞,从而将炎症反应与纤维化过程相连接4,5。在下游通路中,NLRP3 炎性小体的激活需要 NF-κB 介导的启动信号(信号1)以及线粒体 ROS、ATP–P2X7 或胆固醇晶体提供的激活刺激(信号2),以活化 caspase-1,释放 IL-1β/IL-18,并执行细胞焦亡;药物抑制(如 MCC950)在多种模型中均有效,但在高脂/高胆固醇条件下组织学改善并不一致,表明其“可成药性”受到损伤相关分子模式(DAMP)的组成和时序的限制6,7,8。与此同时,胆汁酸–FXR/TGR5、短链脂肪酸–GPR41/43 以及 AMPK/Nrf2 通路在多个层级调控炎症反应,重置炎症阈值,并赋予疾病阶段依赖性的响应特性9,10,11。
该框架阐明了多靶点干预的可操作节点。小檗碱(BBR)体现了一种低全身暴露策略,可抑制细菌胆汁盐水解酶(BSH),重塑胆汁酸池,并激活回肠FXR–FGF15轴,从而“远程”调节肝脏内的免疫代谢读数12,13;其离子复合物BUDCA/HTD1801在一项2期随机对照试验(RCT)中降低了MRI-PDFF14。一些方剂,如祛湿化瘀方(QSHY),在多中心随机研究中显示出协调的微生物组-代谢物反应,并改善了肝酶水平和肝纤维化替代指标15。大柴胡汤(DCHD)和多糖类物质(例如黄芪、灵芝)分别对应于肠血管屏障(GVB)的稳定以及黏膜免疫/炎性小体可塑性的调节16,17,18。然而,中医药在代谢相关脂肪性肝病/代谢相关脂肪性肝炎(MASLD/MASH)中的证据基础仍不均衡,仅包含少量终点指标异质、报告质量参差的随机试验,同时伴有大量临床前研究和假设生成性工作。
因此,本综述的一个核心目标是系统性地批判性整合中医药证据,将可靠的人体研究数据与临床前推论区分开来,并评估试验设计、偏倚风险、效应量大小、安全性信号以及疗效的持久性。我们进一步强调中医药干预所特有的实际转化限制因素,包括产品标准化、批间一致性及质量标志物(Q-marker)框架,以及监管层面对于研发和临床应用所需证据门槛的相关考量。
在此背景下,本文综述围绕三个方向展开。首先,我们追溯从上皮层/血管屏障功能障碍到 TLR4–NF-κB 和 NLRP3 激活的连续过程,整合来自人体、动物及细胞水平的关键证据。其次,我们系统整合了针对屏障–受体–炎性小体轴及其免疫代谢交互作用的中药来源及其他天然药物的系统药理学研究和代表性临床/转化数据,明确关联其药代动力学、暴露水平与作用机制。第三,我们提出可量化的生物标志物和反应分型方案,以匹配上述通路,提升在异质性 MASLD/MASH 队列中结果的可解释性和外部可重复性。通过将机制、干预措施与可量化读数相连接,肠–肝免疫轴被构建为一个可验证的转化研究框架,可为未来的分层治疗提供依据(图 1)。近期多项综述进一步将微生物组为中心的策略定位为 MASLD/MASH 领域重要的转化路径,涵盖基于饮食的调控、益生元/益生菌/合生元、粪菌移植,以及工程菌和噬菌体等新兴方法,凸显了靶向肠道干预的临床相关性19。
综述与观点
肠-肝轴:从屏障功能障碍到炎性小体激活
上皮屏障失衡与细胞旁通透性增加
肠道上皮屏障由管腔侧以MUC2为基础的黏液层以及顶端紧密连接(tight junction, TJ)复合物共同维持;ZO-1、闭合蛋白(occludin)和多种claudin蛋白决定了细胞旁通透的选择性,从而限制管腔内微生物相关分子模式与上皮固有免疫受体的直接接触。在代谢性炎症状态下,肿瘤坏死因子-α(TNF-α)激活依赖NF-κB的信号通路,上调肌球蛋白轻链激酶(myosin light-chain kinase, MLCK)的表达,促使闭合蛋白内吞及连接周肌动-肌球蛋白结构的重组,形成“渗漏”通道;该效应已在体内(in vivo)和体外(in vitro)模型中得到证实20,21。
这些机制性观察结果与临床表型一致。人类研究始终表明,代谢功能障碍相关脂肪性肝病(MASLD)患者的肠道通透性增加,并与肝脂肪变性和炎症严重程度相关。在结合活检的生理学研究中,非酒精性脂肪性肝病患者(现归属于MASLD框架)表现出51Cr-EDTA通透性升高,同时存在紧密连接异常和小肠细菌过度生长,且通透性与脂肪变性及炎症活性呈正相关。随后一项关于双糖通透性试验的系统综述证实,MASLD患者的十二指肠通透性显著高于健康对照组,进一步确立了上皮屏障损伤是该人群层面可重复观察到的特征。在此背景下,管腔内的病原体相关分子模式(PAMPs)和代谢信号更易进入门脉循环,从而提供上游刺激信号,激活肝内TLR4–NF-κB通路并促进NLRP3炎性小体的活化。
肠道微生物群-屏障耦合在稳态以及MASLD/MASH中的作用
在生理条件下,肠道微生物群通过协调影响黏液层、紧密连接和黏膜免疫,参与屏障功能的维持。共生菌群结构影响黏液屏障的特性,而上皮细胞与微生物之间的相互作用则调控紧密连接的重塑及跨上皮通透性,从而在稳态下限制微生物产物的易位22,23,24。微生物发酵产生的短链脂肪酸(SCFAs)作为信号代谢物,可支持上皮屏障相关程序,并缓冲炎症相关的转录反应,从而在屏障受损时提供功能性韧性23,25。
在代谢功能障碍相关脂肪性肝病(MASLD)/代谢功能障碍相关脂肪性肝炎(MASH)中,菌群失调及微生物功能输出的改变可破坏这些稳定机制,并加剧屏障功能障碍。通透性改变及微生物产物的易位增加了门静脉系统的暴露,降低了肝脏固有免疫激活的阈值,从而形成从菌群失调到屏障功能衰竭及炎症放大的正反馈轴23。一个机制上直接的例证是内源性乙醇的产生:高产乙醇的Klebsiella pneumoniae可在无外源性酒精摄入的情况下驱动脂肪肝表型,将特定的微生物功能与宿主代谢损伤及后续炎症易感性联系起来2。
本小节整合了“菌群→屏障张力→门脉暴露”这一关联,为解读那些声称可恢复屏障功能或重塑菌群的近肠中药干预措施提供了明确的切入点。
肠道血管屏障的破坏与门静脉早期暴露
肠道血管屏障(GVB)位于上皮下方,由黏膜下毛细血管内皮细胞及其连接复合物构成;其功能类似于血脑屏障,可限制细菌和大分子物质穿过肠壁进入门静脉循环26。实验性脂肪性肝炎模型表明,GVB的破坏早于肝脏炎症的发生,而通过药物增强内皮细胞FXR–β-catenin信号通路可减轻门静脉的炎症负荷27。
综上所述,这些研究结果建立了一个分层干预模型——“上皮屏障 → 肝窦血管屏障(GVB) → 门静脉暴露”,并提出GVB是代谢相关脂肪性肝病/代谢相关脂肪性肝炎(MASLD/MASH)中一个可干预的早期病理节点28。从机制上看,GVB的完整性反映了Wnt/β-catenin与法尼醇X受体(FXR)通路之间的相互作用;质膜小泡相关蛋白(PLVAP/PV-1)的上调标志着肝窦内皮窗孔的开放,并与通透性增加相关26,27。上皮屏障与血管屏障的同时受损会增加炎症信号向肝内的有效输送,从而降低肝内对炎症信号的感知与放大阈值27。
肠道来源分子的流动与肝窦暴露环境
在群体水平上,循环内毒素(LPS)是与代谢功能障碍相关脂肪性肝病(MASLD)进展最为一致相关的分子信号。最近的一项荟萃分析显示,MASLD患者的LPS水平高于对照组,并且与疾病分期和炎症指标相关,从而支持“屏障功能障碍 → 内毒素血症 → 肝脏炎症”这一证据链1。内源性乙醇是第二个关键输入因素:产酒精量高的肺炎克雷伯菌(Klebsiella pneumoniae)在中国MASLD队列中富集,且口服定植足以在无外源性乙醇的情况下诱发脂肪肝,确立了特定菌株、其代谢产物与肝损伤之间的因果关系2。其他肠道来源的代谢物(如胆汁酸和短链脂肪酸,SCFAs)可调节炎症阈值,但在本文中被视为背景性调节因子,而非主要的暴露驱动因素29,30,31。
肝内TLR4–MyD88/TRIF–NF-κB级联的激活与效应程序
当门脉输入物到达肝窦时,库普弗细胞、肝细胞及肝窦内皮细胞上的TLR4/MD-2复合物可识别LPS和脂质配体,募集MyD88或TRIF接头蛋白以激活IKK复合物,驱动NF-κB转入细胞核,从而诱导TNF-α、IL-1β和CCL2的表达,最终导致单核细胞-巨噬细胞浸润及实质细胞损伤3,32。
TLR4 信号通路还通过趋化和促纤维化途径放大肝损伤。CCL2/CCR2 通路可招募骨髓来源的单核细胞至肝脏,而药物或遗传性 CCR2 阻断可减少 Ly6C⁺ 单核细胞的浸润,从而在饮食诱导的 MASH 模型中减轻炎症和纤维化4。在肝星状细胞中,TLR4 下调 TGF-β 假受体 BAMBI,使细胞对 TGF-β 更为敏感,从而将先天免疫激活与跨通路的促纤维化程序相偶联5。因此,在评估中医药干预措施时,若能提供证据表明 TLR4–NF-κB–CCL2 轴(及下游促纤维化敏感化)受到抑制,则其机制价值被认为高于仅显示一般炎症标志物的孤立性改变。
NLRP3炎性小体和细胞焦亡的双信号激活
TLR–NF-κB信号通路为NLRP3以及前体IL-1β/IL-18提供启动步骤(信号1),而线粒体活性氧(ROS)、ATP–P2X7激活以及游离或结晶胆固醇则作为激活信号(信号2),促使NLRP3–ASC–caspase-1复合物的组装,从而产生成熟的IL-1β/IL-18,并引发gasdermin-D(GSDMD)成孔,执行细胞焦亡并推动炎症–纤维化进程33。在多种MASH模型及人类组织中,NLRP3的过度活化与炎症和纤维化的严重程度密切相关,而胆固醇晶体是脂肪性肝炎中关键的损伤相关分子模式(DAMP)和信号2的重要来源6,34。
疾病阶段和模型背景是关键的限定因素。在高脂高胆固醇(HFHC)条件下,无论是Nlrp3基因缺失还是MCC950处理均未能改善组织学终点指标,表明损伤相关分子模式(DAMP)的组成和给药时间窗决定了炎性小体的可成药性;因此,在MASLD/MASH的自然病程中,NLRP3更应被视为一个关键的放大因子,而非普遍的限速步骤,这对分层干预和联合治疗策略具有直接意义8,35。这种阶段依赖性促使我们明确区分两类研究证据:(i) 靶向炎性小体的临床前主张,与 (ii) 将炎性小体相关读出指标(如IL-1β/IL-18、GSDMD-N)与临床相关终点关联起来的人体证据。
调节性串扰通路
BA–FXR/TGR5、SCFA–GPR41/43 以及 AMPK/Nrf2 通路在此级联反应中调节炎症阈值。我们并未详细展开这些通路,而是将其保留为调节层级,用以影响屏障–TLR4–NLRP3 核心轴在不同阶段的药物可靶向性9,27。
当上皮和血管防御功能相继失效时,源自肠道的分子会增强肝脏内的固有免疫信号通路,最终导致炎性小体驱动的细胞焦亡及纤维化进展6,27,36。这一简化的机制框架为后续评估中医干预措施提供了参照依据(见表1)。
| 肠轴节点(解剖水平) | 核心机制事件 | 对炎症小体激活和炎症的贡献 | 转化性检测指标 | 代表性研究 |
| 肠道微生物群生态 | 菌群失调改变微生物产物(内毒素负荷、乙醇生成、胆汁酸转化、短链脂肪酸产出) | 增加门脉炎症负荷并降低肝脏固有免疫激活阈值 | 粪便微生物组(16S/宏基因组学);粪便代谢组;循环LBP/sCD14 | Yuan et al., 20192; Tilg et al, 201637 |
| 黏液层与上皮紧密连接 | TNF–NF-κB–MLCK依赖性紧密连接重塑;闭合蛋白内吞;claudin-2孔道形成 | 增强旁细胞通透性,促进PAMP易位(信号1启动) | ZO-1/闭合蛋白表达;双糖通透性试验;51Cr-EDTA;LBP/sCD14 | Ye et al., 200638; Marchiando et al., 201021 |
| 肠道血管屏障(GVB) | 通过Wnt/β-catenin和FXR依赖性通路导致内皮渗漏;PLVAP/PV-1上调 | 放大微生物和代谢性炎症信号向门脉系统的递送 | PLVAP染色;配对门脉/炎症标志物;暴露相关影像学指标 | Mouries et al., 201927 |
| 门脉分子暴露 | 循环内毒素升高;内源性乙醇;胆汁酸/短链脂肪酸环境改变 | 增强TLR4启动作用;调节炎症小体许可性 | LPS(依赖检测方法);LBP;sCD14;胆汁酸谱;短链脂肪酸定量 | Farhadi et al., 200839; Yuan et al., 20192 |
| 肝脏TLR4信号通路 | TLR4–MyD88/TRIF–NF-κB激活;BAMBI下调;CCL2诱导 | NLRP3的信号1启动;趋化作用;星状细胞对TGF-β的敏感化 | 肝脏TLR4/NF-κB靶基因;CCL2;α-SMA;胶原转录本 | Seki et al., 20075; Sharifnia et al., 20153 |
| NLRP3炎症小体激活 | NF-κB启动(信号1)+DAMP触发(ROS、ATP–P2X7、胆固醇晶体)(信号2) | 活化caspase-1;释放IL-1β/IL-18;焦亡放大效应 | IL-1β;IL-18;caspase-1活性;GSDMD切割 | Wree et al., 201440; Mridha et al., 20177 |
| 代谢–免疫交互节点 | 胆汁酸–FXR/TGR5;短链脂肪酸–GPR41/43;AMPK/Nrf2通路 | 重置炎症阈值并提供分期依赖性的可药靶性 | FGF19–C4;胆汁酸特征谱;短链脂肪酸水平;AMPK/Nrf2靶基因 | Neuschwander-Tetri et al., 20159; Kimura et al., 201325 |
表1:将屏障功能障碍与MASLD/MASH中肝脏炎症小体激活联系起来的机制性检查点。
中医药干预的系统药理学与分子机制
结合多组学验证的系统药理学框架
以系统/网络药理学作为假设生成工具——将“化合物–靶点–通路”关系映射到MASLD/MASH的病理生物学过程,并通过多组学与跨尺度实验验证闭环——为获得可重复的机制性结论提供了一条可行的路径41。
然而,在本综述中,系统药理学被明确视为一种用于生成假设而非验证假设的方法。只有当基于网络的推论与以下条件一致时,才被认为在转化研究中具有锚定性:(i)人类临床数据,(ii)剂量-暴露合理性的支持,(iii)解剖学上合理的药物作用部位,以及(iv)可重复的通路检测结果。
仅依赖数据库驱动的筛选和富集方法容易导致假阳性率升高;因此,在将所提出的网络作为解释性模型推进之前,必须根据剂量-暴露关系、作用位点和作用时间以及临床关联性对其进行严格验证42。
该工作流程已在范式层面支持小檗碱(berberine, BBR)。口服给予的 BBR 可抑制微生物来源的胆盐水解酶(bile salt hydrolase, BSH),增加管腔内结合型胆汁酸(如牛磺胆酸,taurocholic acid, TCA),激活回肠 FXR–FGF15 信号轴,下调肝脏脂质摄取相关程序(例如 Cd36),从而协同改善肝脏脂质代谢,并减轻肠道-肝脏轴的下游炎症负荷12,13。在整合的动物-组学研究中,推断出的 BSH→TCA→FXR/FGF15 级联反应与肝脏转录响应一致,提示其作用位点位于肠道,而非由高水平的全身暴露所驱动的效应12,43,44。
在方剂水平上的证据正在逐渐积累。一项双盲随机对照试验表明,祛湿化瘀方剂(Qushihuayu, QSHY)可改善肝酶水平及肝纤维化替代指标,同时伴随肠道微生物组和代谢物谱的协同变化,支持采用“网络靶点→多组学→临床终点”的三联验证模式15,45。然而,在针对代谢相关脂肪性肝病/脂肪性肝炎(MASLD/MASH)的中医药干预研究中,具备充分统计效能的随机对照试验数量仍然有限,研究终点多为替代指标,且对分配隐藏、盲法实施以及合并治疗的报告存在差异,因此有必要对证据强度进行系统化分级。
证据分级与偏倚风险维度。为解决异质性问题并实现结构化综合,我们将证据分为四个等级:1级,具有预先设定终点的随机对照试验;2级,有对照的非随机化或观察性人体研究;3级,动物模型;4级,体外(in vitro)、计算或基于网络的推断46,47。所考虑的偏倚风险维度包括随机化与分配隐藏、盲法、终点层次与多重性、随访时长、预先注册、失访、依从性以及背景治疗的控制。在本综述中,证据强度不仅取决于研究类型,还综合考虑以下五个方面:(i)研究设计的层级;(ii)内部有效性及偏倚风险领域;(iii)独立研究之间结果的一致性;(iv)机制节点激活与临床终点之间的吻合程度;(v)靶点暴露的药代动力学合理性。若仅有机制上的合理性而缺乏人体终点支持,则视为提出假说;而若临床信号缺乏通路一致性,则需谨慎解读,可能为非特异性效应。上述整合性评估适用于下文讨论的所有中医药干预措施。
沿肠-肝免疫轴的干预策略
在屏障层面,早期代谢相关脂肪性肝病(MASLD)/代谢相关脂肪性肝炎(MASH)表现为肠道上皮和肠血管屏障(GVB)的破坏,导致病原体相关分子模式(PAMPs)向门静脉系统的负荷增加。法尼醇X受体(FXR)激动剂通过内皮细胞Wnt/β-catenin信号通路稳定GVB,从而减少肝脏下游的暴露及炎症激活——该机制已在饮食诱导的MASH模型中得到验证27,48。在传统中医药(TCM)干预中,多糖类成分可上调ZO-1/闭锁蛋白(occludin)的表达,降低肠道通透性,减少门静脉内毒素流入,构成一种上游“去暴露”策略49。大多数关于屏障保护作用的主张目前仍属于3级证据,除非有基于人体的通透性检测数据,或门静脉/暴露替代指标与临床终点相结合的支持证据。
TLR4–MyD88–NF-κB 模块在肝脏促炎和趋化程序中起始放大作用。在肝星状细胞中,TLR4 信号通路下调 TGF-β 假受体 BAMBI,使细胞对 TGF-β 更加敏感,从而促进炎症向纤维化的转变5,50。与靶向该节点一致,黄芪多糖(APS)在肠道和肝脏中均抑制 TLR4 和磷酸化 NF-κB,并降低下游 TNF-α/IL-6 的表达水平,表明在“屏障→TLR4”连续过程中存在协同抑制作用49。在转化研究推断中,通路一致性的读数(例如 TLR4–NF-κB–CCL2 轴的减弱伴随纤维化替代指标的变化)比一般炎症标志物的孤立变化具有更高的权重51,52,53。
作为二次打击平台,NLRP3炎性小体需要依赖NF-κB的启动(NLRP3和前体IL-1β上调)以及来自脂毒性、活性氧(ROS)或胆固醇晶体的激活信号。在临床样本和多种小鼠MASH模型中,抑制NLRP3或阻断其激活可减轻肝脏炎症和纤维化,但效应大小因饮食和代谢背景不同而有所差异——提示DAMP的组成和出现时机是决定药物可靶向性的关键因素7,40。在以中医药为导向的研究中,黄芪多糖(APS)可降低NLRP3信号传导及IL-1β/IL-18的成熟与释放,从而对启动和激活两个环节实现双重抑制;灵芝来源的多糖可重塑肠道菌群并减轻轻度内毒素血症,间接降低NLRP3的激活倾向49,54。这些发现主要属于3级证据;与人类纤维化终点或影像学指标的关联仍较有限,应谨慎解读。在通路交互层面,胆汁酸–FXR/TGR5与短链脂肪酸(SCFA)–GPR41/43共同调节免疫代谢耦合;SCFA通过与其受体结合,维持能量和免疫稳态,从而调节肝脏易损性25。整合这些节点,屏障功能指标(ZO-1/occludin、通透性、LBP/EAA)、促炎输出指标(TNF-α、IL-6及相关趋化因子轴)、炎性小体输出指标(IL-1β/IL-18、caspase-1/GSDMD)以及核受体/代谢指标(胆汁酸谱及其FXR/TGR5靶基因;SCFA及其GPR41/43)可在多组学层面上进行共注册分析,以增强机制推断的外部有效性25,27,49。在本综述中,此类共注册分析用于评估机制一致性,但与人类终点的吻合度仍是判断证据强度的主要依据。
药代动力学与暴露部位对机制推断的限制
在大鼠中,小檗碱(berberine, BBR)的绝对口服生物利用度约为 0.36%–0.68%,受限于肠道首过清除和 P-糖蛋白(P-gp)外排作用;尽管血浆浓度较低,组织分布显示其在肝脏中有较高的分布比例55,56,57。这些特性表明 BBR 是一种局部作用于肠-肝轴的调节剂,其在肠腔内的暴露足以激活 BSH→BA→FXR/FGF15 级联反应55,57。若采用制剂策略显著提高其全身暴露水平,可能会改变主要作用部位和安全窗口;因此,机制性结论应同时报告门静脉和全身浓度,以及暴露-效应关系57。
低全身暴露并不排除小檗碱(BBR)通过局部微生物群–胆汁酸–核受体轴减少门脉PAMP输入,以及降低肝脏TLR4/NLRP3活化倾向的作用——这一发现已通过多组学和节段特异性实验反复证实12,13,58。相比之下,多糖/寡糖在口服给药后主要保留在肠腔内,其疗效由屏障修复及微生物发酵产物(短链脂肪酸,SCFAs)驱动。其有效性取决于肠腔内可达到的剂量、发酵动力学以及次级胆汁酸和SCFAs存在的时间窗口;因此,结合屏障蛋白和通透性指标的时间序列胆汁酸/SCFA代谢组学分析可提供合理的归因读数25,59,60。在中药研究中,未能整合药代动力学合理性(肠腔暴露、发酵动力学、代谢物存在的时间窗口)是机制归因中常见的薄弱环节,也是导致可重复性有限的重要原因。
证据等级、伴随生物标志物与质量控制
在多个层面已出现转化信号。在一项关于小檗碱-熊去氧胆酸离子复合物(HTD1801/BUDCA)的2期随机对照试验中,MRI-PDFF显著降低,同时代谢参数得到改善,这与胆汁酸–FXR相关免疫代谢调节在群体水平上的可转化性一致14,61。在方剂层面,一项关于祛湿化瘀方(QSHY)的双盲多中心随机对照试验显示,肠道微生物组和代谢物谱的变化与肝酶及FIB-4的改善相一致,凸显了伴随生物标志物如何增强临床终点结果的因果可解释性15。在条件允许时,优先选择1级终点指标(基于影像学的脂肪或纤维化替代指标),而非仅依赖生化指标的结果。
应纳入中性及阴性结果,以减少选择性报告的偏倚。在代谢相关脂肪性肝病(MASLD)的某些亚组中,小檗碱在改善肝酶或血脂方面并未优于对照组,这种异质性可能由基线代谢表型、通透性状态、合并用药以及剂量/暴露差异所驱动,因此未来试验应预先设定反应类型并依据生物标志物进行分层62。2024年一项更新的临床荟萃分析报告指出,小檗碱总体上可改善肝酶、血脂和胰岛素敏感性,但同时强调了现有研究的异质性,以及开展更高质量随机对照试验以明确适用人群范围的必要性63。在不同干预研究中,研究设计、替代终点选择、随访时长和背景治疗的差异,均导致试验间可比性受限。效应量通常较小,且对偏倚风险维度的报告不一致。
为了确保可重复性,质量标志物(Q-标志物)和端到端的质量控制——将物质基础与in vivo暴露关联到药效学读数——已被提出作为标准化中医药研究的基础要素;结合系统/网络药理学和多组学验证技术的进步,该框架可提高外部可重复性和临床可转化性41。标准化、批间一致性和与监管要求的对接是决定可扩展性和跨研究可比性的关键因素,在此被视为转化可信度的组成部分,而非附加考虑。综合现有证据表明,针对屏障–TLR4–NLRP3通路轴的多种中医药干预具有生物学合理性。然而,仅有一部分(例如基于小檗碱的制剂和部分选定方剂试验)达到了具有影像学支持的人体终点指标的1级标准,且即使这些研究仍受限于效应量较小和异质性问题。大多数通路水平的主张——特别是涉及炎性小体调控或胃肠道屏障(GVB)稳定性的主张——目前主要依赖3级临床前数据支持,应被视为机制上合理但临床证据尚不充分。
代表性干预措施:肠屏障–TLR4–NLRP3 轴上的转化医学证据
小檗碱可恢复肠道屏障功能并减轻 NLRP3 炎性小体信号传导
口服小檗碱(berberine, BBR)在体循环中暴露量较低,但在肠腔内具有较高浓度:在啮齿类动物中,其绝对口服生物利用度约为 0.36%–0.68%,受限于肠道首过清除效应和 P-糖蛋白外排作用55,57。肠道微生物可将 BBR 还原为二氢小檗碱,后者更易被吸收,符合“肠道优先、肝脏次之”的暴露路径64。这些药代动力学和生物转化特性使 BBR 能够调节上游的肠-肝过程,从而影响下游肝脏炎症信号转导。
在屏障界面,BBR 可减轻内毒素/促炎性细胞因子诱导的 ZO-1/occludin/claudins 错位分布,并减少细胞旁通透性渗漏,部分机制涉及抑制 NF-κB–MLCK 轴;这间接降低了门静脉 LPS 负荷及肝窦内皮的 LPS 暴露65。BBR 还可抑制结肠黏膜及固有层巨噬细胞中的 NF-κB 活性,降低 TNF-α 和 IL-6 水平,进一步抑制 TLR4–MyD88–NF-κB 信号级联反应66,67。上述屏障保护作用及对 TLR4 通路的影响主要基于 3 级(动物)证据,而在人类 MASLD 队列中尚缺乏直接的通透性定量研究。
在炎性小体节点,小檗碱(BBR)在营养/脂毒性应激模型中通过部分下调整合启动和激活信号的ROS–TXNIP轴,抑制NLRP3的活化及细胞焦亡,从而减少caspase-1的活化以及IL-1β/IL-18的释放68。尽管这些炎性小体相关发现具有机制上的合理性,但目前仍主要处于临床前阶段,尚需在人类纤维化疾病或影像学终点中加以验证。
小檗碱还通过胆汁酸(BA)内分泌轴发挥作用:抑制微生物胆盐水解酶(BSH)可增加肠腔内结合型胆汁酸,尤其是牛磺胆酸,从而激活回肠FXR–FGF15通路,并下调肝脏脂质摄取相关程序(如Cd36),将代谢重编程与降低炎症小体易感性联系起来12。该BA–FXR机制为跨尺度效应提供了生物学上的合理性,但其本身尚不足以确立临床疗效。
在临床研究中,一项关于小檗碱-熊去氧胆酸离子复合物(BUDCA/HTD1801)的2期随机对照试验(RCT)显示,与安慰剂相比,MRI-PDFF显著降低,同时伴随代谢益处,这与从肠道-胆汁酸-FXR轴到肝脏脂毒性/炎症指标的跨尺度可转化性一致14。近期的荟萃分析报告指出,丙氨酸氨基转移酶(ALT)/天冬氨酸氨基转移酶(AST)和肝脂肪变性的总体效应量为中等,但同时注意到不同随机对照试验在剂量、剂型和入组人群方面存在异质性——凸显了伴随生物标志物和反应类型分层的必要性63,69。偏倚风险方面的考虑包括盲法实施不一、随访时间有限以及对替代终点的依赖。安全性数据总体良好,但长期肝毒性监测和药物相互作用特征(如CYP/P-gp调节)仍缺乏充分表征。
在转化研究设计中,通透性指数、脂多糖结合蛋白(LBP)和磁共振成像-质子密度脂肪分数(MRI-PDFF)可作为合理的伴随标志物。未来的临床试验将受益于预先设定的反应类型分类,并根据基线通透性或炎性小体激活状态进行分层报告效应量。总体而言,黄连素是少数几种获得基于影像学的1级证据支持的中药来源干预措施之一,尽管其效应量中等,不同制剂间存在异质性,且组织学证据有限。除胆汁酸/法尼醇X受体(FXR)调节外的其他机制性主张——特别是对炎性小体的抑制——目前仍主要停留在临床前阶段,应视为在转化上具有合理性,但尚未在临床上确立。
祛湿化瘀(QSHY):沿屏障-胆汁酸-TLR4 轴的多中心临床与多组学证据
在临床前研究中,QSHY 及其原始方剂 QHD 可恢复结肠紧密连接并限制脂多糖(LPS)的易位;结肠磷酸化蛋白质组学分析提示 MAPK 信号通路作为上游调控因子,符合“屏障修复 → 门静脉病原体相关分子模式(PAMP)负荷降低 → 肝脏 TLR 信号减弱”这一序列70。在肝细胞水平上,QHD 激活 AMPK,增强 CPT-1A 依赖性 β-氧化,从而减轻脂毒性驱动及继发性炎症输入71,72。多组学分析进一步显示肠道菌群以及血清脂质/代谢物谱的同步重塑,表明该干预作用覆盖肠-肝代谢界面的多个节点73。总体而言,这些发现主要构成了支持生物学合理性的 3 级机制证据,但尚不足以确定其在人体中的临床效应大小或疗效持久性。
在临床方面,一项2024年多中心、双盲、双模拟随机对照试验(RCT,n=246)以VCTE-LFC和ALT作为共同主要终点,发现QSHY在ALT、AST和FIB-4指标上优于对照组,且微生物组和代谢物特征与临床反应相关,将“菌群-代谢物”的变化与转氨酶和弹性成像结果相联系15,但该研究的解释受限于对替代终点的依赖、24周的干预时长,以及生活方式共干预可能带来的残余混杂因素。该研究在多个次要影像学终点上的效果有限,且受试者间的异质性(包括基线肠道通透性和炎症状态)可能稀释了效应信号,提示后续试验应采用基于通透性和炎症的分层策略。在数据可获得的情况下,对分配隐藏、依从性及方案偏离的报告对于评估观察到的效应量的偏倚风险至关重要。
接下来有两个转化研究的优先方向。第一,伴随生物标志物与预设分层:理论上,基线LBP升高、粪便次级胆汁酸比例异常或IL-1β水平较高的患者,更有可能从屏障–胆汁酸–TLR4轴的协同抑制中获益15。第二,质量与暴露可追溯性:采用基于指纹图谱的Q-标志物(代表性黄酮类/酚酸类成分),并将其与in vivo暴露水平及药效动力学效应进行关联映射。鉴于QSHY为复方制剂,批间一致性以及对活性组分的透明化表征,是实现跨研究可比性和符合监管标准开发的前提条件74,75。联合治疗策略在解剖学和作用机制上具有互补性——resmetirom主要靶向肝细胞脂质代谢/纤维化终点,而GLP-1受体激动剂则作用于体重和胰岛素抵抗——因此与QSHY联合开发是实现更广泛疗效覆盖的合理路径76,77。此类联合方案应在预设的安全性监测和考虑药物相互作用的背景治疗记录下进行评估,尤其是在MASLD/MASH人群中常合并使用多种代谢类药物的情况下。总之,QSHY在生化指标和弹性成像结局方面已有1级证据支持,但其效应幅度和持久性仍需在更长疗程、以影像学为中心或以组织学为驱动的试验中进一步验证。大多数关于机制节点映射的主张仍处于3级证据水平,其向监管审批推进将依赖于在独立队列中的标准化和重复验证。
大柴胡汤(DCHD):维持肠道血管屏障并调节 PPARα/AMPK–NF-κB 信号串扰
在高脂饮食诱导的代谢相关脂肪性肝病(HFD-MASLD)模型中,DCHD 可改善脂质代谢、胰岛素抵抗及肝脏组织学表现,同时伴随肠道菌群和血清代谢组的重塑,提示其在上游屏障及肝内免疫代谢节点上具有协同作用16,78。在“第二道屏障”即肠道血管屏障(GVB)层面,DCHD 能在营养过剩的肠-肝相互作用模型中维持内皮完整性,降低致病分子向门静脉的通量,并减少肝脏内的易位事件,凸显了 PLVAP/PV-1 和内皮连接结构的可塑性;尽管这些发现源于肠-肝转移背景下的研究,但仍为 GVB 的稳定提供了 3 级机制支持,并推动其在与 MASLD 相关、以通透性或内毒素为终点指标的模型中进一步验证。在肝脏信号调控枢纽层面,DCHD 的作用与 PPARα/AMPK–NF-κB 交界面的调节相一致,提示其对免疫代谢耦联具有系统性影响79。总体而言,目前关于 DCHD 的证据仍主要停留在临床前阶段,具有假设生成性质,直接关联通路一致性结局的人体 1–2 级证据尚有限。
在证据强度方面,2024年的一项系统性综述提示,DCHD在转氨酶、血脂及部分影像学指标上总体具有益处,但同时强调了研究质量及终点异质性所带来的局限性;现有的临床研究在设计上存在异质性,常依赖替代终点,且对分层结局(如MRI-PDFF/ELF/MRE)的报告有限,限制了对效应大小和持久性的推断80。偏倚风险方面的问题包括盲法和分配隐藏的不一致性、背景治疗的控制差异,以及对依从性和失访情况报告不完整,这些因素均影响了不同试验间的可比性。下一步的转化研究应是一项机制强化的随机对照试验(RCT),同时靶向胃肠道血管屏障(GVB)和上皮屏障终点指标,例如粪便/血清通透性-内毒素标志物联合PDFF/ELF,并前瞻性地纳入门静脉病原体相关分子模式(PAMP)负荷较高的受试者,以提高检测到通路一致的临床获益的可能性80。鉴于MASLD/MASH队列患者很可能同时使用代谢类药物(如他汀类药物、二甲双胍),试验设计中应纳入对药物相互作用的详细记录及预先设定的安全性监测方案。综上所述,目前DCHD主要基于3级机制性数据和异质性的临床信号;其作为调节GVB干预措施的定位在生物学上具有合理性,但在获得通路一致的人体终点验证之前,其临床应用仍属初步阶段。
传统中药(黄芪、灵芝)中的多糖:增强黏膜免疫及协同抑制 TLR4–NF-κB–NLRP3 通路
中药多糖主要在肠腔内暴露,因此非常适合作用于黏膜免疫屏障程序以及微生物群-代谢物之间的相互作用。黄芪多糖(APS)可重塑高脂饮食诱导的代谢相关脂肪性肝病(HFD-MASLD)模型中的胆汁酸稳态及微生物群-胆汁酸耦合关系,改善肝脂肪变性和炎症指标,提示其在“屏障–胆汁酸–肝脏”轴中具有广泛活性18,81。灵芝多糖在免疫抑制状态下可增加分泌型IgA水平,恢复杯状细胞和紧密连接结构,并上调TLR2/4/6的转录水平,符合对黏膜免疫屏障及TLR信号通路进行上游“噪声抑制”的作用特征82。在肝脏内部,灵芝多糖可抑制NLRP3炎性小体的活化,降低IL-1β和IL-18的释放,有助于阻断焦亡-纤维化级联反应17。近期一项综述系统总结了多糖通过肠-肝轴改善MASLD的多维度机制,并提出了质量标志物定义及暴露-效应关系映射的标准建议83。总体而言,这些数据主要属于3级证据(临床前研究);以影像学或纤维化为核心终点的高质量1–2级人体研究仍较为有限。
若干限制因素需予以阐明。大多数多糖研究仍处于临床前或早期临床阶段;制造过程中的异质性及分子量分布差异显著,且 体内 批次间浓度的一致性难以达到,这一直是反复出现的瓶颈。这种异质性使可重复性变得复杂,因为“多糖”往往指代分子量分布、纯度和生物活性在不同制备批次间存在差异的混合物。影像学或炎症终点出现阴性结果的情况时有发生,可能由制剂差异、治疗持续时间不足以及合并用药等因素所致。因此,应报告并纳入这些阴性或中性结果,以减轻发表偏倚和对疗效的高估。在临床转化方面,以屏障功能为主导的反应模式——即基线时通透性升高、脂多糖结合蛋白(LBP)水平较高而分泌型免疫球蛋白A(sIgA)水平较低——结合分层终点指标(sIgA/菌群/短链脂肪酸 → LBP/16S rDNA → MRI-PDFF/ELF),可形成可追溯的归因链条;同时,多糖指纹图谱和分子量分布可作为与暴露量和药效动力学效应相对应的Q-标志物原始参数84,85此外,化学/结构表征(如单糖组成、糖苷键连接分析和分子量分布)可进一步增强溯源性,并实现超越粗略“多糖含量”测定的监管级标准化86,87. 与resmetirom或GLP-1受体激动剂的联合策略在作用机制上具有互补性,前者侧重于肝细胞脂质代谢和纤维化指标,后者侧重于体重和胰岛素抵抗74,88,89此类联合用药应在预先设定的安全性监测条件下进行评估,并详细记录背景治疗方案,尤其是在接受多种代谢类药物治疗的人群中。
在四项干预措施中,沿着屏障–TLR4–NLRP3轴线的锚定节点在证据流上各具特异性,却又呈现汇聚趋势——从药代动力学和作用部位,到多组学读数,直至人群终点。小檗碱通过肠道高暴露浓度及胆汁酸–FXR信号通路发挥作用;芪参合剂在屏障–胆汁酸–TLR4轴线上实现协同调控;大柴胡汤在胃血管屏障(GVB)和上皮屏障双重层面建立防御,并伴随免疫代谢重编程;多糖类成分则在黏膜免疫–屏障–炎性小体环路中降低上游噪声。将机制性标志物(通透性/LBP、sIgA、胆汁酸谱、IL-1β/IL-18)与分层级影像学终点(在可行情况下采用MRI-PDFF及ELF/MRE)提升为预设的分层因子,有助于提高结果可解释性并减少异质性;将这些指标整合至基于Q-标志物的质量控制体系及暴露–效应关联分析中,对实现可重复性及符合监管标准的转化至关重要。未来临床试验应确立分层终点,将屏障/GVB指标与MRI-PDFF/ELF/MRE配对,并预先富集“高通透性–炎症”亚组,以增强信号至结局通路的敏感性。因此,尽管多糖类成分在屏障与炎性小体节点上展现出令人信服的免疫调节一致性,现有证据基础仍主要局限于临床前阶段。在得出明确疗效结论之前,亟需采用标准化制剂、可重复的Q-标志物及分层级影像学终点开展临床验证研究。
在不同干预措施之间,证据强度存在差异。基于小檗碱的制剂目前拥有最强有力的人体影像学支持数据,而芪参益气方(QSHY)主要在替代终点指标方面显示出多中心随机对照试验(RCT)的初步支持。大柴胡汤(DCHD)和多糖类制剂在作用机制上具有合理性,但其证据主要来自临床前研究或异质性较高的临床研究。这种不均衡性凸显了在提出广泛的转化应用主张之前,进行系统性分级评估、重复验证以及采用标准化制剂的重要性(见Table 2)。
| 干预类别 | 脊柱上的主要节点 | 关键机制性主张 | 原始研究中报告的转化读数 | 人类证据状态 | 证据等级 | 代表性研究 |
| 小檗碱 / 小檗碱类制剂(HTD1801/BUDCA) | 屏障/胆汁酸–FXR;下游TLR4/NLRP3(主要为临床前) | 微生物BSH抑制 → ↑牛磺结合型胆汁酸(如TCA) → 回肠FXR–FGF15激活 → ↓肝Cd36;提出屏障/TLR4轴减弱及炎症小体抑制 | 影像学:MRI-PDFF;生化指标:ALT/AST、代谢参数;机制性指标:回肠FXR/FGF15靶点、胆汁酸谱 | 已完成2期安慰剂对照RCT,显示MRI-PDFF降低(同时改善代谢指标) | 影像学/生化终点为1–2级;炎症小体主张为3级 | Harrison, et.al, 202114; Sun, et.al, 201712; Nejati, et.al, 202262; Nie, et.al, 202463 |
| 祛湿化瘀方(QSHY)/ 前体方剂QHD | 屏障;胆汁酸/AMPK相关代谢调节;TLR4轴(机制性) | 紧密连接恢复及LPS易位减少;MAPK相关上游调控(临床前);AMPK/CPT-1A关联的脂肪酸氧化(FAO)与代谢重编程;微生物群–脂质组重塑 | 人体:ALT/AST、FIB-4;VCTE-LFC(与ALT共同为主要终点);微生物组/代谢物特征追踪疗效反应;临床前:AMPK/CPT-1A/FAO读数;微生物组与脂质组变化 | 多中心双盲双模拟RCT,共同主要终点为VCTE-LFC与ALT,次要终点为纤维化替代标志物 | 替代临床终点及组学关联为1级;机制节点主张为3级 | Liu, et.al, 202415; Feng, et.al, 201371; Sun, et.al, 202272 |
| 大柴胡汤(DCHD) | 门静脉血管屏障(GVB);上游屏障;PPAR/AMPK–NF-κB交互作用(临床前) | 在营养过剩条件下维持GVB完整性(与PLVAP/PV-1相关);减少门静脉通量/易位事件;改善NAFLD模型的代谢与炎症表型 | 临床前:组织病理学、脂质/胰岛素抵抗指标;肠道微生物群与血清代谢组学;GVB完整性标志物(PLVAP/PV-1) | 临床证据主要来自系统综述中汇总的异质性研究;影像学层级终点有限 | 主要为3级;临床信号异质性强 | Cui, et.al, 202016; Wang, et.al, 202378; Mou, et.al, 202480 |
| 中药多糖(黄芪、灵芝) | 黏膜免疫/屏障;TLR4–NF-κB;NLRP3(主要为临床前) | 增强屏障功能(紧密连接蛋白)、调节黏膜免疫(sIgA);降低内毒素血症;报道有炎症小体抑制;在NAFLD模型中观察到微生物群与胆汁酸偶联 | 临床前:紧密连接蛋白(ZO-1/occludin)、sIgA、细胞因子;肠道微生物群组成;胆汁酸稳态(包括针对胆汁酸通路的读数);肝脏:损伤模型中的炎症小体标志物(IL-1β/IL-18/NLRP3) | 缺乏以影像学/纤维化为核心的高质量人体试验;证据主要为机制性/临床前 | 主要为3级 | Zheng, et.al, 202418; Ying, et.al, 202082; Zhong, et.al, 202249 |
表2:针对屏障–TLR4–NLRP3轴的代表性干预措施及其报道的转化读出指标。
基于肠-肝免疫轴的生物标志物与应答分型
最小生物标志物组合及阈值定义
实现“屏障–TLR4–NLRP3”轴的临床应用需要一个最小化且可在体内重复检测的标志物组合,以与影像学和临床终点相匹配。对于肠道来源的分子负荷,系统性综述和荟萃分析表明,循环脂多糖(LPS)水平在从代谢功能障碍相关脂肪性肝病(MASLD)到代谢功能障碍相关脂肪性肝炎(MASH)及进展期纤维化的整个疾病谱中均升高,支持其用于患者分层及作为近端暴露的检测指标1,90,91。由于LPS定量方法存在异质性,研究常采用LPS结合蛋白和可溶性CD14(sCD14)作为替代指标;两者均与LPS活性相关,但特异性不足,且易受餐后波动影响,因此建议配对采集空腹基线样本和标准化餐后样本,并明确报告采样时间及解释时的注意事项1,92。此外,脂质A的结构多样性会影响TLR4激活的阈值,因此跨研究比较时应明确LPS来源和检测方法,以避免“名称相同、分子不同”的偏倚93。
因此,在以中医为导向的临床试验中,生物标志物的选择应优先考虑检测的可重复性和跨队列的可比性,而非理论上的完整性,且所有暴露指标的检测方法均应保持透明。
胆汁酸谱分析为研究胆汁酸–FXR/TGR5 调控异常提供了窗口。在代谢功能障碍相关脂肪性肝炎(MASH)中,粪便和血浆中的总胆汁酸及特定种类(如胆酸、鹅脱氧胆酸)常升高,并与纤维化分期和胰岛素抵抗相关,支持存在一种“胆汁酸–FXR 主导型”亚型94。在血浆中,7α-羟基-4-胆甾烯-3-酮(C4)反映胆汁酸合成水平,通常与回肠FXR–FGF19反馈呈负相关;将FGF19与C4联合分析有助于解析FXR的动态状态,并可用于评估对靶向胆汁酸–FXR通路干预措施的响应性95,96,97。对于短链脂肪酸(SCFAs),其与脂肪变性和纤维化的关联方向依赖于饮食和生态背景;将粪便或血浆SCFAs与宏基因组功能潜力(SCFA生物合成通路)及受体信号读出(GPR41/43)相结合,可提高结果的外部有效性98。
由于胆汁酸(BA)和短链脂肪酸(SCFA)的测定结果对饮食摄入、微生物组生态以及液相色谱-质谱联用平台的变异性敏感,因此若要将这些标志物作为中医药临床试验中的伴随生物标志物,预先设定的采样方案和分析流程至关重要。
“通透性”的直接测量指标仍不明确。人类zonulin对应于前触珠蛋白-2(pre–haptoglobin-2),但常用的ELISA检测缺乏特异性,可能与备解素(properdin)或其他“zonulin家族”成员发生交叉反应,导致在不同队列中结果不稳定;因此,zonulin应被视为探索性指标,需结合功能性通透性检测或屏障相关转录特征进行交叉验证,以尽量减少假阳性误导99,100。细菌易位的分子证据(如循环系统或肝脏中的16S rDNA)本质上属于低生物量信号,易受试剂和批次污染的影响;必须设置严格的阴性对照并采用去污染分析流程,即使在代谢异常/肥胖肝脏组织中观察到差异,因果关系的推断也应谨慎101。
阈值成像和纤维化读数提供了标准化的“通过/不通过”判断标准。MRI-PDFF相对降低≥30%与组织学应答(NAS改善/MASH缓解)相关,适用于4–12周的中期决策和样本量规划102,103。增强型肝纤维化(ELF)阈值9.8和11.3可用于长期风险分层及监测触发。磁共振弹性成像(MRE)肝脏硬度约为3.3 kPa时,结合FIB-4 ≥ 1.6构成MEFIB规则,可在不同队列中高置信度地富集≥F2期纤维化,从而快速识别高风险人群并指导受试者入组104。在TCM研发中,将近期免疫标志物(如LBP、IL-1β)与分级成像阈值相结合,可建立分层框架,减少对单一生物化学替代指标的依赖。
以免疫轴为锚点的应答分型
以“上皮层/肠道血管屏障 → LPS–TLR4–NF-κB → NLRP3”这一序列为组织框架,可将MASLD/MASH在操作上划分为三种可与干预措施相匹配的亚型。其中,屏障主导型表型的特征是空腹或标准化餐后LBP/sCD14水平升高、初级/次级胆汁酸比率向更高方向偏移以及黏膜免疫失衡。影像学通常显示MRI-PDFF较高,而MRE/ELF仍处于低至中等风险范围,因此优先选择旨在增强上皮层和肠道血管屏障完整性的策略,同时重塑菌群并使胆汁酸池正常化;早期应答的最佳判断指标是LBP/sCD14水平的联合下降以及PDFF的降低1,92。
该亚型对于强调屏障稳定和菌群重塑的中医策略(如多糖类或类似清暑化湿方剂)具有特别意义,并为针对屏障功能的临床试验富集提供了合理依据。炎症小体主导型表型的特征是血液或肝脏中IL-1β水平升高,在转录或蛋白水平上呈现NLRP3和细胞焦亡(GSDMD-N)标志物阳性,且纤维化相关指标同步恶化。人类组织和动物模型研究表明,GSDMD-N随疾病活动度和纤维化程度增加而上升,选择性抑制NLRP3可减轻肝脏炎症和纤维化,但对脂肪变性影响有限——提示存在一种风险,即脂肪减少并不等同于炎症或纤维化的改善。在此亚型中,联合使用NLRP3–caspase-1–IL-1β通路阻断与AMPK/Nrf2指导的代谢重编程,可能提高治疗应答概率7,36。
在中医背景下,该表型在机制上与已报道的可调节炎症小体信号通路的干预物质(如黄连素 BBR、黄芪多糖 APS)相一致,并提示仅以“脂肪”为终点的评估方式可能无法捕捉到与通路一致的获益。BA–FXR 调节异常表型表现为粪便/血浆胆汁酸(BA)组成异常以及 FGF19/C4 动态紊乱,提示肠-肝胆汁酸–FXR/TGR5 通路处于非生理状态。除肠道屏障和菌群指标外,该亚型需明确评估 FXR/TGR5 的反应性及安全性范围;疗效应通过胆汁酸谱的生理恢复,以及 PDFF 和 MRE 的同步改善来判断94,95。对于影响胆汁酸池或 FXR 活性的中医药干预措施,该亚型提供了一种生物学上合理的富集策略,前提是需监测其安全范围及对胆汁酸的脱靶效应。
分层对齐与纵向随访
为实现从机制→生物标志物→个体层面结局的转化,建议采用三时间点框架:基线→中期(4–12 周)→结局(≥24–48 周)。基线评估应包括最小检测组合(LBP/sCD14、BA 谱型分析,以及在具有信息价值的情况下,SCFA 和严格去污染的 16S rDNA)、MRI-PDFF/MRE 影像学检查,以及风险分层(例如 MEFIB),并根据三类分型方案预先设定共同终点和亚型特异性次要终点105。在中期阶段,MRI-PDFF 作为继续或终止干预的决策信号:在 4–12 周内 PDFF 相对下降 ≥30%,且伴随 LBP/sCD14 同步降低,提示屏障通路已被有效激活。若 PDFF 下降,但 IL-1β/GSDMD-N 或 ELF/MRE 未见改善,则提示存在炎性小体主导的不匹配模式,应启动或转换至靶向 NLRP3–caspase-1 的干预策略102,103。
结果观察窗优先采用MRE/ELF及临床终点,持续时间≥24–48周,以捕捉肝纤维化的动态变化;ELF的阈值为9.8/11.3,MRE的临界值约为3.3 kPa——结合MEFIB规则中的FIB-4 ≥1.6——有助于风险再分层和事件判定104。支持基于多组学锚定的风险分层可行性,近期一项针对肝硬化患者的粪便微生物组-代谢组研究识别出与并发症相关且具有优良诊断效能的微生物和代谢特征,这些特征与临床标志物具有良好相关性,展示了肠道来源的组学数据如何与具有临床意义的结局相整合78。对于本质上生物量较低的检测方法,必须公开报告阴性对照和去污染分析流程;zonulin应仍视为探索性指标,并需通过功能性通透性检测或上皮屏障特征进行交叉验证,以避免产生假阳性指导101。
在此框架下,最小生物标志物组合与分级影像学阈值共同构成了反应分型及随访的连贯体系。以屏障功能障碍为主、炎症小体为主以及胆汁酸–FXR调节异常的类别分别对应可操作的干预策略——通过菌群–胆汁酸重塑实现上皮/门静脉屏障保护;通过代谢重调实现NLRP3–caspase-1抑制;以及FXR/TGR5调节——这些策略可通过LBP/sCD14、胆汁酸谱、IL-1β/GSDMD-N以及MRI-PDFF/MRE/ELF的协调变化加以验证。由此,免疫轴心被转化为可检验的“谁将获益”标准,用于指导临床试验中的中期终止规则、人群富集和监测方案1,103。通过明确连接亚型、干预类别与层级终点,免疫轴心被转化为可验证的“谁将获益”标准,从而提高中医药临床试验的效率,减少异质性,并增强因果推断的可靠性。
生物标志物指导设计的示例性、方案级别的实例
为了提高所提出生物标志物及适应性设计概念的可实施性,我们提供了两个基于已发表试验设计并依托经验证的影像学/生物标志物阈值的方案级别实例,而非基于假设性参数选择。其目的在于展示如何通过预先规定的终点指标、中期决策规则以及可重复的检测方法,将机制性分型付诸实践。
实例1:以屏障功能富集的配方试验(QSHY),结合影像学关卡和纤维化终点指标。
屏障主导型研究框架的一个实际应用可借鉴祛湿化瘀(QSHY)在非酒精性脂肪性肝病(NAFLD)人群中已有的多中心、双盲、双模拟随机试验设计,该设计采用基于振动控制瞬时弹性成像法测定的肝脏脂肪含量和第24周丙氨酸氨基转移酶(ALT)作为共同主要终点。富集型方案可预先规定入组标准,包括基线时通过MRI-PDFF检测确认的脂肪变性(例如,≥10%)以及屏障相关暴露标志物升高(脂多糖结合蛋白LBP和/或可溶性CD14水平高于筛选队列的上三分位数或四分位数),同时保留原有的盲法设计和对照结构,以确保可行性与结果可解释性15。在第12周进行中期决策时,将使用MRI-PDFF作为关卡指标:根据荟萃分析证据,相对下降≥30%被定义为早期应答信号,该阈值与组织学改善、非酒精性脂肪性肝炎(NASH)缓解102以及纤维化 regression 的优势相关103。受试者将继续随访至第24–48周,优先评估以纤维化为核心的结局指标(如ELF和/或MRE),并利用已确立的预后性ELF分层标准(例如,<9.8 对比 ≥11.3)进行风险再分类和结果解读104。若需进一步富集纤维化人群,可在基线时预先设定MEFIB纳入标准(MRE ≥3.3 kPa 且 FIB-4 ≥1.6),作为入组分层标准或关键亚组,以增强对纤维化相关推断的统计效能105。伴随生物标志物(LBP/sCD14,探索性指标IL-1β/GSDMD-N)将在基线和第12周采集,用于验证通路激活情况,并支持对影像学与生化指标变化轨迹不一致现象的机制性解释。
实例2:基于胆汁酸–FXR轴富集的干预试验(小檗碱制剂),以PDFF为门控指标并结合代谢共同终点。
胆汁酸–FXR轴功能紊乱的干预策略可参考HTD1801/BUDCA(小檗碱熊去氧胆酸)在2期、安慰剂对照试验中的研究,该试验在疑似非酒精性脂肪性肝炎(NASH)合并2型糖尿病患者中,显示出显著的MRI-PDFF降低及代谢指标改善14。一项可行的试验方案应预先规定利用基线胆汁酸谱和/或FGF19–C4动态变化(如论文所述)进行胆汁酸轴富集,同时仍以MRI-PDFF作为主要的早期影像学终点。可再次设置12至18周的中期门控点,采用PDFF相对下降≥30%的阈值,以支持继续或终止决策及样本量规划,这与早期阶段证据一致102。由于小檗碱类产品的临床信号存在异质性——包括部分非酒精性脂肪性肝病(NAFLD)亚组的随机对照试验报告其对肝酶和代谢指标无显著影响——因此方案应预先定义应答类型及计划的异质性分析,而非将阴性结果视为事后意外62。近期一项荟萃分析也指出,不同小檗碱试验在制剂、剂量和患者特征方面存在差异,进一步支持需采用伴随生物标志物及分层解读策略63。安全性监测应前瞻性定义,特别关注代谢性疾病治疗人群中胃肠道耐受性及药物相互作用风险,与HTD1801试验中报告的不良事件模式保持一致14。
实施模板:简化的生物标志物驱动的多阶段多臂试验(MAMS)
一种实用的多阶段多臂研究方法可被设计为三个预先规定的、临床熟悉的决策节点,而非高度参数化的适应性平台:第一阶段基于早期肝脏脂肪含量的反应(MRI-PDFF相对下降≥30%),采用基于证据的决策标准筛选干预措施102;第二阶段在24至48周内利用ELF和/或MRE(可选加入MEFIB富集)评估肝纤维化动态变化104,105;第三阶段通过预设的复合终点和安全性特征确认疗效的持久性。报告应遵循《适应性设计CONSORT扩展声明》(Adaptive designs CONSORT Extension, ACE),以确保预先计划的调整方案、终止规则和Ⅰ类错误控制的透明性106。该“执行模板”使研究框架具备可实施性,同时通过伴随生物标志物(LBP/sCD14、BA/FGF19–C4、IL-1β/GSDMD-N)保留机制性富集策略。
结论
从肠上皮屏障和肠道血管屏障功能障碍、门脉分子流入、TLR4–NF-κB信号放大到NLRP3介导的细胞焦亡,现有证据勾勒出代谢功能障碍相关脂肪性肝病(MASLD)/代谢功能障碍相关脂肪性肝炎(MASH)的免疫代谢疾病架构。肠上皮紧密连接的重构与肠道血管屏障(GVB)渗漏共同降低了肝窦固有免疫的激活阈值;源自肠道的分子信号——脂多糖(LPS)、内源性乙醇及紊乱的胆汁酸谱——被肝细胞TLR4识别后,通过炎症级联反应逐级放大,最终汇聚于NLRP3–caspase-1–IL-1β/IL-18信号通路,驱动肝脏炎症与纤维化26,27,33。该核心通路在层级上与胆汁酸–FXR/TGR5、短链脂肪酸–GPR41/43以及AMPK/Nrf2通路相耦合,实现代谢与免疫之间的双向调控9,10。在此生物学背景下,多靶点天然药物可实现对屏障功能、受体–信号节点及代谢阈值的“同轴式”干预:小檗碱通过抑制肠道菌群的胆盐水解酶(BSH)、重塑胆汁酸池并激活回肠FXR–FGF15轴,在系统暴露较低的情况下调控肝内免疫代谢指标,并在一项针对其离子复合物的2期临床试验中降低MRI-PDFF值12,13。基于复方的疗法及多糖类物质则进一步提供促进屏障修复和抑制炎性小体活化的转化医学信号15,17。综上,肠-肝轴为机制、生物标志物与临床终点的统一整合提供了切实可行的框架体系。
将这些知识转化为临床结局需要实现三个关键进展。首先,需要获得关于胃肠屏障(GVB)的直接人类证据以及可重复的功能性读数。应建立可验证的“屏障→暴露→器官”因果链26,27,其方法包括:整合纵向影像学与临床随访,对空腹及标准化餐后脂多糖结合蛋白(LBP)/可溶性CD14(sCD14)进行时间序列分析,并关联成纤维细胞生长因子19(FGF19)/C4动态变化所反映的胆汁酸合成与回肠反馈,从而捕捉上皮-内皮协同损伤的综合指标。其次,应明确从多组学数据到分层终点之间的关联路径:前瞻性开展宏基因组学/转录组学研究,将血浆和粪便胆汁酸谱及短链脂肪酸(SCFAs)与影像学阈值相对应——以12至24周时相对MRI-PDFF下降≥30%作为中期评估节点,24至48周时以磁共振弹性成像(MRE,约3.3–3.5 kPa)结合增强肝纤维化评分(ELF,9.8/11.3)评估肝纤维化程度及预后分层,从而使机制性信号与结构变化和结局指标处于同一分析框架内102,105。第三,应预先设定并具备可证伪性的分层假设:空腹或标准化餐后LBP/sCD14水平处于最高四分位的个体,在联合胃肠屏障保护与菌群-胆汁酸稳态调节干预下,更有可能实现PDFF下降≥30%,并伴随LBP/sCD14水平的一致性降低;而具有IL-1β升高或NLRP3/细胞焦亡(GSDMD-N)特征的个体,在采用NLRP3–caspase-1抑制联合AMPK/Nrf2通路再调节治疗时,应优先表现出ELF/MRE的改善;在炎症小体主导的病理机制中,单纯依赖屏障保护策略可能导致脂肪变性减轻但无纤维化获益,这种疗效错配现象已屡见不鲜1,7,102。
在方法学上,多阶段多臂试验设计和生物标志物驱动的适应性设计可提高多机制研究项目的效率和可重复性。第一阶段以磁共振成像-质子密度脂肪分数(MRI-PDFF)下降≥30%作为筛选标准,可排除疗效可能性较低的试验组;第二阶段结合增强肝纤维化检测(ELF)和磁共振弹性成像(MRE),可在以屏障功能障碍为主、炎症小体激活为主以及胆汁酸–法尼醇X受体(BA–FXR)调控异常的亚组中动态调整随机化分配;第三阶段可评估48周时的复合临床–影像学结局。门控阈值、终止规则及α值分配应预先注册并透明报告;低生物量检测(如循环或组织中的16S rDNA)需采用严格的阴性对照和去污染流程,质量标志物(Q-markers)应确保不同批次在物质基础方面的批间一致性和可追溯性。 体内 暴露,以及药效动力学读数101,106将屏障-先天免疫-代谢轴与预设分层、分层终点及适应性试验相结合,可推动多靶点干预在特定人群中从概念验证迈向持久获益,揭示MASLD/MASH中的生物学异质性,并为精准且可转化的联合治疗提供可操作的框架。
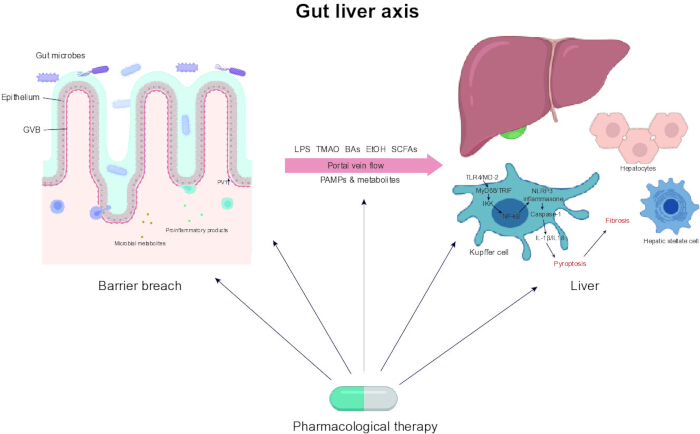
图1:MASLD/MASH中肠-肝轴的图解摘要。 本示意图总结了肠-肝轴在代谢功能障碍相关脂肪性肝病(MASLD)及其向代谢功能障碍相关脂肪性肝炎(MASH)进展过程中的关键机制和治疗意义。图中展示了当肠道屏障功能受损时,肠道来源的物质(如LPS、BAs、SCFAs、TMAO)经门静脉转移至肝脏,激活免疫反应(如TLR4–NF-κB、NLRP3炎性小体),从而引发炎症、肝细胞损伤和纤维化。该框架还强调了多靶点治疗策略,为基于生物标志物指导的分层干预在MASLD/MASH中的应用提供了理论基础。缩写:MASLD = 代谢功能障碍相关脂肪性肝病;MASH = 代谢功能障碍相关脂肪性肝炎;LPS = 脂多糖;BAs = 胆汁酸;SCFAs = 短链脂肪酸;TMAO = 三甲胺 N-氧化物;TLR4 = Toll样受体4;NF-κB = 核因子κB;NLRP3 = 含NOD、LRR和pyrin结构域的蛋白3。 请点击此处查看该图的放大版本。
披露
作者声明无利益冲突。
致谢
本工作得到了浙江省中医药科技计划(编号:2024ZL1181)以及金华市科技计划社会事业发展重点项目(编号:2024-3-071)的支持。
参考文献
- Soppert, J., et al. Blood endotoxin levels as biomarker of nonalcoholic fatty liver disease: a systematic review and meta-analysis. Clin Gastroenterol Hepatol. 21, 2746-2758 (2023).
- Yuan, J., et al. Fatty liver disease caused by high-alcohol-producing Klebsiella pneumoniae. Cell Metab. 30, 675-688.e7 (2019).
- Sharifnia, T., et al. Hepatic TLR4 signaling in obese NAFLD. Am J Physiol Gastrointest Liver Physiol. 309, G270-G278 (2015).
- Miura, K., Yang, L., van Rooijen, N., Ohnishi, H., Seki, E. Hepatic recruitment of macrophages promotes nonalcoholic steatohepatitis through CCR2. Am J Physiol Gastrointest Liver Physiol. 302, G1310-G1321 (2012).
- Seki, E., et al. TLR4 enhances TGF-beta signaling and hepatic fibrosis. Nat Med. 13, 1324-1332 (2007).
- Wree, A., et al. NLRP3 inflammasome activation results in hepatocyte pyroptosis, liver inflammation, and fibrosis in mice. Hepatology. 59, 898-910 (2014).
- Mridha, A. R., et al. NLRP3 inflammasome blockade reduces liver inflammation and fibrosis in experimental NASH in mice. J Hepatol. 66, 1037-1046 (2017).
- Ioannou, G. N., et al. Genetic deletion or pharmacologic inhibition of the Nlrp3 inflammasome did not ameliorate experimental NASH. J Lipid Res. 64, 100330(2023).
- Neuschwander-Tetri, B. A., et al. Farnesoid X nuclear receptor ligand obeticholic acid for non-cirrhotic, non-alcoholic steatohepatitis (FLINT): a multicentre, randomised, placebo-controlled trial. Lancet. 385, 956-965 (2015).
- Thomas, C., et al. TGR5-mediated bile acid sensing controls glucose homeostasis. Cell Metab. 10, 167-177 (2009).
- Gao, W., et al. Dissecting the crosstalk between Nrf2 and NF-κB response pathways in drug-induced toxicity. Front Cell Dev Biol. 9, 809952(2021).
- Sun, R., et al. Orally administered berberine modulates hepatic lipid metabolism by altering microbial bile acid metabolism and the intestinal FXR signaling pathway. Mol Pharmacol. 91, 110-122 (2017).
- Tian, Y., et al. Berberine directly affects the gut microbiota to promote intestinal farnesoid X receptor activation. Drug Metab Dispos. 47, 86-93 (2019).
- Harrison, S. A., et al. A phase 2, proof of concept, randomised controlled trial of berberine ursodeoxycholate in patients with presumed non-alcoholic steatohepatitis and type 2 diabetes. Nat Commun. 12, 5503(2021).
- Liu, Q., et al. Efficacy and safety of Qushi Huayu, a traditional Chinese medicine, in patients with nonalcoholic fatty liver disease in a randomized controlled trial. Phytomedicine. 130, 155398(2024).
- Cui, H., et al. Da-Chai-Hu decoction ameliorates high fat diet-induced nonalcoholic fatty liver disease through remodeling the gut microbiota and modulating the serum metabolism. Front Pharmacol. 11, 584090(2020).
- Chen, Y. S., Chen, Q. Z., Wang, Z. J., Hua, C. Anti-inflammatory and hepatoprotective effects of Ganoderma lucidum polysaccharides against carbon tetrachloride-induced liver injury in Kunming mice. Pharmacology. 103, 143-150 (2019).
- Zheng, N., Wang, H., Zhu, W., Li, Y., Li, H. Astragalus polysaccharide attenuates nonalcoholic fatty liver disease through THDCA in high-fat diet-fed mice. J Ethnopharmacol. 320, 117401(2024).
- Saeed, H., et al. Microbiome-centered therapies for the management of metabolic dysfunction-associated steatotic liver disease. Clin Mol Hepatol. 31, S94-S111 (2025).
- Al-Sadi, R., Guo, S., Ye, D., Rawat, M., Ma, T. Y. TNF-α modulation of intestinal tight junction permeability is mediated by NIK/IKK-α axis activation of the canonical NF-κB pathway. Am J Pathol. 186, 1151-1165 (2016).
- Marchiando, A. M., et al. Caveolin-1-dependent occludin endocytosis is required for TNF-induced tight junction regulation in vivo. J Cell Biol. 189, 111-126 (2010).
- Jakobsson, H. E., et al. The composition of the gut microbiota shapes the colon mucus barrier. EMBO Rep. 16, 164-177 (2015).
- Allam-Ndoul, B., Castonguay-Paradis, S., Veilleux, A. Gut microbiota and intestinal trans-epithelial permeability. Int J Mol Sci. 21, 6402(2020).
- Takiishi, T., Fenero, C. I. M., Câmara, N. O. S. Intestinal barrier and gut microbiota: shaping our immune responses throughout life. Tissue Barriers. 5, e1373208(2017).
- Kimura, I., et al. The gut microbiota suppresses insulin-mediated fat accumulation via the short-chain fatty acid receptor GPR43. Nat Commun. 4, 1829(2013).
- Spadoni, I., et al. A gut-vascular barrier controls the systemic dissemination of bacteria. Science. 350, 830-834 (2015).
- Mouries, J., et al. Microbiota-driven gut vascular barrier disruption is a prerequisite for non-alcoholic steatohepatitis development. J Hepatol. 71, 1216-1228 (2019).
- Di Tommaso, N., Santopaolo, F., Gasbarrini, A., Ponziani, F. R. The gut-vascular barrier as a new protagonist in intestinal and extraintestinal diseases. Int J Mol Sci. 24, 1470(2023).
- Vinolo, M. A., Rodrigues, H. G., Nachbar, R. T., Curi, R. Regulation of inflammation by short chain fatty acids. Nutrients. 3, 858-876 (2011).
- Corrêa-Oliveira, R., Fachi, J. L., Vieira, A., Sato, F. T., Vinolo, M. A. Regulation of immune cell function by short-chain fatty acids. Clin Transl Immunology. 5, e73(2016).
- Larabi, A. B., Masson, H. L. P., Bäumler, A. J. Bile acids as modulators of gut microbiota composition and function. Gut Microbes. 15, 2172671(2023).
- Kim, S. Y., et al. Pro-inflammatory hepatic macrophages generate ROS through NADPH oxidase 2 via endocytosis of monomeric TLR4-MD2 complex. Nat Commun. 8, 2247(2017).
- Yu, L., et al. The NLRP3 inflammasome in non-alcoholic fatty liver disease and steatohepatitis: therapeutic targets and treatment. Front Pharmacol. 13, 780496(2022).
- Wang, L., Hauenstein, A. V. The NLRP3 inflammasome: mechanism of action, role in disease and therapies. Mol Aspects Med. 76, 100889(2020).
- Liang, J. Q., et al. Dietary cholesterol promotes steatohepatitis related hepatocellular carcinoma through dysregulated metabolism and calcium signaling. Nat Commun. 9, 4490(2018).
- Xu, B., et al. Gasdermin D plays a key role as a pyroptosis executor of non-alcoholic steatohepatitis in humans and mice. J Hepatol. 68, 773-782 (2018).
- Tilg, H., Cani, P. D., Mayer, E. A. Gut microbiome and liver diseases. Gut. 65, 2035-2044 (2016).
- Ye, D., Ma, I., Ma, T. Y. Molecular mechanism of tumor necrosis factor-alpha modulation of intestinal epithelial tight junction barrier. Am J Physiol Gastrointest Liver Physiol. 290, G496-G504 (2006).
- Farhadi, A., et al. Susceptibility to gut leakiness: a possible mechanism for endotoxaemia in non-alcoholic steatohepatitis. Liver Int. 28, 1026-1033 (2008).
- Wree, A., et al. NLRP3 inflammasome activation is required for fibrosis development in NAFLD. J Mol Med (Berl). 92, 1069-1082 (2014).
- Panossian, A. Trends and pitfalls in the progress of network pharmacology research on natural products. Pharmaceuticals (Basel). 18, 538(2025).
- Li, L., et al. Network pharmacology: a bright guiding light on the way to explore the personalized precise medication of traditional Chinese medicine. Chin Med. 18, 146(2023).
- Stroeve, J. H., et al. Intestinal FXR-mediated FGF15 production contributes to diurnal control of hepatic bile acid synthesis in mice. Lab Invest. 90, 1457-1467 (2010).
- Song, L., et al. Hepatic FXR-FGF4 is required for bile acid homeostasis via an FGFR4-LRH-1 signal node under cholestatic stress. Cell Metab. 37, 104-120.e9 (2025).
- Lan, Q., et al. Hepatoprotective effect of Qushihuayu formula on non-alcoholic steatohepatitis induced by MCD diet in rat. Chin Med. 16, 27(2021).
- Sterne, J. A. C., et al. 2: a revised tool for assessing risk of bias in randomised trials. BMJ. 366, 14898(2019).
- Sterne, J. A., et al. ROBINS-I: a tool for assessing risk of bias in non-randomised studies of interventions. BMJ. 355, i4919(2016).
- Verbeke, L., et al. The FXR agonist obeticholic acid prevents gut barrier dysfunction and bacterial translocation in cholestatic rats. Am J Pathol. 185, 409-419 (2015).
- Zhong, M., et al. Astragalus mongholicus polysaccharides ameliorate hepatic lipid accumulation and inflammation as well as modulate gut microbiota in NAFLD rats. Food Funct. 13, 7287-7301 (2022).
- Bhattacharyya, S., et al. Toll-like receptor 4 signaling augments transforming growth factor-β responses: a novel mechanism for maintaining and amplifying fibrosis in scleroderma. Am J Pathol. 182, 192-205 (2013).
- Ali, A. A., Fouda, A., Abdelaziz, E. S., Abdelkawy, K., Ahmed, M. H. The promising role of CCL2 as a noninvasive marker for nonalcoholic steatohepatitis diagnosis in Egyptian populations. Eur J Gastroenterol Hepatol. 33, e954-e960 (2021).
- Menzel, A., et al. Common and novel markers for measuring inflammation and oxidative stress ex vivo in research and clinical practice-which to use regarding disease outcomes. Antioxidants (Basel). 10, 414(2021).
- Trubnikov, A., et al. Effectiveness and safety of a shorter treatment regimen in a setting with a high burden of multidrug-resistant tuberculosis. Int J Environ Res Public Health. 18, 4121(2021).
- Chang, C. J., et al. Ganoderma lucidum reduces obesity in mice by modulating the composition of the gut microbiota. Nat Commun. 6, 7489(2015).
- Liu, Y. T., et al. Extensive intestinal first-pass elimination and predominant hepatic distribution of berberine explain its low plasma levels in rats. Drug Metab Dispos. 38, 1779-1784 (2010).
- Tan, X. S., et al. Tissue distribution of berberine and its metabolites after oral administration in rats. PLoS One. 8, e77969(2013).
- Chen, W., et al. Bioavailability study of berberine and the enhancing effects of TPGS on intestinal absorption in rats. AAPS PharmSciTech. 12, 705-711 (2011).
- Roy, S., et al. Hepatic NLRP3-derived Hsp70 binding to TLR4 mediates MASLD to MASH progression upon inhibition of PP2A by harmful algal bloom toxin microcystin, a second hit. Int J Mol Sci. 24, 16354(2023).
- Zeng, H., Umar, S., Rust, B., Lazarova, D., Bordonaro, M. Secondary bile acids and short chain fatty acids in the colon: a focus on colonic microbiome, cell proliferation, inflammation, and cancer. Int J Mol Sci. 20, 1214(2019).
- Visekruna, A., Luu, M. The role of short-chain fatty acids and bile acids in intestinal and liver function, inflammation, and carcinogenesis. Front Cell Dev Biol. 9, 703218(2021).
- Di Bisceglie, A. M., et al. Pharmacokinetics and pharmacodynamics of HTD1801 (berberine ursodeoxycholate, BUDCA) in patients with hyperlipidemia. Lipids Health Dis. 19, 239(2020).
- Nejati, L., Movahedi, A., Salari, G., Moeineddin, R., Nejati, P. The effect of berberine on lipid profile, liver enzymes, and fasting blood glucose in patients with non-alcoholic fatty liver disease (NAFLD): a randomized controlled trial. Med J Islam Repub Iran. 36, 39(2022).
- Nie, Q., et al. The clinical efficacy and safety of berberine in the treatment of non-alcoholic fatty liver disease: a meta-analysis and systematic review. J Transl Med. 22, 225(2024).
- Feng, R., et al. Transforming berberine into its intestine-absorbable form by the gut microbiota. Sci Rep. 5, 12155(2015).
- Gu, L., et al. Berberine ameliorates intestinal epithelial tight-junction damage and down-regulates myosin light chain kinase pathways in a mouse model of endotoxinemia. J Infect Dis. 203, 1602-1612 (2011).
- Yan, F., et al. Berberine promotes recovery of colitis and inhibits inflammatory responses in colonic macrophages and epithelial cells in DSS-treated mice. Am J Physiol Gastrointest Liver Physiol. 302, G504-G514 (2012).
- Zhang, H., et al. Berberine suppresses LPS-induced inflammation through modulating Sirt1/NF-κB signaling pathway in RAW264.7 cells. Int Immunopharmacol. 52, 93-100 (2017).
- Mai, W., et al. Berberine inhibits Nod-like receptor family pyrin domain containing 3 inflammasome activation and pyroptosis in nonalcoholic steatohepatitis via the ROS/TXNIP axis. Front Pharmacol. 11, 185(2020).
- Wei, X., Wang, C., Hao, S., Song, H., Yang, L. The therapeutic effect of berberine in the treatment of nonalcoholic fatty liver disease: a meta-analysis. Evid Based Complement Alternat Med. 2016, 3593951(2016).
- Leng, J., et al. Amelioration of non-alcoholic steatohepatitis by Qushi Huayu decoction is associated with inhibition of the intestinal mitogen-activated protein kinase pathway. Phytomedicine. 66, 153135(2020).
- Feng, Q., et al. Qushi Huayu decoction inhibits hepatic lipid accumulation by activating AMP-activated protein kinase in vivo and in vitro. Evid Based Complement Alternat Med. 2013, 184358(2013).
- Sun, Q., et al. Qushi Huayu decoction attenuated hepatic lipid accumulation via JAK2/STAT3/CPT-1A-related fatty acid β-oxidation in mice with non-alcoholic steatohepatitis. Pharm Biol. 60, 2124-2133 (2022).
- Ni, Y., et al. Qushi Huayu decoction ameliorates non-alcoholic fatty liver disease in rats by modulating gut microbiota and serum lipids. Front Endocrinol (Lausanne). 14, 1272214(2023).
- Yang, W., et al. Approaches to establish Q-markers for the quality standards of traditional Chinese medicines. Acta Pharm Sin B. 7, 439-446 (2017).
- Xiong, H., Yu, L. X., Qu, H. Batch-to-batch quality consistency evaluation of botanical drug products using multivariate statistical analysis of the chromatographic fingerprint. AAPS PharmSciTech. 14, 802-810 (2013).
- Mousa, A. M., Mahmoud, M., AlShuraiaan, G. M. Resmetirom: the first disease-specific treatment for MASH. Int J Endocrinol. 2025, 6430023(2025).
- Dahiya, K., Palkar, M., Sharma, S. Unlocking the potential of THR-β agonist therapies: resmetirom's chemistry, biology, and patent insights. Naunyn Schmiedebergs Arch Pharmacol. 398, 9703-9720 (2025).
- Wang, R., et al. Dachaihu decoction inhibits hypernutrition-induced liver metastasis from colorectal cancer by maintaining the gut vascular barrier. Cancer Pathog Ther. 1, 98-110 (2023).
- Xu, S., et al. Da-Chai-Hu-Tang protects from acute intrahepatic cholestasis by inhibiting hepatic inflammation and bile accumulation via activation of PPARα. Front Pharmacol. 13, 847483(2022).
- Mou, Z., et al. The efficacy and safety of Dachaihu decoction in the treatment of nonalcoholic fatty liver disease: a systematic review and meta-analysis. Front Med (Lausanne). 11, 1397900(2024).
- Chen, Y., et al. Polysaccharides from traditional Chinese medicines: extraction, purification, modification, and biological activity. Molecules. 21, 1705(2016).
- Ying, M., et al. Ganoderma atrum polysaccharide ameliorates intestinal mucosal dysfunction associated with autophagy in immunosuppressed mice. Food Chem Toxicol. 138, 111244(2020).
- Chen, X., et al. Research progress on the therapeutic effect of polysaccharides on non-alcoholic fatty liver disease through the regulation of the gut-liver axis. Int J Mol Sci. 23, 11710(2022).
- Bergheim, I., Moreno-Navarrete, J. M. The relevance of intestinal barrier dysfunction, antimicrobial proteins and bacterial endotoxin in metabolic dysfunction-associated steatotic liver disease. Eur J Clin Invest. 54, e14224(2024).
- Yu, M., et al. Multiple fingerprints and spectrum-effect relationship of polysaccharides from Saposhnikoviae Radix. Molecules. 27, 5278(2022).
- Swackhamer, C., Jang, S., Park, B. R., Hamaker, B. R., Jung, S. K. Structure-based standardization of prebiotic soluble dietary fibers based on monosaccharide composition, degree of polymerization, and linkage composition. Carbohydr Polym. 367, 123949(2025).
- Zhu, Y., et al. Monosaccharide composition and glycosidic linkages analysis by ultra high performance liquid chromatography-triple quadrupole tandem mass spectrometry-case study of plant polysaccharides. Int J Biol Macromol. 281, 136471(2024).
- Zhu, B., et al. Characterization and comparison of bioactive polysaccharides from Grifola frondosa by HPSEC-MALLS-RID and saccharide mapping based on HPAEC-PAD. Polymers. 15, 208(2022).
- Suvarna, R., Shetty, S., Pappachan, J. M. Efficacy and safety of resmetirom, a selective thyroid hormone receptor-β agonist, in the treatment of metabolic dysfunction-associated steatotic liver disease (MASLD): a systematic review and meta-analysis. Sci Rep. 14, 19790(2024).
- An, L., et al. The role of gut-derived lipopolysaccharides and the intestinal barrier in fatty liver diseases. J Gastrointest Surg. 26, 671-683 (2022).
- Lau, H. C., Zhang, X., Yu, J. Gut microbiome in metabolic dysfunction-associated steatotic liver disease and associated hepatocellular carcinoma. Nat Rev Gastroenterol Hepatol. 22, 619-638 (2025).
- Hoshiko, H., et al. An observational study to evaluate the association between intestinal permeability, leaky gut related markers, and metabolic health in healthy adults. Healthcare (Basel). 9, 1583(2021).
- Mohr, A. E., Crawford, M., Jasbi, P., Fessler, S., Sweazea, K. L. Lipopolysaccharide and the gut microbiota: considering structural variation. FEBS Lett. 596, 849-875 (2022).
- Caussy, C., et al. Serum bile acid patterns are associated with the presence of NAFLD in twins, and dose-dependent changes with increase in fibrosis stage in patients with biopsy-proven NAFLD. Aliment Pharmacol Ther. 49, 183-193 (2019).
- Pattni, S. S., Brydon, W. G., Dew, T., Walters, J. R. Fibroblast growth factor 19 and 7α-hydroxy-4-cholesten-3-one in the diagnosis of patients with possible bile acid diarrhea. Clin Transl Gastroenterol. 3, e18(2012).
- Walters, J. R., et al. The response of patients with bile acid diarrhoea to the farnesoid X receptor agonist obeticholic acid. Aliment Pharmacol Ther. 41, 54-64 (2015).
- Schumacher, N., et al. Cell-autonomous hepatocyte-specific GP130 signaling is sufficient to trigger a robust innate immune response in mice. J Hepatol. 74, 407-418 (2021).
- Li, X., et al. Short-chain fatty acids in nonalcoholic fatty liver disease: new prospects for short-chain fatty acids as therapeutic targets. Heliyon. 10, e26991(2024).
- Scheffler, L., et al. Widely used commercial ELISA does not detect precursor of haptoglobin2, but recognizes properdin as a potential second member of the zonulin family. Front Endocrinol (Lausanne). 9, 22(2018).
- Tripathi, A., et al. Identification of human zonulin, a physiological modulator of tight junctions, as prehaptoglobin-2. Proc Natl Acad Sci U S A. 106, 16799-16804 (2009).
- Salter, S. J., et al. Reagent and laboratory contamination can critically impact sequence-based microbiome analyses. BMC Biol. 12, 87(2014).
- Stine, J. G., et al. Change in MRI-PDFF and histologic response in patients with nonalcoholic steatohepatitis: a systematic review and meta-analysis. Clin Gastroenterol Hepatol. 19, 2274-2283.e5 (2021).
- Tamaki, N., et al. Clinical utility of 30% relative decline in MRI-PDFF in predicting fibrosis regression in non-alcoholic fatty liver disease. Gut. 71, 983-990 (2022).
- Saarinen, K., et al. Enhanced liver fibrosis test predicts liver-related outcomes in the general population. JHEP Rep. 5, 100765(2023).
- Jung, J., et al. MRE combined with FIB-4 (MEFIB) index in detection of candidates for pharmacological treatment of NASH-related fibrosis. Gut. 70, 1946-1953 (2021).
- Dimairo, M., et al. The adaptive designs CONSORT extension (ACE) statement: a checklist with explanation and elaboration guideline for reporting randomised trials that use an adaptive design. BMJ. 369, m115(2020).