本文综述了过氧化物酶体增殖物激活受体γ(PPAR-γ)激动剂在治疗皮肤纤维化中的现有文献。文章讨论了重新利用吡格列酮的理论依据,重点阐述了该药物兼具抗炎与抗纤维化的双重作用机制。现有文献表明,该领域值得开展进一步的临床研究。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
综述文章
吡格列酮在皮肤纤维化中的作用:吡格列酮治疗瘢痕性皮肤病的机制依据与治疗潜力
* These authors contributed equally
本文内容
摘要
摘要
皮肤纤维化——包括瘢痕疙瘩、增生性瘢痕、局限性硬皮病(斑状硬皮病)以及瘢痕性脱发——目前仍缺乏有效治疗,常规干预措施常导致治疗反应不完全且复发率较高。吡格列酮是一种美国食品药品监督管理局(FDA)批准的过氧化物酶体增殖物激活受体γ(PPAR-γ)激动剂,传统上用于2型糖尿病的血糖控制,是皮肤科领域极具潜力的药物再利用候选者。除其经典的代谢功能外,吡格列酮通过强效激活PPAR-γ,可抑制NF-κB驱动的细胞因子级联反应,直接阻断NOD样受体含吡啶结构域蛋白3(NLRP3)炎性小体的组装,促进巨噬细胞向组织修复型表型极化,并干扰促纤维化的TGF-β/SMAD信号通路。因此,该药物具有双重作用机制,可同时减轻慢性炎症并抑制病理性纤维化形成。本综述在既往分析基础上,整合了近期发表的临床与科学数据,特别强调了新的转化研究进展,包括早衰综合征的人类登记数据以及瘢痕性脱发的随机对照试验。本文还重点关注局部递送策略的最新进展,例如纳米结构脂质载体和非离子表面活性剂囊泡(niosomes),这些技术有望克服吡格列酮固有的理化局限性,从而在避免心力衰竭和膀胱癌等全身毒性的同时,最大化其在皮肤中的靶向作用。此外,本分析整合了近期关于纤维化与炎症之间关联的分子机制研究,通过靶点结合生物标志物(如FABP4、CD36)提出可操作的、基于生物标志物的临床试验设计,包括适应性篮式试验,以弥补当前皮肤科领域转化研究的空白。若能证实吡格列酮在局部具有抗纤维化和抗炎疗效且全身风险极低,则有望将其确立为多种纤维化及瘢痕性皮肤病的机制性、疾病修饰型治疗方案。
引言
皮肤纤维化是一组复杂的、异质性的皮肤疾病谱,其特征是异常且持续的伤口愈合反应,导致细胞外基质(ECM)蛋白过度沉积、组织结构显著扭曲以及功能受损。目前,对于瘢痕疙瘩、增生性瘢痕和局限性硬皮病(斑状硬皮病)等疾病,以及化脓性汗腺炎(HS)和原发性瘢痕性脱发等慢性炎症性皮肤病,尚缺乏稳定可靠、可改变疾病进程且靶点特异的治疗方法1。针对瘢痕疙瘩和增生性瘢痕的传统治疗手段——包括病灶内注射皮质类固醇、激进手术切除、硅胶贴敷以及局部加压治疗——临床疗效往往差异显著。这些常规治疗方法后的复发率通常轻易超过50%,且高度依赖于具体解剖部位和所采用的干预措施1。同样,斑状硬皮病的标准治疗方案通常依赖紫外线光疗以及甲氨蝶呤或系统性皮质类固醇等广谱系统性免疫抑制剂,但患者仍常遗留皮肤硬化、永久性功能障碍,并具有较高的临床复发倾向2。在化脓性汗腺炎(HS)的治疗领域,近年来已从长期使用抗生素和激进外科清创扩展至靶向单克隆抗体(生物制剂)的应用;然而,即使采用这些先进且高度特异的免疫疗法,仍有相当一部分患者无法实现满意且持久的临床缓解,凸显了开发新型治疗策略以满足重大未竟临床需求的紧迫性3。此外,包括扁平苔藓毛囊炎(LPP)和额部纤维性脱发(FFA)在内的瘢痕性脱发也属于另一类以慢性、破坏性毛囊周围炎症和不可逆瘢痕形成为特征的疾病,理论上可能从吡格列酮等代谢调节和免疫调节干预中获益。早期关于LPP和FFA的病例系列研究及回顾性分析显示,系统性使用吡格列酮可带来不同程度的临床改善,提示有必要开展高度受控、局部干预的临床试验,以标准化其疗效评估4。
总体而言,这些多样的皮肤疾病具有高度保守的致病特征,主要表现为转化生长因子-β(TGF-β)驱动的肌成纤维细胞活化、病理性细胞外基质(ECM)积聚以及自我持续的慢性炎症信号网络5,6,7。这种共有的生物学结构使得能够同时抑制炎症级联反应并从根本上重编程纤维化过程的干预手段成为高级药理学研究的理想方向。噻唑烷二酮类药物(Thiazolidinediones, TZDs)作为强效的过氧化物酶体增殖物激活受体γ(PPAR-γ)激动剂,因其已被证实可同时交叉调控并下调炎症和纤维化相关的细胞内通路,因而成为极具吸引力的治疗候选药物2,7,8,9。不断积累的分子生物学证据表明,PPAR-γ是成纤维细胞活化、胶原蛋白合成动力学以及促炎性细胞因子生成的核心调控因子2,5,10,11。因此,利用特异性格列酮类化合物靶向PPAR-γ受体——这些化合物最初是为内分泌学领域开发并优化作为胰岛素增敏剂——提供了一种高度合理且基于作用机制的策略,可在多种皮肤疾病中同步调节纤维化级联反应并减轻破坏性炎症。
通过回顾现有文献中关于新进展、新见解和临床发现的内容,我们全面且及时地综述了吡格列酮在皮肤疾病中的潜在应用,特别聚焦于为克服吡格列酮理化性质限制而设计的局部递送策略的最新进展12,13。我们还强调了新近发现,即通过检测皮肤中过氧化物酶体增殖物激活受体γ(PPAR-γ)靶点结合生物标志物(如脂肪酸结合蛋白4(FABP4)和分化簇36(CD36))的表达水平,可主动监测吡格列酮的抗纤维化和抗炎活性;同时概述了基于生物标志物驱动的适应性篮式临床试验设计建议,此类设计可能有助于推动该领域的未来研究14,15。这些治疗评估与研究设计的新方法为通过合理设计的临床试验解决皮肤科领域转化研究中长期存在的空白提供了科学依据。最后,本分析结合近期人体试验数据与系统性使用吡格列酮相关的膀胱癌及心力衰竭风险,重新评估了其风险-获益平衡,并强调了非系统性给药方式的临床优势。
这些发现的实际应用价值重大,且与现代皮肤科临床实践高度相关。如果能够成功开发出用于局部透皮给药的剂型,外用吡格列酮可能成为一种有效、非免疫抑制性且具有成本效益的治疗选择,适用于多种纤维化性皮肤病,如瘢痕疙瘩、硬斑病和瘢痕性脱发16,17。尽管存在一定的治疗局限性,主要与将高度脂溶性、结晶态的吡格列酮成功配制成有效外用基质所面临的固有理化挑战有关,但近年来生物制药工程方面的进展表明,此类剂型的实现具有可行性18,19。 尽管流行病学研究显示,全身性使用噻唑烷二酮类药物(TZD)存在轻微但显著的体液潴留、充血性心力衰竭以及剂量依赖性膀胱癌风险,但近期的临床试验表明,吡格列酮在治疗皮肤疾病时具有良好的安全性特征20,21。
访问受限。请登录或开始试用以查看此内容。
综述与观点
药物概况
吡格列酮与结构相关的格列酮类化合物(如罗格列酮和曲格列酮)同属噻唑烷二酮(TZD)类药物,是一类口服有效的PPAR-γ激动剂,最初开发并获批用于2型糖尿病的治疗。 在代谢性疾病背景下,这些药物通过调节参与脂肪生成、细胞脂质转运和全身葡萄糖代谢的多种基因的转录活性,从而增强全身胰岛素敏感性。 然而,PPAR-γ激活的药理学影响远不止于单纯的血糖控制。该核激素受体的激活可强烈拮抗活化B细胞核因子κB(NF-κB)信号通路,系统性抑制NLR家族含吡啶结构域蛋白3(NLRP3)炎性小体的组装,并促使巨噬细胞极化为具有组织修复功能和抗炎特性的M2表型2,22,23。
早期 体外 实验室研究和临床前动物模型表明,PPAR-γ激动剂可显著抑制TGF-β驱动的促纤维化基因转录程序,并在博来霉素诱导的硬皮病小鼠模型中有效减少真皮厚度和胶原沉积8,9,24,25在分离的人增生性瘢痕成纤维细胞中,早期的噻唑烷二酮类药物(如曲格列酮)被证实可抑制AXL受体酪氨酸激酶信号通路,从而显著降低胶原相关产物的表达并减少细胞增殖7临床上,全身性吡格列酮在炎症性皮肤病中已显示出显著的疗效信号,随机对照试验(RCTs)的荟萃分析表明,接受治疗患者的银屑病面积与严重程度指数(PASI)评分具有统计学意义的显著改善3,20此外,早期的临床病例系列报道显示,在治疗LPP等严重瘢痕性脱发时具有不同程度但颇具前景的临床获益21,26. 这些数据构成了抗纤维化的理论基础,共同支持了格列酮类药物能够有效调控皮肤纤维化关键致病驱动因素这一前提。
机制假说
抗炎通路
PPAR-γ激动剂的抗炎特性是通过其与调控先天性和适应性免疫应答的多个相互交叉的细胞内信号通路相互作用而介导的(图1)。其主要作用机制涉及对NF-κB信号轴的直接干扰 。通过物理性反式抑制NF-κB,PPAR-γ的激活导致关键促炎细胞因子的转录抑制,包括肿瘤坏死因子-α(TNF-α)、白细胞介素-1β(IL-1β)和白细胞介素-6(IL-6)2,22,23 。在先天免疫细胞中,尤其是组织驻留型巨噬细胞中,吡格列酮能有效抑制NLRP3炎性小体复合物的启动和后续激活步骤。这种抑制作用直接减少了IL-1β和白细胞介素-18(IL-18)的加工及胞外分泌,同时抑制caspase-1的活化,从而阻断慢性自身炎症的循环过程22,23。
此外,近期的分子谱型分析表明,PPAR-γ的激活在很大程度上依赖于脂质伴侣蛋白的诱导。FABP4和清道夫受体CD36的上调促进了细胞内脂质摄取的有序进行,使巨噬细胞偏离经典激活的、具有组织破坏性的M1状态,转而促进类似M2的修复性表型。这类M2型巨噬细胞的特征是分泌关键的抗炎介质,如白细胞介素-10(IL-10)和转化生长因子β3(TGF-β3),这些因子积极促进急性组织损伤的消退,并阻断慢性炎症的持续循环2,22,23。
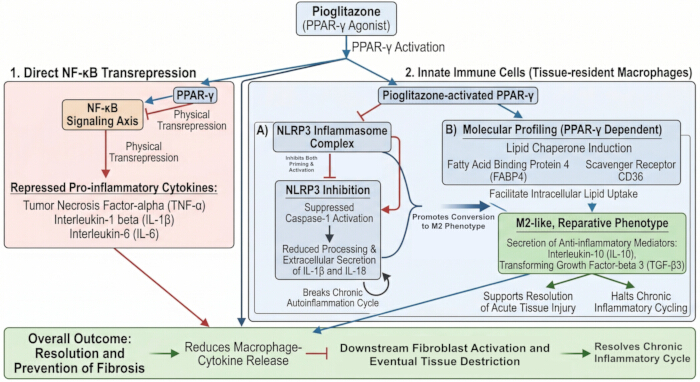
图1:PPAR-γ 受体激活诱导的抗炎通路机制图。 展示了由 PPAR-γ 激动剂激活的各种炎症通路,特别聚焦于 PPAR-γ 在 NF-κB 转抑制中的作用以及诱导皮肤巨噬细胞转化为 M2 样修复性表型的过程。请点击此处查看该图的放大版本。
抗纤维化通路
PPAR-γ激动剂还通过阻断多种介导纤维化病理性发展的信号级联反应,发挥直接的抗纤维化作用。吡格列酮抑制纤维生成的主要机制之一是通过直接和间接干扰TGF-β信号通路,涵盖SMAD依赖性和非依赖性两条细胞内途径(图2)。在TGF-β/SMAD信号通路中,TGF-β与其相应的细胞表面受体结合后,会立即诱导SMAD家族成员2(SMAD2)和SMAD家族成员3(SMAD3)的磷酸化;随后,它们与SMAD家族成员4(SMAD4)形成异源复合物并转入细胞核,从而驱动促纤维化基因的转录10,27,28。PPAR-γ激动剂可通过与SMAD蛋白竞争关键的结合伴侣,同时上调SMAD家族成员7(SMAD7)的表达,从而破坏该信号通路。SMAD7是一种抑制性SMAD蛋白,可通过负反馈机制直接拮抗SMAD2/3的进一步磷酸化28。此外,PPAR-γ激动剂还能抑制转录共激活因子p300向DNA结合复合物的募集,从而有效阻断TGF-β介导的成纤维细胞活化29。
近期文献还发现PPAR-γ在调控非SMAD依赖性通路中的关键作用,尤其是通过干扰转化生长因子-β(TGF-β)与Janus激酶/信号转导和转录激活因子(JAK/STAT)信号轴之间的串扰2,6,30,31。这些联合信号通路的减弱最终抑制了成纤维细胞向肌成纤维细胞的分化,导致α-平滑肌肌动蛋白(α-SMA)表达下降以及细胞收缩力降低。因此,吡格列酮在转录水平上抑制I型和III型胶原蛋白的合成,从而限制细胞外基质(ECM)的过度积聚2,5,6,7,9,25。此外,新兴的分子证据表明,PPAR-γ在调节真皮白色脂肪组织与表层真皮成纤维细胞之间双向机械和旁分泌串扰中发挥核心作用;最新研究数据显示,靶向激活PPAR-γ可刺激深层真皮局部的脂肪生成,这一过程本身即可拮抗并抑制成纤维细胞的失控性增殖及其后续纤维组织的沉积。这产生的是组织再生效应,而不仅仅是生化层面的抑制作用(图2)11,32,33,34。
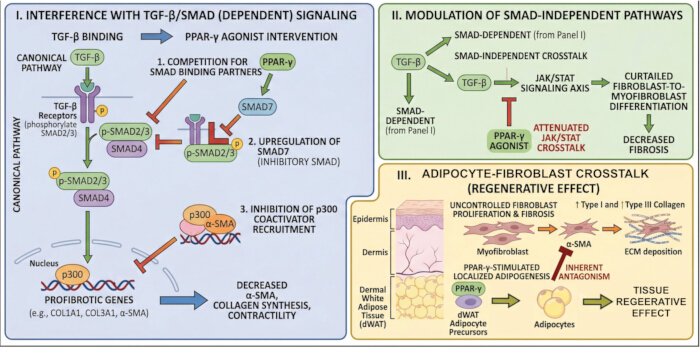
图2:PPAR-γ激动剂抗纤维化作用的机制图解。 图示PPAR-γ激动剂的抗纤维化活性,总结了PPAR-γ激活后产生的三种主要抗纤维化效应(干扰TGF-β/SMAD依赖性信号通路、调控非SMAD依赖性通路以及促进脂肪细胞-成纤维细胞间的相互作用)。请点击此处查看该图的放大版本。
皮肤特异性影响
除了对真皮深层成纤维细胞和浸润性免疫细胞具有明确的全身性作用外,PPAR-γ 激活还对表皮及其相关结构具有有益影响(图3) 。在表皮中,PPAR-γ 激动剂已被证明能够促进角质形成细胞的终末分化,并有效恢复屏障相关基因的表达,特别是编码丝聚蛋白(filaggrin)、兜甲蛋白(loricrin)和外被蛋白(involucrin)的基因35,36,37。功能完整的表皮屏障对维持皮肤稳态至关重要,因其有助于减少水分流失,并抵御环境刺激物、病原体和过敏原38,39。皮肤表皮屏障的功能在很大程度上依赖于角化包膜的完整性,该结构是由关键屏障蛋白交联形成的。这些蛋白的缺陷是多种炎症性皮肤病的典型特征,而体内模型研究表明,局部应用 PPAR-γ 激活剂可显著促进这些蛋白的表达35,36,37,38,39,40。此外,小鼠模型还显示,已知可导致皮肤萎缩并损害屏障功能的局部糖皮质激素所造成的损伤效应,可通过联合使用 PPAR-γ 激动剂得以缓解,后者可使丝聚蛋白、兜甲蛋白和外被蛋白的表达恢复正常36。
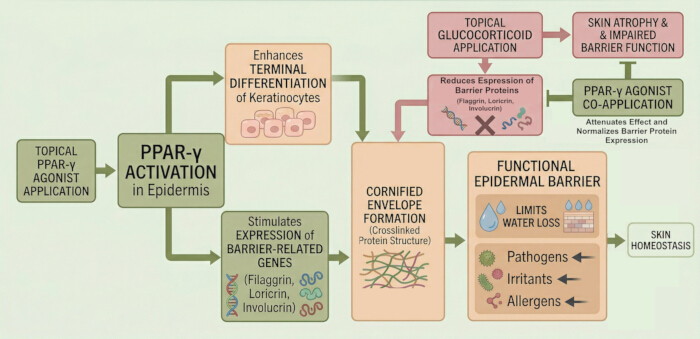
图3:表皮中PPAR-γ激活的机制图解。本图概述了PPAR-γ在表皮中的活性,总结了PPAR-γ激动剂增强终末角质形成细胞分化、减轻外用糖皮质激素有害作用的能力,并最终改善表皮屏障功能。请点击此处查看该图的放大版本。
在毛囊微环境中,生理性的 PPAR-γ 激活对于维持免疫豁免、减少毛囊角质形成细胞的自发性凋亡以及抑制局部破坏性细胞因子的产生至关重要(图4)4,41,42。容纳上皮性毛囊干细胞(eHFSC)群体的解剖学隆突区被认为是毛囊内具有相对免疫豁免特性的区域,其特征是主要组织相容性复合体(MHC)分子表达下调以及局部产生免疫抑制因子41,42。这种局部免疫豁免的崩溃似乎是淋巴细胞性毛囊炎(LPP)、额部纤维化性脱发(FFA)及其他原发性瘢痕性脱发发病机制中的核心起始事件4,41,43。在小鼠模型中,通过靶向特异性地删除毛囊隆突区角质形成细胞中的 PPAR-γ,可明确引发进行性皮肤病理改变,其表型与人类 LPP 高度相似43,44。PPAR-γ 维持免疫豁免的作用机制似乎是间接但关键的。PPAR-γ 信号缺陷会导致皮脂腺内脂质代谢障碍和过氧化物酶体生成受损,从而引起促炎性脂质的积聚(图4)。这些脂质可能作为内源性“危险信号”,触发炎症反应并导致免疫豁免的崩溃4,43。因此,PPAR-γ 的激活并非直接建立免疫豁免,而是通过维持毛皮脂单位的代谢健康与稳态来保护其完整性4,41。此外,PPAR-γ 激动剂所发挥的广泛抗炎效应有助于减少毛囊角质形成细胞的凋亡,并抑制细胞因子的产生。这些过程代表了在免疫豁免崩溃后,执行毛囊破坏的下游效应机制4,41,42。瘢痕性脱发中形成的炎症微环境是导致 eHFSC 凋亡的主要驱动因素。通过抑制这些炎症介质的产生,PPAR-γ 激活消除了诱导凋亡的主要外在信号4,45。
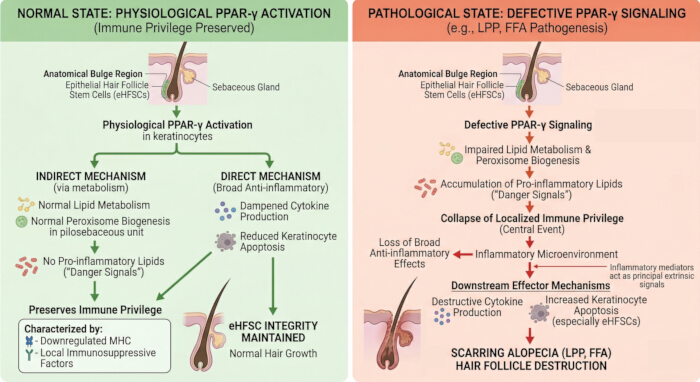
图 4:PPAR-γ 在毛囊微环境中的作用。 将正常毛囊状态(免疫豁免得以维持)与瘢痕性脱发中出现的病理性状态进行比较,展示了 PPAR-γ 在维持毛囊微环境稳态中的关键作用。请点击此处查看该图的放大版本。
靶向适应症
转化证据与病理生理学背景
将这些临床前数据转化为临床皮肤病学应用需要严格审视,特别是因为大部分基础抗纤维化数据来源于内脏器官模型,例如肝或肺纤维化模型。由于生物力学力的显著差异、皮肤中特有的白色脂肪组织存在,以及人类皮肤特有的复杂分层屏障动态,将治疗效果从肝脏等内脏器官模型直接外推至真皮成纤维细胞存在固有局限性46。然而,新近出现的数据可能有助于弥合这一差距,并推动研究重点从临床前研究转向真实世界的临床应用。
在2024年对日本Werner综合征登记库的一项分析中——Werner综合征是一种罕见的常染色体隐性遗传性早衰样综合征,其特征为严重且难治性的皮肤溃疡、真皮硬化及早发性衰老——接受全身性吡格列酮治疗的患者在严重纤维化皮肤溃疡的发生率和持续时间方面表现出统计学上显著的降低,且该效应独立于年龄和血压变量47。该研究提供了有力的数据支持,表明吡格列酮能够主动促进伤口愈合,并抑制严重受损人皮肤中的纤维化结构破坏。此外,一项2022年的临床试验在40名扁平苔藓毛囊炎(LPP)患者中比较了口服吡格列酮与强效外用氯倍他索洗剂的效果,结果证实吡格列酮在六个月期间可安全有效地降低扁平苔藓毛囊炎活动指数(LPPAI)21。尽管在统计学上尚未证明其疗效优于高效价外用类固醇,但吡格列酮被证实具有生物学活性,可在不引起长期使用类固醇所致的皮肤萎缩等副作用的情况下,阻止人类主要瘢痕性皮肤病的进展。
尽管吡格列酮的抗纤维化和抗炎特性使其成为多种皮肤科适应证颇具吸引力的试验性药物,但这些适应证的证据水平差异很大(表1)。为了恰当地对这些适应证进行背景化分析,我们采用了牛津循证医学中心(Oxford Centre for Evidence-Based Medicine, OCEBM)2011年证据等级框架,以使临床主张与当前可用数据相匹配48。
| 类别 | 特定适应症 | 吡格列酮使用原理 | OCEBM 证据等级 |
| 纤维化 | 增生性瘢痕 / 瘢痕疙瘩 | PPAR-γ 激动剂(如 troglitazone、pioglitazone)可抑制经典 TGF-β/SMAD 介导的 I 型/III 型胶原蛋白合成,抑制 p300 共激活因子的募集,降低分离的人增生性瘢痕成纤维细胞中 α-SMA 的表达以及肌成纤维细胞的增殖7,24. | 4/5 级 体外 机制数据和零散的临床病例报告7,24. |
| 纤维化 | 局限性硬皮病(硬斑病) | 通过PLGA纳米颗粒或凝胶基质局部递送吡格列酮可显著减轻博来霉素诱导的小鼠模型中的皮肤厚度及纤维化。其作用机制在于恢复关键的脂肪细胞-成纤维细胞串扰,并限制细胞外基质的扩张8,11,32–34 | 5级 - 临床前动物模型与基于机制的推理 |
| 纤维化的 | 难治性皮肤溃疡(例如,Werner综合征) | 登记数据表明,吡格列酮可调节炎症反应,促进细胞修复表型,并显著降低早衰症患者严重纤维化皮肤溃疡的发生率48. | 3/4 级——非随机化登记/队列数据 |
| 伴有瘢痕形成的炎症 | 扁平苔藓毛囊炎(LPP)/额部纤维化性脱发(FFA)/中央性离心性瘢痕性脱发(CCCA) | PPAR-γ 功能障碍是已知导致毛囊免疫豁免崩溃的核心触发因素。一项随机临床试验表明,吡格列酮在降低疾病活动指数(LPPAI)方面与传统局部皮质类固醇疗效相当。4,21,41-45. | 2级——随机对照试验及稳健的机制性小鼠基因敲除模型。 |
| 伴有瘢痕形成的炎症 | 化脓性汗腺炎(HS) | 吡格列酮严格调控巨噬细胞向M2修复型极化,并抑制HS中慢性深层组织炎症信号传导的核心生物学驱动通路——NF-κB和NLRP3炎性小体通路。3,22,23. | 5级——基于疾病状态下深度免疫分析的机制性推理 |
| 炎症性(无原发性纤维化) | 银屑病 | 随机对照试验的荟萃分析表明,全身性吡格列酮可显著改善PASI评分。治疗后皮肤的免疫组织化学显示,促炎性巨噬细胞浸润及细胞因子负荷显著减少20,51,52. | 1级 - 随机对照试验的系统评价与荟萃分析 |
表1:特定皮肤病的治疗目标及证据框架。 根据关键病理特征对吡格列酮重新用于皮肤病治疗的潜在目标进行了分类列出,并为每种目标适应症提供了作用机制的简要说明。同时列出了每种疾病的OCEBM 2011证据等级,并对所评定的等级提供了简要依据。
扩展的理论依据
增生性瘢痕和瘢痕疙瘩(OCEBM 4/5级):瘢痕疙瘩独特的病理生理机制源于皮肤急性损伤后持续且过度的炎症反应,并伴有TGF-β信号通路的过度激活。这导致胶原蛋白沉积严重紊乱,并超出原始伤口边界49。细胞学证据表明,噻唑烷二酮类药物(TZDs)可通过拮抗经典的TGF-β/SMAD通路,并干扰AXL受体酪氨酸激酶信号通路,从而抑制成纤维细胞的病理性分化50。尽管目前关于吡格列酮用于人体瘢痕疙瘩的大规模临床试验数据仍较缺乏,但在离体人瘢痕疙瘩组织中观察到其对胶原合成具有显著的机制性抑制作用,这为在手术切除后局部使用吡格列酮制剂作为辅助治疗以防止高复发率提供了有力的理论依据7,24。
局限性硬皮病/斑状硬皮病(OCEBM 5级):斑状硬皮病在临床上的特征是早期存在强烈的炎症期,主要由辅助性T细胞1(TH1)和辅助性T细胞17(TH17)驱动,随后转变为以辅助性T细胞2(TH2)为主的促纤维化阶段,表现为胶原交联、组织硬化以及真皮附属器的完全丧失16。在博来霉素诱导的小鼠模型中开展的临床前研究显示,通过纳米颗粒介导的局部递送吡格列酮可显著抑制肌成纤维细胞的分化,并明显减轻真皮硬化8。此外,吡格列酮具有刺激局部脂肪生成的独特能力,可直接对抗深在性和泛发性斑状硬皮病中常见的皮下脂肪显著丢失32,33,34。
瘢痕性脱发(OCEBM 2级):在LPP、FFA和中央离心性瘢痕性脱发(CCCA)等疾病中,eHFSC生态位的破坏导致永久性脱发4,41,42,43。人类临床试验数据显示,每日口服吡格列酮可有效减轻LPP的临床炎症体征及患者自述症状,其疗效与强效外用氯倍他索相当21。吡格列酮通过直接纠正破坏毛囊免疫豁免的潜在脂质代谢缺陷,提供了一种具有疾病修饰作用的干预手段,且避免了强效皮质类固醇相关的风险。
化脓性汗腺炎(OCEBM 5级):HS由毛囊阻塞和先天免疫信号过度激活引起,表现为剧烈疼痛、反复发作的深层皮下结节及潜行性窦道,其炎症过程主要通过NLRP3炎性小体介导,并导致IL-1β的过度产生。由于吡格列酮是一种公认的NLRP3炎性小体组装抑制剂,且可促进巨噬细胞由组织破坏性的M1型向组织修复性的M2型转化,因此理论上可作用于HS发病机制中的关键炎症通路2,22,23。
银屑病(OCEBM 1级):银屑病是一种慢性炎症性皮肤病,其特征是表皮角质形成细胞的过度增殖和异常分化,常伴随系统性代谢紊乱和炎症性疾病,如代谢综合征和胰岛素抵抗。PPAR-γ受体在表皮角质形成细胞上显著表达,其激活可使异常的细胞分化恢复正常,并抑制直接驱动银屑病发病的关键促炎细胞因子。多项针对随机对照试验的荟萃分析得出结论:与安慰剂相比,每日使用全身性吡格列酮可显著降低银屑病面积和严重程度指数(PASI)评分,且总不良事件发生率无明显增加20,51,52。
治疗方式与递送
与皮肤渗透相关的吡格列酮理化限制
尽管将吡格列酮用于皮肤纤维化的机制依据充分,但必须克服重大障碍,才能将原料活性药物成分转化为有效的局部治疗制剂。盐酸吡格列酮的特点是水溶性低而膜通透性高53,54。该分子具有高度亲脂性,分配系数(LogP)不理想,且天然状态下为刚性、高度稳定的结晶结构,熔点较高53,54。在局部用药的背景下,角质层作为选择性通透的生物屏障,必须被有效克服以实现药物递送。理想的局部用药候选物通常需要LogP在1至3之间、分子量较低,并具备足够的水溶性,以便从递送载体中快速释放,并穿过表皮交替分布的亲水/亲脂层55。吡格列酮显著的疏水性及其较差的溶出动力学,最终导致其在常规加入标准乳膏或软膏时,皮肤渗透效率低下56。
用于局部递送的合理配方策略
为了成功克服这些理化限制,近年来药物工程领域的进展推动了多种创新的纳米颗粒介导的配方策略的发展,这些策略可应用于吡格列酮13。
非离子表面活性剂囊泡(Niosomes):非离子表面活性剂囊泡是一类基于非离子型表面活性剂的合成脂质体,可将高度疏水性药物稳定包封在其结构化的脂质双分子层中57。近期一项制剂研究通过精确的结构基质成功制备了吡格列酮的非离子表面活性剂囊泡悬浮液,具有理想的均匀纳米粒径、较强的负电性zeta电位以及较高的最大药物包封率 ,从而为经皮给药提供了有利的药物释放特性13。药物释放特性在决定局部制剂成败方面起着关键作用,因其直接影响药物在皮肤中的渗透。具有可控或持续释放特性的释放曲线可使药物在皮肤各层间维持稳定的浓度梯度,而该梯度正是被动扩散的驱动力。由此形成的浓度梯度有助于药物深入皮肤渗透并实现持久的治疗作用13。
纳米结构脂质载体(NLCs)和固体脂质纳米粒(SLNs): 这些先进的递送系统利用精确配比的固态与液态脂质,形成不完全结晶的晶格结构。这种结构上的不规则性显著提高了药物的总体载药能力,并保护包封的药物免于过早发生化学降解12。载有吡格列酮的NLCs已表现出极为理想的双相释放动力学特征:初期快速释放以饱和表皮屏障,随后为持续且可控的释放过程,从而与粗制游离药物混悬液相比,显著增强了药物的透皮生物利用度12。
纳米乳剂和聚(乳酸-共-乙醇酸)(PLGA)纳米颗粒: 纳米乳剂利用定制的油包水伪三元体系,显著降低皮肤表面张力,从而最大化热力学活性和透皮药物通量58。此外,单乳液-溶剂蒸发法在将吡格列酮包封于可生物降解的PLGA纳米球方面已表现出高度有效性,研究表明,在小鼠模型中,经局部皮下注射后,该系统可安全地将活性药物递送至真皮深层8。
基于脂质的纳米颗粒的人体耐受性与安全性
任何新型治疗策略在进入临床应用之前,必须对其安全性和耐受性进行仔细评估。尽管仍需持续开展评价以全面确立这些先进纳米制剂的安全性特征,但其分子组成及早期数据均强烈提示其在人体应用中具有良好的安全性风险特征。大多数基于脂质的纳米系统在制备过程中采用特定辅料,这些辅料已获得监管机构正式认定的“公认安全”(GRAS)地位。 体外 利用永生化人角质形成细胞和原代人成纤维细胞进行的安全性评估反复证明,这些纳米载体在直接暴露条件下具有较高的细胞活力,且无明显严重细胞毒性59此外,上述讨论的特定纳米系统未使用聚乙二醇化(PEGylated)脂质,而此类脂质已被报道与多种严重不良事件相关,包括超敏反应和类过敏反应。PEGylated脂质通常被添加至静脉注射用脂质体中,以增强免疫逃逸能力,从而延长药物的全身半衰期。然而,外用纳米结构脂质载体(NLCs)、固体脂质纳米粒(SLNs)和非离子表面活性剂囊泡(niosomes)则采用不同的表面活性剂,其目标在于改善局部药物递送效果,而非延长药物半衰期。59,60然而,关于此类纳米载体持续应用在人体中的长期耐受性数据仍然明显缺乏。因此,在能够进行全面的风险评估之前,该领域还需开展进一步的研究。
实用性、安全性和拟用方式的全身暴露风险
开发一种有效的局部制剂的价值不仅在于理论上更高的局部疗效,还可能有助于降低与口服吡格列酮相关的全身性毒性的风险。尽管针对系统性使用吡格列酮治疗银屑病和LPP等皮肤疾病临床试验未发现总不良事件显著增加,但对于需要长期管理的纤维化性皮肤病而言,若采用口服吡格列酮治疗,可能使原本代谢健康的皮肤病患者暴露于不必要的肿瘤学和心血管风险之中61,62,63,64,65,66. 流行病学研究显示,长期使用该药物与膀胱癌风险的轻微但具有统计学意义的增加相关,尤其是在累积剂量超过28,000 mg或连续全身性用药超过1至2年的患者中。62,63,64,65,66然而,关于膀胱癌风险的数据存在矛盾;许多提示风险增加的证据来自临床试验数据的荟萃分析,而许多大规模、长期的观察性研究未能发现具有统计学显著性的关联。62,63,64,65,66.
生物标志物整合与标准化的药代动力学(PK)和药效动力学(PD)终点
尽管局部给药方法可有效降低全身暴露风险,但在临床试验中必须建立可靠的方法,以同时评估治疗活性和全身溢出效应,从而确保外用制剂在实现治疗效果的同时,最大限度地减少潜在的全身性不良反应。为此,早期人体皮肤研究应在试验设计中采用严格的PK和PD生物标志物框架。目前已开发出多种支持该过程的方法, 例如胶带剥离法(皮肤药代动力学),可用于准确定量角质层中药物的分配;以及真皮开放流动微透析法(dOFM),可连续时间点直接测定真皮组织间液中游离的、具有药理活性的吡格列酮浓度67,68,69。此外,还可通过外周血采样监测,确保全身血浆药物浓度可忽略不计70。
此外,采用经过验证的药效学(PD)终点指标可有效判断局部治疗是否成功激活了靶细胞内的PPAR-γ受体。目前先进的分子分析技术表明,PPAR-γ激活后特定的下游基因靶点,包括FABP4、脂质清道夫受体CD36以及Perilipin-2(PLIN2)的表达水平,可通过转录组学对治疗前后连续采集的皮肤活检样本进行精确定量14。这些特异性脂质伴侣分子标志物的显著升高可为真皮深层细胞靶点被成功激活提供分子层面的证据71。此外,近期研究显示,脂联素(adiponectin)作为整体PPAR-γ活性的替代标志物,其系统性与局部测量值与纤维化疾病(如系统性硬化症)中的皮肤厚度相关,可用于快速评估PPAR-γ的激活状态72,73。
将吡格列酮置于更广泛的治疗格局中进行考量
目前,治疗严重炎症性和纤维化性皮肤病的主要药物类别为两类:靶向单克隆抗体(生物制剂)和小分子 JAK 抑制剂74,75。在将吡格列酮的拟议用途与这些药物进行比较时,其在作用机制和实际应用方面的优缺点各有不同。生物制剂(例如 dupilumab、tralokinumab)具有高度特异性,通常被认为适合长期连续使用,且整体药物存留率优异75。然而,它们也存在明显缺点:需经胃肠外途径给药、价格极为昂贵、起效通常缓慢(需数月时间),并且一般仅限于调节纯粹的炎症通路,而无法直接逆转已形成的致密纤维化75。相比之下,小分子 JAK 抑制剂(例如 upadacitinib、baricitinib)可通过局部或口服途径轻易穿透细胞,并通过同时阻断多种炎症性细胞因子受体而实现快速、早期的临床应答74,75。重要的是,JAK/STAT 通路与 TGF-β 轴之间存在显著的交互作用,使 JAK 抑制剂在硬皮病和瘢痕疙瘩的不同模型中展现出重要的抗纤维化潜力30。然而,口服 JAK 抑制剂的使用与美国 FDA 规定的黑框安全警告相关,提示其可能增加严重机会性感染、主要不良心血管事件、静脉血栓栓塞以及新发恶性肿瘤的风险76,77。
在此现代治疗范式中,局部给药的吡格列酮代表了一种独特的替代方案。通过特异性靶向基本的细胞代谢和脂质稳态,从而间接诱导广泛的免疫耐受并阻止结构性纤维化,吡格列酮规避了JAK抑制剂所特有的直接全身性免疫抑制作用21。作为一种特性明确、成本低廉、已过专利期的小分子药物,若能成功将其配制成高渗透性的局部递送系统,吡格列酮有望同时发挥抗炎和抗纤维化的双重疗效。该策略理论上既可避免生物制剂的高昂成本,也可规避口服JAK抑制所带来的严重全身毒性。
访问受限。请登录或开始试用以查看此内容。
结论
吡格列酮具有明确且特征显著的抗纤维化和抗炎分子谱,有望将其临床应用拓展至传统血糖控制之外。通过调控成纤维细胞向肌成纤维细胞分化的转录网络,经由脂质伴侣蛋白(FABP4/CD36)机制改变巨噬细胞极化状态,并直接增强上皮屏障功能,吡格列酮具备独特能力,可主动抑制甚至可能逆转瘢痕疙瘩、增生性瘢痕、硬斑病及瘢痕性脱发等疾病中异常的伤口愈合反应。然而,这一 体外 将数据转化为日常皮肤科应用,取决于能否克服该药物在理化性质方面的显著限制,这些限制目前制约了其在局部制剂中的使用。近年来药物工程领域的进展推动了新型局部纳米制剂的开发,为克服这些限制提供了可行途径。采用这些制剂策略有望在最大限度增强药物对皮肤靶点作用的同时,降低传统全身性吡格列酮治疗所伴随的心血管及肿瘤风险。
尽管临床前数据有力地表明吡格列酮可能成为多种纤维化性皮肤疾病的潜在有效治疗选择,但目前文献中针对人体的临床试验仍然较少。为了弥补这一转化医学的空白,我们鼓励通过可操作且统计学严谨的实验设计,进一步研究外用制剂在真实世界临床环境中的有效性和安全性。此类临床试验可借鉴以往研究的框架,即使在评估样本量较小的罕见皮...
访问受限。请登录或开始试用以查看此内容。
参考文献
- Ogawa, R. The most current algorithms for the treatment and prevention of hypertrophic scars and keloids: a 2020 update of the algorithms published 10 years ago. Plast Reconstr Surg. 149 (1), 79e-94e (2022).
- Dantas, A. T., et al. The role of PPAR gamma in systemic sclerosis. PPAR Res. 2015, 124624 (2015).
- Krueger, J. G., et al. Hidradenitis suppurativa: new insights into disease mechanisms and an evolving treatment landscape. Br J Dermatol. 190 (2), 149-162 (2024).
- Harnchoowong, S., Suchonwanit, P. PPAR-γ agonists and their role in primary cicatricial alopecia. PPAR Res. 2017, 2501248 (2017).
- Wei, J., et al. PPARγ downregulation by TGFß in fibroblast and impaired expression and function in systemic sclerosis: a novel mechanism for progressive fibrogenesis. PLoS One. 5 (11), e13778 (2010).
- Ghosh, A. K., et al. Disruption of transforming growth factor beta signaling and profibrotic responses in normal skin fibroblasts by peroxisome proliferator-activated receptor gamma. Arthritis Rheum. 50 (4), 1305-1318 (2004).
- Zhu, H. Y., et al. Peroxisome proliferator-activated receptor-γ agonist troglitazone suppresses transforming growth factor-β1 signaling through miR-92b upregulation–inhibited Axl expression in human keloid fibroblasts. Am J Transl Res. 8 (8), 3460-3470 (2016).
- Kanemaru, M., et al. Nanoparticle-mediated local delivery of pioglitazone attenuates bleomycin-induced skin fibrosis. J Dermatol Sci. 93 (1), 41-49 (2019).
- Milam, J. E., et al. PPAR-gamma agonists inhibit profibrotic phenotypes in human lung fibroblasts and bleomycin-induced pulmonary fibrosis. Am J Physiol Lung Cell Mol Physiol. 294 (5), L891-L901 (2008).
- Wei, J., Bhattacharyya, S., Jain, M., Varga, J. Regulation of matrix remodeling by peroxisome proliferator-activated receptor-γ: a novel link between metabolism and fibrogenesis. Open Rheumatol J. 6, 103-115 (2012).
- Korman, B., et al. Adipocyte-specific repression of PPAR-gamma by NCoR contributes to scleroderma skin fibrosis. Arthritis Res Ther. 20 (1), 145 (2018).
- Faiz, S., et al. Pioglitazone-loaded nanostructured lipid carriers: in-vitro and in-vivo evaluation for improved bioavailability. J Drug Deliv Sci Technol. 79, 104041 (2023).
- Kyadalwar, S., et al. Development and characterization of a nanocomposed pioglitazone hydrochloride-loaded niosomal suspension for targeted drug delivery. J Bio X Res. 8, (2025).
- Yorek, M., et al. FABP4-mediated lipid accumulation and lipolysis in tumor-associated macrophages promote breast cancer metastasis. Elife. 13, RP101221 (2024).
- Volc, S., et al. A phase 2b basket trial approach to treat multiple rare and fibrotic skin diseases. Front Med (Lausanne). 12, 1637040 (2025).
- Papara, C., et al. Morphea: the 2023 update. Front Med (Lausanne). 10, 1108623 (2023).
- Fett, N. M. Morphea: evidence-based recommendations for treatment. Indian J Dermatol Venereol Leprol. 78, 135-141 (2012).
- . Pioglitazone, CID 4829 Available from: https://pubchem.ncbi.nlm.nih.gov/compound/Pioglitazone (2026)
- Abdelkader, D. H., et al. Pioglitazone repurposing via in-situ gelling system: an effective topical strategy for wound management. J Drug Deliv Sci Technol. 106, 106723 (2025).
- Chen, P., et al. The efficacy and safety of pioglitazone in psoriasis vulgaris: a meta-analysis of randomized controlled trials. Medicine (Baltimore). 99 (32), e21549 (2020).
- Lajevardi, V., et al. Efficacy and safety of oral pioglitazone in the management of lichen planopilaris in comparison with clobetasol: a randomized clinical trial. Dermatol Ther. 35 (11), e15868 (2022).
- Yang, C. C., et al. Inhibitory effect of PPARγ on NLRP3 inflammasome activation. Theranostics. 11 (5), 2424-2441 (2021).
- Wang, Y., et al. Pioglitazone ameliorates glomerular NLRP3 inflammasome activation in apolipoprotein E knockout mice with diabetes mellitus. PLoS One. 12 (7), e0181248 (2017).
- Zhang, G. Y., et al. Troglitazone suppresses transforming growth factor-beta1-induced collagen type I expression in keloid fibroblasts. Br J Dermatol. 160 (4), 762-770 (2009).
- Antonelli, A., et al. Peroxisome proliferator-activated receptor γ agonists reduce cell proliferation and viability and increase apoptosis in systemic sclerosis fibroblasts. Br J Dermatol. 168 (1), 129-135 (2013).
- Peterson, E. L., et al. Response of lichen planopilaris to pioglitazone hydrochloride. J Drugs Dermatol. 18 (12), 1276-1279 (2019).
- Attia, S. H., Saadawy, S. F., El-Mahroky, S. M., Nageeb, M. M. Alleviation of pulmonary fibrosis by the dual PPAR agonist saroglitazar and breast milk mesenchymal stem cells via modulating TGFß/SMAD pathway. Naunyn Schmiedebergs Arch Pharmacol. 397 (8), 5953-5974 (2024).
- Ni, X. X., Li, X. Y., Wang, Q., Hua, J. Regulation of peroxisome proliferator-activated receptor-gamma activity affects the hepatic stellate cell activation and the progression of NASH via TGF-β1/Smad signaling pathway. J Physiol Biochem. 77 (1), 35-45 (2021).
- Zhu, M., et al. Anti-inflammatory effects of thiazolidinediones in human airway smooth muscle cells. Am J Respir Cell Mol Biol. 45 (1), 111-119 (2011).
- Wang, D., Wei, Y., Xu, L., Zhang, J. Crosstalk between the JAK2 and TGF-β1 signaling pathways in scleroderma-related interstitial lung disease targeted by baricitinib. Adv Rheumatol. 63 (1), 22 (2023).
- Jeong, J., et al. Development of adverse outcome pathway for PPARγ antagonism leading to pulmonary fibrosis and chemical selection for its validation: ToxCast database and a deep learning artificial neural network model-based approach. Chem Res Toxicol. 32 (6), 1212-1222 (2019).
- Hoerst, K., et al. Regenerative potential of adipocytes in hypertrophic scars is mediated by myofibroblast reprogramming. J Mol Med (Berl). 97 (6), 761-775 (2019).
- Plikus, M. V., et al. Regeneration of fat cells from myofibroblasts during wound healing. Science. 355 (6326), 748-752 (2017).
- Roh, H. C., et al. Adipocytes fail to maintain cellular identity during obesity due to reduced PPARγ activity and elevated TGFβ-SMAD signaling. Mol Metab. 42, 101086 (2020).
- Feingold, K. R., Jiang, Y. J. The mechanisms by which lipids coordinately regulate the formation of the protein and lipid domains of the stratum corneum: role of fatty acids, oxysterols, cholesterol sulfate and ceramides as signaling molecules. Dermatoendocrinol. 3 (2), 113-118 (2011).
- Demerjian, M., et al. Activators of PPARs and LXR decrease the adverse effects of exogenous glucocorticoids on the epidermis. Exp Dermatol. 18 (7), 643-649 (2009).
- Bastonini, E., et al. Effects of pioglitazone on the differentiation and inflammation in vitiligo keratinocytes. J Eur Acad Dermatol Venereol. 38 (7), e573-e575 (2024).
- Kim, B. E., Leung, D. Y. M. Significance of skin barrier dysfunction in atopic dermatitis. Allergy Asthma Immunol Res. 10 (3), 207-215 (2018).
- Dang, N. N., et al. Filaggrin silencing by shRNA directly impairs the skin barrier function of normal human epidermal keratinocytes and then induces an immune response. Braz J Med Biol Res. 48 (1), 39-45 (2015).
- Kim, B. E., et al. TNF-α downregulates filaggrin and loricrin through c-Jun N-terminal kinase: role for TNF-α antagonists to improve skin barrier. J Invest Dermatol. 131 (6), 1272-1279 (2011).
- Miao, Y. J., et al. Frontal fibrosing alopecia: a review of disease pathogenesis. Front Med (Lausanne). 9, 911944 (2022).
- Anzai, A., et al. Pathomechanisms of immune-mediated alopecia. Int Immunol. 31 (7), 439-447 (2019).
- Karnik, P., et al. Hair follicle stem cell-specific PPARgamma deletion causes scarring alopecia. J Invest Dermatol. 129 (5), 1243-1257 (2009).
- Harries, M. J., Paus, R. Scarring alopecia and the PPAR-gamma connection. J Invest Dermatol. 129 (5), 1066-1070 (2009).
- Durgin, J. S., Wong, S. Y. Hair follicle stem cells and the collapse of self-tolerance in alopecia: the interplay of barrier function, the microbiome, and immunity. EMBO Mol Med. 16 (12), 3027-3029 (2024).
- Briganti, S., et al. New insights into the role of PPARγ in skin physiopathology. Biomolecules. 14 (6), 728 (2024).
- Koshizaka, M., et al. Less frequent skin ulcers among patients with Werner syndrome treated with pioglitazone: findings from the Japanese Werner syndrome registry. Aging (Albany NY). 16 (22), 13526-13533 (2024).
- . OCEBM levels of evidence Available from: https://www.cebm.ox.ac.uk/resources/levels-of-evidence/ocebm-levels-of-evidence (2011)
- Mony, M. P., et al. An updated review of hypertrophic scarring. Cells. 12 (5), 678 (2023).
- Wei, J., et al. A synthetic PPAR-γ agonist triterpenoid ameliorates experimental fibrosis: PPAR-γ-independent suppression of fibrotic responses. Ann Rheum Dis. 73 (2), 446-454 (2014).
- Chang, G., et al. Efficacy and safety of pioglitazone for treatment of plaque psoriasis: a systematic review and meta-analysis of randomized controlled trials. J Dermatolog Treat. 31 (7), 680-686 (2020).
- Zhang, J. Z., et al. Effectiveness and safety of different doses of pioglitazone in psoriasis: a meta-analysis of randomized controlled trials. Chin Med J (Engl). 133 (4), 444-451 (2020).
- Patil, C. Development of liquisolid systems for pioglitazone: a strategy to overcome solubility challenges. Zenodo. 1 (12), 290-299 (2024).
- . CompTox chemicals dashboard Available from: https://comptox.epa.gov/dashboard/ (2020)
- Nair, A. B., et al. Effective therapeutic delivery and bioavailability enhancement of pioglitazone using drug in adhesive transdermal patch. Pharmaceutics. 11 (7), 359 (2019).
- Raina, N., et al. New insights in topical drug delivery for skin disorders: from a nanotechnological perspective. ACS Omega. 8 (22), 19145-19167 (2023).
- Moammeri, , et al. Current advances in niosomes applications for drug delivery and cancer treatment. Mater Today Bio. 23, 100837 (2023).
- Espinoza, L. C., et al. Topical pioglitazone nanoformulation for the treatment of atopic dermatitis: design, characterization and efficacy in hairless mouse model. Pharmaceutics. 12 (3), 255 (2020).
- Lazov, C., et al. The significance of solid lipid nanoparticles (SLNs) and nanostructured lipid carriers (NLCs) in the treatment of atopic dermatitis. Scientia Pharmaceutica. 94 (1), 19 (2026).
- Sharma, S., et al. Toxicology of nanoparticles in drug delivery. Curr Pathobiol Rep. 9 (4), 133-144 (2021).
- Tanne, J. H. FDA places "black box" warning on antidiabetes drugs. BMJ. 334 (7606), 1237 (2007).
- Lewis, J. D., et al. Risk of bladder cancer among diabetic patients treated with pioglitazone: interim report of a longitudinal cohort study. Diabetes Care. 34 (4), 916-922 (2011).
- Zhu, Z., et al. Increased risk of bladder cancer with pioglitazone therapy in patients with diabetes: a meta-analysis. Diabetes Res Clin Pract. 98 (1), 159-163 (2012).
- Tang, H., et al. Pioglitazone and bladder cancer risk: a systematic review and meta-analysis. Cancer Med. 7 (4), 1070-1080 (2018).
- . Updated drug labels for pioglitazone-containing medicines Available from: https://www.fda.gov/drugs/drug-safety-and-availability/fda-drug-safety-communication-updated-drug-labels-pioglitazone-containing-medicines (2026)
- Filipova, E., et al. Pioglitazone and the risk of bladder cancer: a meta-analysis. Diabetes Ther. 8 (4), 705-726 (2017).
- Serelli-Lee, V., et al. A state-of-the-art roadmap for biomarker-driven drug development in the era of personalized therapies. J Pers Med. 12 (5), 669 (2022).
- . FY2016 regulatory science report: topical dermatological drug products Available from: https://www.fda.gov/industry/generic-drug-user-fee-amendments/fy2016-regulatory-science-report-topical-dermatological-drug-products (2017)
- Birngruber, T., et al. Dermal open flow microperfusion for PK-based clinical bioequivalence studies of topical drug products. Front Pharmacol. 13, 1061178 (2022).
- Bodenlenz, M., et al. Comparative study of dermal pharmacokinetics between topical drugs using open flow microperfusion in a pig model. Pharm Res. 41 (2), 223-234 (2024).
- Cao, Y., et al. PPARγ as a potential target for adipogenesis induced by fine particulate matter in 3T3-L1 preadipocytes. Environ Sci Technol. 57 (20), 7684-7697 (2023).
- Leodori, G., et al. Serum adiponectin, a novel biomarker correlates with skin thickness in systemic sclerosis. J Pers Med. 12 (10), 1737 (2022).
- Lakota, K., et al. Levels of adiponectin, a marker for PPAR-gamma activity, correlate with skin fibrosis in systemic sclerosis: potential utility as biomarker. Arthritis Res Ther. 14 (3), R102 (2012).
- Prados-Carmona, A., et al. Comparative real-world effectiveness and safety of biologics and JAK inhibitors in atopic dermatitis: short- and medium-to-long-term analysis from a regional healthcare network in southern Spain. Front Med (Lausanne). 12, 1658843 (2025).
- Huang, M. Y., Armstrong, A. W. Janus-kinase inhibitors in dermatology: a review of their use in psoriasis, vitiligo, systemic lupus erythematosus, hidradenitis suppurativa, dermatomyositis, lichen planus, lichen planopilaris, sarcoidosis and graft-versus-host disease. Indian J Dermatol Venereol Leprol. 90 (1), 30-40 (2023).
- van der Gang, L. F., et al. Drug survival in atopic dermatitis: comparison of biologics and JAK inhibitors in the BioDay registry. Allergy. 81 (2), 609-613 (2026).
- Mansilla-Polo, M., Morgado-Carrasco, D. Biologics versus JAK inhibitors. Part II: risk of infections. A narrative review. Dermatol Ther (Heidelb). 14 (8), 1983-2038 (2024).
访问受限。请登录或开始试用以查看此内容。