近期在骨骼过度生长患者中发现人类纺锤体相关蛋白家族成员4(SPIN4)的遗传变异,这是一种新型发育障碍。本文介绍了一种实验方案及新研究成果,描述了在核小体背景下通过生物化学方法鉴定SPIN4结合底物——修饰组蛋白的过程。
本文内容
摘要
摘要
人类纺锤蛋白家族成员4(SPIN4) recently被发现是一种新的骨骼生长调控因子。在表现出产前和产后过度生长综合征的患者中鉴定出SPIN4的功能缺失型变异,该综合征以X连锁显性方式遗传。SPIN4包含三个串联重复的Tudor结构域,每个结构域形成一个独立的芳香族笼状结构。基于序列同源性,这些Tudor结构域被认为是组蛋白上甲基化精氨酸和赖氨酸残基的表观遗传“阅读器”结构域。然而,SPIN4确切的结合底物仍不明确。通过昆虫细胞表达系统,成功制备了人源SPIN4的野生型及致病突变型蛋白。利用组蛋白修饰肽段芯片技术,测定了野生型与突变型SPIN4之间的差异结合亲和力。功能验证实验进一步证实,SPIN4是组蛋白H3第4位赖氨酸甲基化(H3K4me)的真实阅读器,这一点通过天然单核小体的生物化学pull-down实验得到了验证。这一整合方法有助于快速鉴定表观遗传阅读器蛋白的结合靶标。
引言
Spindlin 家族成员 4(SPIN4)是一种表观遗传阅读蛋白,最近被发现与过度生长综合征相关,临床表现为产前和产后过度生长以及身材高大1,2。Spin4 基因敲除(KO)小鼠重现了与人类完全一致的表型,支持其致病因果关系。迄今为止,SPIN4 是唯一被鉴定出的特异性负向调控骨骼生长的表观遗传阅读蛋白。然而,作为生长调控中关键的表观遗传阅读蛋白,SPIN4 的生化特性尚未得到表征,导致对该新型发育障碍中基本致病机制的理解存在重要知识空白。SPIN4 包含三个串联重复的 Tudor 结构域,这类结构域通常被认为是识别甲基化精氨酸或赖氨酸组蛋白的蛋白结构域3。最近在一名患有产前和产后骨骼过度生长综合征的患者中发现了一个 SPIN4D82H 错义变异。该突变影响 SPIN4 的第一个 Tudor 结构域,但这些 Tudor 结构域相应的结合底物仍不明确,限制了对 SPIN4 依赖性染色质调控及骨骼发育过程中基因表达调控功能的深入解析。
识别阅读蛋白结构域新的组蛋白结合底物并不依赖于单一的标准化方法。组蛋白的翻译后修饰(PTMs)大多发生在从核心核小体颗粒向外突出的组蛋白尾部。阅读蛋白结构域对组蛋白尾部上PTMs的识别具有高度可变性,通常需要多价、静电相互作用,并涉及核小体DNA、连接DNA和/或其他组蛋白结构域,以共同稳定阅读蛋白与靶标的结合4。目前,已有多个供应商将组蛋白尾部肽段的PTMs制备成微阵列形式并实现商业化5。尽管基于组蛋白尾部肽段的PTMs筛选可用于高通量检测阅读蛋白结构域的结合靶标,但在缺乏完整核小体的情况下,常产生假阳性结果。此外,此类筛选实验条件高度依赖经验,且因蛋白而异,技术上难以统一处理。基于合成核小体的PTMs筛选或下拉实验可提供更为可靠的检测结果,但成本更高且通量较低,因为重构携带不同PTMs组合的核小体本身具有技术挑战性。
本方案描述了一种快速鉴定核小体中组蛋白翻译后修饰(PTM)作为SPIN4结合靶点的方法。通过重组表达SPIN4蛋白,并利用商业化的组蛋白PTM肽段芯片进行筛选,以识别潜在的结合靶点。随后,从活细胞中分离含有多种内源性组蛋白PTM的天然单核小体。利用SPIN4进行单核小体下拉实验,可在初步筛选后通过抗体介导的方法对组蛋白PTM进行靶向验证。该整合的生化策略展示了一种原理验证性的方法,可用于高效、低成本地发现结合靶标,并可广泛应用于其他功能尚不明确的表观遗传阅读蛋白结合底物的鉴定。
方案
所有涉及HEK293FT细胞的实验操作均严格遵守弗吉尼亚联邦大学机构生物安全委员会(IBC)的指导方针。
1. 重组人SPIN4的纯化
- 克隆全长野生型 SPIN4 或 SPIN4D82H 带有 N 端 1× FLAG表位标签插入杆状病毒载体6,7.
- 通过将杆状病毒载体转染Sf9细胞来制备杆状病毒,待细胞破裂后收集病毒,分装并储存在−80℃ °C6,7.
- 在500 mL锥形瓶中,加入100 mL培养基和1.5 × 10⁸ Sf9 细胞和 1 mL P1 杆状病毒。
- 在27.5℃下培养细胞 °在黑暗条件下,于125 rpm的轨道摇床培养箱中孵育72小时。
- 使用含蛋白酶抑制剂的BC150裂解缓冲液中的FLAG亲和凝胶纯化FLAG-SPIN4,并用1洗脱蛋白× 0.1 mg/mL 的 FLAG 肽段
- 彻底去除 1× FLAG 肽,将洗脱的 FLAG-SPIN4 在 4 ℃ 下对 BC150 蛋白储存缓冲液进行透析 °C 按以下顺序:
- 第一次透析:1 L,1 小时。
- 第二次透析:2 L,过夜。
- 第三次透析:1 L,1 小时。
- 将透析后的蛋白质浓缩至所需体积(对于 SPIN4,从 600 µL 至 150 µL).
- 使用二辛可宁酸(BCA)法测定蛋白浓度,并据此计算摩尔浓度。
- 各纯化步骤中回收的粗蛋白量及相应的估算得率总结如下 补充表1. 从250 mL Sf9培养物中进行纯化,使用400 µL 的抗FLAG亲和凝胶浆液。
- 将浓缩的 SPIN4 稀释 10 倍× 在 BC150 蛋白储存缓冲液中补充表2)。上样 1、2、5、10 和 20 µL 加样至 15% SDS-PAGE 凝胶,通过考马斯亮蓝染色观察(图1A).
- 使用图像分析软件对加样体积相等的各泳道进行条带强度定量,以确定其相对信号强度。
- 将强度比除以各蛋白质的分子量,以获得摩尔比。
- 使用该摩尔比对步骤 1.8 中估算的摩尔浓度进行校正。
- 分装纯化后的蛋白,液氮速冻后于−80 °C保存 °C. 短期使用请于4℃保存 °C,然后继续进行下一个实验。
2. 组蛋白肽阵列
- 通过将 5 g 牛血清白蛋白 (BSA) 溶解于 BC150 蛋白储存缓冲液中,定容至 100 mL,制备肽阵列封闭缓冲液。
- 可选:使用疏水性标记笔在肽阵列上标出反应区域,以减少试剂消耗。
- 在直径 15 cm 的培养皿中放置数张滤纸,并用水润湿。
- 将肽阵列置于润湿的滤纸上。
- 小心加入 300 µL 封闭缓冲液,完全覆盖每个阵列区域。
- 盖上培养皿,在室温下孵育 1–3 小时。
- 将 FLAG-SPIN4 用封闭缓冲液稀释至终浓度为 1 µM。
- 将 1× FLAG 肽用封闭缓冲液稀释至终浓度为 1 µM。
- 为提高信噪比并减少非特异性背景信号,以下步骤应在低温室中进行。在加蛋白前,先将已封闭的阵列(连同培养皿)转移至低温室。
- 从阵列上移除多余的封闭缓冲液。
- 小心地将所需的 FLAG-SPIN4 蛋白或作为对照的 FLAG 肽分别加至每个区域。
- 盖上培养皿,在低温室中孵育过夜。
- 向 Western blot 洗涤盒中加入约 50 mL 肽阵列洗涤缓冲液,并将其移至低温室。
- 弃去蛋白溶液,立即将阵列转移至洗涤缓冲液中,反应面朝上。
- 按以下方式洗涤阵列五次:前两次每次 1 分钟,后三次每次 5 分钟。
- 用肽阵列封闭缓冲液冲洗阵列,以去除残留的去垢剂,然后将其放回培养皿中。
- 将抗 FLAG 抗体溶液按 1:2000 稀释,每区域加入 300 µL。
- 在室温下孵育 1 小时。
- 重复步骤 2.14 至 2.16 以洗涤阵列。
- 将 HRP 标记的山羊抗小鼠 IgG(二抗)溶液按 1:6000 稀释,每区域加入 300 µL。
- 在室温下孵育 1 小时。
- 重复步骤 2.14 至 2.16 以洗涤阵列。
- 将阵列放入透明塑料文件保护套内。
- 加入约 1 mL 增强型化学发光 (ECL) 底物,确保反应表面均匀覆盖。
- 去除气泡,并使用适当的成像系统(如数字成像仪或放射自显影胶片)采集化学发光和明场图像(图 1B)。
- 根据肽阵列软件及相关的在线工具分析信号强度(图 2A–C)。
3. 用于拉下实验的 FLAG-SPIN4 的大规模表达
- 在500 mL锥形瓶中,加入125 mL ESF921培养基、1.8 × 10⁸ 个Sf9细胞以及1.2 mL表达FLAG-SPIN4或FLAG-SPIN4D82H的P1杆状病毒。
- 在27.5 °C下,于摇床培养箱中(125 rpm)孵育72小时。
- 将培养物分装如下:
- 取4 mL培养物加入15 mL离心管中用于滴定。
- 取30 mL培养物分装至四个50 mL离心管中。
- 在600 × g 条件下离心15分钟,并弃去上清液。
- 将沉淀物在液氮中速冻,随后于−80 °C保存备用。
4. FLAG-SPIN4 和 FLAG-SPIN4D82H 的磁珠与裂解物体积比滴定
- 向第3节第3.1步所述的每份5 mL Sf9培养物所获得的Sf9细胞沉淀中加入1 mL BC150裂解缓冲液。
- 以30%的振幅对裂解液进行超声处理,确保充分破碎:开启5秒,关闭5秒,总超声时间为15秒。
- 20,000 离心 × g, 4 °C,离心10分钟,将上清液转移至新的1.5 mL离心管中。
- 准备 20 µ每次下拉反应使用 60 μL 的抗 FLAG 亲和凝胶悬浮液 µ3 次滴定,每次 L
- 用 BC150 裂解缓冲液洗涤珠子:
- 加入1 mL BC150裂解缓冲液,短暂涡旋。
- 离心,3,000 × g × g 1 分钟。
- 吸出并弃去上清液。
- 将珠子重悬于 40 µL 每次下拉反应的 BC150 裂解缓冲液(120 µL,用于3次滴定。
- 将裂解液与含有BC150裂解缓冲液和珠悬浮液的1.5 mL离心管混合补充表3)
- 在4°C、15 rpm的旋转仪上孵育试管 °1.5 小时,4 °C
- 离心,3,000 × g × g 孵育1分钟,吸除上清液。
- 将珠子洗涤三次,步骤如下:
- 将珠子重悬于 500 µL BC150 裂解缓冲液并短暂涡旋。
- 3,000 离心 × g 1 分钟。
- 吸除上清液。
- 将珠子重悬于 20 µL 1× Laemmli 缓冲液中孵育,95 ℃ °5 分钟,4 ℃
- 离心,3,000 × g × g 1 分钟。
- 将上清液在15% SDS-PAGE凝胶上电泳,并用考马斯亮蓝染色以估计蛋白产量。
- 根据实验数据,选择能够使磁珠上的抗体结合位点达到饱和的裂解物体积与磁珠比例。在实验中,该比例应不小于300 µ每 20 微升裂解液 µL 的珠子足以达到完全结合容量。
注:“抗体结合位点饱和”定义为增加裂解物体积不再导致目标蛋白回收量增加的临界点。
注意:在相同摩尔浓度下,SPIN4D82H 与野生型相比,对FLAG亲和凝胶的结合亲和力较低。
注意:在此实验条件下,1 mL 裂解液来自600万 Sf9 细胞(计算为1.5 × 10⁶ cells/mL × 4 mL),表明来自约600万Sf9细胞的SPIN4表达量足以饱和20 µL 的抗FLAG亲和凝胶浆液。
5. 大规模制备抗FLAG亲和凝胶结合的FLAG-SPIN4作为诱饵
- 每种待测蛋白,从30 mL培养液中收集两份菌体沉淀。将每份沉淀重悬于6 mL BC150裂解缓冲液中,转移至15 mL离心管,并用BC150裂解缓冲液调整总体积至13 mL。
- 将每个样品置于冰上,以100%的振幅进行超声处理,开启15秒,关闭30秒,总超声时间为2分钟。
- 将裂解液转移至预冷的高速离心管中,在20,000 × g条件下离心 × g, 4 °15分钟,C
- 加入200 × (样本数量 + 1) × 1.1 µ将1.5 mL抗FLAG亲和凝胶悬浮液加入1.5 mL离心管中。
- 洗涤珠子 >用 BC150 裂解缓冲液洗脱 5 个柱体积(CV)。
- 将珠子重悬于 400 × (样本数量 + 1) × 1.1 µBC150 裂解缓冲液的 L
- 将第4步获得的上清液转移至15 mL离心管中。
- 加入500 µ将步骤5.7中的珠子悬液各L加入每根试管中。
- 在一支离心管中,加入 3 mL BC150 裂解缓冲液和 60 µ人类SPIN4蛋白的组蛋白修饰结合特性研究× FLAG 肽(100 mM)作为阴性对照。
- 在4°C、120 rpm的试管旋转仪中孵育样品 °1.5 小时,C
- 离心,2,000 × g × g 5 分钟后弃去上清液。
- 将珠子重悬于适量上清液中,并转移至1.5 mL离心管中。
- 离心,3,000 × g × g 1 分钟后吸去上清液。
- 用 BC150 裂解缓冲液按以下步骤洗涤珠子五次:
- 用1 mL BC150裂解缓冲液重悬珠子。
- 对于第4次和第5次洗涤,将样品置于4℃、转速为20 rpm的试管旋转仪上 °10 分钟,4 °C
- 3,000 离心 × 1 分钟内离心并吸除上清液。
- 将珠子重悬于 200 µL BC150 裂解缓冲液
- 取 9 µ将珠子/缓冲液悬浮液取 L 量,通过 15% SDS-PAGE 分离后进行考马斯亮蓝染色,分析蛋白质含量。
- 由于蛋白上样量超过了磁珠的结合容量,因此各样品中每单位体积磁珠结合的蛋白量应相近。通过数字图像分析对条带强度进行半定量,并据此调整后续反应中磁珠的用量。
6. 从 HEK293FT 细胞制备单核小体
- 在15 cm的组织培养皿中,使用含10%胎牛血清(FBS)的DMEM培养基,将HEK293FT细胞培养至约90%汇合度,温度为37℃ °C 在 5% CO2 湿润培养箱
- 早期传代的HEK293FT细胞购自商业来源,并通过STR分型进行鉴定。
注意:一个15 cm培养皿可获得约2700万个细胞,足够进行1–2次pull-down反应。对于六次反应(包括阴性对照),至少准备三个15 cm培养皿。如果目标组蛋白翻译后修饰(PTM)较为稀有或不稳定,应将细胞数量增加2–10倍。× 相应地。 - (可选) 根据所关注的组蛋白修饰类型,加入相应的PTM抑制剂(补充表2向培养基中加入并孵育24小时。
注意:如果存在大量组蛋白翻译后修饰,则可省略此步骤。 - 当细胞生长至接近 100% 汇合度时,按如下方法收集细胞:
- 吸除培养基。
- 用10 mL预冷的PBS轻柔冲洗细胞,然后吸除。
- 加入5 mL预冷的PBS。
- 在冰上刮取细胞,并转移至50 mL离心管中(所有培养皿的细胞可合并)。
- 13,000 离心 × g, 4 °10 分钟,C
- 弃去上清液。
- (可选) 立即进行后续操作,或将细胞沉淀冷冻以备后续使用:
- 估算沉淀体积。
- 重悬于 9× 缓冲液G的沉淀体积,以达到20%的终浓度甘油。
- 液氮中速冻,于−80℃保存 °C.
- 若继续使用冷冻沉淀物,需将沉淀物置于冰上解冻,于1,300 × g离心 × g, 4 °4℃离心5分钟,弃上清液。
- 将(新鲜或解冻的)沉淀重悬于 10× TMSD缓冲液(40 mM Tris-HCl,pH 7.5,5 mM MgCl)的沉淀体积2,250 mM 蔗糖,1 mM DTT)并加入蛋白酶抑制剂,使用移液管吸取。
- 新鲜配制含10% NP-40的TMSD缓冲液,并加入0.11× 总体积调整至 NP-40 浓度约为 1%
- 在4℃、120 rpm的试管旋转仪中孵育悬浮液 °5 分钟,C
- 混合10 µ悬浮液中的10 L µL 台盼蓝,显微镜下观察以监测细胞核染色情况。确保细胞核已完全与胞质分离(图3A).
- 当约95%的细胞核呈台盼蓝阳性时,进行下一步操作。对于HEK293FT细胞,通常使用1% NP-40孵育5分钟即可。对于其他细胞类型,需验证并调整孵育时间。
- 1,300 离心 × g, 4 °离心,4℃,5分钟,弃上清。
- 将沉淀重悬于 10× TMSD缓冲液的沉淀体积。
- 重复步骤 6.12 至 6.13,共五次,以彻底去除残留的 NP-40。
- 将沉淀重悬于 5× 缓冲液B的沉淀体积
- 每10,000个细胞核加入1单位微球菌核酸酶(MNase),于37℃孵育 °C 水浴。孵育期间偶尔振荡试管,以保持细胞核均匀重悬
- 在指定时间点(0.5、1 和 2.5 小时),吸取 50 µ将反应液分装至1.5 mL离心管中,立即加入1 µ0.5 M EDTA-Na(pH 8.0)的L,涡旋混匀。
- 按照以下步骤提取每个时间点的 DNA:
- 加入80 µL H₂O, 30 µL 10% SDS 和 20 µ5 M NaCl;涡旋混匀。
- 加入200 µL 酚/氯仿;充分涡旋震荡。
- 20,000 离心 × g,室温,3 分钟
- 小心地将上清液转移至新的 1.5 mL 离心管中。
- 加入1 mL 100%乙醇和20 µ3 M 乙酸钠(pH 5.2);涡旋混匀。
- 20,000 离心 × g,室温,5 分钟
- 移除上清液,加入 1 mL 70% 乙醇。
- 在 20,000 离心 × g,室温,1 分钟
- 移除上清液,并在55℃下干燥沉淀 °C,敞口孵育10分钟。
- 将沉淀重悬于50 µL TE缓冲液
- 在1% TBE琼脂糖凝胶上电泳样品,以确认单核小体DNA的大小(147 bp)图3B).
- (可选) 微球菌核酸酶(MNase)的消化效率因细胞类型而异,必要时可在反应过程中补加额外的MNase,以彻底去除多核小体。例如,若1小时和2小时的样品结果相似,可在3小时时添加更多MNase。
- 当观察到主要的约147 bp条带,或进一步添加MNase/延长孵育时间不再改变片段大小时,通过加入0.5 M EDTA-Na(pH 8.0)至终浓度2 mM来终止反应。
- 1,300 离心 × g, 4 °C,5 分钟。收集上清液(S1)。
- 将沉淀重悬于10× TE缓冲液和蛋白酶抑制剂的沉淀体积,于4℃、20 rpm的旋转仪上孵育样品 °在至少30分钟内保持在C。
注意:单核小体提取效率因细胞类型而异。可使用 0–300 mM NaCl 有效提取核小体。 - 1,300 × g 离心 × g, 4 °C,5 分钟。收集上清液(S2)。
- 转移 50 µ将 S1 和 S2 各取 1 L,分别加入两个 1.5 mL 离心管中。
- 通过琼脂糖凝胶电泳分析所有组分(步骤 6.17 至 6.18),以评估 DNA 片段大小分布及提取效率。大多数单核小体存在于 S2 组分中(图 3C).
- 将S2转移至高速离心管中,在20,000 × g条件下离心 × g, 4 °C,10 分钟,以去除不溶性物质。
- 收集上清液,并用BC150裂解缓冲液(不含抑制剂)透析:
- 第一次透析:1 L,1 小时。
- 第二次透析:2 L,过夜。
- 透析后,再次以20,000离心 × g, 4 °C,10 分钟,以去除任何残留的不溶性碎片。
- 收集最终的上清液。
- 混合 5 µ上清液的 L 与 35 µL BC150 裂解缓冲液和 10 µL 5× Laemmli缓冲液,95℃加热 °C 5 分钟,上样量分别为 1、2、5、10 和 20 µ在15% SDS-PAGE凝胶上。
- 加入 1、2 和 5 µL,作为产量估算的参照,使用 Laemmli 缓冲液中 0.1 mg/mL BSA
- 用考马斯亮蓝染色,并使用图像分析软件对核小体产量进行半定量估算(图3D).
7. 修饰核小体下拉实验
- 通过将1 g BSA溶解于BC150裂解缓冲液中,定容至10 mL,配制2×珠子封闭缓冲液,然后涡旋振荡至完全溶解。
- 将含有等摩尔量蛋白的FLAG-SPIN4-WT和FLAG-SPIN4D82H珠子(来自第5节,步骤5.16至5.17)分别转移至不同的1.5 mL离心管中。
- 向FLAG-SPIN4-WT样品中加入等体积的阴性对照珠子(来自第5节,步骤10)。
- 使用BC150裂解缓冲液调整所有珠子样品的总体积,使其保持一致。
- 向每根含有珠子和BC150裂解缓冲液的离心管中加入等体积的2×珠子封闭缓冲液。
- 将样品置于4 °C、20 rpm转速的旋转仪上孵育过夜(O/N)。
- 在冰上解冻适量的从HEK293FT细胞中提取的1×核小体。所需体积取决于期望的核小体与SPIN4的摩尔比。初始优化时,建议采用1:1的核小体与SPIN4摩尔比。
- 将1×核小体与等体积的2×珠子封闭缓冲液充分混匀。
- 将步骤7.8的混合物与预先封闭的珠子在15 mL离心管中混合。
- 将混合物置于4 °C、20 rpm转速的旋转仪上孵育4小时或过夜。
- 在4 °C、3,000 × g条件下离心3分钟。
- 小心弃去上清液。
- 用1 mL BC150裂解缓冲液重悬珠子,并转移至1.5 mL离心管中。
- 按以下步骤洗涤珠子三次:
- 在3,000 × g条件下离心1分钟,吸除上清液。
- 用1 mL BC150裂解缓冲液重悬珠子。
- 洗涤过程中偶尔振荡离心管,以保持珠子均匀悬浮。
- 再按以下步骤额外洗涤珠子两次:
- 在3,000 × g条件下离心1分钟,吸除上清液。
- 用1 mL BC150裂解缓冲液重悬珠子。
- 在4 °C、20 rpm转速下旋转10分钟。
- 洗涤完成后,用9个柱体积(CV)的BC150裂解缓冲液重悬珠子。
- 从每个样品中取160 µL,加入40 µL 5× Laemmli缓冲液,95 °C加热5分钟。
注:建议使用FLAG肽进行蛋白-核小体复合物的洗脱,以获得背景更低、更清晰的结果。 - 在室温、3,000 × g条件下离心5分钟。
- 取5 µL上清液上样至15% SDS–PAGE凝胶,进行银染(图4A)。
- 另取5 µL上清液上样至15% SDS–PAGE凝胶,转至PVDF膜,使用针对目标组蛋白翻译后修饰(PTMs)的适当一抗和二抗进行检测(图4B)。
结果
为了研究人类SPIN4的结合底物,采用Sf9昆虫细胞表达系统重构了野生型SPIN4以及一种与过度生长综合征相关的患者来源突变体。该突变为第82位氨基酸由天冬氨酸(D)到组氨酸(H)的错义突变(D82H),位于SPIN4的第一个Tudor结构域内,提示其在调控SPIN4底物结合中的作用。使用编码单个FLAG标签SPIN4的杆状病毒载体在Sf9细胞中表达蛋白,随后进行一步法FLAG亲和纯化,并用1× FLAG肽进行竞争性洗脱(图1A)。等摩尔浓度的纯化SPIN4蛋白被用于与包含384种独特组蛋白PTM组合的组蛋白肽段微阵列共同孵育。通过FLAG抗体和HRP偶联的二抗检测SPIN4蛋白与特定组蛋白PTM的结合情况(图1B)。化学发光信号被数字化定量。SPIN4可结合H3K4me1/2/3肽段,而顺式存在的其他PTM(如H3R2me2a、H3R2me2s和H3K9me3)会负向影响其结合亲和力(图2A-C)。与野生型SPIN4相比,SPIN4D82H对所有SPIN4靶标的结合普遍减弱,表明Tudor结构域1对底物结合至关重要,且SPIN4D82H为功能丧失型突变体(图2A-C)。
由于基于多肽的结合实验常产生假阳性或非特异性结合结果,因此进一步在单核小体的天然状态下验证了SPIN4与组蛋白PTM的结合。从HEK293FT细胞中提取细胞核(图3A),并用微球菌核酸酶(MNase)对天然染色质进行时间梯度消化(图3B)。短时间消化主要产生单核小体,同时含有部分二联和三联核小体;而延长消化时间后尽管分子量较低,但主要生成单核小体,表明连接DNA已被去除且发生过度消化(图3B)。消化后的核小体未能有效释放至 supernatant(S1)中(图3C)。因此,使用Tris-EDTA(TE)缓冲液从沉淀中进一步提取出单核小体,并收集上清液(S2)(图3C)。经过透析和浓缩后,通过在SDS-PAGE凝胶上进行系列滴定并结合考马斯亮蓝染色,对这些天然单核小体进行定量分析(图3D)。
接下来,根据 1:1 的摩尔比计算重建的 SPIN4 和提取的天然单核小体在下拉实验中的摩尔浓度。将 FLAG-SPIN4 蛋白作为诱饵结合到 FLAG 琼脂糖 beads 上。下拉反应后,样品经 SDS-PAGE 电泳并进行银染。尽管在 SPIN4 结合的单核小体中检测到了组蛋白蛋白,但 SPIN4D82H 表现出整体核小体结合能力的降低,这与使用肽阵列所观察到的结果一致(图 4A)。进一步通过 Western blot 检测 H3K4me1/2/3,比较 SPIN4 与 SPIN4D82H 的下拉样品。结果一致显示,SPIN4D82H 对 H3K4me1/2/3 无明显的可量化结合,验证了这两种方法可用于快速鉴定组蛋白 PTM 作为表观遗传阅读蛋白的功能性相关结合底物(图 4B)。
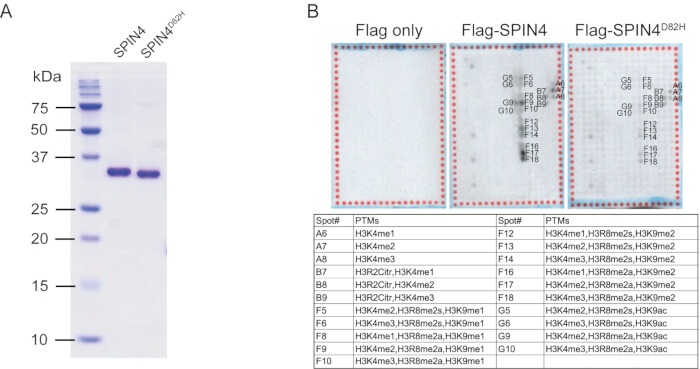
图 1:人源 SPIN4 及 SPIN4D82H 的重组及其在组蛋白肽翻译后修饰筛选中的应用。(A) 重组 SPIN4 蛋白的考马斯亮蓝染色结果。(B) 利用组蛋白肽芯片比较 SPIN4 与 SPIN4D82H 的结合底物筛选结果。显示差异结合的肽段翻译后修饰候选物由芯片序列编号标示。 请点击此处查看该图的放大版本。
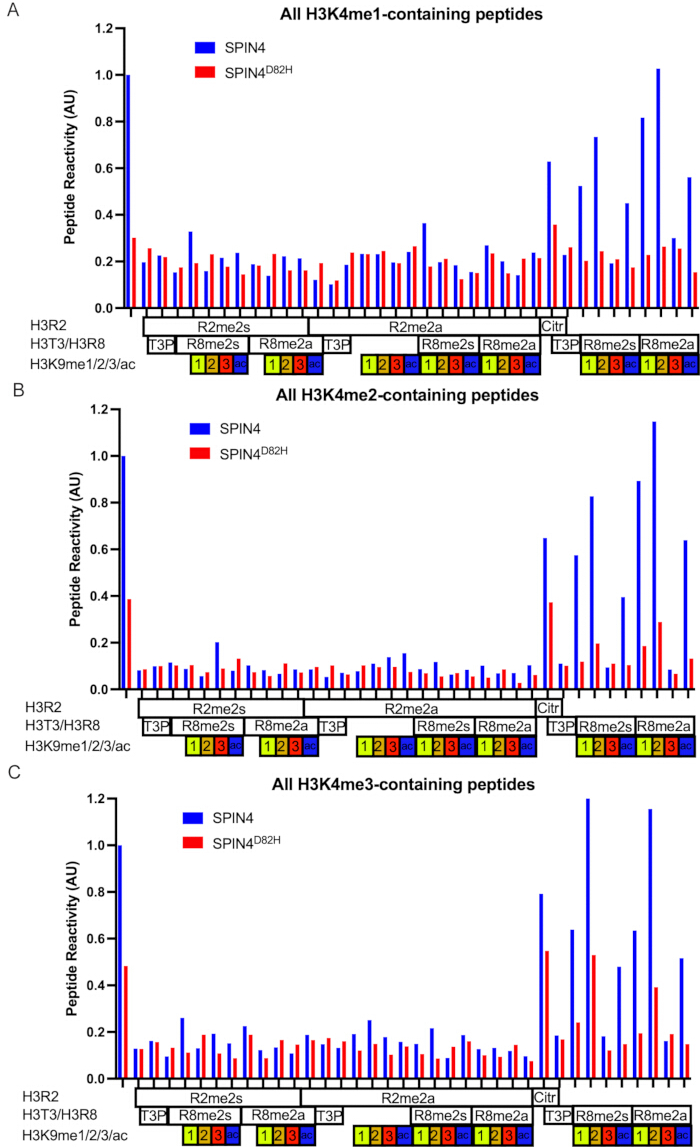
图 2:SPIN4 对肽段 PTM 结合亲和力的定量分析。化学发光信号通过数字化方式进行定量。SPIN4 与 SPIN4D82H 对含有(A)H3K4me1、(B)H3K4me2 和(C)H3K4me3 的肽段结合能力的比较以柱状图形式展示。请点击此处查看此图的放大版本。
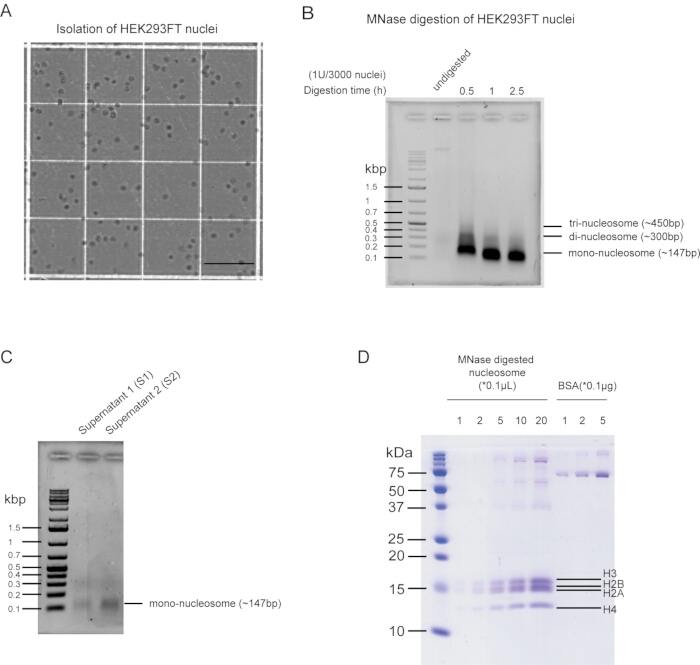
图 3:从天然染色质中制备单核小体。(A)从 HEK293FT 细胞中提取的单细胞核悬液。比例尺:250 µm。(B)HEK293FT 细胞核中天然染色质的时间分辨序列消化。从消化后的染色质中纯化的 DNA 显示出单核小体、二核小体和三核小体的梯状条带。(C)MNase 消化后的上清组分(S1),以及用含 300 mM NaCl 的 TE 缓冲液提取的单核小体(S2)。(D)S2 组分中提取的单核小体的考马斯亮蓝染色结果。请点击此处查看该图的放大版本。
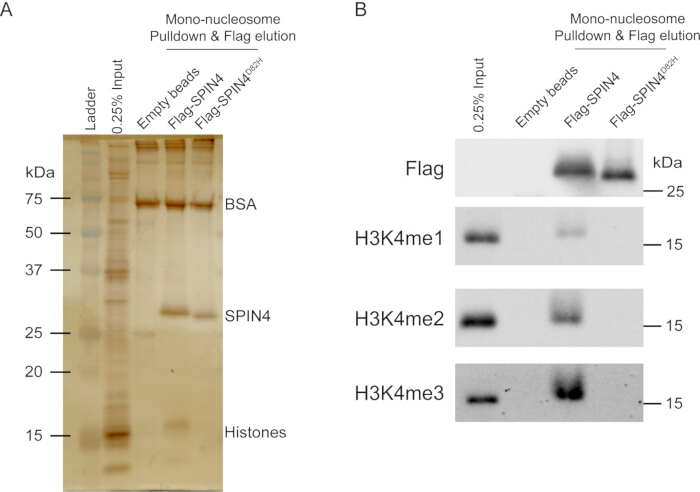
图4:通过SPIN4及SPIN4D82H进行单核小体下拉,并对含H3K4me1/2/3的单核小体进行靶向验证。(A)银染结果,以及(B)使用SPIN4下拉、FLAG洗脱的单核小体样品进行的H3K4me1/2/3蛋白质印迹分析。请点击此处查看该图的放大版本。
补充表 1:蛋白得率的计算。 在每个纯化步骤中计算了 SPIN4 蛋白的得率。请点击此处下载该文件。
补充表 2:缓冲液组成。 本研究中使用的所有缓冲液的成分均有描述。请点击此处下载该文件。
补充表 3:蛋白质拉下实验计算。 计算了 SPIN4 裂解液与 FLAG 磁珠的比例。请点击此处下载该文件。
讨论
本文介绍了一种在时间和成本上均高效的方法,用于通过生物化学手段精确定位特定组蛋白翻译后修饰(PTM)作为功能尚未明确的蛋白质的作用靶点,并评估该蛋白质的疾病相关突变如何影响其对靶标的结合亲和力。该方法的优势在于无需进行昂贵且耗时的人工合成核小体重建。该策略利用了商业化组蛋白PTM肽段芯片的便利性,同时采用天然单核小体作为生理相关性更高的结合底物,从而证实SPIN4确实是H3K4me的特异性识别蛋白。该方法的关键步骤是目标蛋白的成功重组,这一过程具有经验性,可能具有挑战性。在某些情况下,可使用候选蛋白的截短形式以克服技术障碍。该方法的一个局限性在于使用了天然核小体,其生化组成未被完全明确定义。然而,通过本方法,在pull-down实验后可对单核小体进一步进行质谱分析,从而全面评估结合特异性,并解析顺式(in cis)存在的多种组蛋白PTM组合,以此弥补上述局限性8。
结果中的一个有趣观察是,H3R2瓜氨酸化(H3R2citr)似乎允许SPIN4结合H3K4me1/2/3,而H3R2me2a/s则会阻断这种相互作用。已有充分文献记载,H3R2me2a/s可拮抗识别蛋白对H3K4me的识别,因为H3R2位点的不对称或对称二甲基化在结构上会阻碍邻近的H3K4me被识别9。另一方面,H3R2单甲基化(H3R2me1)似乎允许H3K4me被识别9。然而,H3R2citr的确切功能尚未被充分阐明。由于H3R2citr与H3R2甲基化互不相容,该结果提示H3R2citr可能通过阻断H3R2甲基化来促进H3K4me的识别。值得注意的是,尽管SPIN4D82H失去了对大多数含H3K4me1/2/3肽段的结合能力,但它仍能与含H3R2citr-H3K4me2/3的肽段保持一定程度的相互作用,这表明H3R2citr可能在一定程度上缓解SPIN4D82H的缺陷。
还发现H3K9me1/2允许SPIN4以顺式(in-cis)方式识别H3K4me1/2/3,而H3K9me3则会阻断这种相互作用。此前已有研究表明,Spindlin家族的另一成员SPIN1能够结合H3K4me3-H3K9me3肽段10。H3K9me3是基因组中端粒区、着丝粒区及逆转座子区域组成型异染色质的严格标志物,而H3K9me1/2的分布则广泛得多11。SPIN1基因敲除(KO)小鼠表现出肌肉缺陷且围产期致死,而SPIN4基因敲除小鼠虽可存活,但表现出类似人类患者的骨过度生长表型1,12。综上,这些结果提示Spindlin家族成员在底物特异性上的分子差异可能与其不同的生理功能相关。
除了甲基化的组蛋白外,Tudor结构域还被发现能够识别甲基化的非组蛋白3。本研究仅专注于组蛋白的翻译后修饰,未探讨SPIN4可能作用的非组蛋白靶点。未来有必要进一步研究,以全面揭示SPIN4结合靶标的范围,从而更深入地理解由SPIN4突变引起的X连锁骨过度生长综合征的分子机制。
披露
作者声明无利益冲突。
致谢
作者感谢Yu实验室和Jee实验室所有过去和现任成员提供的技术支持。J.-R.Y. 的研究得到了美国国立卫生研究院国家普通医学科学研究所最大化研究人员研究奖(MIRA)R35GM160046的资助。 YH.J 得到了儿童国家医院和儿童研究所的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1.5 mL 微量离心管 | Sarstedt | 72.690.001 | 常规实验 |
| 15 cm 组织培养皿 | Sarstedt | 83.3903.300 | 常规实验 |
| 15 mL 圆锥形离心管 | Sarstedt | 62.554.101 | 常规实验 |
| 50 mL 圆锥形离心管 | Sarstedt | 62.548.004 | 常规实验 |
| 500 mL 锥形瓶 | Stellar Scientific | CT229809 | Sf9 细胞培养 |
| Amersham ImageQuant 800 CCD 成像系统 | Cytiva | IMQ800 | CCD成像系统 |
| Anti-FLAG M2 亲和凝胶 | Sigma-Aldrich | A2220 | 生化拉下实验 |
| 抗FLAG M2抗体 | Sigma-Aldrich | F1804 | 蛋白质印迹法 |
| 抑肽酶 | MedChemExpress | HY-P0017 | 蛋白酶抑制剂 |
| 阵列分析软件 | Active Motif | https://www.activemotif.com/documents/Array_Analyze_Software_v16.1.zip | 修饰肽段芯片数据分析 |
| ASI 琼脂糖LE | Alkali Scientific | A7700 | DNA凝胶 |
| Bac-to-Bac杆状病毒表达系统 | 赛默飞世尔科技 | 10359016 | 杆状病毒表达 |
| 盐酸苯甲脒 | MedChemExpress | HY-W018781 | 蛋白酶抑制剂 |
| 牛血清白蛋白(BSA) | Sigma-Aldrich | A9647 | 蛋白质定量标准 |
| 溴酚蓝 | 赛默飞世尔科技 | A18469.08 | Lammeli缓冲液 |
| 考马斯亮蓝 R-250 | 赛默飞世尔科技 | 20278 | 蛋白质凝胶染色 |
| 二硫苏糖醇(DTT) | Sigma-Aldrich | D5545 | 裂解缓冲液 |
| EDTA | RPI 研究产品 | E58100 | 裂解缓冲液 |
| 增强型化学发光(ECL)底物 | Cytiva | RPN2232 | 蛋白质印迹 |
| ESF 921 昆虫细胞培养基 | 表达系统 | 96-001 | Sf9 细胞培养 |
| 乙醇(200 proof) | Spectrum Chemical | ET107 | DNA沉淀 |
| EVOS M5000 成像系统 | Invitrogen | M5000 | 常规成像 |
| FLAG肽 | MedChemExpress | HY-P7006 | 下拉洗脱 |
| 甘油 | Sigma-Aldrich | G77893 | 储存缓冲液 |
| H3K4me1 抗体 | Active Motif | 39300 | 蛋白质印迹 |
| H3K4me2 抗体 | 细胞信号传导 | 9725T | 蛋白质印迹法 |
| H3K4me3 抗体 | 细胞信号传导 | 9751T | 蛋白质印迹法 |
| HEK293FT细胞 | 赛默飞世尔科技 | R70007 | 人胚胎肾成纤维细胞系 |
| HEPES | Sigma-Aldrich | H3375 | 裂解缓冲液 |
| ImageJ | 美国国立卫生研究院 | https://imagej.net/ij/download.html | 基于Java的图像处理程序 |
| 亮抑酶肽半硫酸盐 | MedChemExpress | HY-18234A | 蛋白酶抑制剂 |
| 微球菌核酸酶(MNase) | NEB | M0247S | 染色质消化用内切核酸酶 |
| Model 120 超声波破碎仪 | Fisher Scientific | FB120110 | 超声处理 |
| 修饰组蛋白肽段芯片 | Active Motif | 13005 | 蛋白质结合实验 |
| Pepstatin A | MedChemExpress | HY-P0018 | 蛋白酶抑制剂 |
| 辣根过氧化物酶标记的IgG组分单克隆山羊抗小鼠IgG轻链特异性抗体 | 杰克逊免疫研究实验室 | 115-035-174 | 蛋白质印迹法 |
| pFastBac1-Flag-SPIN4 | 赛默飞世尔科技 | 10360014 | 杆状病毒表达载体 |
| pFastBac1-Flag-SPIN4-D82H | 赛默飞世尔科技 | 10360014 | 杆状病毒表达载体 |
| 苯酚:氯仿:异戊醇(25:24:1) | Sigma-Aldrich | P2069 | DNA纯化 |
| Pierce Rapid Gold BCA 蛋白质定量检测试剂盒 | 赛默飞世尔科技 | PIA53226 | 蛋白质定量 |
| Pierce 银染试剂盒 | 赛默飞世尔科技 | 24612 | 蛋白质检测 |
| PMSF蛋白酶抑制剂 | 赛默飞世尔科技 | 36978 | 蛋白酶抑制剂 |
| 聚丙烯酰胺凝胶 | 自制 | N/A | 蛋白质凝胶 |
| Sf9 昆虫细胞 | ATCC | CRL-1711 | 用于杆状病毒表达的昆虫细胞系 |
| Slide-A-Lyzer MINI 透析装置,10K 截留分子量(MWCO) | 赛默飞世尔科技 | 69572 | 蛋白质透析 |
| 乙酸钠 | Sigma-Aldrich | S8750 | DNA沉淀 |
| 氯化钠 | Fischer | BP358-1 | 通用缓冲液 |
| 十二烷基硫酸钠(SDS) | Sigma-Aldrich | L3771 | 通用缓冲液 |
| 台盼蓝溶液(0.4%) | 赛默飞世尔科技 | 15250061 | 细胞核染色 |
参考文献
- Lui, J. C., et al. Loss-of-function variant in SPIN4 causes an X-linked overgrowth syndrome. JCI Insight. 8 (9), e167074(2023).
- Chawla, N., Rajput, M., Shriyan, R., Bachani, S., Gupta, A. Clinical observation of a rare Binder phenotype with fetal overgrowth due to a SPIN4 mutation. Matern Fetal Med. 7 (1), e0030(2025).
- Lu, R., Wang, G. G. Tudor: a versatile family of histone methylation readers. Trends Biochem Sci. 38 (11), 546-555 (2013).
- Ruthenburg, A. J., Li, H., Patel, D. J., Allis, C. D. Multivalent engagement of chromatin modifications by linked binding modules. Nat Rev Mol Cell Biol. 8 (12), 983-994 (2007).
- Mauser, R., Jeltsch, A. Application of modified histone peptide arrays in chromatin research. Arch. Biochem Biophys. 661, 31-38 (2019).
- Hsu, C. I., et al. Paraspeckle protein NONO regulates active chromatin by allosterically stimulating NSD1. Cell Rep. 44 (1), 116247(2025).
- Hsu, C. I., Yeh, E., Chen, C. C. L., Sahn, M., Yu, J. R. Protocol for reconstituting enzymatic activities for ultra-large histone methyltransferases NSD1 and SETD2 using a baculovirus expression system. STAR Protoc. 6 (1), 103963(2025).
- Plazas-Mayorca, M. D., et al. One-pot shotgun quantitative mass spectrometry characterization of histones. J Proteome Res. 8 (11), 5367-5374 (2009).
- Fuhrmann, J., Thompson, P. R. Protein arginine methylation and citrullination in epigenetic regulation. ACS Chem Biol. 11, 654(2015).
- Zhao, F., et al. Molecular basis for histone H3 “K4me3-K9me3/2” methylation pattern readout by Spindlin1. J Biol Chem. 295 (49), 16877(2021).
- Padeken, J., Methot, S. P., Gasser, S. M. Establishment of H3K9-methylated heterochromatin and its functions in tissue differentiation and maintenance. Nat Rev Mol Cell Biol. 23 (9), 623-640 (2022).
- Greschik, H., et al. The histone code reader Spin1 controls skeletal muscle development. Cell Death Dis. 8 (11), e3173(2017).
重印与许可
