本文介绍了一种通过剂量递增法诱导产生耐化疗细胞的实验方案,随后利用靶向表观遗传修饰因子的特异性sgRNA文库进行CRISPR/Cas9筛选,以鉴定获得性化疗耐药的调控因子。该方案还提供了多个针对耐化疗细胞模型的优化步骤,为研究耐药机制的科研人员提供了可靠的实验框架。
方法文章
基于CRISPR-Cas9的耐药细胞全表观基因组敲除筛选
* These authors contributed equally
本文内容
摘要
摘要
化疗耐药性仍是癌症治疗中的主要挑战,其成因在于癌细胞能够获得适应性特征、重构信号通路以及改变染色质结构,从而逃避药物诱导的细胞毒性。由于这些过程高度依赖于调控染色质组织和转录可塑性的表观遗传机制,表观遗传调控因子已被认为是化疗耐药性的关键贡献者。为了研究紫杉醇(paclitaxel)耐药性——紫杉醇是三阴性乳腺癌(TNBC)中最常用的化疗药物之一——我们采用了一种以表观基因组为重点的基因敲除文库(EPIKOL),该文库基于CRISPR-Cas9技术构建,旨在系统性地破坏参与染色质调控的基因。通过逐步递增药物剂量的方案,我们建立了具有临床相关药物适应特征的化疗耐药细胞系。然而,这些耐药细胞表现出多药耐药(MDR)表型,给高效病毒转导和稳定细胞群体的筛选带来了显著挑战。在本研究中,我们描述了实现高效慢病毒转导和筛选的关键方法学步骤,从而成功地在化疗耐药的TNBC模型中应用EPIKOL CRISPR筛选。根据所述方案,我们在化疗耐药的TNBC细胞中开展了全表观基因组范围的CRISPR筛选,并鉴定出新的调控化疗耐药性的表观遗传因子。该方案为利用基于CRISPR的功能缺失策略鉴定获得性紫杉醇耐药相关的表观遗传调控因子提供了可靠的框架。
引言
三阴性乳腺癌(TNBC)是乳腺癌的一种亚型,占所有乳腺癌病例的12%–17%1。其特征是雌激素受体(ER)、孕激素受体(PR)和人表皮生长因子受体2(HER2)表达缺失,这严重限制了靶向治疗的选择,使得传统化疗成为主要的治疗手段2。紫杉烷类和蒽环类药物常用于TNBC的治疗;然而,患者通常会产生耐药性2,3。化疗耐药性的获得是一个复杂且多维度的过程,涉及遗传、代谢、转录及表观遗传层面的适应性改变2,4。表观遗传改变已被认为是细胞可塑性的核心调控机制,可通过动态的转录重编程帮助癌细胞耐受化疗诱导的毒性作用5。
紫杉醇(paclitaxel)是紫杉烷类化合物的一种,通过干扰微管动力学并发挥抗有丝分裂作用,导致细胞死亡。6尽管三阴性乳腺癌患者最初对包含紫杉醇的化疗方案有反应,但通常会随着时间推移产生耐药性。2获得性紫杉醇耐药通常与ATP结合盒(ABC)转运蛋白的过表达相关,特别是ABCB1(MDR1,P-糖蛋白),其介导紫杉醇的药物外排,导致细胞内药物毒性降低7由于多种化疗药物均为这些ABC转运蛋白的底物,其表达上调会限制其他化疗药物的应用,从而导致多药耐药表型(MDR)。8ABC转运蛋白的抑制在临床环境中作为克服多药耐药性的策略已被证明大多不成功,主要原因是其广泛表达,并在转运多种内源性和外源性底物中发挥关键作用。9尽管维拉帕米(verapamil)作为一种第一代ABCB1抑制剂,在临床试验中显示出有限或无临床益处,并与显著的毒性相关10,它仍然是提高筛选效率的一种有价值的实验工具 体外 耐多药模型
多药耐药(MDR)表型是一种动态且具有适应性的过程,主要在应激条件下出现2。ABC转运蛋白的表达主要受转录和表观遗传调控机制控制,而非由突变事件驱动5,11。直接靶向ABC转运蛋白的局限性凸显了识别这些蛋白上游调控因子的重要性,这些调控因子可作为耐药细胞特有的脆弱环节。因此,系统性研究表观遗传因子已成为识别化疗耐药新调控因子以及开发靶向这些脆弱环节的联合治疗策略的重要途径。
基于 CRISPR-Cas9 的功能性基因敲除筛选技术可实现无偏倚、系统性的全基因组水平扰动,从而在基因组尺度上研究基因缺失在癌症中的影响12。然而,全基因组范围的 CRISPR 文库对每个基因的单导向 RNA(sgRNA)覆盖数量有限,与靶向文库相比会降低检测灵敏度13。重要的是,一次可靠的筛选不仅依赖于扰动的质量,还取决于合适的模型和优化的实验方案。在此背景下,研究药物耐药性等动态且复杂的过程时,采用定制化实验方案的靶向文库可能更具优势13。在先前的研究中,我们构建了一种以表观基因组为重点的 CRISPR-Cas9 基因敲除文库,用于靶向染色质调控因子14。与其他公开可用的表观基因组靶向 CRISPR 文库相比,表观基因组敲除文库(EPIKOL)包含 779 个基因,涵盖染色质识别蛋白、修饰酶、去修饰酶及相关蛋白,每个基因均设计了 10 条 sgRNA 进行靶向,从而提高了每个基因的筛选深度,增强了染色质相关功能性筛选的稳健性和可重复性14。EPIKOL 可提供两种载体系统:LentiGuide 系统(其中 Cas9 由不同的载体表达)和 LentiCRISPR 系统(包含 Cas9 表达元件),可根据不同细胞系灵活选择。相较于全基因组文库,EPIKOL 更容易实现足够的文库覆盖度(定义为每条 sgRNA 对应的平均细胞数,例如 500×–1000×),在研究生长缓慢的化疗耐药细胞系时具有明显优势。
尽管CRISPR筛选为研究化疗耐药机制提供了强有力的手段,但标准的混合筛选流程并未针对具有活跃药物外排功能的耐药细胞进行优化。嘌呤霉素(puromycin)是慢病毒CRISPR系统中常用的筛选抗生素,可被ABC转运蛋白(主要是ABCB1)从耐药细胞中泵出,从而阻碍转导细胞的有效筛选15,16。这一局限性可能导致细胞群体异质性增加,背景噪声升高,最终影响数据质量。为应对这一挑战,我们通过使用维拉帕米(verapamil)短暂抑制ABC介导的药物外排,优化了嘌呤霉素筛选步骤,从而实现了对sgRNA感染细胞的有效富集。利用该策略,我们鉴定出含溴结构域和PHD指结构域蛋白1(Bromodomain and PHD Finger Containing 1, BRPF1)是三阴性乳腺癌(TNBC)中ABCB1表达和紫杉醇(Taxol)耐药性的调控因子17。无论是通过遗传手段还是药物方式抑制BRPF1,均可恢复耐药细胞对紫杉醇的敏感性,证明了该优化方案在识别化疗耐药中可干预靶点方面的实用性17。
在此,我们概述了在化疗耐药模型上进行负向筛选CRISPR筛选的关键步骤,重点聚焦于大多数化疗耐药或CRISPR筛选方案中常被忽视的技术难点。该方案首先展示了一种逐步剂量递增的方法以建立化疗耐药细胞,随后优化了病毒递送和筛选条件,以克服ABC转运蛋白介导的药物外排作用。上述优化措施共同确保在CRISPR筛选过程中高效富集sgRNA阳性细胞,同时有效清除未转导细胞,从而提供 一种针对化疗耐药性三阴性乳腺癌细胞的高效转导与筛选策略。最后,该方案重点介绍了通过下一代测序和生物信息学分析鉴定CRISPR筛选阳性结果的基本步骤。 综上所述,本方案可有效实施EPIKOL筛选平台,以鉴定克服耐药性的潜在治疗靶点17,18,19.
方案
本研究中使用的所有试剂和设备均列于材料表中。
1. 紫杉醇耐药性三阴性乳腺癌细胞系的建立
- 为测定细胞的药物敏感性,将SUM159PT贴壁细胞的细胞密度调整至2 × 10³ 每孔加入细胞至96孔黑色透明底板,培养基为添加5%胎牛血清(FBS)和1%青霉素-链霉素的Ham's F12营养混合物, 5 µg/mL 胰岛素,10 mM HEPES,和 1 µL/mL 氢化可的松,并在细胞培养箱中于37°C、5% CO₂条件下孵育细胞16小时 37 °C 含5% CO2.
- 制备溶于二甲基亚砜(DMSO)的紫杉醇母液。处理细胞时,用培养基将紫杉醇进行系列稀释,浓度范围为 0.3 nM 至 10 µM (例如,0.3 nM、1 nM、3 nM、10 nM、30 nM、100 nM、300 nM、 1µM, 10 µM),并使用DMSO作为溶剂对照。
- 用……处理细胞 200 µL 梯度浓度紫杉醇(于步骤1.2中配制)处理,每组设三个复孔,将培养板置于37 °C细胞培养孵箱中孵育72 h °C 含5% CO₂2.
- 在药物处理 72 小时后,采用基于荧光素酶法的三磷酸腺苷(ATP)定量细胞活力检测试剂盒检测细胞活力。使用微孔板读板仪测量荧光信号,并将数值归一化至 DMSO 对照组。利用适当的统计学软件,通过四参数逻辑斯蒂剂量-反应模型的非线性回归分析,计算 10% 抑制浓度(IC10)和 50% 抑制浓度(IC50)值。
- 为开始生成耐药细胞,接种 2 × 10⁵ 6 孔板中每孔接种 SUM159PT 细胞。37℃ 培养过夜 °C 含5% CO2.
- 第二天,以 2 mL 培养基中加入紫杉醇 IC10 或 IC50 值作为起始浓度,处理细胞 72 h。
- 如果细胞能够耐受当前药物浓度,则将细胞分至两个孔中。将其中一个孔的细胞作为备份对照,置于新鲜培养基中;另一个孔的培养基更换为含有两倍于先前紫杉醇浓度的培养基。
注意:若细胞因应激导致形态学改变(如出现异常细胞突起、严重变圆和脱落,或增殖明显减缓)需要恢复,则将其置于不含药物的培养基中,待细胞恢复健康状态并达到融合生长时,从步骤1.7开始重复后续操作。 - 在诱导耐药细胞的同时,使用含DMSO的培养基对亲本细胞进行传代,作为对照。调整DMSO体积,使其与相应紫杉醇处理组中的DMSO含量一致。
- 每3–4周按照步骤1.2–1.4测定细胞活力,并持续该操作直至出现显著差异(p < 0.05)。 < 亲本细胞系与耐药细胞系的IC50值之间通常可获得0.05或10–50倍(取决于所用药物)的差异。剂量递增过程通常需要6–9个月,具体时间取决于所使用的药物。
- 获得稳定耐药细胞后,在培养过程中使用该细胞系最终使用的药物剂量(维持剂量)进行培养,以维持其耐药表型。
注意:采用剂量递增法生成耐药细胞系是一个耗时较长的过程,所需时间取决于多种因素,包括细胞系类型、固有的生长速率以及所使用的特定化疗药物,通常需要6–9个月,具体时长取决于临床相关的耐药水平。另一种评估耐药水平显著差异的方法是确定耐药细胞能够存活而亲本细胞不能存活的最低药物浓度。 - 耐药细胞的表征:通过RNA测序、蛋白质印迹(Western blotting)、定量聚合酶链式反应(qPCR)以及药物处理下的细胞活力检测(如克隆形成实验)对耐药细胞表型进行表征。为验证IC50升高表型的稳定性,需在细胞传代数次后重新评估其耐药性。
2. 慢病毒制备
- 第0天:以4 × 10⁵个细胞/孔的密度接种HEK293T细胞6 每100 mm细胞培养皿中加入含10%胎牛血清(FBS)和1%青霉素-链霉素的杜氏改良伊格尔培养基(DMEM),使细胞次日达到90%汇合度。
- 第1天:为每种病毒分别在无血清DMEM(-/-)中制备聚乙烯亚胺(PEI)和DNA混合物。使用 表1 和 表2 根据所需的病毒产量调整PEI和DNA的体积与浓度。
注意:PEI 的使用量为总量的四倍 µg DNA(例如,在100 mm培养皿中使用) 30 µL PEI 总共 7.5 µg DNA)。本方案以100 mm培养皿进行病毒生产,从5–10个100 mm培养皿中获得的病毒足以进行多次筛选实验。对于验证性实验或小规模感染,单个6孔板孔或60 mm培养皿即可满足需求。由于线性聚乙烯亚胺盐酸盐是一种具有毒性的转染试剂,务必确保转染时细胞融合度达到90%。- 充分混匀后,将DNA混合物加入PEI管中。充分混匀,并将PEI-DNA复合物在室温下静置30分钟。
- 然后加入 600 µL 将PEI-DNA复合物逐滴加入HEK293T细胞中,置于37℃病毒培养箱中孵育16 h °C 含5% CO2.
- 第2天:吸除含有PEI和病毒的培养基,为每100 mm组织培养皿加入8 mL完全DMEM,更换感染细胞的培养基。继续培养细胞以促进病毒产生。
- 第3天:轻柔地将8 mL上清液移出至适当大小的离心管中,进行首次病毒收集,并储存于 4 °C若有多个用于病毒生产的培养皿,则合并上清液。然后向每个培养皿中加入 8 mL 新鲜的完全 DMEM,并将培养皿放回病毒培养箱中。
- 第4天:重复收集步骤,并与第3天的上清液合并。
- 在磷酸盐缓冲液(PBS)中配制50%(w/v)聚乙二醇(PEG)-8000溶液,得到5× PEG储存液。经高压灭菌以溶解并灭菌。
- 将收集的病毒上清液在 300 x g 5 分钟以沉淀残留细胞,然后进行过滤。
- 使用一个过滤器过滤 16 mL 病毒上清液 0.45 µm 使用滤器(注射器滤器或50 mL真空滤器)将溶液过滤至含有4 mL PEG溶液的离心管中,使PEG终浓度为1×,并去除残留的碎片和细胞。
- 盖上管盖,通过倒置混匀。对所有病毒制剂重复此步骤。4 ℃过夜保存 4 °C 在避光条件下,可选地进行轻柔振荡。
- 第二天应可见沉淀物。在1400 x g 20 分钟 4 °C.
注意:聚乙二醇沉淀的病毒沉淀物可在 4 °C 离心前最多可放置长达5天;然而,病毒滴度可能因孵育时间延长而降低。 - 离心后,小心弃去上清液,保留少量体积(约 100 µL) 到管中,避免扰动沉淀。
- 离心5分钟,300 x g g 尽可能收集管壁上的液体,然后小心弃去剩余的上清液。
- 为将病毒浓缩100倍,向沉淀中加入相当于病毒上清初始体积1/100的PBS,并用移液器吹打重悬沉淀(例如,若起始病毒上清体积为16 mL,则加入120–140 µL 加入 PBS 至沉淀物中,以达到 160 µL 终体积(计入沉淀体积)。避免剧烈吹打;分装病毒。
注意:PEG 浓缩后的预期滴度为 >1 × 10⁸ 每毫升感染性颗粒(ip/mL)用于LentiGuide系统及 >1 × 10⁷ 对于LentiCRISPR系统,滴度降低一个数量级可能仍可接受,但需根据目标细胞系的感染效率和所需病毒体积进行验证。 - 如果不需要浓缩病毒,可将病毒分装以减少冻融循环次数。将浓缩或未浓缩的病毒储存于 -80 °C漂白剂平板与废弃平板
注意:有关慢病毒的制备与操作的更详细描述,读者可参考已建立的实验方案20在慢病毒制备过程中遇到的常见问题,请参见 补充表 1.
| 6 孔板中的 1 孔 | 60 mm 培养皿 | 100 mm 培养皿 | 150 mm 培养皿 | |
| PEI(储存液 1 mg/mL)体积 | 6 µL | 9 µL | 30 µL | 60 µL |
| DMEM (-/-) 体积 | 54 µL | 100 µL | 270 µL | 540 µL |
表1:不同培养板制备PEI混合物所需的PEI和DMEM体积。
| 6 孔板中的 1 孔 | 60 mm 培养皿 | 100 mm 培养皿 | 150 mm 培养皿 | |
| VSV-G | 75 ng | 150 ng | 375 ng | 750 ng |
| Gag-Pol | 675 ng | 1350 ng | 3375 ng | 6750 ng |
| 目的载体 | 750 ng | 1500 ng | 3750 ng | 7500 ng |
| DMEM (-/-),调整至终体积 | 60 µL | 100 µL | 300 µL | 600 µL |
表2:DNA混合物所需的不同培养板的质粒和DMEM体积。
3. 建立针对多药耐药细胞的优化嘌呤霉素筛选方法
注意:在表现出 ABCB1 过表达的耐化疗细胞中,由于 ABCB1 介导的嘌呤霉素外排作用活跃,嘌呤霉素筛选会失败,从而无法有效筛选出 sgRNA 感染的细胞。为克服这一限制,可将维拉帕米与嘌呤霉素联合使用,以暂时抑制 ABCB1 介导的外排作用,促进嘌呤霉素在细胞内蓄积,从而高效清除未感染的细胞。
- 确定一种维拉帕米浓度,该浓度可阻断ABCB1介导的药物外排,同时不影响细胞活力。为此,将已产生耐药性的化疗药物(本例中为紫杉醇)与浓度递增的维拉帕米联合使用。
- 将SUM159PT紫杉醇耐药细胞及其亲本细胞以每孔2 × 10³个细胞的密度接种至96孔黑色透明底板中,每组设三个复孔。将细胞在37 °C、5% CO2条件下培养过夜。
- 用维拉帕米进行系列稀释(0、1.25、2.5、5、10、20、40和80 µM)处理细胞,同时在所有实验条件下保持紫杉醇浓度恒定(例如维持剂量)。
- 处理72小时后,采用基于发光法的ATP定量细胞活力检测法评估细胞活力。确定一个单独使用时不降低细胞活力(与未处理对照组相比,细胞活力≥90%–95%)但可恢复耐药细胞对药物敏感性的维拉帕米浓度。
- 为确定与维拉帕米联合使用的嘌呤霉素浓度,将SUM159PT紫杉醇耐药细胞以每孔2 × 10³个细胞的密度接种至96孔板中。将培养板在37 °C、5% CO2条件下孵育16小时。
- 在含有先前确定浓度维拉帕米的培养基中对嘌呤霉素进行系列稀释(0、0.625、1.25、2.5、5、10、20和40 µg/mL),并相应处理细胞。
- 72小时后,采用基于发光法的ATP定量细胞活力检测法测定细胞活力,并确定在维拉帕米存在下能够完全清除细胞的最低嘌呤霉素浓度(细胞活力≤5%)。该浓度将用于CRISPR筛选过程中的筛选步骤。
注意:这些药物浓度优化步骤依赖于细胞系和具体实验条件。内在药物敏感性、ABC转运蛋白表达水平以及细胞生长速率等因素均可能影响有效浓度。因此,应对每一种新的细胞系和耐药模型重新进行该优化步骤。(参考:本研究中使用的紫杉醇耐药细胞采用5 µg/mL嘌呤霉素联合20 µM维拉帕米17)。如需解决嘌呤霉素+维拉帕米筛选中的问题,请参见补充表1。
4. 病毒滴定与感染复数(MOI)计算
- 第 -1 天:将 SUM159PT 紫杉醇耐药细胞以每孔 2 × 10⁵ 的密度接种于 6 孔板中,每孔加入完全型 Ham's F12 培养基。
- 第 0 天:在含有 8 µg/mL 硫酸鱼精蛋白(PS)的 Ham's F12 培养基中,对病毒进行四次连续稀释。(对于浓缩病毒,起始体积为 1 µL,每次十倍稀释,即 1 > 10-1 > 10-2 > 10-3;对于未浓缩病毒,相应调整加样体积(例如 100 µL > 10 µL > 1 µL > 0.1 µL)。
- 向四个孔中每孔加入 1 mL 含病毒的培养基。保留一个孔作为嘌呤霉素筛选对照,另一个孔作为未处理对照。
- 第 1 天: 感染后 16 小时,将病毒培养基更换为 2 mL 新鲜培养基。
- 第 2 天:将每孔的细胞转移至含 Ham's F12 培养基的 100 mm 细胞培养皿中,培养基中添加嘌呤霉素和维拉帕米,浓度依据步骤 3.2 确定。若未筛选细胞过于融合,可接种确定比例的细胞(例如 ½),并在最终计算时考虑该比例。
注释:在接下来的 3–4 天内,如需可补充新鲜含嘌呤霉素和维拉帕米的培养基,直至对照组培养皿中所有细胞死亡。 - 第 4–5 天:当对照组培养皿中的细胞全部死亡后,确定哪些培养皿中的细胞数量足够用于计数。用胰酶消化细胞,计数并确定细胞总数。
- 计数活细胞后,按以下方法计算转导效率和感染复数(MOI)(可使用 补充表 2 作为模板):
- 使用以下公式计算转导率(被感染细胞的比例)
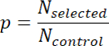
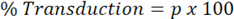
NSelected:感染孔经嘌呤霉素筛选后的细胞总数
NControl:未转导、未筛选对照孔中的细胞总数
p: 转导率(被感染细胞的比例)。
注释:若仅接种了部分未处理对照细胞,在计算 NControl 时需考虑该比例 - 计算 MOI。在慢病毒转导过程中,感染事件符合泊松分布。因此,至少被一个病毒感染的细胞比例定义为:
p =1- e -MOI
因此,MOI 的计算公式为:
MOI = - ln(1-p) - 根据被感染细胞数量计算慢病毒滴度(感染性颗粒/毫升,IP/mL):
滴度 (IP/mL) = (MOI x Nstarting)/ 病毒体积
Nstarting:用于感染的接种细胞数量
病毒体积:每孔加入的病毒体积(单位为 mL)
注释:分别计算每个感染孔的慢病毒滴度,并取病毒量与滴度值呈比例关系的孔的平均值作为最终滴度。对于出现饱和或偏离比例关系的孔,应从滴度计算中排除。
- 使用以下公式计算转导率(被感染细胞的比例)
5. Cas9表达稳定细胞系的建立与验证
注意:使用 LentiGuide_EPIKOL 时需要执行此步骤。如果已有经过验证的 Cas9 稳定细胞系,或使用 LentiCRISPR_v2_EPIKOL,则可直接进入第 6 部分。
- 使用 LentiCas9_blast 载体按照第 2 节所述方法制备 Cas9 慢病毒。
- 次日感染细胞,目标 MOI 为 10。根据第 4 节中预期的 MOI 计算病毒用量,使用计算所得的病毒体积,直接加入含有含 8 µg/mL 鱼精蛋白硫酸盐(PS)培养基的培养板中。
- 感染后 16 小时,更换为新鲜培养基。
- 次日,通过向细胞加入含有先前确定浓度的杀稻瘟菌素(blasticidin)的培养基进行筛选(最终浓度根据各细胞系通过第 3 节所述细胞活力检测确定),直至未感染细胞被完全清除(通常需 6–7 天)。
注意:若 Cas9 表达细胞在筛选前需长期培养,建议重复进行杀稻瘟菌素筛选,以清除 Cas9 阴性细胞。 - Cas9 活性验证(推荐):使用靶向必需基因的对照 sgRNA(sgRNA 序列可在 EPIKOL 文库中获取;参见 补充表 3)或报告系统(如绿色荧光蛋白 GFP)验证 Cas9 活性,以评估基因敲除效率和动力学。详细的验证方法可参考先前的研究19。
6. 全基因组范围表观遗传CRISPR敲除慢病毒文库感染与筛选
注意:为确保准确的基因型-表型关联分析,混合型 CRISPR 筛选需要采用低感染复数(MOI)感染,并保证足够的文库覆盖度(通常为 500×–1000×),具体数值取决于实验的严格程度和细胞系的特性。有关混合全基因组 CRISPR 筛选工作流程的一般原则,包括文库设计和实验设置,请参见先前发表的方案21,22。对于 EPIKOL 实验,强烈建议在整个筛选过程中维持 >500× 的覆盖度,因为低于此阈值会增加 sgRNA 随机丢失的风险,尤其是在筛选的药物处理组中。以下计算用于确定 EPIKOL 转导所需的起始细胞数量、转导效率以及病毒体积,以实现低 MOI 感染,同时不损害文库的复杂性。
- 第-1天:根据下方计算的细胞总数,将适量细胞接种于100 mm或150 mm细胞培养皿中,每皿接种适当数量的细胞。
- 计算成功感染细胞的数量以达到所需的文库覆盖度(使用 补充表 2 (作为模板):
N感染的 = (sgRNA 数量)×(靶向覆盖度) - 根据低感染复数(MOI,0.3–0.4)感染时未感染细胞所占比例,计算每个重复所需的起始细胞数量:
N开始 = N感染的/p
其中 p 为基于泊松分布确定的转导率(被感染细胞的比例)(参见步骤 4.6)。
注意:此调整可确保在低感染复数(MOI)感染后,文库中存在足够数量的单个sgRNA感染细胞,以达到所需的文库覆盖度。
- 计算成功感染细胞的数量以达到所需的文库覆盖度(使用 补充表 2 (作为模板):
- 第0天 - 转导
- 计算每个重复所需的病毒体积
所需病毒体积 = (N开始 × 感染复数)/(先前测定的病毒滴度(ip/mL))
注意:在目标 MOI 范围 0.3–0.4 时,转导效率对应于大约
筛选前有26%–33%的嘌呤霉素抗性细胞。 - 在完全培养基中加入计算好的病毒体积感染细胞 8 µg/mL 硫酸鱼精蛋白(PS)。减少培养基体积以增加感染过程中病毒与细胞的接触(例如,100 mm 培养皿使用 8 mL 而非 10 mL)
- 为每个生物学重复制备独立的感染混合物。
注意:建议至少进行两个生物学重复,优先进行三个。生物学重复必须分别进行转导、筛选和培养(包括换液和传代),在测序前的任何阶段均不应混合。
- 计算每个重复所需的病毒体积
- 第1天 - 感染16小时后,将病毒培养基更换为新鲜培养基,并于37℃继续培养 °C 含5% CO2
- 第2天 - 转导细胞的筛选:在维拉帕米存在下(浓度依据步骤3.2确定)进行嘌呤霉素筛选,以富集感染sgRNA的SUM159PT紫杉醇耐药细胞。持续筛选直至未感染的对照组培养板中所有细胞均被清除(通常约3天)。
- 第5天 - T0 参照取样:嘌呤霉素联合维拉帕米筛选完成后,用胰蛋白酶消化细胞并收集初始时间点样本 时间零点 (T0) 每个生物学重复的细胞沉淀,对应于转导过程中确定的覆盖度水平。由于该沉淀将作为初始文库分布的参考,因此在筛选完成后、尚未发生细胞丢失前,立即收集细胞沉淀。始终接种足够数量的细胞以维持文库覆盖度。
注意:嘌呤霉素联合维拉帕米筛选后,存活的转导细胞数量将因细胞系的倍增时间及转导效率的不同而有所差异。筛选完成后,存活细胞群体通常可恢复至初始接种密度,在生长较快的细胞系中甚至可能超过该密度。若存活细胞数量允许,可收集多个T0 沉淀物及冷冻备用样品于 -80 °C此外,EPIKOL 感染的细胞可在液氮中冷冻保存并保持覆盖度。这些备份细胞株可在筛选实验意外失败或未来采用其他实验方案(例如测试额外的药物处理)时解冻使用。使用未感染的对照孔检测转导效率,以确认达到预期的转导效率(见第 4 节)。如果观察到的转导效率高于预期,应重新启动实验,以确保在低 MOI 条件下进行转导,防止每个细胞中整合多个 sgRNA。 - 实验操作:在完成第5节确定的Cas9介导的基因组编辑所需时间后,将细胞分入不同的处理组。
注意:转导后通常需要7–9天,因为敲除效率在转导后第7天左右达到最高23对于表观遗传学靶点,9天的时间窗口也允许在药物筛选开始之前发生染色质水平的改变。- 将细胞分入实验组,同时保持覆盖率:一组为对照组,接受DMSO作为基线条件;另一组为处理组,接受Taxol处理。
- 培养细胞至 14–16 次群体倍增。群体倍增水平(PDL)的计算公式为:
PDL = PDLs + 3.322(Log C)f – log Ci)
PDLs 起始群体倍增水平
Ci 初始接种细胞数量
Cf = 生长期结束时的细胞总数 - 每次传代时,监测细胞活力和生长动力学,并通过维持足够的细胞数量避免瓶颈效应。若出现大量细胞死亡,应调整处理强度。
注意: 在筛选过程中,每次传代、每周或在特定的群体倍增水平(PDLs)时,应收集备用细胞沉淀。这些备用样本可作为测序的替代时间点,或用于基因组DNA提取流程的优化。应定期冻存细胞,以避免意外的细胞丢失。
- T最终 取样:当达到所需的PDL时,收集最终时间点的细胞沉淀(T最终) 每个重复和条件的文库覆盖度保持一致。将沉淀物储存于 -80 °C 直至下游基因组DNA提取。
注意: 尽量在各实验组之间保持相似的群体倍增水平(PDLs)时终止实验,即使不同条件下的培养时间存在差异。
7. 基因组DNA提取
- 使用经过验证的方法(例如,MN NucleoSpin Tissue Kit)提取基因组DNA(gDNA),并对方案进行少量调整,以提高从大量合并的细胞沉淀中裂解的效率。
- 由于细胞沉淀量较大,应采用组织方案而非细胞方案。必要时可考虑增加试剂体积,并对每个细胞沉淀使用多个离心柱(每根离心柱不超过 5 × 10⁶ 个细胞),以确保高效裂解。
注意:裂解前,用少量PBS(约50 µL)重悬沉淀,可提高裂解效率。若沉淀裂解不完全,可能导致离心柱堵塞,从而降低DNA得率。 - 遵循高得率和高浓度洗脱的建议。每根离心柱使用较少体积的洗脱缓冲液进行洗脱(约为推荐体积的⅔),特别是当细胞沉淀被分至多个离心柱时。
- 由于细胞沉淀量较大,应采用组织方案而非细胞方案。必要时可考虑增加试剂体积,并对每个细胞沉淀使用多个离心柱(每根离心柱不超过 5 × 10⁶ 个细胞),以确保高效裂解。
- 测定gDNA的质量和浓度(例如,使用Nanodrop)。
8. 基于基因组DNA的EPIKOL测序文库构建
- 使用专用的PCR操作柜进行所有文库PCR步骤,以防止在基因组DNA(gDNA)PCR过程中发生质粒污染,因为质粒模板的扩增效率高于基因组DNA,可能导致sgRNA分布失真。
- 分别使用10%次氯酸钠和70%乙醇清洁工作台面、移液器及试剂架。
- 使用前将所有试剂(尤其是引物)分装为单次使用量,以减少交叉污染和冻融循环的风险。
- 将试剂储存于-20 °C,并在PCR体系构建过程中始终保持在冰上。
- 通过设定每个sgRNA达到200×–500×的测序覆盖度来优化起始gDNA的投入量,以维持适当的文库复杂性。示例:对于EPIKOL文库,建议从覆盖度为1000×时收集的细胞沉淀中提取gDNA,而gDNA扩增时采用250×的最终覆盖度。
- 按下述方法计算所需gDNA投入量。
gDNA量 = (sgRNA数量) × 覆盖度 × (66 pg DNA/细胞核)
示例:8000个sgRNA × (250×覆盖度) × (6.6 pg DNA/细胞核) = 每样本应扩增13.2 µg gDNA。 - 使用表3、表4、表5和表6中列出的外部与内部PCR反应条件,以逐步增加每反应gDNA用量(例如1 µg、3 µg、6 µg)进行预实验PCR,以确定每管的最佳gDNA用量。
注意:gDNA投入量不足或PCR循环次数过多均可能引入扩增偏差,导致sgRNA覆盖度失真。 - 运行2%琼脂糖凝胶以分析内部PCR产物,确保在约350 bp处出现明亮条带。
- 根据每管最佳gDNA用量,确定每个样本所需进行的PCR反应总数,以实现目标文库覆盖度,同时避免单个反应中gDNA投入过量。
注意:若总共需要13.2 µg gDNA,而每反应3.3 µg gDNA可获得最佳扩增效果,则应准备四管平行PCR反应,每管含3.3 µg gDNA,反应体积为100 µL。在此条件下,gDNA体积不应超过反应总体积的10%,以避免因模板过量导致PCR抑制。
- 按下述方法计算所需gDNA投入量。
- 从gDNA模板扩增sgRNA表达盒(第一轮/外部PCR)
- 使用补充表2中列出的引物扩增包含稳定整合的慢病毒sgRNA表达盒的基因组区域。根据步骤8.2确定的gDNA用量(见表3),采用表4中的PCR反应条件进行PCR反应。设置一个无模板DNA的阴性对照管以检测可能的污染,并始终将反应管保持在冰上。
- 最后加入DNA聚合酶,通过轻弹管壁或移液混匀,短暂离心后立即放入PCR仪中。采用热启动程序以防止非特异性扩增。
- 外部PCR完成后,将所有PCR产物汇集至同一微量离心管中。外部PCR后无需进行PCR纯化或凝胶检测。直接将混合后的PCR产物作为模板用于第二轮(内部)PCR。将PCR产物储存于-20 °C。
| 试剂 | 每反应体积 |
| dNTP(各10 mM) | 2 µL |
| Phusion DNA聚合酶 | 1 µL |
| 6´ GC Buffer | 20 µL |
| 正向引物(10 µM) | 5 µL |
| 反向引物(10 µM) | 5 µL |
| 基因组DNA(gDNA) | X µL |
| 无核酸酶水 | 加至100 µL(67–X µL) |
| 总量 | 100 µL |
表3:第一次/外部PCR所需的试剂。
| 循环次数 | 变性 | 退火 | 延伸 |
| 1 | 95 °C, 3 min | ||
| 2–19 | 95 °C, 25 s | 65 °C, 20 s | 72 °C 15 s |
| 20 | 72 °C 3 min |
表4:第一轮/外侧PCR的反应条件。
- 进行索引加标签(第二轮/内部PCR)及凝胶回收
- 在第二轮(内部)PCR中,使用反向索引引物对样品进行标签标记;因此,每个样品应使用不同的索引引物。
注意:对于使用 pLentiCrispr v2 载体构建的文库,应使用以CT碱基结尾的反向索引引物,标记为lenticrisprv2_rev(index X)(参见补充表2)。 - 对于使用 pLentiGuide 载体构建的文库,应使用以GT碱基结尾并在补充表2中标记为rev_index_X的索引引物。
- 通过将9种错列引物(储存浓度为100 µM)各取2 µL,加入162 µL无核酸酶水中,于无菌微量离心管中混合,制备正向错列引物混合液。引物混合液的最终浓度为10 µM。
- 以合并的外部PCR产物为模板,根据表5和表6中的说明,为每个样品进行两个平行的100 µL内部PCR反应。使用外部PCR的“无模板DNA”对照(步骤7.3)作为输入,制备一个 PCR阴性对照反应,以监测潜在的污染。
- 最后加入DNA聚合酶,通过轻弹管壁或移液充分混匀,将PCR管短暂离心后放入PCR仪中。采用热启动程序以防止非特异性扩增。
- 将内部PCR反应产物合并后在2%琼脂糖凝胶上电泳,以分离目标扩增子。
注意:无模板PCR对照中不应出现任何条带。LentiCrispr_V2文库应观察到约337 bp的清晰条带,LentiGuide文库应观察到约357 bp的清晰条带。可能出现约500 bp的上方非特异性条带,应在后续处理中排除。 - 取12 µL(10 µL PCR产物 + 2 µL上样染料)内部PCR产物上样以观察条带,将其余PCR产物加样至指定用于凝胶回收的合并或相邻加样孔中。尽量减少琼脂糖凝胶厚度以最大化DNA回收率。在观察电泳结果时避免过度曝光凝胶回收区域,以减少切胶过程中紫外线对DNA的损伤。
- 使用特定的凝胶回收试剂盒(例如NucleoSpin Gel and PCR Clean-up)按照制造商说明书从琼脂糖凝胶中纯化PCR产物。使用分光光度计测定DNA浓度。将PCR产物于-20 °C保存。
注意:凝胶回收后DNA浓度需达到至少>20 ng/µL,方可进行有效测序。若即使进行三个平行的内部PCR反应仍无法达到所需产量,应重新提取基因组DNA并重复实验流程。
- 在第二轮(内部)PCR中,使用反向索引引物对样品进行标签标记;因此,每个样品应使用不同的索引引物。
| 试剂 | 每反应体积 |
| dNTP(各10 mM) | 2 µL |
| Phusion DNA聚合酶 | 1 µL |
| 6´ GC缓冲液 | 20 µL |
| 正向交错混合引物(10 µM) | 5 µL |
| 反向Index引物(10 µM) | 5 µL |
| 外侧PCR产物 | 5 µL |
| 无核酸酶水 | 62 µL |
| 总计 | 100 µL |
表5:第二轮/内部PCR所需的试剂。
| 循环次数 | 变性 | 退火 | 延伸 |
| 1 | 95 °C, 3 min | ||
| 2–25 | 95 °C, 25 s | 65 °C, 20 s | 72 °C 15 s |
| 26 | 72 °C 3 min |
表6:第二轮/内部PCR的反应条件。
9. 测序
- 根据筛选开始时定义的文库覆盖度,确定所需的比对读段数量。假设比对效率为60%–70%,应要求更高的总读段数以补偿读段损失。对于EPIKOL文库达到1000×覆盖度,大约需要800万条比对读段,对应1000万至1200万条总读段。
- 测序前使用Tapestation或Bioanalyzer对测序文库进行质量控制,以确认文库片段大小和完整性。
- 由于不同样本的测序文库通过独特的索引引物进行条形码标记,可在测序前将它们混合 pooling。
- 与测序平台确认读段结构(R1/R2方向)及解复用要求。建议在Illumina HiSeq、Novaseq或同等Illumina兼容测序平台上进行2× 150 bp双端测序。可考虑至少加入5%的PhiX作为参比,以提高测序多样性。
EPIKOL测序分析概述
- 使用 MAGeCK 分析流程分析成对末端的 FASTQ 文件24。将每个生物学重复作为独立的输入文件进行组织。
- 使用与 MAGeCK 兼容的 EPIKOL 的 sgRNA 输入文件作为参考文库(见补充表 4),并应用count功能对各个 FASTQ 文件中的 sgRNA 读数进行量化,从而为每个重复和条件生成原始计数文件。
- 使用每百万读数(RPM)归一化方法对每个计数文件进行归一化,通过可视化归一化的 sgRNA 计数图来检查各样本的质量和分布情况14。
- 执行第二次-count功能,使用中位数归一化和默认设置将计数合并为单个文件。
- 运行-test功能,利用合并后的原始计数文件识别基因水平的变化。为评估筛选性能,将 Tfinal 样本与 T0 样本进行比较,并检查非靶向对照 sgRNA 和靶向必需基因的 sgRNA 的分布情况。
注:评估每次筛选分支中阳性对照基因的耗竭情况对于评价筛选性能至关重要。在药物处理的筛选分支中,由于药物暴露可能导致细胞反应的随机差异,预期会在重复之间观察到生物学变异性。这种变异性是化学抗性筛选的固有特征,并不一定表明筛选质量差。因此,在确定候选基因时,必须同时分析至少三个生物学重复,且候选基因应定义为在10个sgRNA中至少有6个有效sgRNA的基因。 - 为识别药物诱导的sgRNA丰度变化及基因水平效应,将Tfinal-紫杉醇处理样本与Tfinal-DMSO样本进行比较,以DMSO组作为对照。
- 采用错误发现率(FDR)< 0.05作为阈值,识别处理组中耗竭的基因,以揭示对紫杉醇耐药细胞的适应性或抗性有贡献的基因。
结果
为研究三阴性乳腺癌(TNBC)中化疗耐药的表观遗传调控因子,使用SUM159PT细胞系的整体实验方案如图所示。 图1. 首先,IC10 和 IC50 通过用逐渐增加浓度的紫杉醇处理SUM159PT细胞,测定紫杉醇在该细胞中的数值 (图2A采用逐步剂量递增法诱导生成紫杉醇耐药的SUM159PT细胞。经过数月培养后,与平行传代但未暴露于紫杉醇的对照细胞相比,IC50值的显著变化表明该方案成功建立了耐药表型。图 2B).
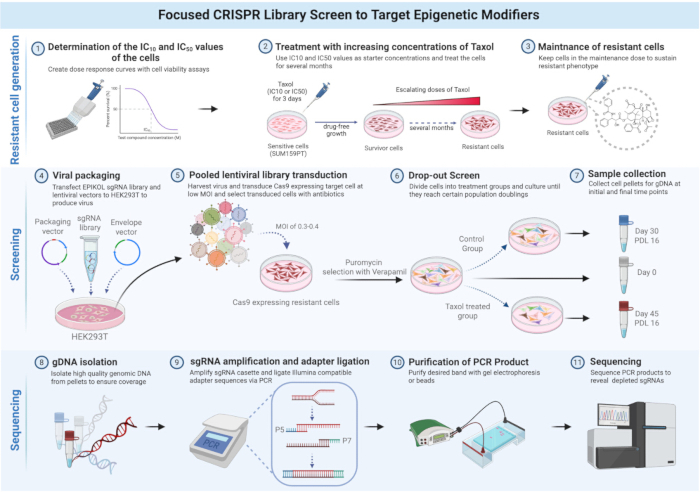
图 1:在紫杉醇耐药的 SUM159PT 细胞中进行 EPIKOL 筛选的示意图。在构建的紫杉醇耐药 SUM159PT 细胞中开展 EPIKOL 筛选的整体工作流程。该图由 BioRender.com 制作。请点击此处查看此图的放大版本。
在获得耐药细胞后,进行了多项实验以表征其表型和分子层面的变化。通过克隆形成实验,评估了耐药细胞在紫杉醇处理下的增殖能力,并与亲本细胞进行比较。如图2C、D所示,耐药细胞在紫杉醇处理下仍能维持其增殖能力,而亲本细胞则无法存活。该实验是耐药细胞表征中的关键步骤之一,展示了如何比较亲本细胞与耐药细胞在药物处理下的增殖能力。
作为耐药细胞表征的一部分,对亲本细胞和耐药细胞进行了RNA测序,以分析与化学耐药性相关的转录组变化(图2E)。在耐药细胞中表达上调最显著的基因为ABCB1,其次为其他几个ABC转运蛋白,包括ABCB4和ABCA5。通过定量聚合酶链式反应(qPCR)验证了ABCB1表达的上调,这展示了如何利用qPCR验证候选基因的表达变化(图2F)。
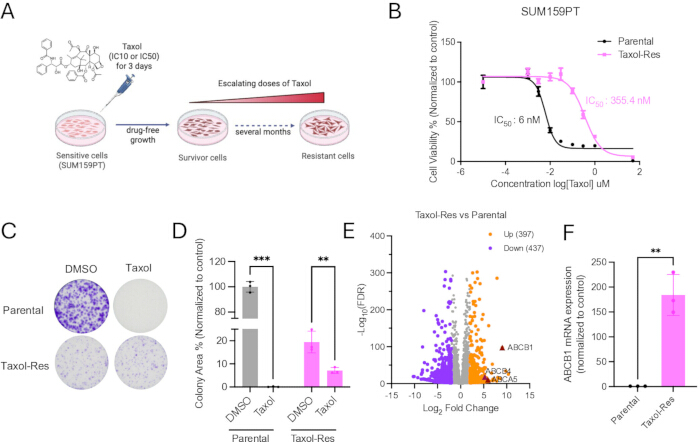
图2:耐药细胞的建立及其表征。(A)示意图展示采用剂量递增法建立紫杉醇耐药的SUM159PT细胞。(B)剂量反应曲线显示亲本细胞与所建立耐药细胞IC50值的差异。亲本细胞IC50 = 6 nM,紫杉醇耐药细胞IC50 = 355.4 nM。(C)在紫杉醇存在条件下进行的克隆形成实验。(D)对(C)中克隆面积的定量分析。采用Prism 8(GraphPad Software)进行双因素方差分析(ANOVA)并结合Tukey事后检验。显著性水平定义为 *P < 0.05,**P < 0.01,***P < 0.001。(E)火山图展示与亲本细胞相比,紫杉醇耐药细胞中差异表达基因,筛选标准为LFC>2且p<0.001。(F)通过qPCR验证ABCB1 mRNA在亲本细胞和紫杉醇耐药细胞中的表达水平。P值通过双尾Student's t检验与对照组比较确定;**P < 0.01。图A由BioRender.com绘制。图E已根据Yedier-Bayram等人的研究修改,经许可使用17。 请点击此处查看该图的放大版本。
在证实耐紫杉醇细胞中ABCB1及其他ABC转运蛋白的过表达后,考虑到ABCB1广泛的底物谱,进一步评估了多药耐药(MDR)表型的存在。为此,用多种已知为ABCB1转运蛋白底物且作用机制不同的药物处理耐紫杉醇细胞,并评估其药物敏感性(图3A,B). 与观察到的ABC转运蛋白表达谱一致,紫杉醇耐药细胞也对多柔比星和长春新碱表现出耐药性,证实了多药耐药(MDR)表型的存在,并说明了如何对多药耐药表型进行功能评估。
MDR 表型 对于需要嘌呤霉素筛选以富集转导细胞的CRISPR筛选方法EPIKOL而言,这是一个挑战,因为ABCB1介导的药物外排可将嘌呤霉素泵出细胞,导致在耐药细胞中嘌呤霉素筛选效率可能较低(图3C因此,未转导的细胞可能在筛选过程中存活,从而干扰筛选结果。
为解决这一局限性,在进行EPIKOL筛选之前,优化了具有多药耐药(MDR)表型的化疗耐药细胞的筛选流程。使用第一代ABCB1抑制剂维拉帕米(verapamil)阻断ABCB1转运蛋白介导的药物外排,从而促进化疗药物或嘌呤霉素在细胞内的蓄积(图3D)。维拉帕米单独使用时对细胞活力无影响,但与化疗药物联用时可恢复细胞对药物的敏感性(图3E、F)。类似地,将嘌呤霉素杀灭曲线与无毒剂量的维拉帕米联合使用表明,抑制ABCB1可恢复细胞对嘌呤霉素的敏感性(图3G、H)。该策略确保了在筛选中存活的细胞是成功转导的细胞,而非因ABCB1介导的药物外排而逃避筛选的细胞。在化疗耐药细胞中建立高效的筛选流程,对于获得可靠的EPIKOL筛选结果至关重要。
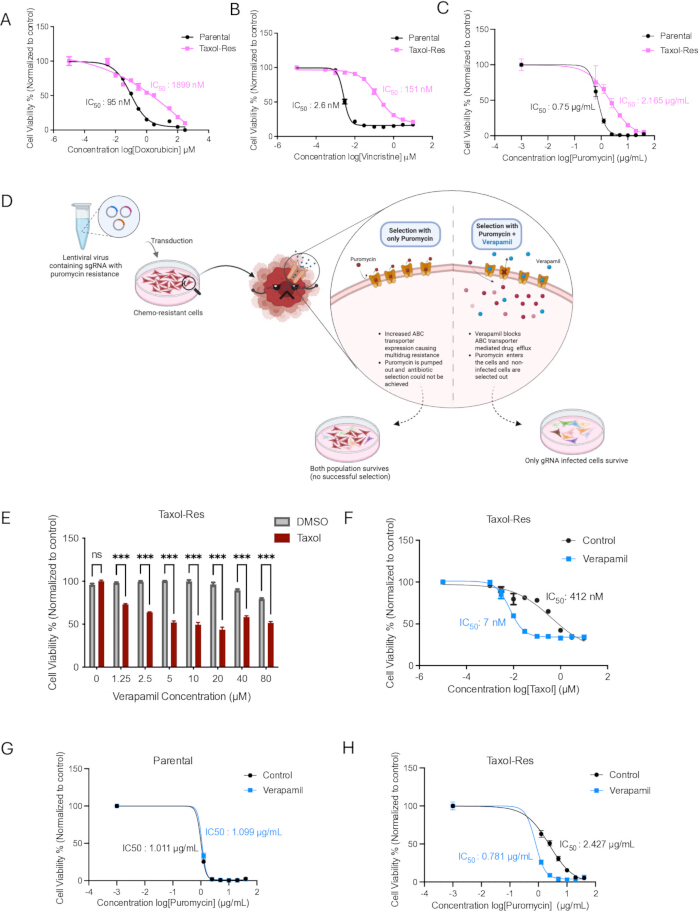
图3:多药耐药表型及维拉帕米对耐药细胞的作用。 剂量反应曲线显示亲代细胞与诱导获得耐药性的细胞在(A)阿霉素、(B)长春新碱、(C)嘌呤霉素处理下的IC50值差异。(D)示意图展示在有或无维拉帕米存在下筛选紫杉醇耐药的SUM159PT细胞的过程。该图由BioRender.com制作。(E)Taxol-Res细胞的细胞活力检测,用于确定维拉帕米与紫杉醇联用时的最佳浓度。(F)维拉帕米使紫杉醇耐药细胞重新恢复对紫杉醇的敏感性。(G)维拉帕米不影响亲代细胞对嘌呤霉素的反应。(H)维拉帕米恢复Taxol-Res细胞对嘌呤霉素的敏感性。图A、B和F已获Yedier-Bayram等17许可重复使用。请点击此处查看此图的放大版本。
为了在三阴性乳腺癌(TNBC)中发现化疗耐药的新调控因子,使用紫杉醇耐药的SUM159PT细胞进行了EPIKOL筛选,如图4A所示。由于耐药细胞的生长速度慢于亲本细胞17,在整个筛选过程中持续监测了紫杉醇处理组和DMSO处理组的群体倍增水平,以确定达到16次群体倍增所需的时间(图4B)。因此,DMSO处理组的EPIKOL筛选在约第35天完成,而紫杉醇处理组则继续培养额外15天,以达到相同的群体倍增水平。
测序完成后,采用 MAGeCK 分析流程整合靶向同一基因的 sgRNA 的效应,以揭示基因水平在敲除后的变化24EPIKOL文库包含靶向必需基因的sgRNA作为阳性对照,第一步质量控制是评估这些sgRNA是否如预期发生耗竭。瀑布图展示了不同比较条件下必需基因的Log2倍数变化图4C–E). 当比较DMSO处理组和紫杉醇处理组的最终时间点样本与初始时间点样本时,几乎所有必需基因在敲除后均出现耗竭,表明筛选效果良好(图 4C,D)。然而,正如预期的那样,当相互比较两个终点样本(DMSO处理和紫杉醇处理)时,这种耗竭现象并不明显,因为在这两种条件下,必需基因对于细胞存活都是必需的(图4E).
筛选结果的另一种可视化方式是火山图,该图同时展示Log2倍数变化与统计显著性(p值或FDR值)。在紫杉醇耐药细胞中进行的EPIKOL筛选中,多个阳性对照基因被鉴定为显著耗竭,这进一步支持了筛选结果的可靠性,因为靶向阳性对照基因的sgRNA出现耗竭,是成功筛选典型质量控制的体现(图4F)。除了必需基因对照外,EPIKOL文库还包含针对多个ABC转运蛋白基因的特定情境阳性对照sgRNA。正如预期,不同组中ABCB1 sgRNA的标准化计数凸显了ABCB1靶向sgRNA在紫杉醇处理组中特异性显著耗竭(图4G)。总体而言,这展示了如何通过解读sgRNA水平的变化,识别与药物反应相关的候选基因。
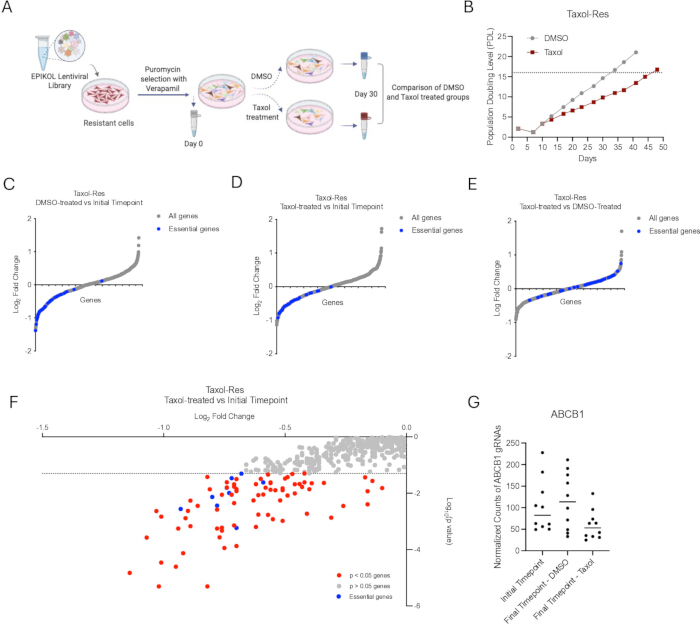
图4EPIKOL 筛选在紫杉醇耐药细胞中的结果及示例图表 (AEPIKOL 筛选实验方案示意图。B) 紫杉醇耐药细胞的群体倍增水平(PDL)。C–E瀑布图显示 EPIKOL 筛选在 Taxol-Res 细胞中的结果,突出显示必需基因:C 图为 DMSO 处理组与初始时间点的比较,D 图为紫杉醇处理组与初始时间点的比较,紫杉醇处理组与 DMSO 处理组的比较在 图E。F火山图显示紫杉醇处理样本相对于初始时间点的基因Log2倍数变化。具有p值的基因<0.05 的部分被着色并标注。本图改编自先前发表的文献17. (G) EPIKOL 中 10 个不同 ABCB1 sgRNA 的每百万读数(rpm)计数图。图 A 使用 BioRender.com 制作。图 E 经 Yedier-Bayram 等人许可重复使用。17. 请点击此处以查看此图的放大版本。
补充表 1:故障排除表。请点击此处下载该文件。
补充表 2:病毒滴度与 MOI 计算。请点击此处下载该文件。
补充表 3:EPIKOL 文库的 sgRNA 列表。请点击此处下载该文件。
补充表 4:EPIKOL 测序文库构建中使用的引物。请点击此处下载该文件。
讨论
基于CRISPR-Cas9的混合筛选方法已在不同的细胞环境中得到广泛应用。然而,在化疗耐药细胞中进行筛选仍面临独特挑战,需要进一步优化。由于化疗耐药细胞是研究化疗耐药肿瘤脆弱性的重要模型,因此有必要克服现有筛选策略中的局限性,以可靠地鉴定调控化疗耐药性的遗传或表观遗传因子。
建立化疗耐药细胞系本身可能较为繁琐,且高度依赖于所使用的化疗药物。尽管细胞可能迅速适应某些药物,但对其他药物仍可能极为敏感25。因此,在启动耐药细胞系建立方案之前,确定细胞系特异性的IC50值至关重要。若细胞在连续多代培养中无法耐受IC50浓度的药物暴露,则可考虑从较低药物浓度(例如IC10-20)开始(参见方案第1节)17。由于耐药性的获得属于随机事件,可同时处理多个孔/培养板的细胞,以提高获得耐药细胞的几率。必须对获得的耐药细胞群体进行全面表征,以便描述在剂量递增过程中相较于原始状态所发生的转录组和表型变化。可采用RNA-seq等全基因组分析方法,鉴定相对于亲本细胞系差异表达的基因。在功能层面,应通过细胞活力和增殖实验验证所获得的耐药性,以证明耐药细胞能够在对亲本细胞具有细胞毒性的药物处理条件下存活。此外,还应测量其增殖能力和生长速率相较于亲本细胞系的潜在变化,以计算各自的群体倍增水平(PDLs)。由于已知紫杉醇(Taxol)耐药性的获得至少部分由ABC转运蛋白介导的药物外排所驱动,因此应通过qPCR和Western blotting在mRNA和蛋白水平检测关键ABC转运蛋白(如ABCB1)的表达,并可结合转录组数据进行补充分析。根据ABC转运蛋白的表达谱,应评估是否存在多药耐药(MDR)表型,并检测其对其他化疗药物的耐药性。在我们之前的研究中,我们对紫杉醇耐药细胞系进行了表征,发现ABCB1是上调最显著的基因之一,并推断ABCB1介导的多药耐药可能导致嘌呤霉素筛选失败17。因此,在获得耐药细胞系后、进行任何转染操作之前,必须评估ABC转运蛋白的表达情况及MDR表型。
与高剂量药物暴露方案相比,剂量递增法具有优势,因为可以在每次增加药物剂量前将细胞冻存,从而提供操作灵活性并防止细胞培养物丢失。此外,逐步递增药物剂量可随时间推移获得耐药表型,实现适应性进化;而急性高剂量处理则仅能筛选出预先存在的耐药亚群。该方法的逐步推进特性使研究者能够主动选择期望的耐药水平,停止筛选并评估相应表型的特性。同时,剂量递增过程中的各个中间阶段可用于以时间序列方式研究获得性耐药的机制。根据具体的生物学问题,可获得不同水平的耐药性,以研究较低耐药水平下的早期适应机制,或在更高耐药细胞中研究稳定且完全建立的耐药表型。此外,临床相关的耐药阈值因药物、细胞系及固有增殖速率的不同而存在显著差异;因此,剂量递增的时间进程可能相应变化(在本研究中,获得紫杉醇耐药细胞约需6个月)。基于这一原理,我们在先前的研究中建立了SUM159PT细胞的两种不同耐药水平,并比较了它们各自独特及共有的特征17。因此,我们建议研究者应根据临床和生物学相关性,确定目标药物的IC50范围。
众所周知,撤除药物压力可能导致化学耐药性的丧失,因为细胞可能会重编程其表观基因组和转录组25因此,建议在数月内评估耐药表型的稳定性。若细胞在撤除药物后倾向于恢复为敏感状态,则可在维持剂量(通常相当于耐药诱导过程中最终使用的药物浓度)存在的情况下培养耐药细胞,以维持其耐药表型。然而 体外 耐药细胞系模型在研究获得性化疗耐药性方面具有实用性强、可重复性高和广泛应用的优点,但可能无法完全重现患者肿瘤中观察到的表型异质性,且缺乏肿瘤微环境、免疫相互作用以及空间异质性3,4,25此外,在耐药性产生过程中长期传代可能导致基因和表观遗传学改变,这些改变与患者样本中观察到的变化存在差异,从而可能限制所鉴定出的靶点的转化应用价值。因此,通过本方案鉴定出的候选基因和机制应在更具临床相关性的实验体系中进一步验证,例如共培养模型、患者来源类器官或 体内 研究。如果需要在这些模型上进行互补性筛选,而这些模型所能获得的细胞数量本身有限,EPIKOL 因其聚焦特性而具有优势。
耐药细胞的生长速度通常比其亲本细胞更慢,这在需要大量细胞群体以维持文库覆盖度的全基因组筛选中可能带来实际困难。与全基因组文库相比,EPIKOL等靶向文库具有优势,可在起始材料较少的情况下进行筛选,同时提高每个基因的sgRNA覆盖深度,从而在限定的目标范围内提升检测的灵敏度和可重复性。然而,EPIKOL的设计仅涵盖表观遗传介导的耐药机制,无法覆盖非表观遗传因素导致的耐药性。因此,文库的选择应基于前期实验结果和具体的生物学问题。使用者应充分了解靶向文库的局限性,并在文库覆盖范围内合理解读实验结果。
在耐药模型的CRISPR筛选中,一个主要障碍是ABC转运蛋白上调所驱动的多药耐药(MDR)表型的出现9,10。不同的ABC转运蛋白介导不同底物的外排。一旦建立了耐药细胞系,评估其耐药性是否扩展至其他化疗药物至关重要。嘌呤霉素耐药主要由ABCB1过表达引起,这会影响混合CRISPR筛选方法的筛选过程,因为大多数文库均携带嘌呤霉素筛选盒,用于富集转导细胞。在此,我们使用维拉帕米(verapamil)——一种第一代ABCB1抑制剂——以促进嘌呤霉素在细胞内的积累,并选择性清除未转导的耐药细胞,这些细胞若不加以处理,会因ABCB1介导的药物外排而逃逸筛选。由于维拉帕米可逆地结合ABCB1,因此在去除维拉帕米后数小时内ABCB1功能即可恢复。因此,在筛选的后续药物处理阶段,维拉帕米不会使耐药细胞产生额外的脆弱性。然而,维拉帕米的若干局限性也需引起重视。由于维拉帕米是钙通道及其他转运蛋白的抑制剂,其可能影响细胞生理功能,作用范围超出ABCB1抑制10。此外,有效维拉帕米浓度在不同细胞系和MDR模型之间存在差异,具体取决于ABCB1的表达水平及其他转运蛋白的活性。因此,应针对每种细胞系优化维拉帕米浓度;若存在脱靶效应的担忧,可考虑使用对ABCB1更具特异性的新一代ABCB1抑制剂。另一个关键步骤是,病毒滴定应直接在耐药细胞上进行,而非其亲本细胞,因为耐药细胞的感染效率和筛选能力通常与亲本细胞不同。
另一个重要的考虑因素是确定筛选的适当持续时间,因为耐药细胞的生长速度通常比其相应的亲本细胞更慢26。为考虑这一差异,我们采用群体倍增水平计算(方案第6部分)来评估对照组和处理组何时达到预期的PDL阈值。因此,筛选可能在不同的时间点终止,以实现可比的群体倍增数,从而更安全地解释处理组中sgRNA的作用效果。
文库制备 PCR 对于下游靶点鉴定的准确性至关重要。gDNA 起始量过低以及增加 PCR 循环次数可能引入偏差,导致某些 sgRNA 序列被过度扩增,从而引起假阳性的富集或耗竭。为减轻此类偏差,我们建议尽可能使用最大量的 gDNA,遵循本方案推荐的 PCR 循环数,并进行平行反应后合并再进行测序。在条件允许时,文库测序深度不应低于推荐阈值(>300× 覆盖度),以确保能够可靠地检测到耗竭的 sgRNA,而非因测序深度不足导致低丰度 sgRNA 的随机丢失。)
测序完成后,我们采用MAGeCK分析框架,并进行了多项下游质控分析与数据解读步骤24。首先,使用主成分分析(PCA)评估生物学重复样本的分布情况与可重复性(数据未显示,MAGeCK输出结果)。在每组中,重复样本在PCA中应呈现聚类趋势;然而,药物处理组变异性较高是化学耐药筛选中的常见现象,因为药物可能诱导随机性变化。只要阳性和阴性对照在各组中表现符合预期,这种变异性不会阻碍真阳性靶点的识别。接下来,对初始和终末时间点的sgRNA计数进行每百万读段(RPM)标准化,以评估靶向必需基因的sgRNA是否如预期发生耗竭14。随后,采用中位数标准化方法汇总sgRNA水平的效应,从而识别基因水平的耗竭情况24。基因水平的耗竭评分通过瀑布图进行可视化展示,该图将基因按耗竭程度从最强到富集依次排序。长期药物暴露可能引起拷贝数变异和多倍体现象,进而通过Cas9切割效率异常或过度切割干扰筛选结果27。尽管EPIKOL靶向的染色质调控因子通常不受紫杉醇驱动的扩增影响,我们仍建议在筛选前评估耐药细胞的倍性状态和拷贝数变化。若怀疑存在拷贝数改变,可在MAGeCK分析过程中应用CRISPRcleanR或CERES等计算校正工具。
在包含两个实验组(对照组和处理组)的筛选实验中,需要进行不同的比较,以正确解读筛选效果和生物学依赖性17。初始时间点与最终时间点的比较适用于评估筛选性能,包括必需基因和非靶向对照的预期行为。将对照组(DMSO)的终点与初始时间点进行比较,可识别在无药物压力条件下对耐药细胞生长和适应性所必需的基因。相比之下,将两个终点样本(药物处理组[Taxol]与对照组[DMSO])进行比较,可揭示对药物耐药性特异必需的基因,而非一般适应性所必需的基因。需要注意的是,直接比较两个终点样本会导致必需基因对照的分布出现偏倚,因为这些基因在两组中均对存活至关重要。另一种可视化方法是火山图,其同时展示log2倍数变化和显著性值,有助于识别显著耗竭的基因。在确定候选基因后,标准化的sgRNA计数和可视化图表有助于选择在下游验证实验中表现最佳的sgRNA。对于EPIKOL筛选,我们建议优先考虑至少有10个sgRNA中6个表现出一致行为的候选基因,因为这能更可靠地反映基因水平的效应。
本文提供了一种优化的EPIKOL筛选方案,用于对ABCB1表达上调并呈现多药耐药(MDR)表型的紫杉醇耐药细胞系进行筛选。该方案广泛适用于对嘌呤霉素或其他筛选抗生素具有交叉耐药性的任何化疗耐药模型,从而可在这些细胞中开展CRISPR筛选。针对整个方案各步骤中常见的技术难题,补充表1提供了实用的操作指导。
披露
作者声明无利益冲突。
致谢
本工作由土耳其科学技术研究理事会(TUBITAK)资助,项目编号为1003-216S461和1001-221S419。示意图由BioRender.com制作,并已获得出版许可(图1:LB29MV4E2Q,图2:JZ29CC68WD,图3:BV29CC72LB,图4:BN29CC6XFH)。作者声明仅使用ChatGPT(OpenAI)进行语法修改和英文语言润色,该工具未参与科学内容的生成。我们衷心感谢土耳其总统府战略与预算办公室资助的科驰大学转化医学研究中心(KUTTAM)所提供的服务与设施支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 100 mm 培养皿 | Corning | 353003 | 细胞培养 |
| 45 µm 滤膜 | Sigma-Aldrich | SLHVM33RS | 细胞培养 |
| 6 孔板 | Corning | 3506 | 细胞培养 |
| 96 孔黑色透明底板 | Sigma-Aldrich | CLS356259 | 用于 CellTiter-Glo 发光细胞活力检测 |
| Blasticidin | Thermo Fisher | A1113903 | 用于筛选 |
| CellTiter-Glo 发光细胞活力检测试剂盒 | CellTiter-Glo, Promega | G7570 | 用于 CellTiter-Glo 发光细胞活力检测 |
| DMEM | Gibco | 细胞培养 | |
| DMSO | PanReac AppliChem | A3672,0050 | 细胞培养 |
| FBS | Gibco | 16140071 | 细胞培养 |
| Ham’s F12 营养混合物 | Gibco | 11765054 | 细胞培养 |
| HEK293T 细胞 | 由 Robert Weinberg(MIT,波士顿,美国)惠赠。 | ||
| HEPES | Thermo Fisher | 15630080 | 细胞培养 |
| 氢化可的松 | Sigma-Aldrich | H4001-1G | 细胞培养 |
| 胰岛素 | Sigma-Aldrich | I9278-5ML | 细胞培养 |
| LentiCas9-blast | Addgene | #52962 | 用于构建 Cas9 稳定细胞系 |
| LentiGuide-Puro | Addgene | #52963 | gRNA 克隆载体骨架 |
| MN NucleoSpin 组织试剂盒 | Macherey-Nagel | 740952.5 | 用于基因组 DNA 提取 |
| PBS | Gibco | 10010023 | 细胞培养 |
| 青霉素-链霉素 | Gibco | 15140122 | 细胞培养 |
| pLentiCRISPR v2 | Addgene | #52961 | gRNA 克隆载体骨架 |
| 聚乙二醇 (PEG)-8000 | Sigma-Aldrich | P2139-500G | 用于慢病毒浓缩 |
| 线性聚乙烯亚胺 (PEI) | Sigma-Aldrich | 765090-1G | 用于慢病毒生产 |
| 硫酸鱼精蛋白 (PS) | Sigma-Aldrich | P4380-25G | 用于慢病毒感染 |
| psPAX2 | Addgene | # 12260 | 用于慢病毒生产 |
| 嘌呤霉素 | Thermo Fisher | A1113803 | 用于筛选 |
| SUM159PT 贴壁细胞 | 由 Robert Weinberg(MIT,波士顿,美国)惠赠。 | ||
| 紫杉醇 | Paclitaxel, Sigma | PHR1803-200MG | 用于耐药细胞的生成与维持 |
| 胰蛋白酶-EDTA (0.05%) | Gibco | 25300054 | 细胞培养 |
| 维拉帕米 | Selleck Chemicals | S4202 | 用于筛选 |
| VSV-G | Addgene | # 8454 | 用于慢病毒生产 |
参考文献
- Almansour, N. M. Triple-negative breast cancer: brief review about epidemiology, risk factors, signaling pathways, treatment and role of artificial intelligence. Front Mol Biosci. 9, 836417 (2022).
- Nedeljkovic, M., Damjanovic, A. Mechanisms of chemotherapy resistance in triple-negative breast cancer-how we can rise to the challenge. Cells. 8 (9), 957 (2019).
- Bianchini, G., Balko, J. M., Mayer, I. A., Sanders, M. E., Gianni, L. Triple-negative breast cancer: challenges and opportunities of a heterogeneous disease. Nat Rev Clin Oncol. 13 (11), 674–690 (2016).
- Holohan, C., Van Schaeybroeck, S., Longley, D. B., Johnston, P. G. Cancer drug resistance: an evolving paradigm. Nat Rev Cancer. 13 (10), 714–726 (2013).
- Flavahan, W. A., Gaskell, E., Bernstein, B. E. Epigenetic plasticity and the hallmarks of cancer. Science. 357 (6348), eaal2380 (2017).
- Beretta, G. L. et al. Novel insights into taxane pharmacology: update on drug resistance mechanisms, immunomodulation and drug delivery strategies. Drug Resist Updat. 81, 101223 (2025).
- Sajid, A., Rahman, H., Ambudkar, S. V. Advances in the structure, mechanism and targeting of chemoresistance-linked ABC transporters. Nat Rev Cancer. 23 (11), 762–779 (2023).
- Szakacs, G., Paterson, J. K., Ludwig, J. A., Booth-Genthe, C., Gottesman, M. M. Targeting multidrug resistance in cancer. Nat Rev Drug Discov. 5 (3), 219–234 (2006).
- Robey, R. W. et al. Revisiting the role of ABC transporters in multidrug-resistant cancer. Nat Rev Cancer. 18 (7), 452–464 (2018).
- Chen, Z. et al. Mammalian drug efflux transporters of the ATP binding cassette (ABC) family in multidrug resistance: review of the past decade. Cancer Lett. 370 (1), 153–164 (2016).
- You, D., Richardson, J. R., Aleksunes, L. M. Epigenetic regulation of multidrug resistance protein 1 and breast cancer resistance protein transporters by histone deacetylase inhibition. Drug Metab Dispos. 48 (6), 459–480 (2020).
- Shalem, O., Sanjana, N. E., Zhang, F. High-throughput functional genomics using CRISPR-Cas9. Nat Rev Genet. 16 (5), 299–311 (2015).
- Doench, J. G. Am I ready for CRISPR? User's guide to genetic screens. Nat Rev Genet. 19 (2), 67–80 (2018).
- Yedier-Bayram, O. et al. EPIKOL, chromatin-focused CRISPR/Cas9-based screening platform, to identify cancer-specific epigenetic vulnerabilities. Cell Death Dis. 13 (8), 710 (2022).
- Gottesman, M. M., Lavi, O., Hall, M. D., Gillet, J. P. Toward better understanding of the complexity of cancer drug resistance. Annu Rev Pharmacol Toxicol. 56, 85–102 (2016).
- Theile, D., Staffen, B., Weiss, J. ATP-binding cassette transporters as pitfalls in selection of transgenic cells. Anal Biochem. 399 (2), 246–250 (2010).
- Yedier-Bayram, O. et al. Chromatin-focused genetic and chemical screens identify BRPF1 as a targetable vulnerability in Taxol-resistant triple-negative breast cancer. Exp Mol Med. 57 (6), 1294–1307 (2025).
- Gokbayrak, B. et al. Identification of selective SWI/SNF dependencies in enzalutamide-resistant prostate cancer. Commun Biol. 8 (1), 169 (2025).
- Kala, E. Y. et al. Functional genomic screens reveal RBBP4 as key regulator of cell cycle progression in TMZ-resistant glioblastoma. bioRxiv. doi:10.1101/2025.05.09.653010 (2025).
- Chan, K., Tong, A. H. Y., Brown, K. R., Mero, P., Moffat, J. Pooled CRISPR-based genetic screens in mammalian cells. J Vis Exp. 151, e59780 (2019).
- Yuan, Y. et al. Genome-wide CRISPR screen for unveiling radiosensitive and radioresistant genes. J Vis Exp. 219, e67982 (2025).
- Stewart, C., Manriquez Roman, C., Kenderian, S. S. Performing an in vitro genome-wide CRISPR knockout screen in chimeric antigen receptor T cells. J Vis Exp. 215, e67338 (2025).
- Joung, J. et al. Genome-scale CRISPR-Cas9 knockout and transcriptional activation screening. Nat Protoc. 12 (4), 828–863 (2017).
- Li, W. et al. MAGeCK enables robust identification of essential genes from genome-scale CRISPR/Cas9 knockout screens. Genome Biol. 15 (12), 554 (2014).
- McDermott, M. et al. In vitro development of chemotherapy and targeted therapy drug-resistant cancer cell lines: practical guide with case studies. Front Oncol. 4, 40 (2014).
- Hart, T. et al. High-resolution CRISPR screens reveal fitness genes and genotype-specific cancer liabilities. Cell. 163 (6), 1515–1526 (2015).
- Meyers, R. M. et al. Computational correction of copy number effect improves specificity of CRISPR-Cas9 essentiality screens in cancer cells. Nat Genet. 49 (12), 1779–1784 (2017).
重印与许可
