合成了一系列基于三唑和噁二唑的乙酰胺衍生物,并评价了其作为脲酶和α-葡萄糖苷酶抑制剂的活性。化合物8c表现出最强的脲酶抑制活性,而化合物9e对α-葡萄糖苷酶的抑制效果优于阿卡波糖。牛血清白蛋白(BSA)结合实验和in silico研究支持其类药特性,表明这两个化合物均为有前景的先导候选物。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
本研究探讨了新型基于1,2,4-三唑和1,3,4-噁二唑的乙酰胺衍生物作为脲酶和α-葡萄糖苷酶双重靶点抑制剂的治疗潜力,这两种酶分别与胃肠道疾病和2型糖尿病相关。采用整合方法,结合多步有机合成、体外生物学评价、分子对接、计算机辅助 ADME预测以及密度泛函理论(DFT)分析,以鉴定具有理想药代动力学性质的高效先导化合物。以苯甲酸为起始原料,成功合成了一系列含取代乙酰胺基团的1,2,4-三唑衍生物(8a–c)和1,3,4-噁二唑衍生物(9d–f)。所有化合物均表现出对两种靶酶的抑制活性。其中,化合物8c对脲酶的抑制作用最强(IC₅₀ = 6.14 ± 1.06 µM),而化合物9e对α-葡萄糖苷酶的抑制活性最高(IC₅₀ = 27.29 ± 0.41 µM),优于对照抑制剂阿卡波糖(IC₅₀ = 38.25 ± 0.12 µM)。计算分析结果支持实验发现:ADME预测显示这些化合物具有良好的类药性质,分子对接表明其具有较强的结合相互作用,其中化合物8a对α-葡萄糖苷酶的结合亲和力最高(−7.165 kcal/mol),化合物9e对脲酶的结合能力最强(−7.30 kcal/mol)。DFT计算进一步将生物活性与电子性质相关联,揭示了最活跃化合物8c(0.14831 a.u.)和9e(0.14302 a.u.)具有相对较小的HOMO–LUMO能隙。综上所述,这些结果表明化合物8c和9e是开发下一代脲酶和α-葡萄糖苷酶抑制剂的有前景的先导骨架。
引言
杂环结构单元此前已在多种现有药物中报道,杂环化合物代表了一类用于治疗代谢性和感染性疾病的重要酶抑制剂1․ 在杂环化合物中,1,3,4-噁二唑是药物发现领域研究最为广泛的骨架之一 报道为 抗病毒、抗菌、抗癌、降压、神经保护、抗惊厥和抗结核药物2,3,4,5․ 类似地,1,2,4-三唑类衍生物也表现出 抗惊厥、抗菌、抗病毒、抗结核、抗糖尿病、抗炎、抗增殖、抗氧化、抗疟疾和脲酶 抑制活性6,7․ 含乙酰胺结构的化合物具有显著的药理活性,已被用作杂环化学中的合成中间体,以及降血糖、抗凝血和化学增敏剂,使其成为药物发现中颇具吸引力的先导结构。8,9․
人们已将大量努力投入到多靶点抑制剂的开发中 αα-葡萄糖苷酶和脲酶 αα-葡萄糖苷酶抑制可延缓碳水化合物的消化和葡萄糖的吸收,从而降低2型糖尿病患者的餐后血糖水平。目前的抑制剂如 阿卡波糖虽有效,但伴随胃肠道副作用,因此需要结构多样的抑制剂10,11․ 尿素酶分解 将尿素分解为 氨和二氧化碳․ 该反应使细菌能够 幽门螺杆菌,可导致溃疡并加重 使宿主更容易罹患胃癌‚ 在胃中存活,因此脲酶是抗溃疡药物研发的重要靶点․ 一个治疗目标是开发 两种酶的新抑制剂 酶9,12․
然而,尽管已有相关研究 关于1,2,4-三唑和1,3,4-噁二唑骨架的研究中,极少有报道涉及含硫醚基团的1,2,4-三唑和1,3,4-噁二唑乙酰胺衍生物作为双靶点抑制剂的研究 αα-葡萄糖苷酶和脲酶抑制剂13․ 在此背景下,其蛋白质结合行为及计算表征也受到较少关注․ 本文提出,将三唑或噁二唑结构单元与乙酰胺骨架融合 将取代乙酰胺片段引入同一分子骨架中,将获得具有可接受理化性质的满意酶抑制谱․
为验证该假设,合成了一系列基于1,2,4-三唑的乙酰胺衍生物(8a–c)和基于1,3,4-噁二唑的乙酰胺衍生物(9d–f),并评价其对α-葡萄糖苷酶和脲酶的抑制活性。采用荧光光谱法、结合常数测定和热力学分析,研究了其中活性最强的化合物(8a、8c和9e)与牛血清白蛋白(BSA)的结合相互作用。此外,通过分子对接、ADME预测和密度泛函理论(DFT)计算,进一步探究了这些化合物的结合模式、药代动力学性质及电子特性。
访问受限。请登录或开始试用以查看此内容。
方案
所有试剂均为分析纯,未经进一步纯化即使用。反应进程通过硅胶薄层色谱(TLC)监测,采用 n正己烷/乙酸乙酯(7:3–6:4,v/v),在紫外光下观察斑点。除非另有说明,所有反应均在常温常压下进行。合成化合物通过傅里叶变换红外光谱(FTIR)表征, 1H NMR,以及 13C NMR 谱学。该 1H 和 13C NMR 谱图分别在 CDCl₃ 中以 600 MHz 和 150 MHz 记录,化学位移以 ppm 表示,相对于溶剂残留信号进行校准。合成路线如图所示 图1所有合成化合物的完整理化表征数据均在文中提供。 补充文件 1.
苯甲酸乙酯(1)的合成
将苯甲酸(50 g,0.41 mol)置于500 mL圆底烧瓶中,加入无水乙醇(150 mL)。在持续磁力搅拌下,滴加浓硫酸(6 mL)作为催化剂。使用水冷凝器在78 °C下回流加热反应混合物4–6小时。通过薄层色谱(TLC)监测反应进程。反应完成后,将混合物冷却至室温,并用饱和碳酸钠水溶液中和至pH为7–8。将反应混合物转移至分液漏斗,收集有机层,用蒸馏水洗涤,并经无水硫酸钠干燥。过滤后,苯甲酸乙酯(1)直接用于下一步反应,无需进一步纯化(图1)。
苯甲酰肼(2)的合成
将苯甲酸乙酯(1;0.41 mol)溶于无水乙醇(100 mL)中,在持续搅拌下加入水合肼(80%,25 mL,过量)。反应混合物在空气氛围下,使用水冷凝器回流加热至78 °C,反应4–5小时。通过薄层色谱(TLC)监测反应进程。反应完成后,过滤收集白色结晶沉淀物苯甲酰肼(2),用冷乙醇洗涤,在室温下干燥至恒重,并用于后续合成步骤(图1)。
5-苯基-1,3,4-噁二唑-2-硫醇(3)的合成
将苯甲酰肼(2;10 g,0.073 mol)和氢氧化钾(4.12 g,0.073 mol)加入至一个250 mL的圆底烧瓶中,该烧瓶内含有乙醇(30 mL)。使用水冷凝器在78 °C下回流加热混合物10分钟。然后加入二硫化碳(CS₂;5 mL,0.083 mol),继续回流反应3–4小时。通过薄层色谱(TLC)监测反应进程。反应完成后,将反应混合物转移至蒸馏水中,并在持续搅拌下加热。逐滴加入稀盐酸直至pH达到5,此时化合物(3)析出沉淀(图1)。通过过滤收集沉淀,用冷蒸馏水充分洗涤,干燥至恒重后称重以确定产率。该化合物通过FTIR、1H NMR和13C NMR波谱法进行表征。
4,5-二苯基-4H-1,2,4-三唑-3-硫醇(4)的合成
苯甲酰肼(2;5 g,0.037 mol)和苯基异硫氰酸酯(4 mL,0.037 mol)置于配备水冷凝器的100 mL圆底烧瓶中。将反应混合物在回流条件下加热 78 °C 直至硫代半卡巴腙中间体完全形成,经薄层色谱(TLC)确认 n正己烷/乙酸乙酯(7:3,v/v)。随后加入溶于乙醇(20 mL)的氢氧化钾(2 g,0.036 mol),继续回流,直至薄层色谱(TLC)确认生成化合物(4)。将反应混合物转移至蒸馏水中,加热并持续搅拌,用稀盐酸酸化至pH 5,使化合物(4)析出。图1沉淀通过过滤收集,用冷蒸馏水充分洗涤,干燥至恒重,并通过傅里叶变换红外光谱(FTIR)进行表征, 1H NMR,以及 13C NMR 谱学
溴乙酰胺中间体 7(a–f) 的合成
将每种取代苯胺衍生物 5(a–f)(1 当量)溶解于氯仿中,并置于冰浴中冷却,以使反应温度维持在 0–5 °C。在持续搅拌下,滴加溴乙酰溴(6,≥98%,1 当量)。反应过程中根据需要加入 18% 的碳酸钠水溶液,以中和反应生成的氢溴酸,使反应体系的 pH 值维持在 9 至 10 之间。溴乙酰溴加毕后,将反应混合物升至室温并继续搅拌,直至薄层色谱(TLC)显示原料完全消耗。生成的溴乙酰胺中间体 7(a–f) 通过过滤收集,用冷蒸馏水洗涤,干燥至恒重,无需进一步纯化,直接用于后续合成步骤(图 1)。
基于三唑的乙酰胺衍生物 8(a–c) 的合成
将三唑衍生物(4;0.5 g,0.002 mol)溶于50 mL圆底烧瓶中的N,N-二甲基甲酰胺(10 mL)中。加入相应的溴乙酰胺中间体(7a、7b或7c;0.002 mol,1当量),持续搅拌,随后加入氢化钠(0.05 g,0.002 mol)以促进S-烷基化反应。反应混合物在室温下搅拌24–48小时,通过薄层色谱(TLC)监测反应进程。反应完成后,将反应混合物倒入冰水中以诱导沉淀析出。沉淀物通过过滤收集,用冷水充分洗涤,干燥后采用FTIR、1H NMR和13C NMR波谱法进行表征(图1)。
基于噁二唑的乙酰胺衍生物 9(d–f) 的合成
将噁二唑衍生物(3;0.5 g,0.002 mol)溶于50 mL圆底烧瓶中的N,N-二甲基甲酰胺(10 mL)中。加入相应的溴乙酰胺中间体7d、7e或7f(0.002 mol,1当量),随后加入氢化钠(0.05 g,0.002 mol)以促进S-烷基化反应。反应混合物在室温下搅拌24–48小时,通过薄层色谱(TLC)监测反应进程。反应完成后,将混合物倒入冰水中以析出产物。析出的沉淀通过过滤收集,用冷水充分洗涤,干燥后通过FTIR、1H NMR和13C NMR波谱进行表征(图1)。
α-葡萄糖苷酶抑制活性测定
通过将50 µL待测样品溶液与100 µL磷酸盐缓冲液(pH 6.8)配制的α-葡萄糖苷酶溶液(0.35 U/mL)混合,测定α-葡萄糖苷酶抑制活性。反应混合物在37 °C孵育10分钟后,加入100 µL 1.5 mM对硝基苯基-α-D-吡喃葡萄糖苷作为底物。继续在37 °C孵育20分钟后,加入1 mL 1 M碳酸钠(Na₂CO₃)终止反应。在400 nm处测定吸光度14。以阿卡波糖作为阳性对照;不含待测化合物的反应体系作为阴性对照,不含酶的反应体系作为空白对照。
所有实验均设置三个重复,结果以均值 ± 标准差(SD)表示。α-葡萄糖苷酶活性的抑制率通过以下公式(1)14计算:
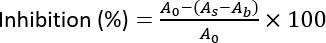 (1)
其中,As 表示待测样品溶液的吸光度,Ab 表示试剂空白(不含α-葡萄糖苷酶)的吸光度,A0 表示阴性对照(不含样品)的吸光度。IC50 值通过测试浓度范围为 3.125 至 100 µM 的化合物获得,并使用标准作图软件进行非线性回归分析。
脲酶抑制实验
采用改良的贝尔泰洛特法测定脲酶抑制活性。反应混合物包含300 µL待测样品溶液、200 µL刀豆脲酶溶液和200 µL 25 mM尿素。将混合物于37 °C水浴中孵育30分钟。孵育结束后,加入500 µL显色溶液(含10 g/L苯酚和50 g/L亚硝基铁氰化钠),随后加入500 µL第二种溶液(含5% (v/v) 次氯酸钠和5 g/L氢氧化钠)。然后将反应混合物再孵育15–30分钟,以完成显色反应。
以试剂空白为对照,在 625 nm 处测定溶液的吸光度15。以硫脲作为阳性对照,不含受试化合物的反应混合物作为阴性对照,不含脲酶的混合物作为空白对照。所有实验均设三个重复(n = 3),结果以均值 ± 标准差(S.D.)表示。抑制率按以下数学公式(2)15 计算:
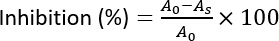 (2)
其中 A0 对照组(不含抑制剂)的吸光度 As 为测试样品(含抑制剂)的吸光度。通过作图及非线性回归分析确定IC50 使用标准数据绘图软件进行数值处理。
BSA 结合实验
采用荧光猝灭光谱法研究了牛血清白蛋白(BSA)与合成化合物之间的结合相互作用。用20 mM磷酸盐缓冲液(pH 7.4)配制10 µM的BSA储备溶液。在每次滴定实验中,将1.0 mL BSA溶液与2.0 mL磷酸盐缓冲液混合于石英比色皿中。通过逐步加入5 µL的待测化合物溶液(甲醇中浓度为1.5 mM)进行滴定。在295 nm激发波长下,记录300–400 nm波长范围内的荧光发射光谱,最大发射峰位于约336 nm处。荧光测量使用配备标准荧光采集软件的荧光分光光度计进行,激发和发射狭缝宽度分别设置为10 nm和2.5 nm。为了确定结合反应的热力学参数,包括吉布斯自由能(ΔG)、焓变(ΔH)和熵变(ΔS),在298 K、308 K和313 K下重复进行滴定实验。
为了研究荧光猝灭机制,使用 Stern-Volmer 方程(公式 3)对实验数据进行分析16:
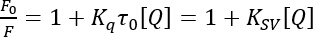 (3)
其中 F0 以及 F 分别代表不存在和存在猝灭剂时BSA的荧光强度; Kq 是双分子猝灭速率常数; τ0 是在无猝灭剂存在时BSA的平均寿命; KSV 是 Stern-Volmer 猝灭常数;以及 [Q] 是淬灭剂的浓度。结合常数(Kb)以及结合位点的数量(n随后通过按照公式(4)绘制双对数图来确定16:
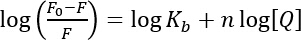 (4)
此外,利用式(5)和式(6)所示的范特霍夫(Van't Hoff)方程和吉布斯-亥姆霍兹(Gibbs-Helmholtz)关系,计算了表征结合相互作用的标准吉布斯自由能变化(ΔG°)、标准焓变(ΔH°)和标准熵变(ΔS°)17:
ΔG∘ = -RT ln Kb (5)
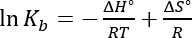 (6)
其中 R 为通用气体常数,T 为开尔文单位的绝对温度。
分子对接
所有分子建模和对接模拟均使用 Schrödinger 套件(Maestro 界面)完成,其中对接采用 Glide 模块进行。α-葡萄糖苷酶(PDB ID: 5NN8)和脲酶(PDB ID: 4H9M)的晶体结构从 RCSB 蛋白质数据库中获取。使用蛋白准备向导对蛋白结构进行预处理,包括去除共结晶配体、水分子和非必需杂原子,补全缺失的残基和环区,分配正确的键级,并添加极性氢原子。使用 Epik 模块在生理 pH(7.0 ± 2.0)下确定质子化状态和互变异构体状态。随后,采用 OPLS 力场对预处理后的蛋白结构进行限制性能量最小化,以消除空间位阻冲突。
使用 LigPrep 模块制备了化合物 3、4、8(a–c) 和 9(d–f) 以及参考抑制剂阿卡波糖和硫脲的二维结构。在生理 pH 条件下对键级、立体化学和离子化状态进行了优化,并采用 OPLS 力场对所得的三维配体构象进行能量最小化。
使用受体网格生成工具生成受体网格,将网格盒的中心置于共结晶的天然配体上以定义活性位点。两种蛋白的网格盒尺寸均设置为 25 × 25 × 25 Å。脲酶网格的中心坐标为 x = −38.76,y = −44.14,z = 66.88,而α-葡萄糖苷酶网格的中心坐标为 x = 21.14,y = −7.56,z = 24.37。
采用 Glide 的高精度(XP)模式并结合柔性配体采样进行对接计算。对每个配体生成多个结合构象,选择 Glide 对接评分最低的构象用于后续分析。通过将共结晶配体重新对接至其相应的受体网格中,验证了对接方案的可靠性。均方根偏差(RMSD)值 ≤2.0 Å 表明该对接方案具有良好的可靠性和可重复性。
使用 PyMOL(版本 3.1)对对接复合物的结合构象进行可视化18使用 Discovery Studio Visualizer 分析蛋白质-配体相互作用,包括氢键、疏水接触和静电相互作用。19.
密度泛函理论(DFT)分析
所有密度泛函理论(DFT)计算均使用 Gaussian 09 完成,优化后的分子几何结构和前线分子轨道通过 GaussView 5 进行可视化。合成的基于三唑和噁二唑的乙酰胺衍生物 8(a–c) 和 9(d–f) 在水相中采用 Becke 三参数 Lee–Yang–Parr(B3LYP)杂化泛函结合 6-311+G(d,p) 基组20 进行了几何优化。溶剂效应通过类导体可极化连续介质模型(CPCM)21 加以考虑。随后在同一理论水平下进行振动频率计算,以确认所有优化结构均对应于势能面上的真实局部极小值,即无虚频存在。
为了理解所合成化合物的电子跃迁和动力学稳定性,计算了最高占据分子轨道(EHOMO)和最低未占据分子轨道(ELUMO)的能量。通过确定每种衍生物的前线分子轨道能隙(ΔE = ELUMO - EHOMO),评估其化学反应活性和动力学稳定性,能隙越小,反应活性越高。
此外,利用以下标准操作公式22,基于前线轨道能级计算了全局化学反应性描述符,包括化学硬度(η)、软度(S)、化学势(μ)、电负性(X)以及亲电性指数(w):
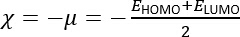 (7)
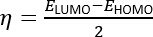 (8)
 (9)
 (10)
通过系统比较该系列化合物的计算电子性质和全局描述符,建立结构-活性关系(SARs),以反映其观察到的α-葡萄糖苷酶和脲酶抑制特征。
此外,使用 VESTA 生成并可视化分子静电势(MESP)图,以描绘优化后分子骨架上的电荷分布。MESP 表面可用于识别亲电区域(缺电子,利于亲核攻击)和亲核区域(富电子,利于亲电攻击)。这种静电势分布最终与分子对接模拟中观察到的特定非共价结合相互作用(如氢键和静电接触)相关联。
ADME 分析
为了评估所合成的三唑和噁二唑基乙酰胺衍生物 8(a–c) 和 9(d–f) 的类药性及生物药剂学性质,进行了in silico吸收、分布、代谢和排泄(ADME)分析。所有合成化合物的简化分子输入线性系统(SMILES)表示,连同参考抑制剂阿卡波糖和硫脲,均使用分子模拟软件包生成,并提交至SwissADME网络服务器23。
计算的理化参数包括分子量(MW)、脂溶性(logP)、拓扑极性表面积(TPSA)、氢键供体数量(HBD)、氢键受体数量(HBA)以及可旋转键数量(RB)。
通过预测化合物的胃肠道(GI)吸收和血脑屏障(BBB)通透性来评估其药代动力学性质。此外,还评估了这些化合物是否符合利平斯基五规则及其他公认的类药性标准,以估算其口服生物利用度。最后,计算了每个化合物的合成可及性(SA)评分,评分范围为1(易于合成)至10(极难合成)。将所合成化合物预测的ADME和类药性特征谱与参考抑制剂进行比较,以评价其作为药物研发先导候选物的潜力。
访问受限。请登录或开始试用以查看此内容。
结果
合成化合物的化学性质与表征
目标三唑和噁二唑类乙酰胺衍生物根据图1所示的合成路线进行合成。目标化合物以白色至黄色晶体形式获得,产率良好至优异(69%–87%)。通过薄层色谱(TLC)、熔点测定和波谱分析确认了其纯度。用于确认所合成化合物特征官能团的代表性核磁共振(NMR)谱图见图2。谱图中显示出酰胺羰基(C=O)、N–H、C=N、C–S以及芳香族C–H官能团对应的预期吸收峰,表明目标衍生物成功合成。
典型的1H NMR 谱图见图3。谱图中显示出酰胺NH质子、芳香质子、亚甲基连接链以及甲基取代基的特征共振峰,与所提出的结构一致。典型的13C NMR 谱图见图4。观测到的碳共振峰证实了合成衍生物中应存在的羰基碳、芳香碳...
访问受限。请登录或开始试用以查看此内容。
讨论
本研究合成了一系列基于三唑和噁二唑的乙酰胺衍生物,并对其结构、生物学、计算及药代动力学性质进行了评价。通过高分辨质谱(HRMS)、元素分析、1H NMR 和 13C NMR 进行光谱表征,确认了目标分子的成功合成。观测到的化学位移、耦合模式及碳共振信号与所提出的结构一致。特征性的酰胺 NH 信号、亚甲基共振信号、芳香质子分布以及季碳信号进一步证实了取代乙酰胺基团已成功引入三唑和噁二唑骨架中。这些衍生物普遍获得较高的合成产率,表明该合成路线高效,且提示这些杂环骨架易于进行进一步的结构修饰。
取代基模式对脲酶抑制活性具有明显影响。带有2,6-二甲基取代基的化合物8c表现出最高的脲酶抑制活性,其次为化合物8a(2,3-二甲基)和9e(2,5-二甲基),表明这些分子是颇具前景的先导候选物。在α-葡萄糖苷酶抑制方面也观察到类似趋势,其中化合物9e表现出最强的抑制作用,而化合物8a和8c也显示出显著的活性。由于化合物8a与8c仅在芳环上甲基取代基的位置不同,而化合物9e在取代模式和杂环骨架结构上均有...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在利益冲突
致谢
作者谨向沙特阿拉伯阿勒拜大学临床药学系表示感谢。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1-萘胺 | Merck | 106148 | 用于制备取代类似物的芳香胺 |
| 2,5-二甲基苯胺 | Sigma-Aldrich | D146706 | 用于合成取代衍生物的芳香胺 |
| 3,4-二甲基苯胺 | Alfa Aesar | A15416 | 用于制备结构类似物的芳香胺 |
| 苯甲酸 | Sigma-Aldrich | 242381 | 合成苯甲酰肼中间体的起始原料 |
| 溴乙酰溴 | Sigma-Aldrich | B17601 | 用于合成溴乙酰胺中间体的亲电试剂 |
| 二硫化碳 | Sigma-Aldrich | 289116 | 环化生成噁二唑环体系的关键试剂 |
| 氯仿 | Sigma-Aldrich | C2432 | 用于萃取和纯化过程的溶剂 |
| 二甲基甲酰胺(DMF) | Sigma-Aldrich | 227056 | 用于衍生化和取代反应的极性非质子溶剂 |
| 二苯胺 | Sigma-Aldrich | D23802 | 用于合成衍生物化合物的芳香胺 |
| Epik (2022-1) | Schrödinger, LLC | N/A (软件) | 用于在 pH 7.0 条件下生成配体电离状态;RRID: N/A |
| 乙醇 | Sigma-Aldrich | E7023 | 酯化反应和酰肼形成的反应溶剂 |
| 乙酸乙酯 | Sigma-Aldrich | 270989 | TLC 分析和萃取中的极性流动相组分 |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (软件) | 用于 DFT 计算(HOMO-LUMO、MESP、全局反应性描述符)的软件;RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (软件) | 用于优化结构和轨道能级的可视化;RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (软件) | 用于受体网格生成和高精度(XP)分子对接的对接软件;RRID:SCR_000187 |
| GraphPad Prism, 版本 9 | GraphPad Software, Boston, MA, USA | N/A (软件) | 用于 IC50 回归分析及酶抑制数据的统计评估;RRID:SCR_002798 |
| 肼 | Sigma-Aldrich | 225819 | 用于将酯转化为苯甲酰肼的试剂 |
| L(+)-谷氨酰胺 | Sigma-Aldrich | G3126 | 用于生物学评价研究的试剂 |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (软件) | 用于配体结构优化和三维构象体生成;RRID:SCR_016746 |
| 氢化锂 | Sigma-Aldrich | 201049 | 用于取代反应中巯基活化的催化剂 |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (软件) | 用于蛋白质/配体结构准备和可视化的分子建模套件;RRID:SCR_016748 |
| 甲醇 | Sigma-Aldrich | 34860 | 用于纯化和生物学检测样品制备的溶剂 |
| 正己烷 | Merck | 104391 | TLC 分析中的非极性流动相组分 |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (力场) | 用于蛋白质和配体结构能量最小化的力场;RRID: N/A |
| 苯基异硫氰酸酯 | Merck | 807028 | 用于合成三唑衍生物的试剂 |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (软件) | 用于对接前受体结构的精修;RRID:SCR_016749 |
| 氢氧化钠 | Sigma-Aldrich | 221465 | 用于调节 pH 值和反应中和的碱 |
| 硫酸 | BDH | 10276 | 回流条件下酯化步骤中使用的酸催化剂 |
| 三甲胺 | Riedel-de Haen | 22129 | 合成取代衍生物过程中使用的有机碱 |
| VESTA, 版本 3.5.8 | Momma & Izumi (开发者);免费分发 | N/A (软件) | 用于分子静电势(MESP)和 HOMO-LUMO 表面图的可视化;RRID: N/A |
参考文献
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
访问受限。请登录或开始试用以查看此内容。