本方案描述了一种可调节的肌动蛋白彗尾珠运动性实验,用于定量研究肌球蛋白马达活性如何影响类膜界面上的分支肌动蛋白组装及网络结构。
本文内容
摘要
摘要
由肌动蛋白相关蛋白2/3(Arp2/3)复合物介导的分支状肌动蛋白聚合为多种细胞过程(包括细胞迁移、内吞作用和吞噬作用)提供了主要的推进力。肌球蛋白-I分子马达常与细胞前缘的分支状肌动蛋白网络共定位,也被证实参与这些过程,并被认为可调控肌动蛋白网络的组织结构与力学输出。然而,肌球蛋白-I如何通过与Arp2/3复合物相互作用以调节分支状肌动蛋白组装及力生成的分子机制,目前仍 largely 未知。本文描述了一种高度可调控的 体外 在微米级珠表面重建肌球蛋白-I、肌动蛋白和Arp2/3复合物在细胞前缘相互作用的肌动蛋白彗星尾珠运动实验。该方法基于成熟的肌动蛋白彗星尾实验,通过在珠表面共固定肌球蛋白-I和成核促进因子(NPFs),构建模拟膜的肌动蛋白组装界面。该实验可实现对肌动蛋白网络组装、网络密度、珠运动性及生长效率的可视化与定量分析,同时可间接、定性地读取肌球蛋白-I在分支状肌动蛋白网络中介导的力增强效应。本实验方案包括珠的功能化修饰、反应体系构建、荧光成像、定量图像分析及故障排除策略,为研究膜样界面上肌球蛋白-I调控的肌动蛋白组装提供可重复的实验平台。 关键词:肌动蛋白彗星尾珠运动实验,肌球蛋白-I,Arp2/3复合物,成核促进因子,肌动蛋白网络组装,珠运动性,荧光成像,定量图像分析,中国台湾
引言
由肌动蛋白相关蛋白2/3(Arp2/3)复合物介导的分支状肌动蛋白聚合,可产生推动多种细胞过程的主要突出力,包括细胞运动、内吞作用、吞噬作用以及细胞黏附复合物的形成1,2,3,4,5,6。在迁移细胞的前沿边缘,成核促进因子(NPFs)在质膜上激活Arp2/3复合物,启动树突状肌动蛋白网络的组装,从而推动膜向前延伸。肌球蛋白-I马达常与这些分支状肌动蛋白网络在膜界面处共定位,并被认为参与调控 肌动蛋白组织 以及调节力的产生7,8,9,10,11,12,13。尽管越来越多的证据表明肌球蛋白-I参与肌动蛋白依赖的机械过程,但其如何与Arp2/3介导的分支状肌动蛋白组装相互作用,进而调控网络结构与机械输出的分子机制,目前仍不清楚。
为弥补这一空白,我们将肌球蛋白-I 引入已建立的肌动蛋白彗星尾珠运动系统14,15,16,17,以重建肌球蛋白-I、肌动蛋白和 Arp2/3 复合物在微米级珠表面的相互作用。该方法的总体目标是定量研究肌球蛋白-肌动蛋白偶联如何影响分支状肌动蛋白的组装、网络结构、对称性破缺以及在类膜界面上的珠运动。在该检测中,将肌球蛋白-I 和成核促进因子(NPFs)共同包被于微米级珠表面,以模拟其在质膜上的共定位18。启动聚合后,珠表面结合的 NPFs 促进 Arp2/3 依赖的分支状肌动蛋白组装,导致肌动蛋白壳形成、对称性破缺,并发展出极化的彗星尾 ,从而驱动珠的推进运动14,19,20,21,22,23。通过系统调节肌球蛋白表面密度18,并利用加帽蛋白(CP)浓度调控肌动蛋白网络密度15,19,24,该方法可实现对肌动蛋白组装动力学、生长效率、网络结构和珠运动的定量分析,从而提供与肌球蛋白-I 依赖性机械输出变化相关的间接读数。
该检测方法相较于互补性方法也具有明显优势。与聚合作用整体检测(如派伦-肌动蛋白检测)相比,这种珠粒运动系统能够直接观察分支状肌动蛋白的组装过程以及由肌动蛋白聚合驱动的珠粒运动。与细胞研究相比,在细胞研究中,蛋白质功能的重叠以及复杂的细胞环境可能掩盖各个组分的独立作用并使结果解释复杂化,而本检测方法可精确控制蛋白质的组成、浓度及表面排列,从而能够在明确的生化条件下系统地研究肌球蛋白-I如何与Arp2/3介导的肌动蛋白组装相互作用。
该方法最适合用于研究细胞骨架组分如何在类似膜的环境中协调作用 界面以调控肌动蛋白网络结构和力学输出。尽管当前方案已针对肌球蛋白-I介导的分支肌动蛋白组装进行了优化,但其模块化设计未来可被调整用于研究其他膜相关肌球蛋白类别(例如,肌球蛋白VI、VII、X、XV和XIX)和/或肌动蛋白结合蛋白(例如,成束蛋白(formins)、血管扩张刺激磷蛋白(VASP)、皮层肌动蛋白(cortactin)、冠蛋白(coronin)或原肌球调节蛋白(tropomyosin))。此类调整需对蛋白质的固定化、活性及表面密度进行验证。此外,该检测方法适用于脉冲-追踪标记策略。引入光转换或光激活的肌动蛋白,或标记的Arp2/3亚基,可实现对生长网络中纤维周转和分支解离速率的测量。25总体而言,该检测方法为研究膜相关马达蛋白、肌动蛋白丝及肌动蛋白结合蛋白之间的分子相互作用,以及探究马达蛋白和肌动蛋白结合蛋白如何调控类膜界面上的网络重塑与力的产生,提供了一个多功能的实验平台。14,15,26,27,28,29,30,31,32,33,34更广泛地说,它还可作为一种最小化且可调节的活性物质平台,用于研究由马达驱动的非平衡动力学背后的物理原理,例如对称性破缺、自组织、力-化学反馈以及活性肌动球蛋白网络中的其他涌现行为。18,19,20,21,22,23,35,36,对活性物质物理和材料工程具有潜在意义。
方案
本方案通过将肌球蛋白-I 引入成熟的肌动蛋白彗尾珠运动系统而建立14,15,16,17 以模拟并研究肌球蛋白-I 在调控前缘分支肌动蛋白组装和力生成中的作用。本研究旨在补充原始的主要科研论文(Xu 等)18通过提供实验细节和分析流程, 故障排除策略及重复和调整该检测方法所需的局限性。本方案使用全长生物素标记的 果蝇 Myo1d 因其在最佳条件下发挥作用而 20°C–22°C37,38,大多数常用的温度 体外 重建实验。肌球蛋白生物素化及纯化步骤的详细描述可参见以往的研究。18,38,39,40.
1. 缓冲液的配制
- 制备用于链霉亲和素和NPF包被磁珠的X缓冲液:含10 mM 4-(2-羟乙基)-1-哌嗪乙磺酸(HEPES;pH 7.5)、100 mM KCl、1 mM MgCl₂₂, 100 µM CaCl₂,以及 1 mM 三磷酸腺苷(ATP)。
- 准备用于珠子肌球蛋白包被的M缓冲液:20 mM HEPES(pH 7.5)、100 mM KCl、1 mM MgCl₂₂,1 mM 乙二醇双(β-氨基乙基醚-N,N,N′,N′-四乙酸(EGTA)和 2 mM ATP。
- 为配制 X 缓冲液或 M 缓冲液,首先配制 HEPES 储存液,并在室温下调节 pH 至 7.5。加入 KCl、MgCl₂₂,CaCl₂ (用于X缓冲液)或EGTA(用于M缓冲液),然后加入ATP,最后用双蒸水定容至终体积。
- 将缓冲液通过一个过滤器过滤 0.22 µm 使用前用注射器滤器过滤。常规微珠包被实验无需脱气。将过滤后的缓冲液置于冰上保存直至使用。
注意:为获得最佳效果,含有 ATP 或二硫苏糖醇(DTT)的缓冲液必须现配现用。新配制的 X 缓冲液和 M 缓冲液可置于冰上保存 3–4 天。
- 配制100 mg/mL的牛血清白蛋白(BSA)储存液:将BSA溶于双蒸水中用于封闭。将溶液经 0.22 µm 注射器滤器,分装 50 µL 每管,并将分装样品于 −80°C使用分装样品应在3至6个月内,并避免反复冻融。
- 配制珠子储存缓冲液。
- 通过将100 mg/mL BSA贮存液用X缓冲液稀释100倍,制备对照珠储存缓冲液,得到含1 mg/mL BSA的X缓冲液。
- 通过将100 mg/mL BSA贮存液用M缓冲液稀释100倍,配制肌球蛋白珠贮存缓冲液,得到含1 mg/mL BSA的M缓冲液。
- 制备 2× 含40 mM HEPES(pH 7.5)、200 mM KCl、2 mM MgCl的运动缓冲液₂,2 mM EGTA 和 0.4% 甲基纤维素(黏度:1500 cP)。将缓冲液置于 4°C 最长可保存1个月。使用前轻轻混匀以确保均匀,并避免产生气泡。
警告:所有化学品的操作均须遵循机构实验室安全规程。在缓冲液配制过程中应穿戴适当的个人防护装备。
2. 磁珠准备
注意:采用已发表的方案14,15,16,17,并结合肌球蛋白包被的改良方法18,将羧基化聚苯乙烯珠(直径 2.0 µm)包被核苷酸促进因子(NPFs)和中性亲和素。使用人神经元型Wiskott–Aldrich综合征蛋白(N-WASP)的谷胱甘肽S-转移酶(GST)标记WCA结构域作为NPF(GST-VCA)。以下方案用于制备50 µL珠悬浮液,可根据需要按比例放大至100–200 µL。
- 中性链霉亲和素和 NPF 包被
- 通过混合 5 µL GST-VCA(1 mg/mL)、10 µL 所需浓度的中性链霉亲和素以及 35 µL X 缓冲液,制备 50 µL NPF 和中性链霉亲和素包被混合液。轻轻吹吸混匀 5–10 次,避免产生气泡。
注:使用以下参考中性链霉亲和素浓度以获得不同的肌球蛋白:NPF 包被摩尔比18:8.3 µM(0.5 mg/mL)对应肌球蛋白:NPF 摩尔比为 0.28:1;16.7 µM(1 mg/mL)对应 0.35:1;33.3 µM(2 mg/mL)对应 0.43:1;83.3 µM(5 mg/mL)对应 0.80:1。根据所需的肌球蛋白:NPF 包被比例选择中性链霉亲和素浓度。对于标准彗尾运动实验,使用 0.43:1 的肌球蛋白:NPF 比例,该比例可在维持足够 NPF 密度以支持 Arp2/3 依赖性肌动蛋白组装的同时,实现稳定的肌球蛋白包被。较低的比例(0.28:1 或 0.35:1)可用于评估较低的肌球蛋白表面密度,而 0.80:1 的比例可用于研究更高的肌球蛋白负载量。由于提高中性链霉亲和素浓度可能同时影响肌球蛋白的招募和有效的 NPF 表面密度,因此在将该实验方法应用于新的蛋白制备或实验条件时,应通过十二烷基硫酸钠-聚丙烯酰胺凝胶电泳(SDS-PAGE)(见第 2.3 节)或基于荧光的表面密度测量来验证包被比例。 - 将 5 µL 磁珠悬液转移至微量离心管中。用 10 µL X 缓冲液吹吸至少五次洗涤磁珠。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀。倾斜管子,从远离磁珠沉淀的一侧吸出上清液。
- 将洗涤后的磁珠重悬于 50 µL 包被混合液中。轻轻吹吸混匀,并在悬液中保留少量气泡以促进孵育过程中的混合。在 4°C 下以 20 rpm 转速在台式旋转器上孵育 2 小时。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,并小心移除含有过量中性链霉亲和素和 GST-VCA 的上清液。
- 将包被后的磁珠重悬于 200–400 µL 用 X 缓冲液稀释 100 mg/mL BSA 储备液制备的 10 mg/mL BSA 溶液中。将悬液置于冰上孵育 30 分钟,以封闭磁珠表面未占据的结合位点。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,并小心移除上清液。
- 将磁珠重悬于 50 µL 用 X 缓冲液配制的 1 mg/mL BSA 溶液中。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,小心移除上清液,并重复洗涤两次。
注:包被反应后,应通过吹吸上下 5–7 次轻轻重悬磁珠,避免产生气泡。磁珠悬液应均匀分散,无可见聚集体或团块。若磁珠制备物出现严重聚集、重悬困难或明显磁珠损失,则不应使用,因为这些情况可能导致包被不均和实验重复性降低。 - 将包被后的磁珠保存在用 X 缓冲液配制的 1 mg/mL BSA 溶液中,置于冰上。包被磁珠应在一周内使用。
注:将包被磁珠置于用 X 缓冲液配制的 1 mg/mL BSA 溶液中,冰上保存最多一周,之后进行荧光标记或肌球蛋白修饰。使用前,轻轻吹吸重悬磁珠,并目视检查悬液是否存在聚集、重悬困难或明显磁珠损失。若磁珠在储存后出现严重聚集或回收率差,则不应使用。
- 通过混合 5 µL GST-VCA(1 mg/mL)、10 µL 所需浓度的中性链霉亲和素以及 35 µL X 缓冲液,制备 50 µL NPF 和中性链霉亲和素包被混合液。轻轻吹吸混匀 5–10 次,避免产生气泡。
- 荧光标记与生物素化肌球蛋白修饰
- 在肌球蛋白包被前,用 M 缓冲液置换储存用的 X 缓冲液。
- 将 50 µL 中性链霉亲和素-NPF 包被磁珠等分为两个微量离心管(每管 25 µL)。
- 在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,并小心移除上清液。用 25 µL 用 M 缓冲液配制的 1 mg/mL BSA 溶液洗涤磁珠。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,小心移除上清液,并重复洗涤两次。
- 将对照磁珠重悬于 25 µL 用 M 缓冲液稀释的 1 µM 生物素-CF640 荧光染料中。
- 将肌球蛋白磁珠重悬于 25 µL 含 1–5 µM 钙调蛋白的 500 nM – 1 µM 生物素化肌球蛋白溶液中。
- 用铝箔覆盖管子,在冰上孵育磁珠悬液至少 30 分钟。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,并小心移除含有过量生物素化肌球蛋白或荧光染料的上清液。
- 用 25 µL 用 M 缓冲液配制的 1 mg/mL BSA 溶液洗涤修饰后的磁珠。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,小心移除上清液,并重复洗涤两次。
- 将远红外荧光染料修饰的磁珠或肌球蛋白修饰的磁珠保存在用 M 缓冲液配制的 1 mg/mL BSA 溶液中,置于冰上。向肌球蛋白修饰的磁珠中补充 1–5 µM 钙调蛋白,并用铝箔覆盖管子以避光保护所有修饰磁珠。远红外荧光染料修饰的磁珠应在一周内使用,肌球蛋白修饰的磁珠应在 2–3 天内使用。
注:使用 500 nM – 1 µM 生物素化肌球蛋白进行磁珠修饰。根据所需的肌球蛋白表面比例和肌球蛋白制备物的活性选择工作浓度。对于标准磁珠运动实验,使用 1 µM 生物素化肌球蛋白,以在上述包被条件下促进稳定的肌球蛋白修饰。当需要降低肌球蛋白表面密度或测试新的蛋白制备物时,可使用较低浓度(如 500 nM)。在调整实验方法时,通过 SDS-PAGE(见第 2.3 节)、基于荧光的测量或与先前校准的包被条件比较,验证最终的肌球蛋白表面密度。在磁珠修饰过程中,加入过量摩尔浓度的钙调蛋白以维持肌球蛋白-I 杠杆臂的占据。对于标准实验,使用 1–5 µM 钙调蛋白与 500 nM – 1 µM 肌球蛋白。当使用较高肌球蛋白浓度时,应使用该范围的上限。不同肌球蛋白-I 亚型或蛋白制备物可能需要调整最佳钙调蛋白浓度。肌球蛋白修饰磁珠的可用储存时间可能因固定化肌球蛋白分子保留的活性而异。通常在包被后立即使用磁珠可获得最佳性能。将修饰磁珠置于冰上并避光保存直至使用。使用储存的修饰磁珠前,通过吹吸上下 5–7 次轻轻重悬磁珠悬液,并通过明场或荧光显微镜检查少量样品。合适的磁珠制备物应保持良好分散,聚集极少,并在存在荧光标记时保留可检测的、相对均匀的荧光。含有三至五个磁珠的小簇可接受;但若制备物出现严重聚集、重悬困难、荧光弱、明显磁珠损失或磁珠过度黏附管壁,则不应使用。对于肌球蛋白修饰磁珠,应通过与先前验证的磁珠制备物比较来验证实验性能,因为储存可能降低固定化肌球蛋白分子的活性。若磁珠制备物不再显示肌球蛋白包被磁珠与对照磁珠之间的预期差异,则不应使用。
- 在肌球蛋白包被前,用 M 缓冲液置换储存用的 X 缓冲液。
- 肌球蛋白:NPF 包被比例的测定
- 从每种磁珠类型(对照和肌球蛋白磁珠)中各取 20 µL 磁珠悬液,分别转移至不同的微量离心管中。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,并小心移除上清液。用 25 µL M 缓冲液洗涤磁珠。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,小心移除上清液,并重复洗涤一次,以去除储存缓冲液中的 BSA。
注:通过在 M 缓冲液中连续洗涤两次,并在每次离心后小心移除上清液而不扰动磁珠沉淀,可充分去除 BSA。若怀疑存在残留 BSA 污染,可在加入 SDS 样品缓冲液前再进行一次 M 缓冲液洗涤。应避免使用磁珠回收率差或磁珠损失过多的制备物,因为不一致的磁珠回收率会影响通过 SDS-PAGE 测定的肌球蛋白包被比例的准确性。 - 将洗涤后的磁珠重悬于 20 µL 1× Laemmli 样品缓冲液中。煮沸样品 5 分钟。在台式微量离心机中离心 15 秒使磁珠沉淀。将样品在 −20°C 下保存,直至进行凝胶电泳。
注:将制备好的磁珠样品在 −20°C 下保存,待进行电泳时使用。 - 通过混合 5 µL 2 mg/mL BSA 标准品与 5 µL 2× 样品缓冲液,制备 BSA 标准系列。煮沸混合物 5 分钟。用 1× 样品缓冲液将混合物稀释 20 倍,得到终浓度为 50 ng/µL。
- 上样 1 µL 稀释后的 BSA 标准品,获得 50 ng 总蛋白。
- 上样 2 µL 稀释后的 BSA 标准品,获得 100 ng 总蛋白。
- 上样 5 µL 稀释后的 BSA 标准品,获得 250 ng 总蛋白。
- 上样 10 µL 稀释后的 BSA 标准品,获得 500 ng 总蛋白。
- 上样 20 µL 稀释后的 BSA 标准品,获得 1,000 ng 总蛋白。
- 通过将每种 1 mg/mL 蛋白溶液各取 5 µL 与 5 µL 2× 样品缓冲液混合,制备中性链霉亲和素、GST-VCA 和肌球蛋白标准品,终浓度为 0.5 mg/mL。煮沸样品 5 分钟,每种样品上样 2 µL,每泳道获得 1 µg 蛋白。
- 将样品上样至 4%–20% 聚丙烯酰胺梯度凝胶。
- 上样 5 µL 预染蛋白 Marker。
- 上样 2 µL 0.5 mg/mL 中性链霉亲和素标准品。
- 上样 2 µL 0.5 mg/mL GST-VCA 标准品。
- 上样 2 µL 0.5 mg/mL 肌球蛋白标准品。
- 将每种磁珠样品各 20 µL 分别上样至不同泳道。
- 上样第 2.3.3.1–2.3.3.5 步制备的 BSA 标准品。
- 在 1× SDS-PAGE 电泳缓冲液中以 110 V 电压运行 30 分钟。
警告:脱色液中使用的甲醇和乙酸具有易燃性和腐蚀性。操作这些试剂时应使用适当的个人防护装备,并遵循机构实验室安全规程。 - 用考马斯亮蓝染色液轻摇染色 10 分钟。在含 10% 甲醇和 7.5% 乙酸的溶液中过夜脱色。使用凝胶成像系统获取凝胶图像。
注:对于密度测定分析,应使用曝光设置获取图像,确保所有蛋白条带均处于线性检测范围内。避免过度曝光导致肌球蛋白、NPF 或标准蛋白条带饱和。尽可能使用自动曝光模式以避免饱和,或获取多个曝光时间的图像,并选择最短曝光时间下能清晰分辨所有相关条带且无像素饱和的图像。对所有需进行定量比较的凝胶使用相同的成像设置。 - 使用图像分析软件(Fiji/ImageJ)和凝胶分析工具量化条带强度。
- 在 Fiji 中打开凝胶图像。如有必要,通过选择 图像 > 类型 > 8 位灰度 将图像转换为 8 位灰度图像。
- 如有必要,通过选择 编辑 > 反转 使图像反转,使蛋白条带呈现为峰形。
- 使用矩形选择工具在第一个泳道周围绘制感兴趣区域(ROI),确保 ROI 包含包含相关条带的完整垂直区域。选择 分析 > 凝胶 > 选择第一泳道。
- 将相同的矩形 ROI 移至下一个泳道,并选择 分析 > 凝胶 > 选择下一泳道。对所有 BSA 标准品、纯化蛋白标准品和磁珠样品重复此操作,使用相同的 ROI 大小。
- 选择所有泳道后,通过选择 分析 > 凝胶 > 绘制泳道 生成强度曲线。
- 使用直线工具为每个峰定义基线,然后使用魔棒工具选择对应于每个目标条带的峰面积。记录每个条带的积分峰面积。
- 通过为每个泳道使用紧邻峰的局部背景一致地绘制基线进行背景校正,同时避免邻近条带或不均匀凝胶区域。对所有标准品和磁珠样品应用相同的基线和峰选择标准。
- 使用对应于每泳道 50、100、250、500 和 1,000 ng 总蛋白的 BSA 标准品生成标准曲线。
- 绘制背景校正后的积分峰面积与总 BSA 质量的关系图,并使用电子表格或绘图软件进行线性回归。
- 验证标准曲线是否显示强线性(R2 > 0.98),且最高强度条带无明显饱和或平台现象。
- 若标准曲线非线性或任何量化条带饱和,应使用更短曝光时间重新获取凝胶图像,或使用更低样品上样量重复凝胶实验。
- 使用校准曲线确定肌球蛋白:NPF 包被比例。
- 通过在线性检测范围内插值,确定磁珠样品和纯化蛋白标准品中的总蛋白含量。
- 计算每种磁珠类型的相应肌球蛋白:NPF 包被比例。
- 在建立新的包被条件或修改实验方案时,应使用重复的磁珠制备物或重复凝胶进行测量。
- 对于常规实验,将测得的包被比例与先前验证的制备物进行比较。
- 若测得的比例超出预期范围或重复测量结果不一致,应重复包被或定量实验。
- 从每种磁珠类型(对照和肌球蛋白磁珠)中各取 20 µL 磁珠悬液,分别转移至不同的微量离心管中。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,并小心移除上清液。用 25 µL M 缓冲液洗涤磁珠。在 4°C 下以 16,000 × g 离心 2 分钟使磁珠沉淀,小心移除上清液,并重复洗涤一次,以去除储存缓冲液中的 BSA。
3. 肌动蛋白彗星尾珠运动实验
- 标准珠粒运动性检测
- 根据已发表的纯化方案,从兔骨骼肌丙酮粉中制备肌动蛋白41. 使用Sephacryl S-300凝胶过滤柱纯化单体球状肌动蛋白(G-actin),该柱以含2 mM Tris-HCl(pH 8.0)、0.2 mM ATP、0.1 mM CaCl₂的G缓冲液平衡₂,1 mM NaN₃,以及 0.5 mM DTT。将纯化的 G-actin 置于冰上保存 4°C 并在2–3周内使用。
- 根据已发表的方案从牛脑中纯化 Arp2/3 复合物42将纯化的蛋白质分装成单次使用量,迅速冷冻分装样品,并于−80°C.
- 根据已发表的方案表达和纯化人 CapZ43将纯化的蛋白质分装成单次使用量,迅速冷冻分装样品,并于−80°C保存。80°C.
- 根据已发表的方案纯化钙调蛋白44. 将纯化的蛋白质分装,并将分装样品置于 −20°C.
注意:使用前需评估纯化的 Arp2/3 复合物、CP(CapZ)和钙调蛋白的质量。通过考马斯亮蓝染色的 SDS-PAGE 检测蛋白质纯度。合格的样品应显示预期的主要蛋白条带,且降解或污染条带极少。通过测定 280 nm 处的吸光度,或使用标准的比色法蛋白定量方法(如 Bradford 法),对新鲜解冻的分装样品进行蛋白浓度测定。避免使用出现可见沉淀、经历多次冻融循环或在 SDS-PAGE 上显示明显降解的蛋白分装样品。对于活性评估,可通过吡咯标记的肌动蛋白聚合实验中促进 NPF 依赖性肌动蛋白组装的能力,或通过珠运动实验中形成明显的分支状肌动蛋白彗尾的能力,验证 Arp2/3 复合物的活性。CapZ 的活性可通过其在珠运动实验中调节肌动蛋白丝生长及彗尾形态的能力进行评估,必要时也可采用钝端封端实验。钙调蛋白的质量通过 SDS-PAGE 及其在运动实验中支持肌球蛋白-I 活性的能力进行评估。当使用新的蛋白制备样品时,在用于定量实验前,应将其在实验中的表现与先前已验证的样品进行比较。 - 准备一个 50 µL 含有运动性的混合物 4 µM G-肌动蛋白(含5%–10%荧光标记的G-肌动蛋白),200 nM Arp2/3复合物,6.5–200 nM CP 2 µM 钙调蛋白,以及 3 µL 珠悬浮液(1.5 µL 肌球蛋白包被的微珠和 1.5 µL 对照 beads)置于终体积缓冲液中,缓冲液含 20 mM HEPES(pH 7.5)、100 mM KCl、1 mM MgCl₂₂1 mM EGTA、1 mM MgATP、40 mM DTT、10 mg/mL BSA 和 0.2% 甲基纤维素。
- 添加 25 µL 2 的× 运动缓冲液
- 添加 6 µL 双蒸水。
- 添加 2 µL 1 M DTT 溶液
- 添加 1 µL 50 mM ATP。
- 添加 1 µL 50 mM MgCl₂₂.
- 添加 5 µL 100 mg/mL BSA
- 添加 1 µL 的 100 µM 钙调蛋白
- 添加 1 µL 的 10 µM Arp2/3 复合物
- 添加 1 µL 325 nM–10 µM CP
- 添加 3 µL 含珠子悬液的 1.5 µL 肌球蛋白包被的微珠 1.5 µL 对照 beads
注意:轻轻吹吸混合液 3–5 次以温和混匀运动混合液。避免涡旋振荡、快速吹吸或引入气泡,因为这些操作可能破坏蛋白质复合物并影响肌动蛋白聚合。 - 通过添加启动反应 4 µL 的 50 µM 含5%–10%荧光标记G-actin的G-actin溶液。立即混匀,并将此时间点记为t = 0。
注意:在加入 G-actin 并混匀后,应尽快将反应室装入并开始图像采集。为了获得可重复的动力学测量结果,应在 t = 0 后 1–2 分钟内开始成像,最迟不超过反应启动后 3 分钟。记录 G-actin 加入与成像开始之间的实际延迟时间,并在绘制彗星尾部随时间增长的曲线时对这一延迟进行校正。
- 培养室准备
- 用70%乙醇清洁载玻片和盖玻片,随后用去离子水冲洗。使用环境空气等离子体对玻璃表面进行等离子清洗10分钟。
- 制备完运动性混合液后立即使用 2.3 µL 将反应混合物加到载玻片上。放置一个22 mm × 22 mm 盖玻片覆盖在样品上,形成一个高度约为 4.3 µm用真空脂密封腔室,并立即开始成像。
注意:通过使用固定样本体积和22 mm的盖玻片 × 22 mm 盖玻片,当样本在盖玻片区域内均匀铺展时,可形成可重复的薄层腔室。腔室的大致高度可通过样本体积除以盖玻片面积进行估算,也可通过荧光微珠或表面结合的荧光标记物测量载玻片与盖玻片表面之间的 z 距离来实证验证。所有实验应使用相同的样本体积、盖玻片尺寸和腔室组装程序,以保持腔室几何结构的一致性。成像前,需在肉眼和显微镜下检查腔室。样本应均匀填充中央成像区域,无明显气泡、铺展不全或泄漏现象。应避免在气泡附近、真空脂边缘或盖玻片贴合不平整的区域进行成像。若样本铺展不均、含有较大气泡,或因泄漏或密封不良导致显著漂移,应重新制备新的腔室。
警告:操作等离子清洗设备时,须遵循所在机构的实验室安全规程。处理载玻片和盖玻片时应采取适当防护措施,以最大限度降低受伤风险。
- 肌球蛋白动力冲程受阻情况下的珠粒运动实验
- 在G缓冲液中预孵育储存的G-actin 含 2 mM Tris-Cl (pH 8.0)、0.2 mM ATP、0.5 mM DTT、0.1 mM CaCl₂,以及 1 mM NaN₃ 与 200 µM EGTA 和 50 µM MgCl₂ 在冰上孵育5分钟,使G-actin转化为Mg-G-actin,然后使用。
- 制备一个 50 µL 用于钙实验的运动性混合液,通过将钙调蛋白替换为1.1 mM CaCl₂₂ 破坏肌球蛋白的功率冲程。
- 添加 25 µL 2 的× 运动缓冲液
- 添加 6 µL 双蒸水。
- 添加 2 µL 1 M DTT
- 添加 1 µL 50 mM ATP
- 添加 1 µL 50 mM MgCl₂.
- 添加 5 µL 100 mg/mL BSA
- 添加 1 µL 55 mM CaCl₂.
- 添加 1 µL 的 10 µM Arp2/3 复合物
- 添加 1 µL 325 nM–10 µM CP
- 添加 3 µL 含有珠子悬液的 1.5 µL 肌球蛋白包被的微珠 1.5 µL 对照珠
注意:在启动肌动蛋白聚合之前,需轻轻混匀反应液,直至所有组分均匀分布。
注意:最终反应体系中含有 1.1 mM 总 CaCl₂2 以及约 1.0 mM EGTA,得到估计的游离 Ca2+ 浓度在10的数量级上−4 M. 基于过量 CaCl₂ 沉淀法测定钙离子浓度2 相较于EGTA,游离Ca2+ 浓度约为 100 µM使用 MaxChelator 或类似工具进行更精确的钙缓冲液计算,该工具可考虑 EGTA 和 Mg 的影响2+ATP、pH 和温度估算游离 Ca²⁺ 水平2+ 浓度约为 80–100 µM. - 通过添加启动反应 4 µL 的 50 µM 含5–10%荧光标记G-actin的Mg-G-actin。立即混匀,并将此时间点记为t = 0。
- 按照步骤 3.1.6 中所述制备成像室。
- 显微镜成像
- 获取荧光图像于 25°C 使用配备100倍物镜的落射荧光显微镜× 油浸物镜(数值孔径1.4)、外置金属卤化物光源、电荷耦合器件(CCD)相机及图像采集软件。
- 使用罗丹明/TRITC滤光片观察荧光标记的肌动蛋白,并使用Cy5/远红荧光滤光片观察远红荧光染料标记的微珠 滤光片组
- 以16位模式采集图像,使用1 × 1 或 2 × 2 相机二值化。对于所有需进行定量比较的样品,应保持相机增益、光照强度、曝光时间和滤光片组完全相同。
注意:在采集定量数据之前,应使用一个具有代表性的视野调整照明强度和曝光时间,使肌动蛋白彗星尾信号清晰可辨但未达到饱和。通过检查图像直方图,确认最大像素强度低于相机的饱和阈值。使用能够提供足够信噪比的最低照明强度和最短曝光时间。切勿对采用不同曝光时间、相机增益、像素合并(binning)或照明设置所获取的样品荧光强度进行比较。
- 反应启动后立即开始图像采集。从包含肌球蛋白包被微球和对照微球的视野中采集延时图像序列。利用远红荧光通道识别对照微球。
- 每5–15秒采集一次图像,持续20分钟,每帧曝光时间为100–200毫秒。在同一视野内比较肌球蛋白包被微球与对照微球的彗星尾迹生长动力学。
注意:在大多数实验中,彗星尾部在对称性打破后的最初约10分钟内以近似恒定的速度伸长。随着试剂逐渐耗尽,伸长速度减慢,通常在反应开始后约30分钟停止。18. - 为独立评估彗星尾形态而排除早期生长动态的影响,将运动性混合物置于微量离心管中,在室温下孵育15–20分钟,以允许彗星尾形成。
- 应用 2.3 µL 将反应混合物转移到载玻片上,并按照步骤3.1.6所述组装挤压腔室。对整个腔室区域进行成像,获取包含肌球蛋白包被珠和对照珠的代表性图像。利用远红荧光通道识别对照珠,并在同一视野内比较彗星尾部形态。
注意:为了进行直接比较,应选择包含肌球蛋白包被微珠和对照微珠的成像区域,且这些区域需光照均匀、处于焦平面内,并远离腔室边缘、真空润滑脂、大气泡或填充不完全的区域。排除发生聚集、与邻近微珠重叠、部分位于视野之外,或因成像伪影或焦距不佳而无法可靠分割的微珠。同一实验中所有成像区域应使用相同的采集参数。取样前,用洁净的移液枪头轻轻搅拌反应混合物5–7次,以维持微珠分布的均匀性。切勿使用移液操作混合,因为剧烈的吸液和排液可能破坏肌动蛋白彗尾网络或使微珠从彗尾上脱落。若需稳定肌动蛋白网络,应在取样前加入鬼笔环肽(phalloidin)。15,18. 对于含有 4 µM 肌动蛋白,加入鬼笔环肽至终浓度 4 µM,与肌动蛋白大致呈等摩尔比。将反应液置于冰上孵育 3–5 分钟,避光,然后取样。
- 获取荧光图像于 25°C 使用配备100倍物镜的落射荧光显微镜× 油浸物镜(数值孔径1.4)、外置金属卤化物光源、电荷耦合器件(CCD)相机及图像采集软件。
4. 肌动蛋白彗星尾生长动力学及网络密度的定量分析
注意:使用 Fiji(一种基于 ImageJ 的开源图像处理平台,版本 2.16.0/1.54p;https://imagej.net/software/fiji/)分析和量化所有图像45。
- 肌动蛋白彗星尾生长速率
- 使用 Fiji 中的分段线工具(Segmented Line tool)测量每个时间点的肌动蛋白彗星尾长度。在每张图像中,手动从尾部远端沿尾部追踪至微珠中心,并将测得的长度转换为微米。
- 绘制彗星尾长度随时间变化的曲线。对前 7–10 个时间点(对应初始线性生长期)进行线性回归拟合。根据拟合直线的斜率确定彗星尾生长速率,并以 µm/s 或 µm/min 报告该值。
注意:应从彗星尾长度随时间近似线性增加的早期阶段选择回归窗口。在大多数实验中,这对应于对称性打破后或明显彗星尾伸长开始后的前 7–10 个时间点。同一实验中所有微珠应使用相同的选取标准。若不同微珠的生长起始时间略有差异,应将回归窗口的第一个时间点定义为首次清晰可见极化彗星尾并开始伸长的时间点。仅包含显示单调或接近单调尾部延伸的连续时间点,并对数据进行线性回归拟合。所选回归窗口应表现出良好的线性关系,无明显平台期、停滞或生长行为的突然变化。若微珠未形成清晰的极化彗星尾、在初始测量窗口内表现出停滞或高度非线性生长、脱离彗星尾、移出视野、与邻近微珠或彗星尾重叠,或受焦距不良或荧光饱和影响,则应将其排除在生长速率分析之外。
- 肌动蛋白彗星尾网络密度
- 在 Fiji 中利用肌动蛋白荧光通道定义彗星尾感兴趣区域(ROI)。通过“图像 > 调整 > 阈值”(Image > Adjust > Threshold)设置强度阈值,将彗星尾荧光与局部背景分离。对在同一视野中以相同成像条件获取的所有对照组和肌球蛋白包被微珠,应用相同的阈值标准。手动检查阈值化后的 ROI,排除彗星尾边界无法与背景清晰区分的微珠。测量彗星尾 ROI 内的平均荧光强度,并将该值记为 Icomet。
- 将同一 ROI 移动至附近无彗星尾荧光的区域。测量平均背景强度,并将该值记为 Ibackground。
- 使用以下公式计算校正后的彗星尾强度(Icorr,comet):
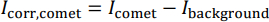
- 将 Icorr,comet 作为肌动蛋白网络密度的替代指标。
注意:由于彗星尾随时间推移而生长并改变形状,因此无需在每个时间点保持彗星尾 ROI 具有完全相同的尺寸。在整个实验过程中,应使用相同的阈值方法定义 ROI,例如 Triangle 或 Yen 自动阈值法 或手动选定的阈值范围 。对于背景扣除,将彗星尾 ROI 的相同副本移至附近无彗星尾荧光的区域,同时避免邻近微珠、肌动蛋白网络、气泡或照明不均区域。对所有在相同成像条件下获取的样本,应一致地应用相同的阈值方法、ROI 选择程序和背景选择标准。
- 肌动蛋白彗星荧光组装速率
- 使用与步骤 4.2 中所述相同的 ROI 选择程序,在每个时间点测量彗星尾 ROI 的总积分荧光强度。使用邻近无彗星尾荧光的区域进行背景扣除。
- 绘制校正后的总积分荧光强度随时间变化的曲线。对前 7–10 个时间点进行线性回归拟合,并将初始斜率作为肌动蛋白荧光组装速率。
注意:在上述成像条件下,时间序列采集期间通常不会观察到明显的光漂白现象,因此通常无需进行光漂白校正。然而,若观察到显著的光漂白,应从在相同成像条件下获取的稳定荧光参考区域或对照样本中估算漂白速率。在拟合初始肌动蛋白荧光组装速率之前,使用参考衰减曲线对彗星尾荧光强度进行归一化处理。
- 肌动蛋白彗星生长效率
- 通过将彗星尾生长速率除以肌动蛋白荧光组装速率来计算肌动蛋白彗星生长效率:
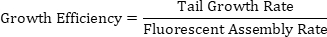
- 使用该参数估算单位肌动蛋白组装所对应的微珠移动距离,作为肌动蛋白组装转化为微珠前进效率的指标。
注意:应在对微珠进行平均之前,先分别计算每个微珠的生长效率。对每个微珠,应基于相同的初始线性生长窗口确定尾部生长速率和荧光组装速率,然后计算该微珠的生长效率。在每种实验条件下(如对照微珠和肌球蛋白包被微珠)对单个微珠的数值进行平均。对于配对比较,应比较在同一视野内获取的对照微珠和肌球蛋白包被微珠,因为它们经历了相同的反应和成像条件,从而最小化视野间的变异性。进行定量分析时,当可分析微珠数量充足时,每次独立实验中每种条件应分析至少 10–20 个微珠。在建立或比较实验条件时,应使用至少三次独立的微珠制备或实验日重复该检测。在整个实验过程中,图像测量应使用相同的 图像分析设置、阈值标准、ROI 选择程序和背景扣除方法。步骤 4.1–4.4 中描述的分析使用标准图像分析工具手动完成,未使用自定义宏。
- 通过将彗星尾生长速率除以肌动蛋白荧光组装速率来计算肌动蛋白彗星生长效率:
结果
利用肌动蛋白彗星尾珠运动实验,研究肌球蛋白-I活性对细胞前缘Arp2/3复合物介导的分支状肌动蛋白组装的影响,重现了膜结合型肌球蛋白-I与肌动蛋白聚合协同作用以驱动膜突起的生物学情境7,8,9,10,11,12,13为模拟肌球蛋白-I与成核促进因子在膜-肌动蛋白界面的共定位,将这两种蛋白共同包被于微米级珠表面,从而在受控条件下重建其空间邻近性 体外 系统图1A,B).
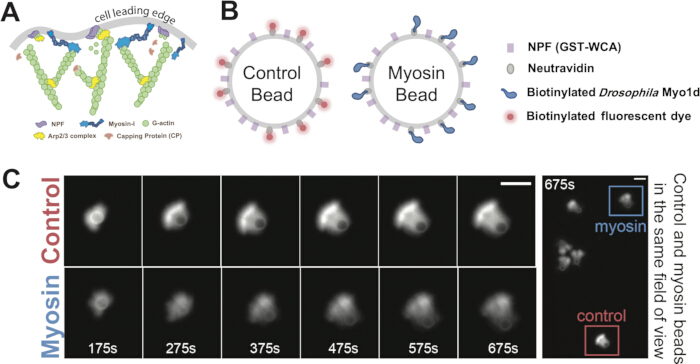
图 1。肌球蛋白-I介导的微米级珠粒上分支状肌动蛋白组装的重建。(A)示意图显示了细胞前缘处肌球蛋白-I、成核促进因子(NPFs)、肌动蛋白相关蛋白2/3(Arp2/3)复合物、帽蛋白(CP)和球状肌动蛋白(G-actin)之间的相互作用。(B)珠粒功能化的示意图。对照珠粒和包被肌球蛋白的珠粒均包被了NPF和中性亲和素。中性亲和素偶联至生物素化的远红荧光染料(用于对照珠粒)或生物素化的Drosophila Myo1d(用于包被肌球蛋白的珠粒)。(C)代表性时间序列图像,显示从对称性破缺到极化彗星尾形成的对照珠粒与包被肌球蛋白珠粒的肌动蛋白彗星尾生长过程。最后一张图显示两个珠粒在同一视野中。比例尺,5 µm。图B和图C经许可改编自Xu等,Science Advances,DOI: 10.1126/sciadv.ado5788 (2024),AAAS。 请点击此处查看该图的高清版本。
为了更准确地评估肌球蛋白-I对肌动蛋白组装的特定贡献,还构建了相应的对照微珠。对照微珠与肌球蛋白包被的微珠完全相同,唯一的区别是用生物素化的远红荧光染料与中性链霉亲和素(neutravidin)结合物替代了肌球蛋白-I(图1B)。将两种类型的微珠混合在同一反应腔室中,并在同一视野下进行成像,可在完全相同的实验条件下直接比较有或无肌球蛋白-I时分支状肌动蛋白的组装情况(图1C)。此外,通过调节微珠表面肌球蛋白与NPF的比例,可系统地考察不同表面密度下肌球蛋白-I的作用(图2A、B)。同时,通过调节加帽蛋白(CP)的浓度,可调控肌动蛋白网络的密度,从而生成从紧密排列、抗对称性破缺的结构到松散组织、易发生断裂的架构等一系列不同特性的网络15,19,24。该方法使得研究人员能够探究肌球蛋白-I如何在不同密度和结构完整性的网络中影响分支状肌动蛋白的组装(图2A、B)。
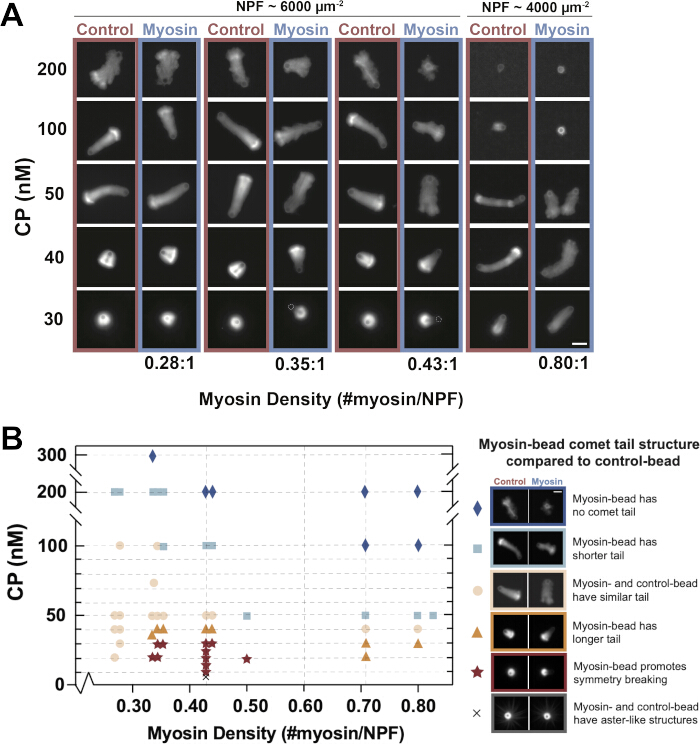
图2. 肌动蛋白彗星尾形态 跨肌球蛋白表面密度和加帽蛋白浓度 (A) 2-的代表性荧光图像µm-不同肌球蛋白表面密度包被的微珠,以及含有30–200 nM加帽蛋白(CP)的组装反应体系 4 µM 含5%罗丹明标记的肌动蛋白的肌动蛋白,以及200 nM Arp2/3 复合物。每种条件下,对照珠和肌球蛋白包被珠均在同一视野中成像。肌球蛋白和成核促进因子(NPF)的表面密度通过十二烷基硫酸钠–聚丙烯酰胺凝胶电泳测定,具体方法见步骤2.3。图像在反应启动后20–35分钟采集。亮度和对比度在每对对照珠–肌球蛋白珠之间进行线性且相同的调整,但不同条件之间独立缩放,以实现更佳的可视化效果。比例尺, 5 µm. (B定性分析图谱,总结了在不同 CP 浓度和肌球蛋白表面密度下彗星尾的形成结果。每个数据点代表在指定条件下匹配的对照–肌球蛋白珠对。符号表示观察到的结果,包括肌球蛋白包被的珠促进对称性破缺、形成更长的尾、相似长度的尾、更短的尾、无彗星尾形成或星状结构。数据来自超过 20 次独立实验,每种条件下分析了超过 10 对珠。该图改编自 Xu et al. 科学进展,DOI: 10.1126/sciadv.ado5788 (2024),AAAS,经许可使用。 请点击此处以查看此图的放大版本。
混合检测组分后,表面结合的NPFs会刺激Arp2/3复合物介导的分支状肌动蛋白在珠表面周围组装。在一个典型的成功反应中,肌动蛋白首先表现为围绕珠体的稀疏外壳。随着聚合的进行,外壳向外扩展,网络结构变得更加致密和交错。珠表面持续的肌动蛋白组装推动网络向外生长,可能导致对称性破缺并形成极化的彗尾结构。一旦彗尾结构建立,珠表面持续的肌动蛋白成核与聚合可支持珠体的持续运动(图1C)。肌动蛋白外壳形成、对称性破缺、彗尾延伸以及珠体推进这一系列连续特征,可作为检测体系正常运行的可视化指标。
如我们先前的研究18所述并如图2A、B所示,彗星尾形态对CP浓度和肌球蛋白表面密度均敏感。在标准检测条件下(200 nM Arp2/3复合物,50 nM CP,肌球蛋白:NPF比例 = 0.43:1),与对照组微珠相比,包被肌球蛋白的微珠通常产生更稀疏或更弥散的肌动蛋白彗星尾(图2A)。在低CP浓度(<30 nM)下,肌动蛋白组装成致密且抗断裂的壳状结构。在此条件下,对照组微珠常保持被包裹状态,无法发生对称性破缺,而包被肌球蛋白的微珠更易打破对称性并从周围的肌动蛋白壳中逃逸(图2A、B)。在高CP浓度(>200 nM)下,网络内聚性降低,肌球蛋白的存在进一步破坏了肌动蛋白网络的稳定性,促进肌动蛋白脱落,并阻止稳定彗星尾的形成(图2A、B)。这些依赖条件的实验结果为研究人员提供了有用的参考标准,可用于确定合适的检测条件并排查检测性能问题。
通过测量彗星尾的平均荧光强度,可以评估肌球蛋白-I对肌动蛋白彗星尾形态的影响。彗星尾区域的界定采用步骤4.2中所述的强度阈值法,随后测量该区域内的平均荧光强度(图3A)。在相同的成像条件下,对照珠粒与包被肌球蛋白的珠粒在同一视野中成像,该数值可作为肌动蛋白网络密度的相对、未经校准的替代指标,平均强度越低表明网络越稀疏。在标准检测条件下,包被肌球蛋白的珠粒通常产生的彗星尾平均荧光强度低于对照珠粒,表明其表观网络密度降低(图3C)。
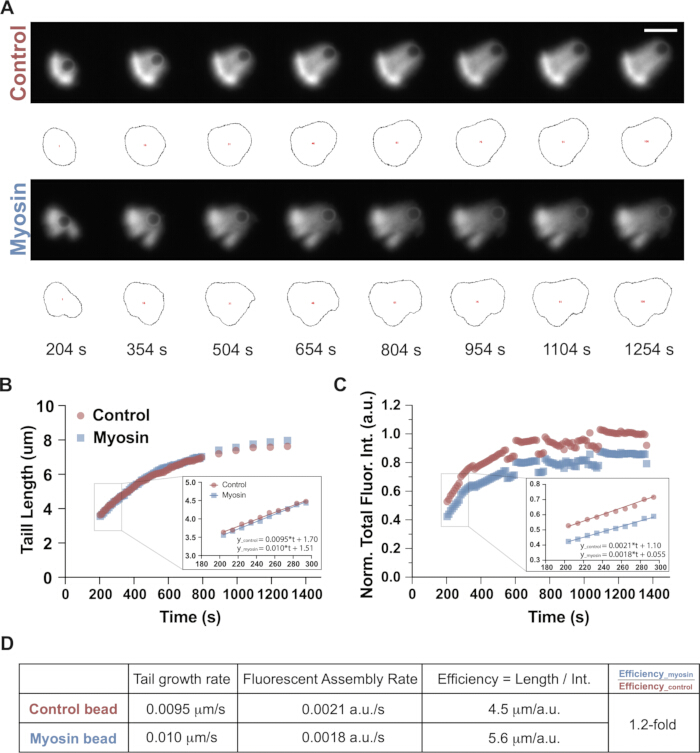
图3.肌动蛋白彗星尾生长动力学及组装效率的定量分析流程。(A)在50 nM 加帽蛋白(CP)存在条件下,对照组微珠与0.43:1肌球蛋白包被微珠的彗星尾生长代表性时间序列。黑色轮廓表示使用Fiji软件划定的彗星尾感兴趣区域(ROIs),用于荧光强度测量。反应条件:4 µM 肌动蛋白(其中5%为罗丹明标记),200 nM 肌动蛋白相关蛋白2/3(Arp2/3)复合物,以及50 nM CP。比例尺:5 µm。(B)图(A)中代表性对照组–肌球蛋白微珠对的彗星尾长度随时间变化曲线。插图显示用于线性拟合的时间窗口,尾部生长速率由拟合直线的斜率确定。(C)图(A)中代表性对照组–肌球蛋白微珠对的归一化总彗星尾荧光强度随时间变化曲线。对照组和肌球蛋白包被微珠的荧光强度均以对照组微珠在1100至1300秒间的平均荧光强度为基准进行归一化。插图显示用于线性拟合的时间窗口,荧光组装速率由拟合直线的斜率计算得出。(D)汇总表格,显示图(A)中代表性对照组–肌球蛋白微珠对的尾部生长速率、荧光组装速率及生长效率。请点击此处查看该图的放大版本。
通过测量彗星尾部的伸长和随时间推移的肌动蛋白荧光积累,可以量化肌球蛋白-I对彗星尾部生长动力学的影响。在大多数实验中,对称性打破后的前约10分钟内,彗星尾部以近似恒定的速度生长。随着聚合组分的消耗,伸长速度逐渐减慢,通常在反应启动约30分钟后停止。为了量化生长动力学,将彗星尾部长度和总荧光强度随时间的变化绘制成图(图3B,C)。前7–10个数据点对应初始线性阶段,采用线性回归拟合(图3B,C,插图)。这些拟合的斜率分别代表初始尾部生长速率和肌动蛋白荧光组装速率。生长效率定义为彗星尾部生长速率除以肌动蛋白荧光组装速率,用于量化肌动蛋白聚合转化为珠粒有效位移的效率(图3D)。在所示的代表性示例中(图3A–D),肌球蛋白包被的珠粒表现出0.60 µm/min(0.010 µm/s)的尾部生长速率,而对照珠粒为0.57 µm/min(0.0095 µm/s)(图3B,D)。相应的生长效率分别为5.6 和4.5 µm/荧光强度单位,表明肌球蛋白包被的珠粒的生长效率约高出1.2倍(图3D)。在标准条件下,肌球蛋白包被的珠粒通常表现出与对照珠粒相似的生长速率(肌球蛋白:0.69 ± 0.10 µm/min;对照:0.66 ± 0.20 µm/min),同时其肌动蛋白荧光组装速率较低(约为对照的0.76倍),而生长效率约高出1.4倍,这与我们在原始研究中先前报道的结果一致18。这些数值来自五次独立实验中每种条件下获得的11对珠粒,以均值±标准差表示。统计分析采用双尾配对t检验,如原始研究中所述18。
为了评估肌球蛋白动力冲程的贡献,并排除因肌球蛋白在表面占据而产生空间位阻效应的可能性,可在破坏肌球蛋白-I动力冲程活性的条件下进行小球运动性实验。在本方案中,通过向反应体系中添加1.1 mM Ca2+来抑制肌球蛋白-I的马达活性。升高的Ca2+浓度促进钙调蛋白从肌球蛋白-I的杠杆臂上解离,从而降低杠杆臂的刚性,削弱其产生力的能力46,47,48。在此条件下,肌球蛋白-I仍能动态地与肌动蛋白结合,但无法支持肌动蛋白滑动(图4A、B),这为评估依赖于马达活性的效应提供了有效的对照18。
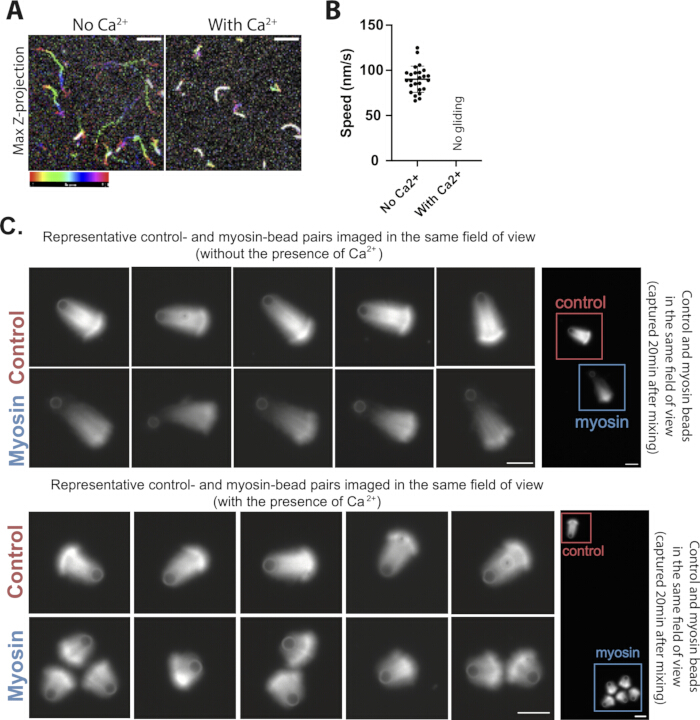
图4。基于钙离子的对照实验,用于评估珠粒运动测定中 Myo1d 分子马达的活性。(A)在无高浓度钙离子或存在 100 µM 游离钙离子条件下,肌动蛋白丝在 Myo1d 涂层表面移动的时程叠加图像。彩虹色标尺表示以 5 秒间隔采集的 61 帧图像的时间进程。比例尺:5 µm。(B)在无或有 100 µM 游离钙离子条件下肌动蛋白滑动速度的定量分析(N = 2 次独立实验;n = 25 条丝)。在此条件下,存在 100 µM 游离钙离子时未观察到有效的肌动蛋白滑动。误差线代表标准差。(C)在无或有 100 µM 游离钙离子条件下组装的对照珠与肌球蛋白涂层珠的代表性配对图像。每种条件下展示五个代表性珠对。在每对珠中,对照珠和肌球蛋白涂层珠在同一视野内成像。图像在反应启动后约 15–20 分钟采集。亮度和对比度在每对对照–肌球蛋白珠之间线性且一致地调整,但不同条件之间独立缩放。反应条件:4 µM 肌动蛋白(含 5% 罗丹明标记肌动蛋白)、200 nM 肌动蛋白相关蛋白 2/3(Arp2/3)复合物和 50 nM 封端蛋白(CP)。比例尺:5 µm。图 A 和 B 改编自 Xu 等人,Science Advances,DOI: 10.1126/sciadv.ado5788 (2024),AAAS,经许可使用。请点击此处查看该图的高清版本。
当实验操作正确时,在高钙离子(Ca2+)条件下检测的肌球蛋白包被微珠产生的肌动蛋白彗尾较短,且网络密度与对照组微珠相当(图4C)。图中展示了来自两次独立实验的五组具有代表性的对照组和肌球蛋白包被微珠。该定性结果在多次重复实验中均一致观察到,并得到原始研究中定量分析的支持18。这一预期结果表明,在标准条件下观察到的网络差异依赖于肌球蛋白的主动做功冲程,而不仅仅是肌球蛋白在表面的占据情况。因此,高钙离子(Ca2+)条件是评估分支状肌动蛋白网络结构变化是否源于肌球蛋白马达活性的关键对照。
讨论
肌动蛋白彗尾珠运动实验是一种成熟可靠的 体外 用于研究Arp2/3复合物介导的分支状肌动蛋白组装及其在产生 protrusive 力中作用的重建系统14,15,16,17该系统已广泛应用于解析支化肌动蛋白组装的生化调控机制。14,15,26,27,31,49,50,51 以及力的产生20,21,22,23,52同时为定量研究肌动蛋白网络的涌现活性物质特性提供了一个框架19,35,36,53通过加入肌球蛋白,特别是肌球蛋白-I18,将这种改造后的检测方法引入该重建系统,可研究肌球蛋白-肌动蛋白偶联如何调节膜界面处的肌动蛋白组装和力的产生,这一领域目前仍相对缺乏深入探索。值得注意的是,在该系统中可便捷地将肌球蛋白-I 替换为其他肌球蛋白马达,以考察它们在肌动蛋白网络重塑和力生成中的各自作用。例如,肌球蛋白V(货物运输)54肌球蛋白VI(胞吞运输和膜动力学)55,56肌球蛋白VII和XV(静纤毛和微绒毛的排列)57,58,59肌球蛋白X(丝状伪足形成)60,61,以及肌球蛋白XIX(线粒体动力学)62 可被用于研究不同类型的肌球蛋白在肌动蛋白组织及其相关生理过程中的作用。
只要严格控制若干关键参数,该检测具有高度可重复性。首先,高质量的单体G-actin对于形成强健的彗尾结构至关重要。我们建议使用已建立的方案41从兔骨骼肌丙酮粉中纯化G-actin。经过2–3天透析后,应使用Sephacryl S-300凝胶过滤柱在G缓冲液(2 mM Tris-HCl,pH 8.0;0.2 mM ATP;0.1 mM CaCl2;1 mM NaN3;和0.5 mM DTT)中进一步纯化单体肌动蛋白。应使用洗脱峰后立即收集的组分。纯化的G-actin在4°C冰上保存时通常可维持2–3周较强的聚合活性,第四周仍可能可用,但性能通常会逐渐下降。彗尾结构减弱,表现为肌动蛋白网络稀疏、脆弱以及尾部生长不一致,常提示肌动蛋白质量下降。第二,成核促进因子(NPF)的活性是决定彗尾形成的关键因素。商用的人源神经元Wiskott–Aldrich综合征蛋白(N-WASP)的GST标签WCA结构域(GST-VCA)可提供强健且持续的成核活性,而GST二聚化可进一步增强该活性63。我们建议在包被微珠前,使用吡啶-肌动蛋白聚合实验验证任何NPF构建体的活性,商用GST-VCA的活性可作为参考标准。值得注意的是,本实验中使用的商用GST-VCA缺少多聚脯氨酸区域,因此不与profilin–actin复合物相互作用26。第三,彗尾生长的可靠观察依赖于载玻片和盖玻片的精细制备。我们建议在使用前用清水和乙醇彻底清洗载玻片和盖玻片,并在使用前立即进行等离子清洗。若条件允许,优先使用聚乙二醇-硅烷化处理的盖玻片26,因其可最大限度减少非特异性蛋白吸附,提高实验重复性。在运动反应混合液中加入足够浓度的BSA可进一步减少非特异性表面相互作用,促进实验结果的一致性。第四,加入反应腔的样品体积对获得可靠测量结果至关重要15,16,17。样品体积过大将导致微珠漂移,从而无法准确追踪彗尾的延伸过程;而体积不足则会使微珠被挤压在载玻片与盖玻片之间,增加摩擦力并导致微珠固定不动。这种机械约束可能扭曲彗尾形态,并改变测得的生长动力学参数。因此,优化反应腔高度和样品体积对获得可重复的结果至关重要。我们建议针对每种实验装置通过实验经验优化样品体积。当使用本文所述的22 mm × 22 mm盖玻片时,加入2.1–2.3 µL运动反应混合液可形成约4.3 µm的腔体高度,使直径为2.0 µm的微珠稳定定位,既无明显漂移,也无过度压缩。 若使用不同尺寸的盖玻片,应相应调整样品体积,以实现反应腔均匀填充、微珠稳定定位以及最小化的样品漂移。
如果彗星尾结构未能形成,需验证肌动蛋白聚合能力及成核促进因子(NPF)活性。若未发生对称性破缺,应调整加帽蛋白(CP)浓度以调节网络密度。网络过于致密时难以断裂,而过于稀疏则缺乏结构完整性。若肌球蛋白包被的微珠与对照微珠无差异,需确认肌球蛋白的表面密度及其马达活性。质量控制的接受标准为功能性判断,而非基于绝对数值阈值。只要新制备样品能够重现先前已验证样品所观察到的彗星尾形成与生长现象(如 图3所示),即视为可接受。 此外,在使用前应对每批新制备的肌球蛋白、Arp2/3复合物、NPF、CapZ或肌动蛋白,采用相应的质量控制检测方法进行评估,并与先前已验证的样品进行比较,以确保定量实验之间的一致性(参见方案部分3.1)。
解释本实验结果时,应考虑其若干局限性。首先,荧光强度作为肌动蛋白网络密度的相对、未经校准的替代指标,因此仅可在相同成像采集条件下获取的样本之间,以及采用相同阈值分析流程处理的结果之间进行比较。其次,微珠运动性、彗尾结构生长及生长效率反映的是产生力的网络行为的间接读数,而非对力的直接测量;要量化网络产生的力,需借助光镊或经力校准的膜形变实验等直接力学测量方法64,65。第三,本实验无法直接解析肌动蛋白网络的超微结构,例如纤维取向、分支密度或局部肌球蛋白的组织排列 。对于纳米尺度结构的 表征,可能需要电子显微镜或超分辨率成像等互补技术。最后,使用刚性微米级微珠提供了一个简化的、实验上易于操作的界面,但未能模拟细胞膜的可变形性、曲率异质性、脂质流动性或分子复杂性。因此,开发更具生理相关性的界面对于研究细胞骨架组分如何在细胞前缘协调作用具有重要意义。
总体而言,这种重建方法能够精确控制蛋白质的组成和浓度,从而以在细胞系统中难以实现的方式对各个组分进行机制上的解析。该方法为研究分子马达如何重塑分支状肌动蛋白网络以及在类膜界面上调控力的产生提供了一个多功能的平台。通过适当的验证,该实验体系还可拓展用于研究不同类型的肌球蛋白、突变体或与疾病相关的马达变体,以及力敏感性肌动蛋白结合蛋白如何调节动态肌动蛋白网络中的力学反馈。更广泛地,该系统有助于将分子尺度的马达活动与介观尺度的细胞骨架组织及力学功能联系起来,对细胞运动、内吞作用以及膜重塑等过程具有重要意义。
披露
作者声明不存在任何竞争性财务利益或利益冲突。
致谢
我们感谢 Daniel Safer 博士和 Rick Wike 在蛋白质纯化过程中提供的出色技术支持。我们感谢 Roberto Dominguez 博士,特别是 Malgorzata Boczkowska 博士和 Grzegorz Rebowski 博士,慷慨提供了 Arp2/3 复合物和 CapZ 蛋白。我们还感谢 Luther Pollard 博士、Faviolla A. Báez-Cruz 博士以及 Ostap 和 Dominguez 实验室的全体成员在本项目全过程中的宝贵意见。本研究得到了美国国立卫生研究院资助 R37 GM057247(资助 E.M.O.)的支持。E.M.O. 和 M.X. 的部分工作由美国国家科学基金会(CMMI-1548571)资助。在稿件修改过程中,使用了 ChatGPT 辅助语言润色。作者对所有人工智能辅助生成的内容进行了审阅和修改,并对最终稿件承担全部责任。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 腺苷-5′-三磷酸二钠盐水合物 | Sigma | A26209 | 用于配制含ATP的缓冲液;分装后于−20°C保存。 |
| Arp2/3复合物 | 实验室自制 | N/A | 用于成核分支状肌动蛋白网络;按参考文献42方法纯化。 |
| 生物素-CF640荧光染料 | Biotium | 80032 | 用于荧光标记对照微球;避光保存于−80°C。 |
| 生物素化Myo1d | 实验室自制 | N/A | 作为马达蛋白用于修饰肌球蛋白包被的微球;制备方法见参考文献18和38–40。 |
| 牛血清白蛋白 | Sigma | A7906 | 用于微球封闭及微球储存缓冲液;配制过滤后的储备液。 |
| 氯化钙 | Sigma | C7902 | X缓冲液和钙离子干扰实验中的缓冲液组分。 |
| 钙调蛋白 | 实验室自制 | N/A | 添加至含肌球蛋白的反应体系及微球储存缓冲液中;按参考文献44方法纯化。 |
| 羧基聚苯乙烯微球(2.0 µm直径) | Polysciences | 18327-10 | 作为NPF、NeutrAvidin、荧光染料和肌球蛋白包被的固相载体;4°C保存。 |
| CCD相机 | Teledyne | 01-RET-R6-R-M-14-C-OC | 用于延时显微镜下的荧光图像采集。 |
| 考马斯亮蓝染色液 | Sigma | B7920 | 用于SDS-PAGE凝胶电泳后密度分析前的染色。 |
| 盖玻片,22 mm × 22 mm,#1.5 | Globe | 1404-15 | 与载玻片配合组装挤压室。 |
| 二硫苏糖醇(DTT) | GoldBio | DTT10 | 缓冲液和运动混合液中使用的还原剂;−20°C保存。 |
| 干式旋片真空泵 | Agilent Technologies | IDP3B01 | 用于操作等离子清洗系统。 |
| EGTA | GoldBio | E-217-100 | M缓冲液、运动缓冲液及肌动蛋白预处理中使用的钙离子螯合剂。 |
| 外部光源 | Leica | EL6000 | 荧光显微镜用金属卤化物光源。 |
| Fiji(ImageJ) | 开源软件 | N/A | 用于彗尾长度、荧光强度和网络密度分析(版本2.16.0/1.54p)。 |
| 荧光显微镜 | Leica | DMIRB | 倒置落射荧光显微镜,用于成像肌动蛋白彗尾结构。 |
| 冰醋酸 | Fisher Chemical | BP2401-212 | SDS-PAGE凝胶脱色液组分;具有腐蚀性,操作时需采取适当防护措施。 |
| GST-VCA | Cytoskeleton | VCG03-A | 用于Arp2/3介导的肌动蛋白组装的成核促进因子;分装后于−80°C保存。 |
| HEPES | GoldBio | H-400-1 | X缓冲液、M缓冲液和运动缓冲液中使用的缓冲试剂。 |
| 人源CapZ | 实验室自制 | N/A | 用于调控肌动蛋白网络密度的封端蛋白;按参考文献43方法纯化。 |
| 氯化镁 | Spectrum Chemical | M1035 | 反应缓冲液和肌动蛋白预处理中使用的缓冲液组分。 |
| MetaMorph成像软件 | Molecular Devices | N/A | 用于显微镜控制和图像采集(版本7.10.4.459)。 |
| 甲醇 | Sigma | MX0485-3 | SDS-PAGE凝胶脱色液组分;易燃,需按照机构安全规程操作。 |
| 甲基纤维素 | Sigma | M0387 | 添加至运动缓冲液以增加溶液黏度(1500 cP)。 |
| 显微镜载玻片 | Corning | 2947-75X25 | 用于组装显微镜用挤压室。 |
| NeutrAvidin蛋白 | Thermo Fisher Scientific | 31000 | 用于将生物素化蛋白固定在微球表面;分装后于−80°C保存。 |
| PageRuler Plus预染蛋白Marker | Thermo Scientific | 26619 | SDS-PAGE分析用分子量标准;−20°C保存。 |
| 等离子清洗仪 | Harrick Plasma | PDC-32G | 用于在组装腔室前对显微镜载玻片和盖玻片进行等离子清洗。 |
| 聚醚砜注射器滤器,0.22 µm | Sigma | SLGPR33RS | 用于分装前过滤牛血清白蛋白储备液。 |
| 氯化钾 | Fisher BioReagents | BP366-1 | 用于维持检测缓冲液离子强度的盐类。 |
| 兔骨骼肌肌动蛋白 | 实验室自制 | N/A | 按参考文献41方法纯化,作为G-肌动蛋白用于肌动蛋白彗尾组装实验。 |
| 制冷型微量离心机 | Eppendorf | EP-5415R | 用于微球制备和洗涤步骤中的微球沉淀。 |
| 旋转管式混合器(台式旋转仪) | Cole-Parmer | EW-04397-40 | 微球包被孵育过程中用于维持微球悬浮状态。 |
| Tris/甘氨酸/SDS电泳缓冲液(10×) | Bio-Rad | 1610732 | 使用前稀释至1×进行SDS-PAGE电泳。 |
| 真空脂 | High Vac Depot | 408524 | 荧光成像前用于密封挤压室。 |
| 4%–20%梯度SDS-聚丙烯酰胺凝胶 | Thermo Fisher Scientific | XP04205BOX | 用于与微球结合蛋白的SDS-PAGE分析;4°C保存。 |
参考文献
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
重印与许可
标签
本文已发表
视频即将推出