本方案描述了利用同源定向修复和基于GFP的筛选方法,通过CRISPR-Cas9介导破坏鹰嘴豆根瘤菌(Mesorhizobium ciceri)中nodC位点,以获得共生缺陷型突变株,用于与鹰嘴豆相关的根瘤菌功能基因组学研究。
方法文章
通过 nodC 基因中断在Mesorhizobium ciceri中进行CRISPR-Cas9基因组编辑以研究鹰嘴豆共生关系
* These authors contributed equally
本文内容
摘要
摘要
Mesorhizobium ciceri 是鹰嘴豆(Cicer arietinum)的一种固氮共生菌,使用传统的同源重组方法对其进行遗传操作仍存在较大挑战,该方法耗时耗力,且常会留下不必要的筛选标记。本实验方案描述了一种简化的基因组编辑策略,采用一种适用于 M. ciceri 的广宿主范围的成簇规律间隔短回文重复序列(CRISPR)相关蛋白9(Cas9)系统。我们通过靶向 nodC 基因验证了该方法的有效性,该基因编码N-乙酰氨基葡萄糖基转移酶,是结瘤因子(Nod因子)中壳多糖骨架合成所必需的,而Nod因子是参与共生分子通讯的主要信号分子。本方案详细阐述了单导向RNA(sgRNA)的系统性设计以及同源定向修复(HDR)模板的构建。HDR模板的设计旨在促进绿色荧光蛋白(GFP)报告基因在 nodC 切割位点两侧的特异性整合。通过双亲接合将Cas9/sgRNA/HDR构建体导入菌体后,利用基于荧光的筛选方法鉴定潜在突变株。首先通过荧光显微镜观察突变菌落中GFP的表达,初步筛选 nod 基因簇中1.3 kb nodC 位点的成功破坏;进一步通过限制性酶切、从基因组DNA中扩增整合的基因片段以及Sanger测序进行验证。此外,通过逆转录定量聚合酶链式反应(qPCR)对GFP的表达水平进行定量分析。为验证突变的功能影响,开展了鹰嘴豆感染实验,结果显示,与野生型菌株相比,接种ΔnodC M. ciceri 的植株结瘤能力显著受损。总体而言,本方案为 Mesorhizobium 属细菌的精确基因敲除和功能基因组学研究提供了一种高效且可重复的技术框架。
引言
成簇规律间隔短回文重复序列(CRISPR)相关蛋白9(Cas9)核酸酶系统最初被发现是原核生物中的一种适应性免疫机制,现已被改造为一种高效且可靠的基因组编辑工具1,2。该系统利用合成的向导RNA(sgRNA)通过沃森-克里克碱基配对识别靶DNA序列。sgRNA包含20个核苷酸,其序列与原间隔序列邻近基序(PAM)序列NGG附近的基因组区域互补。Cas9在靶序列内特定位置产生双链断裂(DSB),通常位于PAM位点上游3个碱基对(bp)处1。所产生的DSB可通过非同源末端连接或以供体模板为基础的同源定向修复(HDR)进行修复3,4。该策略已广泛应用于细菌中的基因失活、基因敲入和基因敲除研究5,6,7,8。本实验方案的主要目标是利用广宿主范围的CRISPR-Cas9系统,建立一种针对Mesorhizobium ciceri的高效基因组编辑方法。
M. ciceri 是一种革兰氏阴性土壤细菌,可作为鹰嘴豆(Cicer arietinum)重要的固氮内共生菌9。其中一株菌株 M. ciceri CC1192 具有高效的结瘤能力,且其基因组已被测序10。尽管该菌具有重要的农业价值,对Mesorhizobium属物种的遗传操作仍较为有限。基于CRISPR的技术此前已在其他根瘤菌中实现,包括在Rhizobium etli中应用的CRISPR干扰(CRISPRi)11、在Sinorhizobium meliloti中的基因组编辑12以及在S. meliloti中的碱基编辑13。然而,目前尚未有针对M. ciceri的高效基因组编辑平台被报道。传统方法依赖于自杀质粒介导的同源重组,该方法耗时费力,需要多轮筛选,且常在基因组中留下抗生素抗性标记作为遗传疤痕14。
为克服这些局限性,最初为Paenibacillus polymyxa开发的pCasPP载体系统被改造用于M. ciceri15。pCasPP框架采用了一种针对高GC含量放线菌密码子优化的Streptococcus pyogenes Cas9,并包含一个lacZ盒,用于在组成型gapdh启动子驱动下对sgRNA克隆进行蓝白斑筛选8。通过供体大肠杆菌(Escherichia coli)菌株与受体中慢生根瘤菌(Mesorhizobium)菌株之间的双亲接合,将编辑载体导入目标菌株16。为提高筛选效率,将原本为Bradyrhizobium diazoefficiens密码子优化的绿色荧光蛋白(GFP)变体bjGFP整合到HDR供体模板中16。该基于荧光的筛选策略被应用于靶向必需基因nodC位点,该基因在细菌与鹰嘴豆共生信号传导的早期阶段起关键作用17,18。
本方案为随机化学诱变或紫外线(UV)诱变方法提供了一种精确且高效的替代策略。在验证实验中,超过80%的回收菌落表现出GFP荧光,且选取的代表性编辑菌落进一步通过聚合酶链式反应(PCR)和Sanger测序得以确认。所获得的ΔnodC M. ciceri突变株为研究共生信号传导及宿主-微生物相互作用提供了有价值的资源。总体而言,该框架为根瘤菌研究领域提供了在Mesorhizobium中开展功能基因组学研究的一种高效且可扩展的方法。
方案
所有涉及植物生长、微生物接种以及转基因细菌操作的实验方案均按照机构指南和规定进行。植物培养和细菌接种在受控的人工气候室条件下完成。本研究中使用的M. ciceri菌株被归类为生物安全等级1(BSL-1)微生物。由于所有实验均在封闭的实验室条件下进行,未进行田间释放,根据机构生物安全政策,无需获得正式的机构生物安全审批。研究过程中产生的所有生物废弃物在处置前均经过高压灭菌处理。
1. 感受态细胞的制备
根据补充文件1中所述方法,制备并验证了化学感受态的E. coli DH5α和E. coli S17-1λpir细胞。
2. 向导 RNA 设计
- 向导RNA的设计
- 打开 Benchling 平台(https://benchling.com/)。登录现有的 Benchling 账户或创建新账户。
- 创建一个新项目并打开 CRISPR 向导设计工具。
- 上传或粘贴完整的靶DNA序列以进行向导RNA设计。选择“单向导”设计选项,并将向导长度设置为 20 bp。
- 从可用选项中选择基因组参考序列。针对 M. ciceri 的向导RNA设计,请选择 Bradyrhizobium diazoefficiens USDA 110 作为参考基因组。使用 NGG 作为化脓性链球菌 Cas9(SpCas9)活性所需的前间隔序列邻近基序(PAM)序列。
- 使用 Hsu 等人19 的算法计算预测的脱靶切割频率。保持阈值评分 ≥50,以最小化在整个参考基因组背景下的非特异性切割。
- 使用 Doench-Root 算法20 计算预测的靶向效率评分。设定目标选择阈值 ≥60,以识别在靶位点具有较高预测 Cas9 切割效率的向导RNA。
- 点击“完成”以生成候选向导RNA列表。
- 向导RNA的筛选
- 打开向导RNA输出面板。
- 优先选择预测可在翻译起始密码子(ATG)100 bp 范围内产生双链断裂的候选 sgRNA,以提高产生非功能性蛋白的可能性。
- 评估脱靶和靶向评分。优先选择脱靶评分较高的向导RNA,而非略微更高的靶向评分,以降低意外脱靶切割的风险。
- 选择一个或两个满足所有筛选标准的候选单向导RNA(sgRNA)。
- gRNA寡核苷酸的制备
- 生成所选向导RNA的反向互补序列。
- 在向导RNA的 5′ 端添加序列 5′-ACGC,在反向互补链的 5′ 端添加序列 5′-AAAC。
- 订购两条寡核苷酸,均需进行 5′ 磷酸化修饰,并在 25 nmol 合成规模下进行 PAGE 纯化。
- gRNA寡核苷酸的退火
- 通过将 7.15 g HEPES 游离酸溶解于约 800 mL 蒸馏水中制备 30 mM HEPES 缓冲液。用氢氧化钠调节 pH 至 7.8,并定容至 1 L。
- 将每条磷酸化寡核苷酸用无核酸酶水重悬至终浓度为 100 µM。在无菌微量离心管中,将每条寡核苷酸各取 5 µL 与 90 µL 30 mM HEPES 缓冲液混合。
- 短暂涡旋并离心收集液体。在热循环仪中退火:95°C 孵育 5 分钟,然后以 0.1°C/s 的降温速率冷却至 4°C。
- 用无核酸酶水将退火后的寡核苷酸稀释 10 倍。
- 将gRNA组装至 pCasPP 载体
- 获取 Rütering 等人先前描述的 pCasPP 载体15。
- 质粒序列由 Jochen Schmid 提供,本研究中使用的构建体通过 Syed Shams Yazdani 博士(ICGEB)获得。
- 配制 Golden Gate 反应体系:包含 100 ng pCasPP 载体、0.3 µL 退火寡核苷酸插入片段、2 µL 10× T4 DNA 连接酶缓冲液、1 µL T4 DNA 连接酶、1 µL BbsI 限制性内切酶,以及无核酸酶水,总体积为 20 µL。
- 通过将插入片段替换为无核酸酶水,制备阴性对照反应。
- 轻轻混匀反应液并短暂离心。
- Golden Gate 组装的热循环条件
- 将反应管放入热循环仪中。进行 9 个循环,每个循环包括 37°C 孵育 10 分钟,随后 16°C 孵育 10 分钟。
- 在 50°C 孵育 5 分钟,然后在 65°C 孵育 20 分钟。最后将反应物保持在 4°C 直至使用。
- 组装反应的转化
- 将 50 µL 感受态大肠杆菌 DH5α 细胞置于冰上解冻 10–15 分钟。
- 向感受态细胞中加入 3 µL 每个 Golden Gate 组装反应产物。同时平行处理阴性对照反应。将混合物在冰上孵育 30 分钟。
- 42°C 热激 45 秒,立即放回冰上 2 分钟。加入 950 µL 含分解代谢抑制的超级优化肉汤(SOC 培养基)。
- 配制 SOC 培养基:含 0.5% 酵母提取物、2% 胰蛋白胨、10 mM NaCl、2.5 mM KCl、10 mM MgCl₂、10 mM MgSO₄ 和 20 mM 葡萄糖。在无菌条件下使用 0.4 µm 注射器滤器过滤除菌。
- 将培养物在 37°C、180 rpm 条件下孵育 1 小时。
- 阳性转化子的筛选
- 制备 LB 琼脂平板,添加 50 µg/mL 新霉素、0.2 mM 异丙基-β-D-硫代半乳糖苷(IPTG)和 32 mg/L 5-溴-4-氯-3-吲哚基-β-D-半乳糖苷(X-gal)。取 100 µL 恢复培养物涂布于选择性平板上。在 37°C 培养 12–16 小时。
- 挑选白色菌落,弃去蓝色菌落。确认阴性对照平板上的菌落数少于五个。
- 阳性克隆的筛选与扩增
- 将三至四个独立的白色菌落点种到新鲜的选择性 LB 琼脂平板上。
- 在 37°C 培养 12–16 小时。将单个菌落接种至含 50 µg/mL 新霉素的 10 mL LB 培养基中。
- 在后续流程中,每个向导RNA构建体需独立处理。
- pCasPP-gRNA 构建体的验证
- 通过离心收集菌体。使用硅胶柱质粒纯化试剂盒提取质粒DNA。
- 在适当的反应缓冲液中,用 XbaI 和 EcoRI 酶切提取的质粒DNA,37°C 孵育 1 小时。
- 在含溴化乙锭(终浓度 0.5 µg/mL)的 1× Tris-乙酸-EDTA(TAE)缓冲液中制备 1% 琼脂糖凝胶,用于分离酶切产物。
- 以 90–110 V 电压电泳,直至染料前沿迁移至凝胶长度的约 70–80%。使用紫外透射仪观察DNA条带。
- 通过检测 1,280 bp 条带确认阳性克隆,通过检测 1,630 bp 条带识别空载体对照。空的 pCasPP 载体约为 9,663 bp,含有 lacZ 基因;插入 24 bp 的 gRNA 寡核苷酸会移除 lacZ 片段,从而产生较小的含 gRNA 的 pCasPP 构建体。lacZ 区域两侧的 XbaI 和 EcoRI 限制性酶切位点用于诊断性确认 gRNA 的克隆。
- 甘油保存菌种的制备
- 在选择性 LB 培养基中培养已确认的阳性克隆。
- 将 700 µL 对数期培养物与 300 µL 无菌 50% 甘油混合,制备甘油保存液。将混合物转移至无菌冻存管中。于 −80°C 保存。
注意:避免反复冻融。建议制备多个分装样品,以维持质粒稳定性和细菌活性。完成的 Golden Gate 组装反应可在转化前于 4°C 保存过夜,或于 −20°C 保存 1–2 周。
3. 同源定向修复模板的组装
- 绿色荧光蛋白(GFP)插入片段的制备
- 获取含有荧光报告基因盒的质粒 pRJPaph-bjGFP16(表 1)10,15,16,21,22,23。该质粒由瑞士苏黎世联邦理工学院(ETH Zurich)的 Hans-Martin Fischer 教授提供,并可通过 Addgene 获取(质粒编号 #67032)。
- 按照 补充文件 2(步骤 3.1)所述,使用 SacI 和 KpnI 限制性内切酶对 pRJPaph-bjGFP 进行酶切,以切除 gfp 基因盒。pRJPaph-bjGFP 中的 gfp 序列为经密码子优化的合成 bjGFP 基因,适用于 Bradyrhizobium diazoefficiens。
- 纯化预期大小为 1081 bp 的 gfp 片段。
- pUC18-gfp 质粒的构建
- 获取 pUC18 载体骨架(Addgene 质粒 #50004)21。
- 按照 补充文件 2(步骤 3.2)所述,使用 SacI 和 KpnI 将 pUC18 线性化。
- 按照 补充文件 2(步骤 3.2)所述,将纯化的 gfp 片段连接至线性化的 pUC18 载体中。
- 使用步骤 2.7 中描述的转化方法转化感受态 E. coli DH5α 细胞,以步骤 3.2.3 生成的连接产物替代 Golden Gate 组装反应产物。
- 筛选阳性转化子,并按照 补充文件 2(步骤 3.2)所述通过菌落聚合酶链式反应(PCR)验证 gfp 插入。
- 同源臂的扩增
- 设计引物,从 M. ciceri 基因组 DNA 中扩增约 400–500 bp 的上游(UHA)和下游(DHA)同源臂(表 2)。
- 在 UHA 引物中引入 SacI/EcoRI 限制性酶切位点,在 DHA 引物中引入 XbaI/KpnI 限制性酶切位点。使用引物 F_nodC_Up_EcoRI 和 R_nodC_Up_SacI 扩增 UHA,使用引物 F_nodCdown_KpnI 和 R_nodCdown_XbaI 扩增 DHA(表 2)。
- 根据 Weerakkody 等人25的方法提取 M. ciceri 基因组 DNA。
- 按照 补充文件 2(步骤 3.3)所述扩增并纯化 UHA 和 DHA 片段。
- pUC18-UHA-gfp 质粒的构建
- 按照 补充文件 2(步骤 3.4)所述,使用 EcoRI 和 SacI 将 UHA 片段克隆至 pUC18-gfp 中。
- 使用 XbaI 和 KpnI 进行限制性酶切,以确认质粒正确组装。成功组装应产生约 500 bp 和 3725 bp 的两个片段。
- 选择一个经验证的克隆继续后续实验。
- pUC18-UHA-gfp-DHA 质粒的构建
- 按照 补充文件 2(步骤 3.5)所述,使用 KpnI 和 XbaI 将 DHA 片段克隆至 pUC18-UHA-gfp 中。
- 使用 SacI 和 EcoRI 进行限制性酶切,以确认正确组装。成功组装应产生约 400 bp 和 4271 bp 的两个片段。
- 使用引物 F_nodC_Up_EcoRI、BjGFP_BP_F1 和 R_nodCdown_XbaI(表 2)对 5–6 个候选克隆进行 Sanger 测序验证,这些引物共同覆盖了同源定向修复(HDR)基因盒序列的大部分区域。
- 最终 HDR 模板的扩增与纯化
- 使用引物 F_FL_nodCgfp_XbaI 和 R_nodCdown_XbaI(表 2)扩增完整的 HDR 基因盒。
- 纯化预期大小为 2012 bp 的 HDR 片段,并按照 补充文件 2(步骤 3.6)所述使用 XbaI 对纯化的 PCR 产物进行酶切。
- pCasPP-gRNA 载体的制备
- 获取步骤 2 中构建的 pCasPP-gRNA1 和 pCasPP-gRNA2 质粒。
- 按照 补充文件 2(步骤 3.7)所述,使用 XbaI 线性化质粒,并对载体骨架进行去磷酸化处理。
- 将 HDR 模板克隆至 pCasPP-gRNA 载体中
- 按照 补充文件 2(步骤 3.8)所述,将 HDR 基因盒连接至经 XbaI 线性化的 pCasPP-gRNA1 或 pCasPP-gRNA2 中。
- 转化感受态 E. coli DH5α 细胞,并在含有 50 µg/mL 新霉素的 LB 琼脂平板上筛选转化子。
- 含 HDR 克隆的筛选
- 使用配备标准 GFP 滤光片组(激发波长 470–488 nm;发射波长 507–510 nm)的荧光体视显微镜检测转化子的 GFP 荧光。
- 根据是否存在明显且均匀的绿色荧光,将菌落分类为 GFP 阳性;其荧光强度应显著高于未经编辑的阴性对照菌落中观察到的微弱自发荧光。
- 扩增 GFP 阳性克隆,并提取质粒 DNA。
- HDR 载体组装的验证
- 通过 XbaI 限制性酶切验证 HDR 插入。
- 通过释放预期大小为 2012 bp 的 HDR 片段以及约 9,300 bp 的 pCasPP-gRNA 载体骨架来确认组装成功。
注意:限制性内切酶和磷酸酶热失活后,反应混合物可在 4°C 下保存过夜,或在 −20°C 下保存长达 1 个月。经验证的质粒构建体应于 −20°C 长期保存。
| 菌株或质粒 | 描述 | 参考文献 | ||||
| Mesorhizobium ciceri CC1192 | 用于CRISPR-Cas9基因组编辑和鹰嘴豆结瘤实验的受体菌株 | Haskett et al.10 | ||||
| pCasPP | 用于引导RNA克隆和HDR模板递送的CRISPR-Cas9基因组编辑载体 | Rütering et al.15 | ||||
| pRJPaph-bjGFP | GFP报告质粒,用作GFP表达盒的来源 (Addgene质粒 #67032) | Ledermann et al.16 | ||||
| pUC18 | 用于HDR模板构建的通用克隆载体 (Addgene质粒 #50004) | Norrander et al.21 | ||||
| Escherichia coli S17-1λpir | 用于双亲接合的供体菌株 | Simon et al.22 | ||||
| Escherichia coli DH5α | 用于质粒扩增的克隆宿主菌株 | Hanahan et al.23 | ||||
表1: 本研究中使用的主要菌株和质粒。 本表列出了用于质粒扩增、CRISPR-Cas9介导的基因组编辑、同源定向修复(HDR)模板构建、双亲接合以及Mesorhizobium ciceri CC1192荧光标记的细菌菌株和质粒。
| 类别 | 名称 | 序列(5′  3′)或描述 |
| 细菌菌株 | Escherichia coli DH5α | 克隆宿主菌株 |
| 细菌菌株 | Escherichia coli S17-1λpir | 双亲接合供体菌株 |
| 克隆载体 | pUC18 | 克隆骨架载体 |
| CRISPR 载体 | pCasPP | 广宿主范围 CRISPR-Cas9 载体 |
| 报告质粒 | pRJPaph-bjGFP | GFP 报告质粒 |
| 引物 | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| 引物 | R_guide1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| 引物 | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| 引物 | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| 引物 | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| 引物 | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| 引物 | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| 引物 | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| 引物 | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| 引物 | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| 引物 | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| 引物 | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| 引物 | GFP_R | CCAACTTCAAGATCCGCCAC |
| 引物 | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| 引物 | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| 引物 | 16S_R1 | ATTCCCACGCGTTACTCACC |
| 引物 | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| 引物 | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| 引物 | F1_nodC | CGATTTCCAGAACCGTCGTC |
| 引物 | nodC_R | CGATTTCCAGAACCGTCGTC |
| 引物 | R1_nodC | TCCCCTGCTACAATGAGGAC |
| 引物 | F2_nodC | AGTGACTCCGCAATTCCAGA |
| 引物 | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| 引物 | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| 引物 | R1_nodB | AGTCGCGTGGATCAATGGAC |
| 引物 | F1_nodA | TGATCGTCGCTGAATTGGGC |
| 引物 | R1_nodA | CAACTGATGGAGCACTGGGT |
| 引物 | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| 引物 | R1_nodD | AAATGCCTGACCAGCCGTAA |
表2: 本研究中使用的大肠杆菌菌株、质粒及寡核苷酸引物。 本表列出了用于单导向RNA(sgRNA)构建、同源定向修复(HDR)模板组装、诊断性聚合酶链式反应(PCR)、Sanger测序以及逆转录定量聚合酶链式反应(RT-qPCR)实验的大肠杆菌菌株、质粒和寡核苷酸引物。引物序列以5′ 3′方向展示。注:BjGFP_BP_F2与GFP_R指代相同的寡核苷酸序列,但由于在不同的实验分析中使用,因此以不同的引物名称列出。
4. 通过双亲杂交将质粒转入M. ciceri CC1192
- 供体 E. coli 细胞的转化
- 根据补充文件3(步骤4.1)中所述方法,将 pCasPP-gRNA1-HDR 或 pCasPP-gRNA2-HDR 质粒转化至 E. coli S17-1λpir 细胞中。
- 在含有 50 µg/mL 新霉素的 LB 琼脂平板上筛选转化子。
- 使用约 488 nm 激发光和约 510–520 nm 发射光检测转化子的 GFP 荧光。
- 在相同显微镜设置下观察时,若菌落呈现均匀且明显的绿色荧光,而未转化的 E. coli S17-1λpir 对照菌落无此荧光,则将其归类为 GFP 阳性菌落。
- 从确认为 GFP 阳性的供体克隆中制备甘油保存菌种。
- 种子液与预培养液的制备
- 根据补充文件3(步骤4.2)制备供体 E. coli S17-1λpir 和受体 M. ciceri 的预培养液。
- 将预培养液培养至 OD₆₀₀ 为 0.3–0.4,对应细胞密度约为 1 × 10⁸ CFU/mL。
- 双亲接合用亚培养液的制备
- 制备供体和受体的亚培养液,并根据补充文件3(步骤4.3)培养至所需的对数生长期。
- 使用紫外-可见分光光度计在 600 nm 处测定光密度(OD600),操作依据补充文件1(步骤1.2.3)中所述的光密度测定程序。
- 双亲接合实验操作
- 根据补充文件3(步骤4.4)进行膜过滤法双亲接合实验。
- 将接合悬浮液分成四份,点样于无菌的 0.22 µm 聚偏二氟乙烯(PVDF)膜滤器(直径 47 mm)上,确保各点之间有足够的间距以防止混合。
- 接合子的恢复与筛选
- 根据补充文件3(步骤4.5)恢复接合子并进行双抗生素筛选。
- 将接合子在仅含羧苄青霉素的培养基上连续传代,以消除残留质粒。
- 通过菌落在含新霉素培养基上无法生长,以及诊断性 PCR 显示 pCasPP 骨架缺失但染色体整合的 HDR 盒仍存在,来确认质粒的清除。
注:需连续传代以验证整合修饰的稳定性,并彻底清除残余的游离质粒。
- GFP 阳性菌落的筛选
- 根据补充文件3(步骤4.6)对接合子进行纯化后检测其 GFP 荧光,并与野生型 M. ciceri 对照进行比较。
- 选择具有荧光的菌落作为潜在的 HDR 阳性菌株。
- 在相同显微镜设置和曝光条件下,若菌落表现出均匀且明显的绿色荧光,而野生型 M. ciceri 菌落无此荧光,则将其归类为 GFP 阳性菌落。
- 在进入下游验证前,需通过诊断性 PCR 确认 GFP 阳性菌落。
- 将确认的菌落短期保存于酵母甘露醇(YM)琼脂培养基中(4°C),或长期保存为含 20%–25% 甘油的甘油菌(−80°C)。
5. nodC 突变体的验证
- 验证GFP在nodC位点的整合
- 接种单个表达GFP的 M. ciceri 将菌落接种于10 mL添加了的酵母甘露醇肉汤(YMB)中 100 µg/mL 羧苄青霉素24. 将培养物置于培养箱中孵育 28°C 在180 rpm条件下振荡培养20–24小时。
- 通过在 8,000 × g 下离心收集细菌细胞 × 10 分钟内离心 1000 × g 25°C收集细胞沉淀,按照 Weerakkody 等人的方法提取基因组 DNA。25.
- 使用基因组DNA作为模板进行诊断性PCR表2)。准备一个 10 µL 含有PCR反应 5 µL 2× PCR预混液 0.2 µM F1_nodB 和 nodC_R 引物,或 F1_nodB 和 gfp_R 引物,以及 50 ng 基因组 DNA。
- 程序设置:将热循环仪设定为初始变性步骤 95°C 5分钟,随后进行35个循环的 95°C 1 分钟 62°C 30 秒,以及 72°C 45 秒,最后延伸 72°C 5 分钟。
- 在1%(w/v)琼脂糖凝胶中电泳分离PCR产物,方法如前所述。使用引物F1_nodB/nodC_R,通过检测野生型(WT)中约430 bp的扩增产物和突变体中约1500 bp的扩增产物来确认GFP的整合;使用引物F1_nodB/gfp_R,通过检测突变体中约1000 bp的扩增产物(野生型中无扩增产物)来确认GFP的整合。
- 在PCR验证过程中应设置适当的对照。使用含有目标序列的质粒DNA作为阳性对照,以不含模板的对照(NTC)即含有无核酸酶水的样本作为阴性对照。
- 通过逆转录定量聚合酶链式反应(RT-qPCR)检测GFP表达量
- 从野生型和突变体中分离总RNA M. ciceri 使用TRIzol试剂按照制造商说明书提取培养物中的RNA。
- 根据制造商说明书,用DNase I处理RNA以去除污染的基因组DNA。在qPCR中使用无逆转录酶(−RT)对照验证DNA是否完全去除。
- 从样本中合成第一链cDNA 1 µg 使用市售的第一链 cDNA 合成试剂盒,按照制造商说明书提取总 RNA。准备一个 20 µL 含有RNA、寡聚(dT)引物、dNTPs、反应缓冲液、RNase抑制剂和逆转录酶的反应体系。
- 将cDNA合成反应置于指定温度孵育 42°C 60 分钟,随后在 70°C 5分钟。将cDNA于−20°C 直至使用。
- 以技术三复孔进行 RT-qPCR 反应。配制 10 µL 含有反应 5 µL 2× SYBR Green Master Mix 0.2 µM 用于GFP扩增的BjGFP_BP_F1和BjGFP_BP_R1引物,或用于参考基因扩增的16S_F1和16S_R1引物(表 2), 2 µL cDNA 模板(约 20 ng)和无核酸酶水。
- 使用以下扩增条件进行RT-qPCR:初始变性在 95°C 2分钟,随后进行40个循环的 95°C 15 秒 58°C 45秒,随后进行熔解曲线分析,从 65°C 到 95°C.
- 使用 Bio-Rad CFX96 实时荧光定量 PCR 检测系统进行 qRT-PCR。分析扩增曲线、Ct 使用 Bio-Rad CFX Manager 软件进行数值分析和熔解曲线分析。
- 使用2−ΔΔCt法计算相对基因表达量−ΔΔCt 方法。以16S rRNA参考基因为内参进行表达量归一化,并使用WT M. ciceri 以该菌株作为校准样品。分析三个生物学重复,每个重复进行三次技术重复测量。
- 结瘤潜力评估
- 细菌接种物的制备
- 将野生型和突变株的单菌落接种至含选择性抗生素的 YMB 培养基中 100 µg/mL 羧苄青霉素。将培养物在 28°C 在180 rpm条件下振荡培养30–36小时。
- 将培养物按1:100稀释至新鲜的选择性YMB培养基中,通过测量OD监测生长情况600 使用紫外-可见分光光度计。以未接种的YMB培养基作为空白对照调零仪器,继续培养,直至菌液的OD600达到0.3–0.4,相当于约1 × 10⁸ CFU/mL
- 使用3 mL标准化的细菌悬液接种每株植物。
- 鹰嘴豆植株感染实验
- 获取种子 C. arietinum 品种BDG25618,24 来自印度新德里印度农业研究委员会—印度农业研究学院(ICAR–IARI)。
- 用流动的自来水彻底清洗种子,随后用Milli-Q纯化水冲洗。在1%次氯酸钠溶液中振荡处理5分钟以表面灭菌,并用无菌纯化水冲洗五次。
- 用0.1%多菌灵杀菌剂(50%多菌灵可湿性粉剂)在室温下处理种子2–3小时。用无菌纯化水将处理过的种子清洗两次。
- 将种子置于无菌培养皿(110 mm)中的湿润无菌滤纸上 × 40 mm),用封口膜密封,并在黑暗条件下于 28°C ± 2°C 3天。
- 将萌发的幼苗单独移栽至无菌沙中。对沙子进行灭菌处理 121°C 使用前在15 psi条件下处理20分钟。
- 通过溶解6.0 g CaSO₄制备无氮McKnight营养液₄,1.0 g MgSO₄₄·7H₂O, 1.0 g KH₂PO₄,1.5 g KCl,14.3 mg H₃BO₃,0.4 mg CuSO₄₄·5H₂O, 0.08 mg MnSO₄₄·4H₂O, 0.45 mg H₂MoO₄,以及 1.1 mg ZnSO₄₄·7H₂用无菌蒸馏水定容至 5 L。
- 在直径10 cm的花盆中种植幼苗,花盆内装有无菌沙土,每盆保留4株植物。每周用20 mL无氮McKnight培养液灌溉两次。
- 在受控条件下培养植物 22°C ± 2°C (天) 18°C ± 2°C (夜间),55%–60% 相对湿度,16 小时光照/8 小时黑暗光周期,光照强度为 200 µmol 光子 m⁻2 s⁻1接种前将幼苗生长6至7天。
- 将3 mL细菌悬浮液直接施用于每株幼苗。通过施用3 mL无菌YMB维持对照组(模拟处理)。每个处理组使用16个生物学重复植株。
- 接种后20天收获根部和地上部分。收获后立即人工计数根瘤并记录鲜重。
- 干燥组织于 65°C 直至达到恒重。将恒重定义为相隔24小时干燥后连续两次称量结果之差不超过 <0.01 g,然后记录干重生物量。
- 以均值表示结果 ± 标准误(SE)。使用 GraphPad Prism 10.0 版本进行单因素方差分析(one-way ANOVA),随后进行 Tukey 多重比较检验,以 P 值小于 0.05 为差异具有统计学意义。 < 0.05 具有统计学显著性。
注意:种子灭菌、萌发、接种和植株生长全过程须保持无菌条件。
警告:操作次氯酸钠和杀菌剂溶液时,应使用适当的个人防护装备,包括手套和眼部防护。
- 细菌接种物的制备
结果
本方案中,通过靶向 M. ciceri CC1192 的 nodC 位点,实现了CRISPR-Cas9基因组编辑。为了促进功能缺失,设计了靶向 nodC 编码序列5′近端区域的sgRNA,从而在起始编码区引入双链断裂(DSB),以阻断编码蛋白的翻译(图1A)。
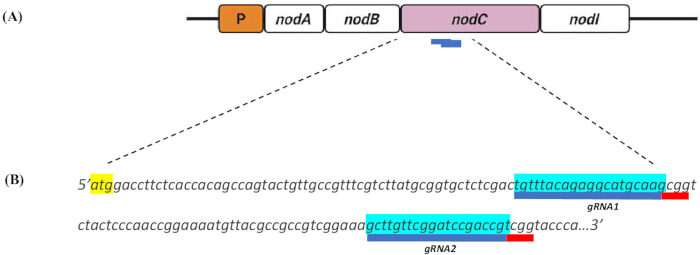
图1靶向的单导向RNA(sgRNA)设计 nodC 位点在 Mesorhizobium ciceri. (A) 示意图展示 M. ciceri nodC 显示为CRISPR-Cas9介导靶向设计的两个20 bp sgRNA位置的位点。sgRNA靶位点以蓝色显示。 (B) 靶向sgRNA1和sgRNA2的核苷酸序列 nodC 位点。原间隔序列邻近基序(PAM;5′-NGG-3′)用红色表示,且 nodC 起始密码子(ATG)以黄色标出。 请点击此处以查看此图的放大版本。
在5′-NGG-3′ PAM序列的紧邻上游区域鉴定了两个20 bp的靶序列(图1B)。使用Hsu等人提出的算法对这些候选sgRNA进行计算机分析19,得到的特异性评分为100,表明其预测的靶向特异性较高,在M. ciceri基因组中未检测到显著的脱靶互补序列。所选sgRNA的预测靶向效率评分存在轻微差异(表3),该结果用于指导后续实验评估中的向导RNA选择。
| 靶向位置 (bp) | 链 | sgRNA 序列 (5′ 3′) | PAM | 特异性评分 | 效率评分 | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43.58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99.7 | 47.63 | |
表3: 为CRISPR-Cas9介导的nodC基因编辑设计的候选单导向RNA(sgRNA),目标菌为Mesorhizobium ciceri。 候选sgRNA使用Benchling CRISPR向导设计工具设计,以Bradyrhizobium diazoefficiens USDA 110作为参考基因组。根据预测的特异性及靶上效率评分对向导RNA进行排序,并选择那些靶向位于nodC翻译起始密码子附近且包含Streptococcus pyogenes Cas9(SpCas9)所需的NGG原间隔序列邻近基序(PAM)的序列。
为了促进同源定向修复(HDR)及基于荧光的突变体筛选,使用pUC18克隆载体构建了HDR片段(图2)。通过SacI和KpnI限制性酶切,从pRJPaph-bjGFP中切除gfp报告基因片段,并将其连接至线性化的pUC18载体骨架中(图2A)。将重组质粒转化至E. coli后,通过蓝白斑筛选鉴定潜在的阳性克隆。进一步利用基因特异性引物进行PCR扩增,验证gfp插入片段在pUC18骨架中的整合情况,在阳性克隆中获得了预期的500 bp扩增产物(图2A)。
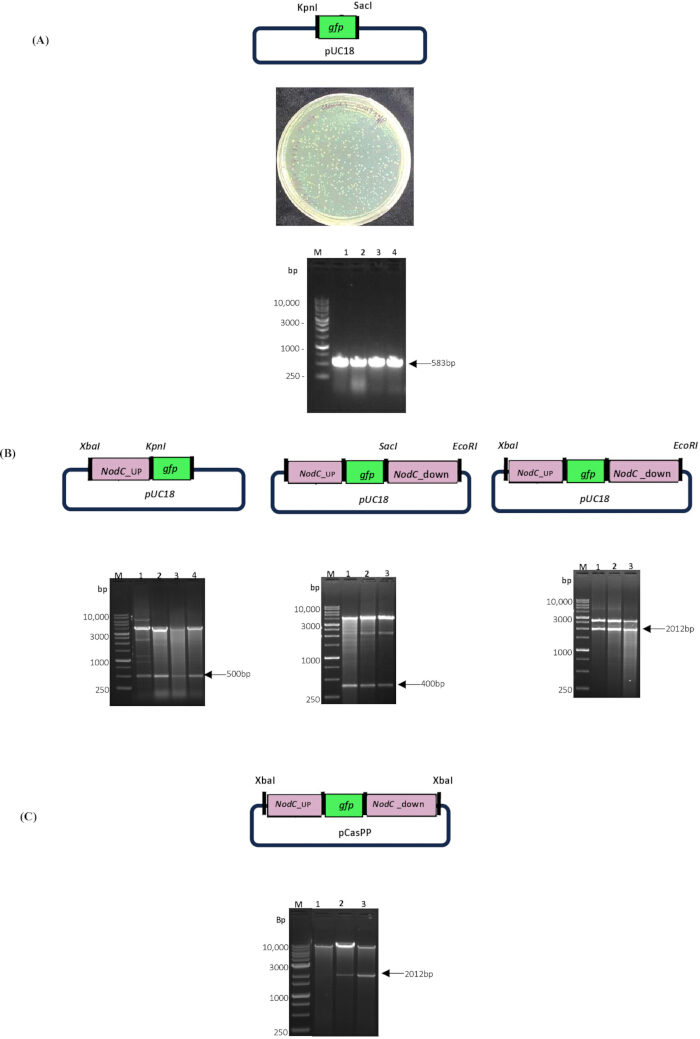
图2.用于破坏nodC的CRISPR-Cas9同源定向修复(HDR)系统的构建。 (A) pUC18-gfp中间质粒的构建与验证。上图显示通过将绿色荧光蛋白(gfp)表达盒插入pUC18骨架中所构建的pUC18-gfp质粒图谱。中图显示蓝白斑筛选后的代表性菌落。下图显示使用BjGFP_BP_F1和BjGFP_BP_R2引物对进行菌落聚合酶链式反应(PCR)验证的结果。 (B) 在pUC18骨架中依次组装HDR模板。质粒图谱和限制性酶切分析证实了上游同源臂(UHA)、下游同源臂(DHA)以及完整的UHA-gfp-DHA HDR表达盒的插入。 (C) 将UHA-gfp-DHA HDR表达盒克隆至pCasPP CRISPR-Cas9载体并进行验证。上图显示最终的pCasPP-HDR质粒图谱,下图显示通过限制性酶切验证HDR表达盒的正确插入。 请点击此处查看该图的放大版本。
随后通过引入侧翼为nodC同源臂的gfp表达盒构建HDR结构。将位于预测Cas9切割位点两侧的500 bp上游同源臂(UHA)和400 bp下游同源臂(DHA),通过限制性酶切与连接反应依次克隆至pUC18-gfp载体中(图2B)。通过限制性酶切分析验证了UHA-gfp-DHA表达盒的正确组装,获得了预期的2012 bp片段(图2B)。随后将完整的HDR表达盒亚克隆至广宿主范围的CRISPR载体pCasPP中(图2C)。限制性酶切分析证实了最终构建体的完整性,并确认了用于M. ciceri基因组编辑递送载体的成功构建(图2C)。
通过供体菌 E. coli S17-1λpir 与受体菌 M. ciceri 菌株之间的双亲杂交,将 pCasPP-gRNA-HDR 构建体导入 M. ciceri 中(图 3A)。图 3B 展示了 nod 操纵子的结构以及利用 HDR 模板通过同源重组将 nodC 位点预测替换为 gfp 插入盒的策略。在双亲杂交后,首先通过 GFP 荧光筛选鉴定转接合子菌落(图 3B 和 3C)。在引入 gRNA2 后,超过 80% 的回收菌落显示出 GFP 荧光;而在引入 gRNA1 后,超过 65% 的菌落表现出荧光(图 3C)。由于仅依靠荧光筛选无法区分质粒携带的 GFP 表达与基因组的成功整合,因此进一步进行了下游分子验证,以确认报告基因盒在目标位点的特异性插入。
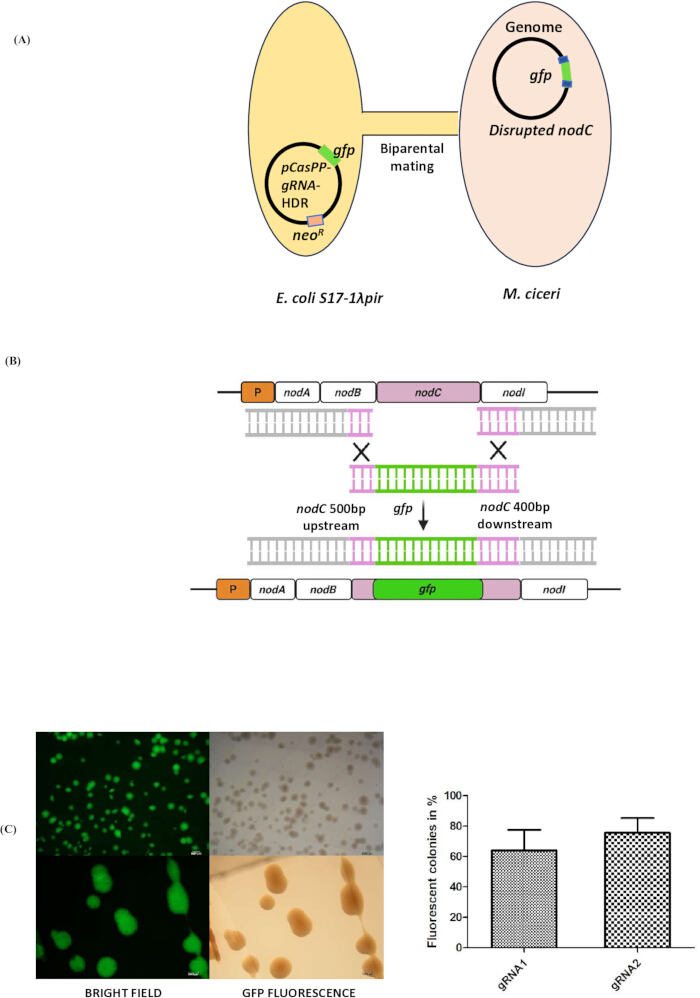
图 3.CRISPR-Cas9 介导的 nodC 位点在 Mesorhizobium ciceri 中的破坏。 (A) 双亲接合示意图,用于将 pCasPP-gRNA-HDR 构建体从 Escherichia coli S17-1λpir 供体细胞转移至 M. ciceri 受体细胞。 (B) 图示在 CRISPR-Cas9 切割后,通过同源定向修复(HDR)介导的 nodC 位点被 gfp 盒替换的过程。HDR 模板包含约 500 bp 上游和 400 bp 下游同源臂,分别位于 gfp 盒的两侧。 (C) 转接合子 M. ciceri 菌落的荧光筛选。展示了 GFP 阳性菌落的代表性荧光图像与明场体视显微镜图像,并列出了使用含 sgRNA1 或 sgRNA2 构建体进行双亲接合后获得的荧光转接合子百分比。误差线表示标准偏差。 请点击此处查看该图的放大版本。
为验证gfp表达盒在nodC位点的整合,选取具有GFP荧光的代表性菌落进行PCR分析。在基因编辑克隆中,扩增跨越nodB和nodC的基因组区域产生一条1511 bp的片段,与报告基因表达盒的整合结果一致;而野生型(WT)菌株则产生一条430 bp的扩增片段(图4A)。使用gfp特异性引物与nodC侧翼引物进行PCR扩增,在基因编辑克隆中获得一条特异的997 bp片段,而在WT对照中未检测到扩增产物,表明报告基因表达盒在目标位点特异性插入。报告基因表达盒的方向性通过Sanger测序进一步确认。此外,采用RT-qPCR检测基因编辑菌株中GFP的表达水平,结果显示相对于野生型菌株,GFP转录本显著积累(图4B)。基因表达量采用2−ΔΔCt法计算,并以16s基因为内参进行归一化处理,以野生型菌株作为对照。数据表示为三个生物学重复的平均值±标准差(n = 3)。统计学显著性通过单因素方差分析(one-way ANOVA)结合Dunnett's检验与野生型对照进行比较确定。
本研究目前的局限性在于缺乏对照载体,例如空gRNA的pCasPP-HDR,以确定基础重组系数。未来的研究应包含此类对照。
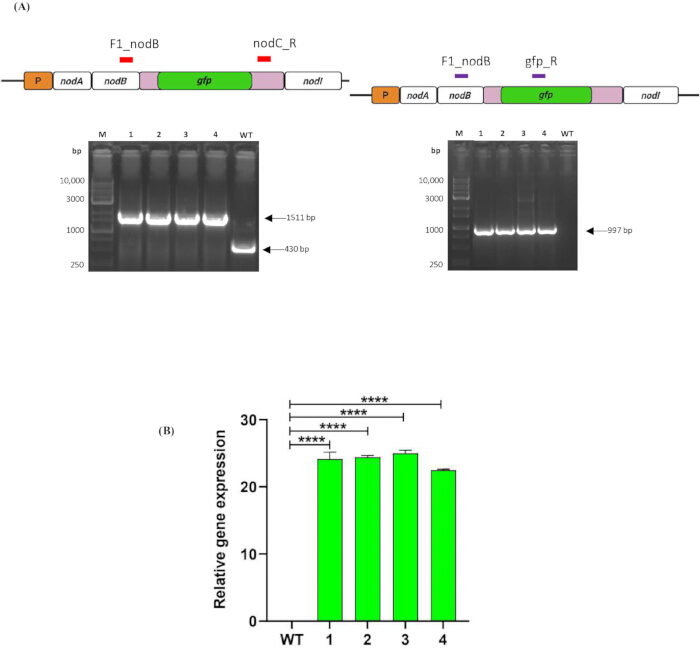
图 4.ΔnodC Mesorhizobium ciceri 突变体的分子验证。 (A) 基于 PCR 验证 nodC 基因的中断。左图显示使用 F1_nodB 和 nodC_R 引物对进行的扩增结果。泳道 M,DNA 标准分子量标记;泳道 1–4,ΔnodC M. ciceri 突变体;泳道 WT,野生型 M. ciceri。右图显示使用 F1_nodB 和 gfp_R 引物对进行的扩增结果。泳道 M,DNA 标准分子量标记;泳道 1–4,ΔnodC M. ciceri 突变体;泳道 WT,野生型 M. ciceri。图中已标示预期的扩增片段大小。(B) 通过反转录定量聚合酶链式反应(RT-qPCR)测定 ΔnodC M. ciceri 突变体中绿色荧光蛋白(GFP)的相对表达水平。基因表达量以 M. ciceri 的 16S 核糖体 RNA(16S rRNA)作为参照基因进行标准化,并采用 2^−ΔΔCt 法相对于野生型(WT)对照进行计算。误差线表示标准偏差。统计学显著性相对于 WT 对照组进行评估。请点击此处查看该图的放大版本。
通过鹰嘴豆感染实验评估了nodC基因失活的生物学影响。接种野生型M. ciceri的植株形成了可见的根瘤,而接种ΔnodC M. ciceri的植株则表现出显著减少或完全缺乏结瘤现象(图5A)。未接种的对照组植株未形成根瘤,表明实验条件保持无菌(图5A)。对植物生长参数的定量分析进一步揭示了接种野生型与ΔnodC M. ciceri植株之间的差异,包括根长、鲜根重、干根重、地上部分长度、鲜地上部分重、干地上部分重以及根瘤数量(图5B)。与接种ΔnodC M. ciceri及未接种对照组植株相比,接种野生型的植株表现出更高的根瘤数量和更优的生长相关参数。这些结果与nodC相关结瘤功能的中断一致,支持该基于CRISPR-Cas9的工作流程在M. ciceri功能基因组学研究中的适用性。通过定量植物表型数据比较不同处理组间的差异。分析共包含90个生物学重复(n = 每组30株植物)。数据以均值±标准差(SD)表示。采用单因素方差分析(ANOVA)结合Tukey事后多重比较检验评估统计学显著性。当P < 0.05时,认为差异具有统计学意义。
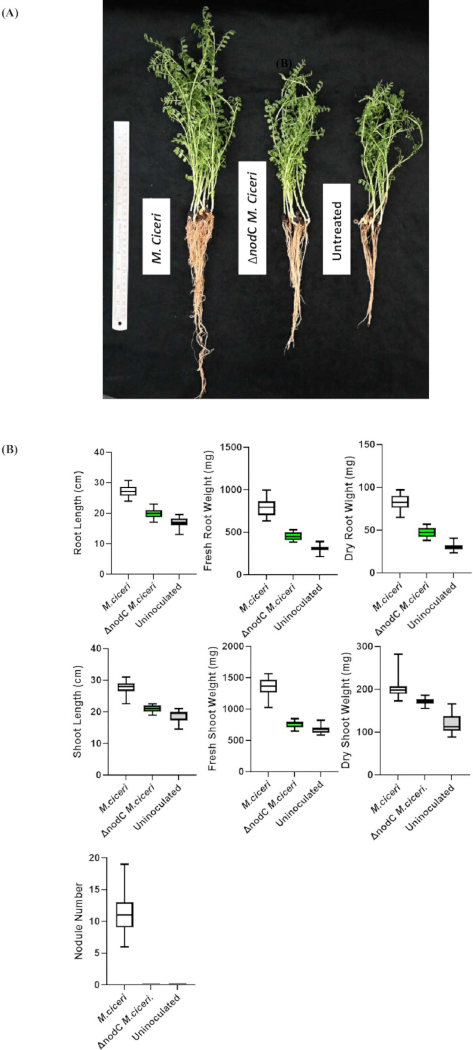
图5.利用鹰嘴豆侵染实验对ΔnodC Mesorhizobium ciceri突变体进行功能验证。 (A) 接种野生型M. ciceri、ΔnodC M. ciceri或未接种对照后20天的代表性鹰嘴豆(Cicer arietinum)植株。(B) 植物生长和结瘤参数的定量分析,包括根长、根鲜重、根干重、茎长、茎鲜重、茎干重以及根瘤数量。数据来自接种野生型M. ciceri、ΔnodC M. ciceri或未接种对照的植株。误差线表示标准差。统计学显著性通过单因素方差分析(ANOVA)后接Tukey多重比较检验确定。请点击此处查看该图的放大版本。
补充文件1. 化学感受态细胞制备与验证的详细方案 大肠杆菌 细胞 此补充文件提供了制备和验证化学感受态细胞的完整流程 大肠杆菌 DH5α 和 E. coli S17-1λpir细胞,包括细菌培养物制备、感受态诱导、细胞收集、CaCl₂洗涤₂–甘油缓冲液,分装,冷冻保存,以及通过转化效率检测进行验证。还包括关键的质量控制措施、储存建议以及感受态细胞的接受标准。 请点击此处下载此文件。
补充文件2:同源定向修复(HDR)模板构建及CRISPR-Cas9基因组编辑载体组装的详细方案。 本补充文件提供了切除绿色荧光蛋白(GFP)表达盒、构建pUC18-gfp中间质粒、扩增并克隆上游和下游同源臂、组装完整的同源定向修复(HDR)模板、制备pCasPP-向导RNA(gRNA)载体、将HDR模板插入CRISPR-Cas9质粒、基于荧光的克隆筛选,以及通过限制性酶切分析和Sanger测序对重组质粒进行验证的详细操作步骤。 请点击此处下载该文件。
补充文件3:双亲杂交及生成GFP标记的Mesorhizobium ciceri接合子的详细实验方案。 本补充文件描述了供体菌与受体菌的制备、膜过滤法双亲杂交、接合子的恢复与抗生素筛选、质粒消除程序、基于荧光的重组菌落筛选、基因组编辑菌株的分子验证,以及经确认的GFP阳性M. ciceri接合子的短期与长期保存方法。文中提供了详细的培养条件、杂交参数和筛选流程。 请点击此处下载该文件。
讨论
在M. ciceri中建立CRISPR-Cas9基因组编辑系统,解决了这种具有重要农业价值的固氮共生菌在遗传操作方面的一个主要技术瓶颈。通过利用gfp报告基因和HDR技术对nodC位点进行敲除,该实验流程为M. ciceri的靶向基因组修饰提供了一个基于荧光辅助的框架。
根瘤菌中的传统遗传操作方法主要依赖基于Tn5的随机转座突变或由sacB介导的等位基因交换19,26,27。尽管这些方法仍然具有重要价值,但其操作繁琐,通常需要多轮反向筛选,并可能在基因组中残留抗生素抗性标记,从而增加后续编辑步骤的复杂性。相比之下,CRISPR-Cas9介导的基因组编辑为基因组工程提供了更精准且高效的替代方案。近期研究已报道在S. meliloti中采用CRISPR介导的碱基编辑以及基于Cas12e的系统以降低Cas9相关的毒性12,13,同时在R. etli中也探索了dCas9介导的转录抑制11。据我们所知,本研究代表了CRISPR-Cas9介导的染色体破坏技术在M. ciceri中的首批应用之一。该实验方案结合了sgRNA引导的靶向、双亲本质粒递送以及HDR介导的同源重组,实现位点特异性的基因编辑。此外,在HDR盒中整合gfp报告基因,还可通过基于荧光的快速筛选鉴定潜在的编辑菌落,从而减少需要后续分子验证的菌落数量。
成功实施该工作流程需考虑多个因素。选择具有高预测特异性的sgRNA可最大限度地减少在M. ciceri基因组内的潜在脱靶效应,而保持同源臂的完整性则有助于提高HDR介导的重组效率。此外,优化双亲接合过程中供体与受体的生长条件,可提高接合子的回收率。基于荧光的筛选能够快速鉴定出可能的突变体;然而,仍需通过PCR和Sanger测序进行分子验证,以确认报告基因盒在特定位点的整合。未来的研究可利用空gRNA的pCasPP-HDR载体作为对照,以量化基础重组系数。
除了方法学上的进步之外,该平台还可为未来研究鹰嘴豆相关根瘤菌的共生信号传导和功能基因组学提供支持28。鹰嘴豆(Cicer arietinum L.)是一种全球重要的豆科作物,在可持续农业系统中发挥着重要作用29,30。本研究构建的ΔnodC M. ciceri菌株为研究宿主-微生物相容性及结瘤相关信号通路提供了一个潜在有用的遗传背景。先前的研究表明,小RNA(sRNAs)在根瘤共生早期发挥调控效应因子的功能31。因此,本文所描述的结瘤缺陷型ΔnodC M. ciceri菌株可能有助于未来针对根际通讯及固氮共生分子机制的研究。
披露
作者声明不存在竞争性财务利益或利益冲突。
致谢
本工作由生物技术部(DBT)-MK Bhan 奖项 HRD-16016/15/2023-AFS-DBT 资助,授予 Nandita Pasari 博士。本工作还获得了印度新德里国家植物基因组研究所向 Senjuti Sinharoy 博士提供的核心资助支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 琼脂糖 | Genetix | PG-40005 | 凝胶电泳 |
| 铝箔 | Rolia’s | GF83048115 | 常规实验室用途 |
| 细菌培养用琼脂 | HiMedia | GRM026 | 培养基制备 |
| Benchling CRISPR 引导序列设计平台 | Benchling | N/A | 引导RNA设计 |
| 硼酸 | HiMedia | PCT0102 | McKnight’s溶液制备 |
| 硼硅酸盐玻璃锥形瓶 | Sigma | CLS5100500 | 培养物制备 |
| 硼硅酸盐玻璃试管 | Sigma | DKW73500-1075 | 培养物制备 |
| 二水合氯化钙 | HiMedia | MB034 | 感受态细胞制备 |
| 二水合硫酸钙 | HiMedia | GRM328 | McKnight’s溶液制备 |
| 羧苄青霉素二钠 | Duchefa Biochemie | DUC-C0109.005-18 | 使用浓度为100 µg/mL |
| cDNA合成试剂盒 | Thermo Fisher Scientific | AB1543A | cDNA合成 |
| 保鲜膜 | OA | 10954049 | 常规实验室用途 |
| 克隆试剂盒/T4 DNA连接酶 | Thermo Fisher Scientific | K1422 | 连接反应 |
| 刚果红 | HiMedia | 573-58-0 | 微生物培养操作 |
| 五水合硫酸铜(II) | HiMedia | PCT0104 | McKnight’s溶液制备 |
| 培养管 | Borosil | 9800U08 | 初级细菌培养的培养;尺寸为15 cm × 2.5 cm |
| 数字pH计 | Eutech Instruments | EC PH TUTOR DS | pH调节 |
| 磷酸氢二钾 | HiMedia | TC596M | YMB培养基制备 |
| DNA分子量标准 | BIO-HELIX | DM015-R500 | 凝胶电泳 |
| DNase去除试剂盒 | Invitrogen | AM1907 | 从分离的RNA中去除DNA |
| dNTP混合液 | Thermo Scientific | R0181 | PCR扩增 |
| 乙醇 | Sigma-Aldrich | 1.00983.0511 | 使用浓度为75% |
| 溴化乙锭 | Sigma-Aldrich | E1510 | DNA凝胶染色 |
| FastAP热敏感碱性磷酸酶 | Thermo Fisher Scientific | EF0651 | 克隆过程中载体的去磷酸化 |
| FastDigest缓冲液 | Thermo Fisher Scientific | B64 | 限制性酶切 |
| 无水氯化铁 | HiMedia | TC583 | McKnight’s溶液制备 |
| 荧光体视显微镜 | Nikon | SMZ25 | GFP筛选 |
| 杀菌剂,Bavistin | Crystal Crop Protection | Bavistin Carbendazim 50% WP | 种子处理 |
| 凝胶回收试剂盒 | QIAGEN | 28704 | DNA纯化 |
| 甘油 | Thermo Fisher Scientific | Q24505 | 感受态细胞/甘油菌保存 |
| 带轨道摇床的培养箱 | MRC | LOM-150 | 细菌培养 |
| 手套 | Kimtech | 97612 | 个人防护装备 |
| HEPES | HiMedia | MB016 | 寡核苷酸退火 |
| IPTG | G Biosciences | RC1113D | 蓝白斑筛选 |
| 层流洁净工作台 | Biolink | BL-H1300 | 无菌操作 |
| LB琼脂 | HiMedia | M1151 | 细菌培养平板 |
| LB肉汤 | HiMedia | G1245 | 细菌培养 |
| 硫酸镁 | HiMedia | GRM1281-500G | YMB培养基制备 |
| 七水合硫酸镁 | HiMedia | PCT0008 | McKnight’s溶液制备 |
| 四水合硫酸锰(II) | Sigma-Aldrich | M3634 | McKnight’s溶液制备 |
| 甘露醇 | HiMedia | MB198 | YMB培养基制备 |
| McKnight’s溶液 | 实验室自制 | N/A | 植物营养液 |
| 微量移液器吸头,0.2–10 µL | Tarsons | 521000 | 液体操作 |
| 微量移液器吸头,2–200 µL | Tarsons | 521010 | 液体操作 |
| 微量移液器吸头,200–1000 µL | Tarsons | 521020X | 液体操作 |
| 微量离心管,0.5 mL | Tarsons | 500000 | 样品处理 |
| 微量离心管,1.5 mL | Tarsons | 500010 | 样品处理 |
| 微量离心管,2.0 mL | Tarsons | 500020 | 样品处理 |
| 钼酸 | Sigma-Aldrich | 232084 | McKnight’s溶液制备 |
| NanoDrop分光光度计 | Thermo Fisher Scientific | 13-400-519 | DNA/RNA定量 |
| 新霉素 | Duchefa Biochemie | M0135 | 使用浓度为50 µg/mL |
| 无核酸酶水 | HiMedia | ML064-100ML | 分子生物学用途 |
| PCR预混液 | Thermo Fisher Scientific | K0171 | 2×预混液 |
| PCR管条,0.2 mL | Tarsons | 610040 | PCR体系构建 |
| 培养皿,90 mm | PSC | 2041 | 琼脂平板 |
| 移液器,0.1–2.5 µL | Eppendorf | N10178M | 液体操作 |
| 移液器,0.5–10 µL | Eppendorf | H40069L | 液体操作 |
| 移液器,2–20 µL | Eppendorf | H30046M | 液体操作 |
| 移液器,10–100 µL | Eppendorf | I00395M | 液体操作 |
| 移液器,20–200 µL | Eppendorf | M38186M | 液体操作 |
| 移液器,100–1000 µL | Eppendorf | N20610M | 液体操作 |
| 质粒DNA提取试剂盒 | QIAGEN | 12143 | 质粒分离 |
| 氯化钾 | HiMedia | TC010 | McKnight’s溶液制备 |
| 无水磷酸二氢钾 | HiMedia | TC011M | McKnight’s溶液制备 |
| PVDF膜滤器,0.22 µm,47 mm | MilliporeSigma | GVWP04700 | 双亲杂交 |
| 定量实时PCR仪 | Bio-Rad | CFX96 | RT-qPCR |
| 台式冷冻离心机 | Eppendorf | 04-987-373 | 细胞收集 |
| 限制性内切酶,BbsI | Thermo Fisher Scientific | ER1011 | gRNA克隆 |
| 限制性内切酶,EcoRI | Thermo Fisher Scientific | FD0274 | 克隆 |
| 限制性内切酶,KpnI | Thermo Fisher Scientific | FD0524 | 克隆 |
| 限制性内切酶,SacI | Thermo Fisher Scientific | FD1133 | 克隆 |
| 限制性内切酶,XbaI | Thermo Fisher Scientific | FD0684 | 克隆 |
| 无RNase的DNase | QIAGEN | 79254 | RNA纯化 |
| 沙子 | Ram Surat | Sand | 植物生长基质 |
| 测序仪 | Applied Biosystems | ABI3730xl DNA Analyzer | Sanger测序 |
| SOC培养基 | 实验室自制 | N/A | 转化后恢复培养 |
| 氯化钠 | HiMedia | TC046 | 培养基制备 |
| 氢氧化钠 | HiMedia | PCT1325 | HEPES的pH调节 |
| 无菌手术刀片 | Medicare Surgical | 16020 | 凝胶切割/组织处理 |
| 无菌注射器 | HMD Dispovan | 10ml syringe without needle | 无菌过滤 |
| 无菌注射器滤器,0.22 µm | Merck Millex Durapore | 12766842 | 过滤除菌 |
| SYBR Green预混液 | New England Biolabs | M3003E | RT-qPCR |
| 四环素 | Duchefa Biochemie | T01050 | 使用浓度为5 µg/mL |
| 热循环仪 | Applied Biosystems | A24811 | PCR扩增 |
| 纸巾 | Rolia’s | 07AAECR4885K1ZT | 常规实验室用途 |
| TRIzol试剂 | Invitrogen | 15596026 | RNA提取 |
| 紫外透射仪 | Analytik Jena | TW-43 | 凝胶成像 |
| 紫外-可见分光光度计 | Eppendorf | D30 | OD600测定 |
| 比色皿 | Eppendorf | 30079345 | OD600测定 |
| 涡旋混合器 | Neuation | iSWIX-VT | 样品混匀 |
| X-gal | G Biosciences | RC1233 | 蓝白斑筛选 |
| 酵母提取物 | HiMedia | RM668-500G | 培养基制备 |
| 七水合硫酸锌 | Sigma-Aldrich | Z0251 | McKnight’s溶液制备 |
参考文献
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
重印与许可
本文已发表
视频即将推出