一个基于遗传锚定的多阶段框架,整合了孟德尔随机化、肿瘤转录组学和单细胞分析,将MAP1LC3A优先确定为与胶质母细胞瘤易感性相关的铁死亡相关基因,并可作为未来实验验证的候选基因。
研究文章
多阶段遗传学、转录组学与单细胞证据在胶质母细胞瘤铁死亡相关基因中优先筛选出MAP1LC3A
34 次观看
⸱
2026年9月11日
* These authors contributed equally
本文内容
摘要
摘要
胶质母细胞瘤(GBM)仍是一种高度侵袭性的恶性肿瘤,铁死亡相关基因在疾病易感性中的作用尚未完全阐明。本研究采用基于遗传学的多阶段分析框架,以筛选与GBM相关的铁死亡相关基因。从FerrDb V2数据库整理的483个基因中,有315个基因在eQTLGen数据库中具有候选的顺式表达数量性状位点(cis-eQTLs),250个基因在连锁不平衡剔除后至少保留三个独立工具变量,226个基因利用包含6,183例病例和18,169例对照的GBM全基因组关联研究数据获得了有效的逆方差加权(IVW)孟德尔随机化估计。34个基因满足探索性发现标准,即P < 0.05且Benjamini–Hochberg错误发现率(BH-FDR)< 0.20,并具有方向一致的贝叶斯加权孟德尔随机化(BWMR)估计值。使用GTEx V10全血cis-eQTL数据进行的复制阶段孟德尔随机化分析支持了四个基因:ATG7、RPTOR、MAP1LC3A和CHMP6。在三个独立的肿瘤–对照转录组队列中评估发现,MAP1LC3A在肿瘤组织中持续下调,并显示出显著的随机效应合并估计值(log₂倍数变化,−1.273;95%置信区间,−1.625至−0.920;错误发现率 = 0.016),而其余三个基因缺乏跨队列的统计学支持。随后,在来自20例成人IDH野生型GBM肿瘤的4,916个合格细胞中选取2,400个恶性细胞组成的患者平衡子集中进行了单细胞虚拟敲除分析。在五次独立设置的运行中,分别识别出ATG7、RPTOR、MAP1LC3A和CHMP6的3、15、4和7个稳健的下游基因。最终形成的共识基因集合包含17个独特基因,其中RND3在所有四个靶基因中均被共享。基因本体(Gene Ontology)分析显示细胞黏附和细胞表面相关过程富集,但在多重检验校正后,无KEGG或Reactome通路仍具显著性。综上所述,这些发现将MAP1LC3A列为未来实验研究的重点基因,同时强调了遗传关联、肿瘤表达一致性及计算扰动分析与因果性或机制性确证证据之间的区别。
引言
胶质母细胞瘤(GBM)仍然是治疗抵抗性恶性肿瘤的典型代表。尽管分子分型和多学科诊疗不断精细化,患者预后的长期改善仍然有限1。对于身体状况适合治疗的患者,目前的标准治疗方案是在安全的前提下尽可能切除肿瘤,随后进行放疗联合同步及辅助替莫唑胺治疗;该方案源于一项具有里程碑意义的随机对照试验,并被现行临床指南所采纳1,2。然而,肿瘤的弥漫性浸润以及广泛的细胞和分子异质性限制了持久的疾病控制,大多数患者最终会出现疾病进展或复发,而目前尚无普遍有效的标准治疗方案1,3。疾病特征认知的不断进步与临床疗效之间的持续差距,凸显了识别具有生物学意义的分子依赖性的重要性,这些依赖性可能为GBM的新型治疗策略提供依据。
铁死亡是一种依赖铁离子的程序性细胞死亡形式,其特征是不受控制的磷脂过氧化以及细胞抗氧化防御系统的失效,这在机制上区别于凋亡及其他经典的细胞死亡途径4,5。该过程在胶质母细胞瘤(GBM)中尤为重要,因为基因改变和代谢可塑性会重塑铁稳态、氧化还原平衡以及脂质代谢。整合基因组学与脂质组学分析表明,CDKN2A缺失会重新分布可氧化的多不饱和脂肪酸,从而在GBM模型中产生基因型依赖性的铁死亡敏感性6。同样,对原发性与复发性肿瘤的配对分析发现,GPX4、ACSL4及其他铁死亡调控因子在复发时发生相关改变7。实验性调控铁死亡防御通路也被证明可影响GBM细胞及异种移植模型对替莫唑胺的反应性8。综上所述,这些研究结果表明铁死亡是GBM中一种生物学上合理的治疗脆弱环节。然而,这些发现主要反映的是肿瘤状态的关联性或特定情境下的实验观察,尚不能确定铁死亡相关基因表达的组成型变异是否会影响个体对GBM的遗传易感性。
大多数研究胶质瘤中铁死亡作用的人类研究依赖于TCGA、CGGA和GEO数据集的差异表达、生存建模以及分子分型分析9,10。尽管这些研究确立了铁死亡相关转录程序的预后意义,但其观察性设计无法确定基因表达的改变是导致胶质母细胞瘤(GBM)易感性的原因,还是肿瘤发展后的继发现象。全转录组范围的孟德尔随机化研究随后鉴定了与胶质瘤风险相关的遗传调控、组织依赖性基因,而近期基于表达数量性状位点(eQTL)和蛋白质数量性状位点(pQTL)的研究则开始优先筛选GBM潜在的治疗靶点11,12。然而,以往的研究通常采用全转录组或药物靶点导向的方法,而非针对预先设定的、全面的铁死亡相关基因集合进行评估。此外,很少有研究将大规模GBM全基因组关联研究(GWAS)与使用独立eQTL资源的复制阶段孟德尔随机化相结合,并在多个肿瘤–对照转录组队列中进行验证。这一区别至关重要,因为基因表达的遗传调控在不同组织间存在显著差异,不能假设血液来源的eQTL关联能够反映脑肿瘤内部的调控效应11,13。因此,需要一种整合性研究框架,结合遗传关联分析、复制阶段孟德尔随机化、跨队列肿瘤转录组学以及患者来源的单细胞功能预测,以识别在GBM中具有多重证据支持的铁死亡相关基因。
本研究探讨了铁死亡相关基因的遗传调控表达是否与胶质母细胞瘤(GBM)的易感性相关。结合三个独立的肿瘤-对照转录组队列中的基因表达分析,进行了发现阶段和验证阶段的孟德尔随机化研究。在两个孟德尔随机化阶段均获得支持的基因,随后在患者来源的单细胞转录组数据中通过虚拟扰动方法进行评估,以表征恶性细胞中预测的转录响应。该多阶段分析框架并未仅依据肿瘤中的表达特征来筛选基因,而是首先利用遗传变异信息,继而结合疾病相关的表达模式及单细胞分辨率的计算扰动谱进行综合评估。最终整合的证据用于优先筛选出未来在GBM中值得实验验证的铁死亡相关基因。
方案
本研究已获得肇庆市第一人民医院医学伦理委员会的伦理审查豁免(参考编号:B2026-08-03)。本研究使用了回顾性收集的、去标识化的汇总水平基因组和转录组数据,包括经数据获取委员会批准的受控访问数据(来自EGAD00010001657)以及根据其适用的数据访问和使用条件从GEO、eQTLGen和GTEx获取的数据集。本研究未招募任何新参与者,未收集任何生物样本,也未访问任何可识别的个体水平数据。原始研究的伦理批准和知情同意由各数据提供方获得,受控访问数据的使用符合相应的数据访问协议要求。
研究设计
本研究采用多阶段框架,对与胶质母细胞瘤(GBM)易感性相关的铁死亡相关基因进行优先排序,并评估其与疾病相关的转录效应(图1)。首先,利用FerrDb V2中整理的铁死亡相关基因,结合顺式表达数量性状位点(cis-eQTL)数据和一项大规模GBM全基因组关联研究(GWAS),通过双样本孟德尔随机化(MR)进行评估。以逆方差加权(IVW)MR作为主要筛选方法,贝叶斯加权孟德尔随机化(BWMR)提供对结果稳健性的补充评估,并使用一个独立的eQTL数据集进行复制阶段的MR分析。其次,对遗传学分析支持的基因,在三个独立的肿瘤–对照转录组队列中进行评估,并进一步开展跨队列的荟萃分析。第三,利用患者来源的单细胞转录组数据,在恶性细胞中进行虚拟基因扰动分析,以识别可重复的下游转录响应。随后通过功能富集分析和共表达网络分析对这些响应进行表征。总体而言,遗传学分析旨在识别与GBM易感性相关的基因,而转录组和单细胞分析则用于评估生物学一致性,并为后续实验验证提出假设。
数据来源
铁死亡相关基因来自FerrDb V2数据库,经过基因符号标准化及去除重复条目后,共获得483个独特的人类蛋白编码基因14。发现阶段孟德尔随机化(MR)分析的暴露数据采用eQTLGen联盟提供的全血顺式表达数量性状位点(cis-eQTL)汇总统计结果,而复制阶段MR分析则使用GTEx第10版发布的全血cis-eQTL数据作为独立的暴露数据集11,15。胶质母细胞瘤(GBM)结局关联数据来自欧洲基因组-表型组数据库(European Genome-phenome Archive)提供的受控访问全基因组关联研究(GWAS)汇总统计数据,包含6,183例病例和18,169例欧洲血统对照16。对遗传优先排序基因的组织水平表达情况在三个独立的基因表达综合数据库(GEO)队列中进行评估:GSE196533,包含61个在提交的元数据中注释为GBM的4级胶质瘤样本和9个非肿瘤性脑组织样本;GSE4290,包含GBM样本及癫痫来源的非肿瘤性脑组织样本;以及GSE116520,包含配对的肿瘤核心和瘤周组织样本以及非肿瘤性对照样本17,18,19。来自GSE131928的患者来源Smart-seq2数据用于恶性细胞的虚拟扰动分析20。各数据集特征及其在分析中的作用详见表1。所有分析均基于先前收集的、去标识化的数据集进行,原始研究均已获得伦理审批和知情同意。
遗传工具选择与数据整合
候选工具变量限于在全基因组显著性水平(P < 5 × 10⁻8)上与基因表达相关的顺式表达数量性状位点(cis-eQTLs)。使用1000基因组计划的欧洲参考面板对变异位点进行连锁不平衡(LD)剔除,剔除参数为在10,000 kb窗口内r2 < 0.001。在剔除后保留少于三个独立工具变量的基因被排除在主要的孟德尔随机化(MR)分析之外。鉴于本研究为探索性筛选,预先设定至少三个工具变量的阈值,以保留那些cis-eQTL支持较少但效应较强的基因,同时允许进行多工具变量的逆方差加权(IVW)估计。该阈值结合了严格的LD剔除和F统计量筛选;仅基于三个或四个工具变量的估计结果被谨慎解读,且敏感性分析仅在方法学适用时进行。每个变异位点的工具变量强度通过F统计量(F = β2/SE2)进行评估,其中β和SE分别代表cis-eQTL效应估计值及其标准误。为最小化弱工具变量偏倚,剔除F < 10的变异位点21,22。通过比对效应等位基因和效应方向,对暴露和结局数据集进行一致性校正。剔除重复的变异位点、在胶质母细胞瘤(GBM)全基因组关联研究(GWAS)数据集中不可用的变异位点以及等位基因编码不一致的变异位点。由于GBM GWAS数据中无法获得效应等位基因频率,因此直接移除具有模糊链方向的回文变异位点,而不进行推断。出于相同原因,未进行正式的Steiger方向性检验。
孟德尔随机化分析
使用两样本孟德尔随机化(MR)方法评估了基因预测基因表达与胶质母细胞瘤(GBM)易感性之间的关联。在发现阶段,仅纳入具有至少三个独立的顺式表达数量性状位点(cis-eQTL)工具变量的基因,主要分析方法采用逆方差加权法(IVW)。效应估计值以每单位基因预测基因表达增加对应的比值比(OR)及其95%置信区间(CI)表示。为校正在多个基因检验中可能出现的多重比较问题,采用Benjamini–Hochberg方法对IVW的P值进行调整23。保留P < 0.05且Benjamini–Hochberg错误发现率(BH-FDR)< 0.20的基因作为探索性候选基因。选择这一相对宽松的FDR阈值旨在减少在发现阶段过早排除潜在相关基因的可能性;因此,候选基因状态需结合后续分析进行解读,而非作为确证性证据。随后,对发现阶段的候选基因使用相同的协调工具变量进行贝叶斯加权孟德尔随机化(BWMR)分析24。根据统计学显著性和效应方向的一致性,评估IVW与BWMR结果之间的符合程度。在可用工具变量数量允许的情况下,进一步进行Cochran's Q检验、MR-Egger截距检验、MR-PRESSO分析以及留一法分析,以评估异质性、水平多效性、有影响的异常值变异以及单个单核苷酸多态性(SNPs)的影响22。
采用GTEx V10全血顺式eQTL数据进行复制阶段的孟德尔随机化分析。当仅有一个工具变量可用时,使用Wald比率法;对于具有两个或更多工具变量的基因,则采用IVW方法。复制成功的定义为:P < 0.05,BH-FDR < 0.20,且效应方向与相应发现阶段的估计值一致。由于多个GTEx复制估计仅基于一个或两个工具变量,因此将其解释为对复制的支持性证据,而非因果关系的独立证据。
跨队列转录组学评估
在发现阶段和复制阶段的孟德尔随机化(MR)分析中优先确定的四个基因,在三个独立的转录组队列中进行了评估。对于GSE196533,使用DESeq225分析原始RNA测序计数数据。在除两个样本外的所有样本中计数低于10的基因被排除,而四个目标基因无论表达过滤情况如何均予以保留。在61个在 deposited metadata 中注释为GBM的4级胶质瘤样本与9个非肿瘤性脑组织样本之间评估差异表达。
对于GSE4290数据集,排除了4个缺乏明确组织病理学诊断的样本,最终保留77个胶质母细胞瘤(GBM)样本和23个非肿瘤脑组织样本。处理后的微阵列信号强度经过log2转换和分位数标准化,并使用limma26中实现的稳健经验贝叶斯线性模型进行分析。当多个探针映射到同一基因时,独立于差异表达显著性,选择在所有纳入样本中平均表达水平最高的探针。
GSE116520 包含来自 17 名患者的成对肿瘤核心和瘤周组织样本,以及 8 个非肿瘤性对照样本。对已提交的经对数转换和分位数标准化的表达数据使用 limma 进行分析。通过患者水平的区组设计及 duplicateCorrelation 函数,校正了同一患者肿瘤核心与瘤周样本之间的相关性。在跨队列荟萃分析中,预先指定的比较为肿瘤核心与对照组;而瘤周组织的比较以及对照–瘤周–肿瘤核心的有序趋势则单独进行评估。
采用 metafor 软件包中实现的限制性最大似然随机效应模型(Hartung–Knapp 推断法)对特定研究的 log2 倍数变化及标准误进行合并分析。研究间的异质性通过 Cochran's Q 统计量和 I2 进行评估。对四个目标基因的合并 P 值采用 Benjamini–Hochberg 方法进行校正。强转录组学支持的定义标准为:荟萃分析的错误发现率(FDR)< 0.05,至少在两个数据集中达到队列水平的 FDR 显著性,且在全部三个队列中效应方向一致。
单细胞虚拟敲除分析
采用来自GSE131928的患者来源的Smart-seq2数据,评估恶性细胞中四个MR验证的基因。成人恶性细胞根据原始研究中提供的注释进行识别,并从每位符合条件的患者中随机抽取相同数量的细胞,以尽量减少患者间样本代表性的不平衡。使用scTenifoldKnk进行虚拟敲除分析,并在五次独立运行中重复该过程。在单次运行中,经Benjamini–Hochberg校正后P < 0.05的基因被视为显著。在五次运行中至少三次重现的下游基因被定义为主要共识基因集,而敏感性分析则采用更严格的五次中四次重现的标准。这些结果被解释为转录扰动的计算预测结果,而非直接分子调控的证据。
功能富集与共现网络分析
功能富集分析使用在五次虚拟敲除实验中至少有三次可重复鉴定出的靶向特异性下游基因进行。采用单侧超几何检验评估基因本体(Gene Ontology, GO)、京都基因与基因组百科全书(Kyoto Encyclopedia of Genes and Genomes, KEGG)以及Reactome通路富集情况,背景基因集为网络推断中包含的1,004个基因。P值使用Benjamini–Hochberg方法针对每个注释数据库分别进行校正,校正后P < 0.05被视为具有统计学显著性。
构建了一个二分网络,用于表示四个敲除靶点与其共识下游基因之间的关系。基于基因的共享度,鉴定出与多个靶点相关的基因,并使用交集计数和Jaccard指数量化了靶点特异性基因集之间的重叠。网络中的边代表可重复的计算扰动之间的关联,不应将其解释为直接分子相互作用的证据。
统计分析与可重复性
除非另有说明,统计检验均为双侧检验,并采用Benjamini–Hochberg方法对多重比较进行校正。具体分析的显著性标准在相应小节中予以描述。所有分析均使用R或Python完成。随机化过程采用预先设定的随机种子,分析代码、软件版本及详细参数设置均已存档,以确保可重复性。所有数据集均为先前收集并去标识化;原始研究已获得伦理审批及知情同意。
结果
铁死亡相关基因的筛选及遗传工具的选择
从 FerrDb V2 共获取 483 个与铁死亡相关的基因图1)。其中,315个基因与eQTLGen数据集匹配,并至少含有一个候选顺式表达数量性状位点(cis-eQTL)。经过连锁不平衡剔除后,250个基因保留了至少三个独立的候选工具变量。在完成结局-变异体查询、等位基因匹配及质量控制后,226个基因获得了有效的逆方差加权(IVW)估计值,并被纳入发现阶段的孟德尔随机化(MR)分析。补充文件 1)。在发现阶段分析中保留的全部 3,578 个工具变量的 F 统计量 >10(最小值为29.72;中位数为70.76),表明无弱工具变量偏倚的证据。在34个发现阶段的候选基因中,F统计量的中位数为67.22,最小值为29.72。
发现阶段的 MR 鉴定出与胶质母细胞瘤易感性相关的铁死亡相关基因
在产生有效IVW估计的226个基因中,有34个满足预设的发现阶段标准,即IVW P < 0.05且Benjamini–Hochberg错误发现率(BH-FDR)< 0.20,其中包括19个与胶质母细胞瘤(GBM)易感性呈负相关和15个呈正相关的基因(图2A)。统计学证据最强的基因为RPTOR(OR = 0.809,95% CI 0.737–0.887;P = 7.02 × 10⁻6;BH-FDR = 0.0012)和PLA2G6(OR = 1.568,95% CI 1.281–1.920;P = 1.08 × 10⁻5;BH-FDR = 0.0012)。对于全部34个候选基因,贝叶斯加权孟德尔随机化(BWMR)估计值均具有名义显著性,并且方向与IVW估计值一致(图2A)。MR-Egger截距检验未发现定向水平多效性的证据。Cochran's Q检验仅在MAP1LC3A中检测到异质性(P = 0.043),而MR-PRESSO全局检验在可评估的33个基因中未发现显著的离群值偏倚。由于SLC7A11仅有三个工具变量可用,无法对其进行MR-PRESSO分析(补充文件1)。针对后续重复验证的四个基因,其基因特异性的留一法分析、方法比较图和漏斗图见于补充图1。这34个发现阶段候选基因随后使用一个独立的eQTL数据集进行了评估。其中,26个基因具有足够的工具变量用于复制阶段的孟德尔随机化分析,且有四个基因满足预设的复制标准。
独立的 MR 复制支持四个发现阶段的候选基因
在34个发现阶段的候选基因中,有26个在GTEx V10全血数据中至少拥有一个符合条件的顺式表达数量性状基因座(cis-eQTL)工具变量,被纳入复制阶段的孟德尔随机化(MR)分析。其中13个基因由单个工具变量代表,采用Wald比率法进行分析;其余13个基因包含两个或更多工具变量,采用逆方差加权法(IVW)进行分析。有四个基因满足预设的复制标准 P < 0.05,BH-FDR < 0.20,且效应方向与发现阶段的估计值一致(图2B; 补充文件 1).
较高的基因预测ATG7表达水平与较低的胶质母细胞瘤(GBM)易感性相关(OR = 0.523,95% CI 0.330–0.831;P = 0.0061;BH-FDR = 0.0976);RPTOR(OR = 0.718,95% CI 0.563–0.915;P = 0.0075;BH-FDR = 0.0976)和MAP1LC3A(OR = 0.830,95% CI 0.717–0.959;P = 0.0117;BH-FDR = 0.1012)的较高基因预测表达水平也显示出类似关联。相反,较高的基因预测CHMP6表达水平则与较高的易感性相关(OR = 1.378,95% CI 1.032–1.838;P = 0.0295;BH-FDR = 0.1916)。这四个基因的效应方向均与发现阶段分析中观察到的结果一致。在可计算Cochran's Q检验的基因中,未检测到显著的异质性(补充文件1)。由于大多数重复估计仅基于一个或两个工具变量,因此对水平多效性和异常值偏倚的正式检验仅适用于有限数量的基因(补充文件1)。MAP1LC3A、RPTOR和CHMP6相应的诊断图见于补充图2。ATG7因重复估计来源于单个工具变量的Wald比值法,故不符合多工具变量诊断分析的条件。
跨队列转录组学评估优先推荐 MAP1LC3A
在代表不同表达平台的三个独立转录组队列中,对发现阶段和复制阶段孟德尔随机化分析共同支持的四个基因进行了评估(图3;表2;补充图3;补充文件1)。MAP1LC3A 在所有三个队列的肿瘤组织中表达均一致下调:GSE196533(log₂FC = −1.553,全转录组FDR = 3.21 × 10⁻8)、GSE4290(log₂FC = −1.243,FDR = 3.55 × 10⁻12)以及 GSE116520 肿瘤核心组织与非肿瘤对照组织比较(log₂FC = −1.204,FDR = 9.78 × 10⁻8)。在 GSE116520 队列中,MAP1LC3A 在瘤周组织中的表达也低于非肿瘤对照组织(log₂FC = −1.056,FDR = 2.85 × 10⁻6),且从对照组织到瘤周组织再到肿瘤核心组织,MAP1LC3A 表达呈显著递减趋势(趋势系数 = −0.531,FDR = 8.59 × 10⁻6)。
随机效应meta分析证实,肿瘤组织中MAP1LC3A表达显著降低(合并log₂FC = −1.273,95% CI −1.625 至 −0.920;Hartung–Knapp P = 0.0041;BH-FDR = 0.016),且无研究间异质性证据(I2 = 0%;补充文件1)。RPTOR表达在全部三个队列中均一致降低,在GSE4290中达到转录组范围显著性,但其合并估计值无统计学意义(log₂FC = −0.258,95% CI −0.655 至 0.139;BH-FDR = 0.196;I2 = 42.3%)。CHMP6表达在肿瘤组织中持续升高,并在GSE4290中达到显著性,但合并估计值仍无显著性(log₂FC = 0.150,95% CI −0.130 至 0.431;BH-FDR = 0.196;I2 = 52.0%)。ATG7在各队列中表现出微小且方向不一致的差异,且无显著的合并关联(log₂FC = 0.036,95% CI −0.073 至 0.146;BH-FDR = 0.291;I2 = 0%)。因此,在四个MR复制基因中,MAP1LC3A表现出最强且最一致的肿瘤相关差异表达证据。
单细胞虚拟敲除揭示可重复的靶标特异性转录扰动
在GSE131928数据集中,对来自20例成人IDH野生型胶质母细胞瘤(GBM)肿瘤的4,916个合格恶性细胞评估了四个MR验证的基因。ATG7、RPTOR、MAP1LC3A和CHMP6分别在42.78%、45.89%、46.89%和31.90%的合格恶性细胞中被检测到,支持将其纳入虚拟敲除分析(补充图4;补充文件1)。为减少患者间样本代表性的不平衡,从每个肿瘤中随机抽取120个细胞,最终获得包含2,400个恶性细胞的患者平衡数据集。每个目标基因均在五次独立设置的运行中进行评估,共完成20次虚拟敲除分析。
采用预设的筛选标准,即在五次运行中至少有三次满足 BH-FDR < 0.05,虚拟敲除分析鉴定出 ATG7 的三个稳健下游基因、RPTOR 的十五个下游基因、MAP1LC3A 的四个下游基因以及 CHMP6 的七个下游基因(图 4A;补充图 5)。RPTOR 共识基因集包括 RND3、NKAIN4、CHI3L1、CDKN1A、BCAN、PDGFRA、OLIG1、LHFPL3、ENO2、HILPDA、LGALS3、ANXA1、CNTN1、NAMPT 和 SCRG1。MAP1LC3A 共识基因集包含 RND3、CD24、BCAN 和 S100B,而 ATG7 和 CHMP6 的共识基因集分别包含三个和七个基因。若采用更严格的显著性标准,即在五次运行中至少有四次满足条件,则共识基因集缩减为与 ATG7 相关的两个基因、与 RPTOR 相关的九个基因、与 MAP1LC3A 相关的一个基因以及与 CHMP6 相关的四个基因。总体而言,这些分析在推断出的恶性细胞调控网络中识别出了可重复且靶标特异性的转录扰动。
功能富集与共享网络分析揭示了趋同的黏附相关反应
四个靶点特异性的共识基因集共包含17个独特的下游基因。网络分析发现,RND3是唯一一个在全部四个虚拟敲除模型中均存在的共享基因,而BCAN、CD24和NKAIN4则分别在其中三个虚拟敲除模型中共享。CHI3L1、LHFPL3和PDGFRA被两个靶点共享,其余十个基因则为特定靶点独有(图4B,C)。RPTOR与CHMP6之间的绝对成对重叠最大,共共享六个下游基因。根据Jaccard相似性指数,ATG7与CHMP6之间的比例重叠最高(Jaccard指数 = 0.429),其次是RPTOR–CHMP6和MAP1LC3A–CHMP6(均为0.375)。
对合并的17基因共识集进行基因本体分析,在经过Benjamini–Hochberg校正后,共鉴定出十个显著富集的条目(图4D;补充图6)。富集的生物过程条目包括细胞黏附(BH-FDR = 0.0028)、细胞群体增殖的正向调控(BH-FDR = 0.0028)、炎症反应(BH-FDR = 0.0139)、ERK1/ERK2级联反应的正向调控(BH-FDR = 0.0165)以及细胞间黏附(BH-FDR = 0.0196)。显著的细胞组分条目包括细胞表面、细胞外区域、质膜和细胞外基质,而碳水化合物结合是唯一显著富集的分子功能条目。当分析仅限于至少两个靶点共有的基因,或应用更严格的五次运行中至少四次一致的共识标准时,细胞黏附仍保持显著富集。在经过BH校正后,无KEGG或Reactome通路达到显著性水平。
RPTOR 的靶向特异性富集程度最高,其 15 个基因的共识基因集在四个生物学过程术语和四个细胞组分术语上均显著富集(补充图 7)。MAP1LC3A 的共识基因集在细胞黏附(BH-FDR = 8.74 × 10⁻4)和中枢神经系统发育(BH-FDR = 0.0364)方面显著富集,而 CHMP6 的共识基因集在细胞黏附方面显著富集(BH-FDR = 0.0075)。对于包含三个基因的 ATG7 共识基因集,未发现任何基因本体(Gene Ontology)术语达到 BH-FDR < 0.05 的显著性水平。
数据可用性:
公开的转录组数据集可从 GEO 获取,登录号分别为 GSE196533、GSE4290、GSE116520 和 GSE131928。胶质母细胞瘤(GBM)结局的汇总统计结果已存入欧洲基因组-表型组数据库(European Genome-phenome Archive,EGA),数据集编号为 EGAD00010001657(https://ega-archive.org/datasets/EGAD00010001657),受控访问。数据访问由相应的数据访问委员会管理,需提交经批准的申请并签署数据访问协议。根据相关协议,作者无权重新分发这些文件或将它们存入公共存储库。eQTL 汇总数据可根据 eQTLGen 联盟和 GTEx 的相应访问与使用条款获取。支持本研究的分析脚本作为 补充代码文件 1 和 补充代码文件 2 提供。
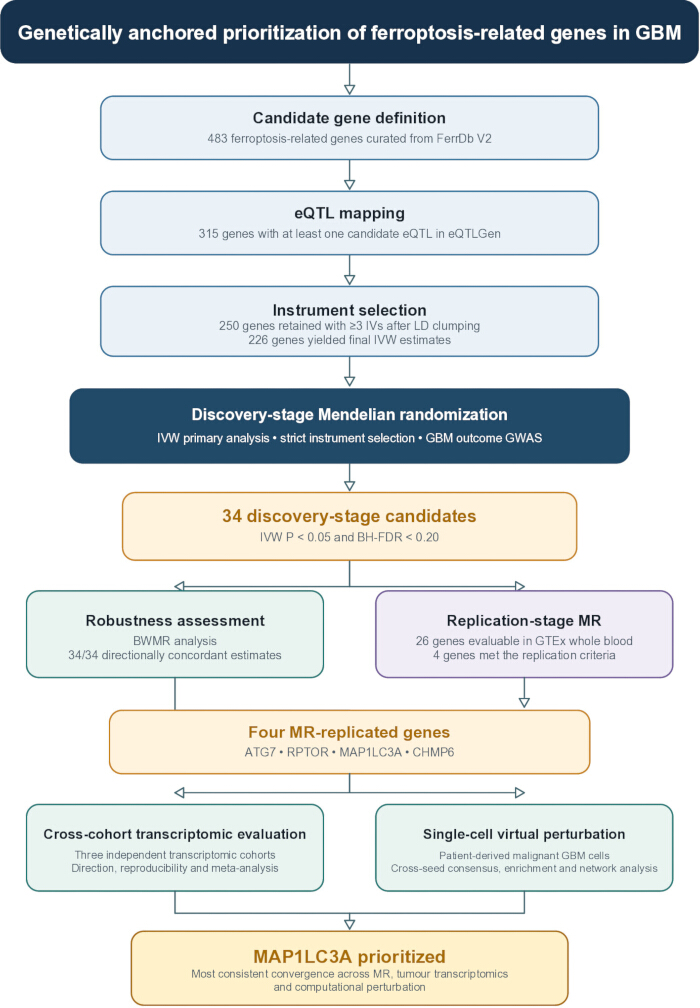
图1: 基于遗传锚定的胶质母细胞瘤中铁死亡相关基因优先级排序的研究设计与证据整合框架。 从FerrDb V2中整理的铁死亡相关基因被映射到eQTLGen数据库,筛选独立的顺式表达数量性状位点(cis-eQTL)工具,并通过发现阶段的孟德尔随机化(MR)进行评估。在483个整理的基因中,315个基因至少有一个候选cis-eQTL,250个基因在连锁不平衡(LD)聚类后保留至少三个独立工具,226个基因在结局-变异查找和等位基因一致性处理后获得有效的逆方差加权(IVW)估计值。34个基因满足发现阶段标准,随后使用贝叶斯加权孟德尔随机化(BWMR)评估结果稳健性。其中26个基因可在复制阶段使用GTEx V10全血cis-eQTL数据进行MR分析。四个基因(ATG7、RPTOR、MAP1LC3A和CHMP6)满足复制标准,并在三个独立的转录组队列中及患者来源的恶性细胞的虚拟扰动实验中进一步评估。整合这些互补性分析,最终优先推荐MAP1LC3A进行深入研究。BWMR = 贝叶斯加权孟德尔随机化;eQTL = 表达数量性状位点;IVW = 逆方差加权;LD = 连锁不平衡;MR = 孟德尔随机化。 请点击此处查看该图的放大版本。
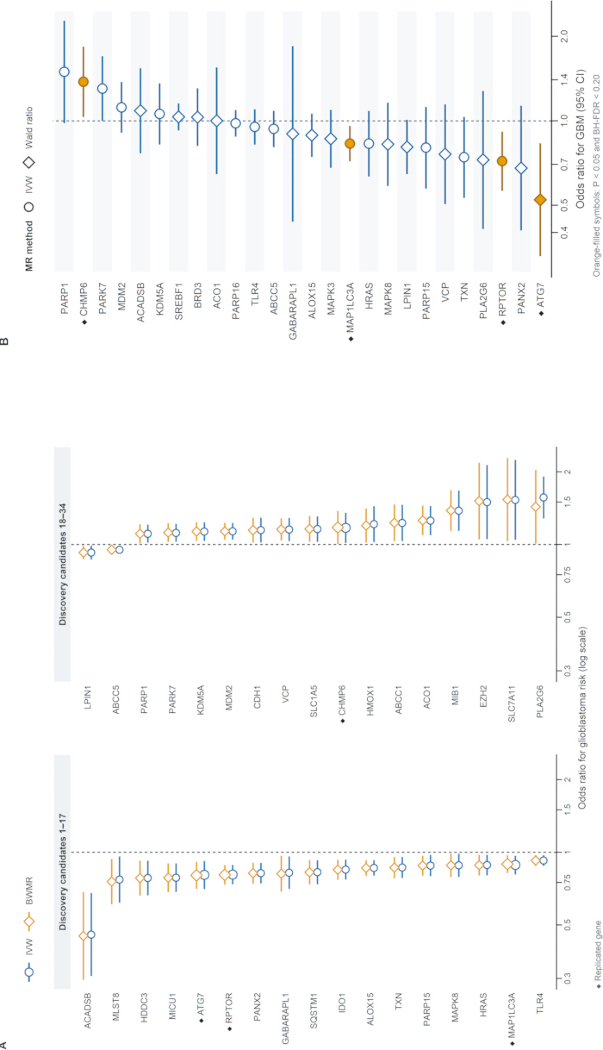
图2: 基于遗传预测的铁死亡相关基因对胶质母细胞瘤风险影响的发现阶段稳健性及独立重复验证。 (A)成对森林图,比较满足发现阶段标准(IVW P < 0.05 且 Benjamini–Hochberg 错误发现率(BH-FDR)< 0.20)的34个基因的逆方差加权(IVW)与贝叶斯加权孟德尔随机化(BWMR)估计结果。基因名称前的方块表示在后续独立重复分析中得到支持的基因。三角形标记的是LPIN1,其IVW与BWMR估计值显示出效应方向不一致。(B)在重复验证阶段数据集中评估的26个基因的森林图。对于具有至少两个工具变量的基因显示IVW估计值,而对于仅有一个工具变量的基因则显示Wald比率估计值。橙色填充的符号标识了ATG7、RPTOR、MAP1LC3A和CHMP6,这些基因满足重复验证标准(P < 0.05 且 BH-FDR < 0.20)。点和水平线分别代表比值比(OR)及其95%置信区间(CI);垂直虚线表示OR = 1。OR值以对数尺度显示。GBM = 胶质母细胞瘤。 请点击此处查看该图的放大版本。
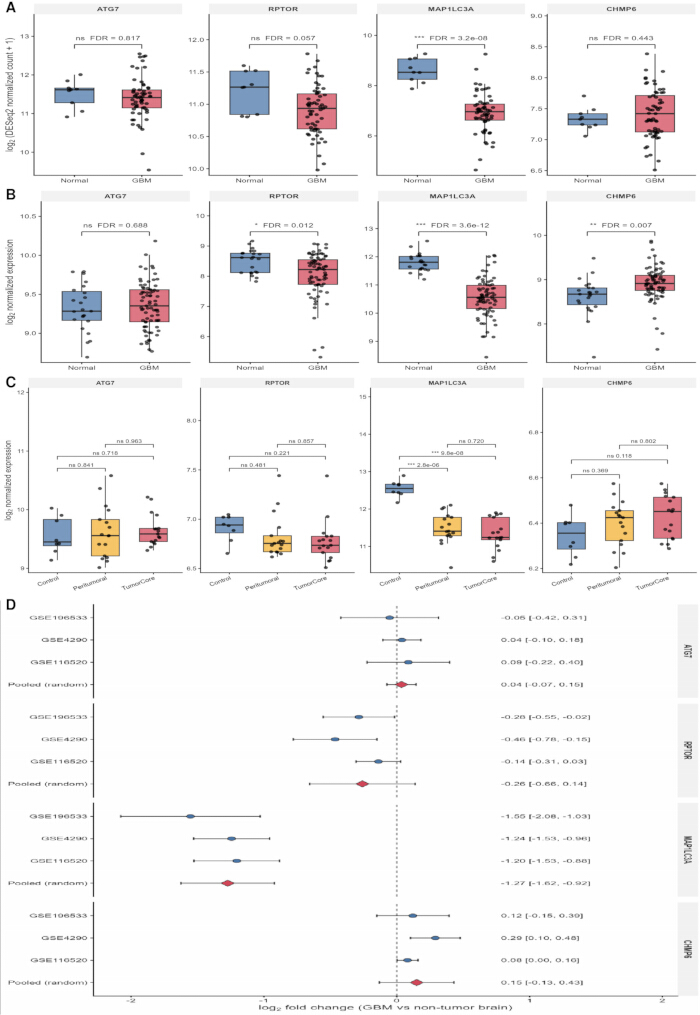
图3:四个MR重复验证基因的跨队列转录组评估。 ATG7、RPTOR、MAP1LC3A和CHMP6在GSE196533(61例在提交的元数据中注释为GBM的4级胶质瘤样本和9例非肿瘤性脑组织样本);(A)GSE4290(77例GBM和23例非肿瘤性脑组织样本);(B)以及GSE116520(17例肿瘤核心、17例患者匹配的瘤周组织和8例非肿瘤性对照样本)中的表达情况;(C)方框表示中位数和四分位距(IQR),须线延伸至1.5 × IQR,点代表单个样本。(D)特异性研究的log₂倍数变化及随机效应模型meta分析,比较肿瘤或肿瘤核心组织与非肿瘤性脑组织。点和水平线表示各研究的估计值及其95%置信区间,菱形表示采用Hartung–Knapp推断法的限制性最大似然合并估计值。正值表示肿瘤组织中表达更高。FDR = 错误发现率;GBM = 胶质母细胞瘤;MR = 孟德尔随机化。请点击此处查看该图的放大版本。
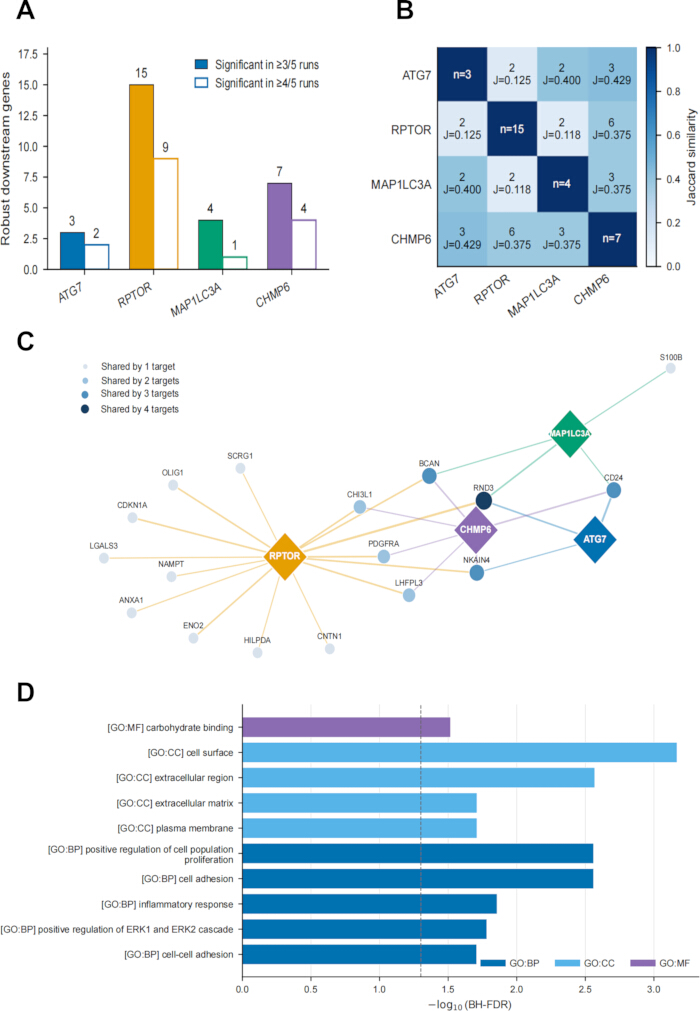
图 4:恶性胶质母细胞瘤细胞中单细胞虚拟敲除的跨种子一致性及功能汇聚。(A)使用预设标准(在五次运行中至少有三次达到显著性)以及更严格的四次运行中四次显著的敏感性标准,为每个靶点鉴定出的稳健下游基因数量。(B)稳健下游基因的两两重叠情况;单元格中显示重叠基因数量及Jaccard相似性系数。(C)二分网络,连接四个虚拟敲除靶点(菱形)与稳健下游基因(圆形)。边的颜色表示被扰动的靶点,而圆形的大小和颜色深度表示共享每个下游响应的靶点数量。边表示可重复的计算扰动之间的关联,而非直接的分子相互作用。(D)合并的17个基因共识集合的显著基因本体(GO)富集结果。条形长度代表−log10(BH-FDR),虚线表示显著性阈值(BH-FDR = 0.05),颜色表示生物过程(BP)、细胞组分(CC)和分子功能(MF)。功能富集分析使用了包含1,004个基因的患者平衡调控网络作为背景。在经过Benjamini–Hochberg校正后,无KEGG或Reactome通路仍具显著性。缩写:BH-FDR = Benjamini–Hochberg错误发现率;BP = 生物过程;CC = 细胞组分;GO = 基因本体;KEGG = 京都基因与基因组百科全书;MF = 分子功能。 请点击此处查看该图的放大版本。
表1: 数据来源及其在本研究中的分析作用概述。 样本数量代表纳入当前分析的观察值。BH-FDR = Benjamini–Hochberg 错误发现率;cis-eQTL = 顺式表达数量性状位点;EGA = 欧洲基因组-表型组数据库;GBM = 胶质母细胞瘤;GTEx = 基因型-组织表达项目;GWAS = 全基因组关联研究;IV = 工具变量;MR = 孟德尔随机化;RNA-seq = RNA测序。请点击此处下载该表格。
表2: 跨队列转录组学证据支持四个MR重复验证的基因。 数值表示胶质母细胞瘤(GBM)或肿瘤核心组织相对于非肿瘤脑组织的log₂倍数变化。 pooled estimates 采用带有Hartung–Knapp推断的限制性最大似然随机效应模型获得。CI = 置信区间;FDR = 假阳性发现率。 请点击此处下载该表格。
补充图1:四个重复基因的发现阶段孟德尔随机化敏感性分析。 MAP1LC3A、ATG7、RPTOR 和 CHMP6 的结果分别展示如下:(A) 留一法分析;(B) 方法比较散点图;以及 (C) 漏斗图。请点击此处下载该文件。
补充图 2: 针对具有多个工具变量的三个重复基因的复制阶段孟德尔随机化诊断图。 MAP1LC3A、RPTOR 和 CHMP6 分别展示如下:(A)方法比较散点图;以及(B)漏斗图。ATG7 采用单工具变量 Wald 比值法估算,因此不符合多工具变量诊断图的条件。请点击此处下载该文件。
补充图3:三个独立转录组队列的主成分分析。(A)GSE196533 RNA测序队列。(B)GSE4290 Affymetrix GPL570队列。(C)GSE116520 Illumina GPL10558队列。主成分分析基于每个队列内变异度最大的500个基因或探针进行。每个点代表一个生物学样本;颜色表示组织分组;坐标轴标签显示各主成分所解释的方差比例。请点击此处下载该文件。
补充图4:四种MR验证基因在成人恶性胶质母细胞瘤细胞中的可检测性 (A) GSE131928/SCP393 中来自 20 例成人 IDH-野生型 GBM 肿瘤的 4,916 个恶性细胞中 ATG7、RPTOR、MAP1LC3A 和 CHMP6 的总体检测率。B) 相同基因在患者水平的检出率。颜色表示具有 TPM 的恶性细胞百分比 > 0.请点击此处下载此文件。
补充图 5: 虚拟敲除下游信号的交叉种子可重复性。 (A)每个靶标在五次独立运行中鉴定出的BH-FDR显著性下游基因数量。点代表随机种子,水平线表示中位数。(B)在五次运行中至少有三次显著的下游基因。x轴显示显著运行次数,颜色标识被扰动的靶标,点的大小表示中位数scTenifoldKnk Z 统计量。靶基因本身已被排除。请点击此处下载该文件。
补充图 6: 合并、共享及严格阈值富集敏感性分析。 功能富集分析结果包括:(A) 基于五次运行中至少三次达到显著性的合并共识;(B) 在三-of-五标准下至少被两个靶点共同包含的基因;(C) 基于五次运行中至少四次达到显著性的合并严格共识;以及 (D) 在四-of-五标准下至少被两个靶点共同包含的基因。横轴显示 −log₁₀(名义 P),点的大小反映重叠数量,颜色表示注释数据库。实心点表示经 BH-FDR 校正后 < 0.05,空心点表示名义 P < 0.05 的探索性术语。所有分析均使用包含 1,004 个基因的调控网络作为背景。请点击此处下载该文件。
补充图7: 靶向特异性的稳健虚拟敲除反应功能富集分析 虚拟敲除后富集强健的下游基因AATG7 (BRPTOR;(C) MAP1LC3A;以及(D) CHMP6。x 轴显示 −log₁₀(名义 P),点的大小反映重叠数量,颜色表示 GO: BP、GO: CC、GO: MF、KEGG 或 Reactome。实心点达到 BH-FDR < 0.05,而空心点表示名义上具有探索性意义的术语 P < 0.05。由1,004个基因组成患者平衡调控网络作为富集分析的背景。请点击此处下载此文件。
补充文件1:支持多阶段优先排序与胶质母细胞瘤易感性相关铁死亡基因的补充表格。 本补充文件包含支持遗传学、转录组学和单细胞分析的所有补充表格。内容包括铁死亡相关基因及遗传工具的筛选与选择;完整的发现阶段和重复阶段孟德尔随机化结果及敏感性分析,涵盖异质性、水平多效性和MR-PRESSO评估;队列特征、差异表达分析以及基于遗传优先排序基因的跨队列荟萃分析;以及单细胞虚拟敲除分析、可重复性评估、功能富集分析和共享网络结果。请点击此处下载该文件。
补充代码文件 1:本研究中用于孟德尔随机化、转录组学、单细胞虚拟敲除、功能富集和网络分析的 R 和 Python 脚本。请点击此处下载该文件。
补充代码文件2:用于生成本研究结果、图表及补充输出的支持性分析脚本、绘图程序和工作流程工具。请点击此处下载该文件。
讨论
本研究整合了遗传关联分析、复制阶段孟德尔随机化(MR)、肿瘤转录组学以及患者来源的单细胞建模,以筛选与胶质母细胞瘤(GBM)易感性相关的铁死亡相关基因。通过在包含6,183例病例和18,169例对照的GBM全基因组关联研究(GWAS)中筛选483个经过整理的基因,确定了34个发现阶段候选基因,其中ATG7、RPTOR、MAP1LC3A和CHMP6在使用独立表达数量性状位点(eQTL)资源进行的复制分析中获得支持。在遗传分析之后,证据逐渐变得更加具有选择性。MAP1LC3A在三个独立的肿瘤队列中均持续下调,并在跨队列的荟萃分析中仍具有显著性。该肿瘤表达模式与MR分析中观察到的保护性关联相互补充,尽管这两种方法针对的是疾病生物学的不同方面。RPTOR和CHMP6显示出方向一致但结论性较弱的转录组学证据,而ATG7缺乏可重复的组织水平支持。虚拟敲除进一步揭示了恶性细胞中具有靶点特异性但部分重叠的转录响应。总体而言,这些逐层递进的分析通过区分具有不同程度疾病相关支持的候选基因,进一步优化了初始的MR发现,其中MAP1LC3A成为综合支持最强的候选基因。
将铁死亡与胶质瘤关联的现有大量人类证据主要来自肿瘤表达研究。对TCGA、CGGA及其他公共队列的分析 repeatedly 发现了与生存率、肿瘤分级、分子特征及免疫特征相关的铁死亡相关特征谱9,27尽管这些研究确立了铁死亡相关转录程序的临床相关性,但从已形成的肿瘤中获得的表达谱无法区分出与易感性相关的基因与在肿瘤进展过程中出现的转录变化,或反映细胞组成差异的基因。遗传学分析为此提供了互补的视角。Robinson 及其同事利用孟德尔随机化(MR)和共定位分析,整合了胶质瘤全基因组关联研究(GWAS)数据与脑组织及全血表达数量性状位点(eQTL)数据集,优先筛选出具有组织依赖性效应的潜在易感基因,并揭示了基于血液和脑组织推断结果之间的一致性有限。11最近,一项整合了基于eQTL和pQTL的孟德尔随机化(MR)研究,结合遗传学证据、差异表达分析和共定位分析,优先筛选出GPX7和CXCL10用于胶质母细胞瘤(GBM)的进一步评估12。相比之下,本研究从预定义的铁死亡相关基因集出发,通过复制阶段的MR分析、肿瘤转录组学分析以及单细胞分辨率的计算扰动分析,对遗传学优先候选基因进行评估。从发现阶段的34个关联基因逐步筛选至4个经复制验证的基因,最终仅MAP1LC3A显示出具有统计学意义的跨队列差异表达,体现了整合多种互补分析方法在筛选中的鉴别价值。重要的是,转录组学分析的目的并非验证来源于血液的遗传工具变量,而是确定遗传学优先筛选出的基因是否也表现出可重复的、与疾病相关的表达模式。
MAP1LC3A 尤为引人关注,因为目前的研究结果扩展了其作为肿瘤相关及预后标志物的既往认知。此前一项多队列生物信息学研究已将 MAP1LC3A 纳入一个与胶质母细胞瘤(GBM)生存和复发相关的六基因特征,并报道了 MAP1LC3A 甲基化的改变,但其在疾病易感性中的作用尚未明确28。本研究中,在两阶段孟德尔随机化分析中,遗传预测较高的 MAP1LC3A 表达水平始终与较低的 GBM 易感性相关。此外,尽管在表达检测平台、样本构成和分析方法上存在差异,MAP1LC3A 在三个独立的肿瘤队列中均一致表现为下调,合并的荟萃分析结果显示研究间无显著异质性。尽管这些发现尚不能证明 MAP1LC3A 表达降低是 GBM 发生的起始因素,但其为该基因与疾病易感性之间的关联提供了比单纯肿瘤差异表达分析更强的证据。MAP1LC3A 编码哺乳动物 ATG8 蛋白家族中的 LC3A 亚型。Bai 及其同事证明,LC3A 变体 1 可通过与磷脂酰乙醇胺共价结合形成 LC3A-II,并在诱导自噬过程中定位于自噬体29。已有研究还表明,自噬介导的铁蛋白降解可影响 GBM 细胞对铁死亡的敏感性,包括在半胱氨酸剥夺条件下以及 ALDH1A3 依赖性模型中30,31。然而,这些研究主要关注的是总 LC3-II 或 LC3B,而非特异性地针对 MAP1LC3A。在本研究的单细胞分析中,对 MAP1LC3A 进行虚拟扰动后,下游响应可重复地富集于细胞黏附相关过程。综合来看,这些观察结果将 MAP1LC3A 确定为一个关键候选基因,有助于深入探究自噬相关调控、铁死亡敏感性与恶性细胞行为在 GBM 中的交汇机制。
其余在MR中重复验证的基因在后续分析中获得了不同程度的支持。在MR的两个阶段中,遗传学预测的RPTOR表达水平较高均与较低的胶质母细胞瘤(GBM)易感性相关,且其表达水平在全部三个肿瘤队列中均一致降低,尽管合并估计值未达到统计学显著性。RPTOR的虚拟敲除产生了最大数量的可重复下游转录变化,富集通路涉及ERK信号、炎症反应、细胞增殖和细胞黏附。尽管这些发现与RPTOR作为mTORC1支架蛋白的已知功能一致,但不应将转录反应的幅度解释为因果效应更强的证据32。CHMP6同样在两个阶段均表现出一致的MR关联,遗传学预测表达水平较高与GBM易感性增加相关。尽管CHMP6的表达在全部三个肿瘤队列中均一致升高,但合并的置信区间包含无效值,且研究间异质性为中等程度。已有实验证据表明,CHMP6依赖的ESCRT-III膜修复可抑制铁死亡,这为该基因提供了合理的机制背景,但这些发现是在非GBM模型中获得的33。相比之下,ATG7显示出可重复的保护性遗传关联,但未发现一致的肿瘤表达模式。虚拟敲除仅鉴定出三个稳健的下游基因,且在多重检验校正后无任何功能类别仍具显著性。既往实验研究已表明ATG7依赖的自噬在GBM适应和治疗反应中发挥作用34,35,但这些观察结果无法解释本研究中所见的相对较弱的跨平台支持。因此,RPTOR、CHMP6和ATG7仍为合理的次要候选基因,而MAP1LC3A在遗传学、转录组学和计算扰动分析中表现出最强的一致性。
虚拟扰动分析未发现由全部四种优先基因共享的单一下游通路。相反,可重复的转录响应仅表现出部分重叠,其中RND3是唯一在四种靶基因特异性网络中均存在的下游基因。最明显的功能汇聚涉及细胞黏附以及细胞外或细胞表面相关过程,在更严格的交叉种子标准下,细胞黏附的富集仍具有显著性。在经过多重检验校正后,没有任何KEGG或Reactome通路保持显著性。这一发现值得注意,因为尽管候选基因来源于一组经过人工筛选的铁死亡相关基因,但它们在恶性胶质母细胞瘤(GBM)细胞中预测的下游效应并未以经典的铁死亡通路为主导。相反,它们对GBM易感性的贡献可能涉及更广泛的细胞过程,而铁死亡相关机制可能在这些过程中发挥作用。目前的分析并未确立共同的分子机制,也未将RND3确定为因果中介因子。相反,这些结果强调了一组有限的恶性细胞程序,尤其是与细胞黏附相关的程序,值得在未来开展实验研究。
本研究应被理解为一种分阶段的优先级排序框架,而非对因果基因的最终确定。没有任何单一的分析层面被视为结论性证据;相反,发现阶段的关联性结果依次通过BWMR、一个独立的eQTL资源、三个转录组队列以及患者来源的恶性细胞调控模型进行逐步评估。本研究存在若干局限性,需予以承认。首先,发现阶段采用的BH-FDR阈值(< 0.20)旨在用于候选基因筛选,而非确证性推断,且34个发现阶段候选基因中仅有26个可在复制分析中进行评估。其次,部分基因所拥有的遗传工具数量相对较少,且未进行正式的基因水平功效分析;因此,对较弱或无显著关联的结果应谨慎解读。设定三重工具入选阈值虽提高了基因覆盖范围,但限制了仅由三或四个变异体代表的基因在敏感性分析中的广度与稳定性。尽管所有保留的发现阶段工具均超过常规F > 10阈值,且候选基因进一步通过BWMR和独立复制进行了评估,但这些保护措施并不能完全弥补工具变量稀疏的问题;因此,此类估计结果仍应视为探索性。第三,两个eQTL资源均来源于全血,可能无法准确捕捉脑组织或肿瘤特异性的调控效应。第四,现有的胶质母细胞瘤(GBM)全基因组关联研究(GWAS)汇总统计信息缺乏进行Steiger方向性检验和正式共定位分析所需的数据。因此,尚不确定每个位点上的eQTL信号与GBM关联信号是否源自同一因果变异,还是源于处于连锁不平衡状态的不同变异。尽管BWMR设计用于应对广泛的水平多效性及异常工具变量,但逆方差加权法(IVW)与BWMR结果的一致性并不能排除残余多效性,也不能替代正式的共定位分析。此外,所评估的转录组队列反映的是已形成的肿瘤状态,而非疾病易感性,且其中一个队列包含的是4级胶质瘤样本,而不仅限于IDH野生型GBM。最后,单细胞分析仅限于来自单一数据集的恶性细胞,并通过计算建模而非实验手段模拟调控扰动;未评估肿瘤微环境中非恶性细胞的作用,也未在体外或体内直接重现基因扰动。因此,潜在的因果变异、细胞类型特异性的机制及其生物学后果仍有待进一步阐明。
在四个重复的基因中,MAP1LC3A 在遗传学、转录组学和单细胞分析中表现出最一致的支持证据。RPTOR、CHMP6 和 ATG7 在两阶段孟德尔随机化分析中保留了相关证据,但在后续的转录组学和扰动分析中支持性较弱。因此,MAP1LC3A 应被视为优先候选基因以供进一步研究,而非已确立的因果基因或治疗靶点。未来的研究应首先利用完整的位点水平数据集以及脑组织或肿瘤特异性的调控资源,确定 eQTL 与胶质母细胞瘤(GBM)关联信号是否共定位。随后可在患者来源的 GBM 模型中开展双向扰动研究,检测铁死亡敏感性、脂质过氧化、细胞存活以及计算分析所鉴定的与黏附相关的转录程序。这些实验对于区分影响遗传性疾病易感性的效应与影响已形成肿瘤细胞行为的效应,以及直接验证本研究中发现的汇聚性关联至关重要。
披露
作者声明无竞争利益。
致谢
作者感谢英国癌症研究所癌症基因组团队通过欧洲基因组-表型组数据库(数据集编号 EGAD00010001657)提供胶质瘤全基因组关联研究汇总统计数据。这些数据的原始生成工作得到了英国癌症研究基金会(包括 Bobby Moore 基金)、惠康基金会以及 DJ Fielding 医学研究信托基金(C1298/A8362)的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| BWMR | R 包 | BWMR | 贝叶斯加权孟德尔随机化 |
| DESeq2 | Bioconductor | 版本 1.46.0 | RNA测序差异表达分析 |
| FerrDb V2 | FerrDb | 版本 2 | 483 个经人工审编的铁死亡相关基因来源 |
| 胶质母细胞瘤整体微阵列 | NCBI 基因表达综合数据库 | GSE4290 | 转录组学评估队列 |
| 胶质母细胞瘤全基因组关联研究汇总统计 | 欧洲基因组-表型组数据库 | EGAD00010001657 | 受控访问结局数据;6,183 例病例和 18,169 例对照 |
| 胶质母细胞瘤 Smart-seq2 单细胞 RNA 测序 | NCBI 基因表达综合数据库 | GSE131928 | 恶性细胞虚拟敲除分析 |
| 4 级胶质瘤整体 RNA 测序 | NCBI 基因表达综合数据库 | GSE196533 | 转录组学评估队列 |
| GTEx 全血顺式表达数量性状位点汇总统计 | 基因型-组织表达项目 | GTEx V10 | 复制阶段暴露数据 |
| limma | Bioconductor | 版本 3.62.2 | 微阵列差异表达分析 |
| metafor | R 包 | 版本 4.8-0 | 随机效应元分析 |
| R | 统计计算 R 基金会 | 版本 4.4.2 | 统计计算环境 |
| scTenifoldKnk | R 包 | 版本 1.0.3 | 单细胞虚拟敲除分析 |
| 肿瘤核心及瘤周整体微阵列 | NCBI 基因表达综合数据库 | GSE116520 | 转录组学评估队列 |
| TwoSampleMR | R 包 | 版本 0.6.29 | 两样本孟德尔随机化 |
| 全血顺式表达数量性状位点汇总统计 | eQTLGen 联盟 | eQTLGen | 发现阶段暴露数据 |
参考文献
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.