本方案展示了通过去垢剂介导,将膜蛋白——细胞色素bo3泛酚氧化酶——重组到由PDMS-g-PEO制备的大单层囊泡中,并通过融合-电形成法将其转化为巨大囊泡。所获得的功能性聚合物基区室适用于高级生化与生物物理研究。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
由两亲性嵌段共聚物单独形成或与磷脂混合形成的囊泡,相较于传统的脂质囊泡,具有更优异的机械和化学稳定性。这使其成为一种极具吸引力的底盘平台,可进一步开发和拓展以实现特定应用,例如药物递送、诊断型生物传感、人工细胞构建以及仿生微米和纳米反应器。特别是,通过膜蛋白的整合实现功能化,对其中许多应用至关重要。本文介绍了一种通过去垢剂介导的重组方法,制备由接枝共聚物PDMS-g-PEO构成的膜蛋白功能化大单层囊泡(LUVs)的实验方案。此外,我们还描述了如何通过融合-电致形成法将这些大囊泡转化为巨型单层囊泡(GUVs)。该方案涵盖膜蛋白的荧光标记、聚合物及杂化LUVs的制备、膜蛋白的重组、通过动态光散射(DLS)进行粒径分布分析、通过耗氧量测定评估蛋白活性、蛋白功能化GUVs的制备,以及通过共聚焦显微镜分析GUVs中蛋白插入和质子泵送活性。代表性结果表明,成功制备了单分散的蛋白-LUVs,其多分散指数(PDI)低于0.2,并生成了直径范围为5–35 µm的蛋白-GUVs。通过耗氧量测定证实了蛋白活性,在聚合物LUVs中为18.2 nmol/min/mL,在杂化LUVs中为26.9 nmol/min/mL。通过荧光强度定量了蛋白在GUVs中的插入情况,聚合物GUVs为20.6 ± 3.7 a.u.,杂化GUVs为26.2 ± 5.0 a.u.。通过包封的pH敏感性染料监测GUVs中的质子泵送活性,结果表明蛋白功能得以保持,且以内向质子泵送为主。该共聚物的机械柔软性及类脂双层厚度(约5.3 nm)有利于膜蛋白的高效插入并维持其功能活性。
引言
两亲性嵌段共聚物可在水溶液中自组装形成膜结构,这些膜会自发弯曲并闭合,构成球形的、由膜包封的区室,称为聚合物体(polymer vesicles,简称 polymersomes)。与脂质膜相比,基于聚合物的区室具有更高的化学多样性以及增强的化学1和机械稳定性2,因此在药物递送、纳米和微米反应器以及构建耐用的人工细胞等应用中极具吸引力。我们课题组及其他研究团队已通过插入膜蛋白对聚合物膜进行功能化,以构建人工细胞器和人工细胞1,3,4,5,6,7,8,9,10,11,12,13,14,15。含有聚二甲基硅氧烷(poly(dimethylsiloxane), PDMS)疏水核心的聚合物尤其适用于膜蛋白的整合,因其具有高度的链段柔韧性,并且可调节膜的疏水层厚度,以更好地匹配蛋白质的跨膜结构域5。尽管本实验室主要聚焦于接枝共聚物聚二甲基硅氧烷-接枝-聚环氧乙烷(PDMS-g-PEO),该共聚物可形成高度动态的膜结构4,16,17,其刚性低于传统脂双层,膜厚约为 5.3 nm1;而其他研究组则成功使用了基于 PDMS 的三嵌段共聚物,如 PMOXA-b-PDMS-b-PMOXA5,6,7,8,9,10,11 和 PEtOz-b-PDMS-b-PEtOz12,用于膜蛋白的重构。即使是相对刚性的二嵌段共聚物(如 PBD-b-PEO),特别是在与脂质混合的杂化体系中,也已被成功用于膜蛋白的整合13。这些实例凸显了基于聚合物的膜作为蛋白重构平台的广泛适用性,同时还能为整合的膜蛋白提供增强的化学稳定性1和更长的功能寿命14。尽管聚合物/脂质杂化膜在化学稳定性方面可能无法始终媲美纯聚合物体系1,但它们提供了一种理想的折中方案,即结合了聚合物的机械强度与脂质的生物学相关性。由此形成的膜环境更接近天然生物膜,同时保留了合成材料的关键优势。此类杂化结构还可带来额外优势,包括因纳米尺度重排1和膜内结构域形成15而降低的质子通透性。
已有多种技术可用于将膜蛋白重构至纳米级囊泡(LUVs)中,包括有机溶剂介导的重构法(如反相蒸发法、脂质-蛋白薄膜再水化)、机械法(如超声处理、French压滤法、冻融循环)以及去垢剂介导的重构法(通过去除去垢剂、稀释或直接掺入)。18以及更新的策略,例如直接从苯乙烯-马来酸共聚物纳米盘转移19虽然已有通过直接插入法将孔蛋白成功整合到聚合物大单层囊泡(LUVs)中的报道,例如在水合过程中将蛋白质添加至聚合物膜中8这种方法通常导致较大或更复杂的膜蛋白插入效率较低,并且常常引起蛋白质方向的随机性。因此,去垢剂介导的重建方法仍然是应用最广泛的技术,该方法包括先可控地加入去垢剂,随后将其去除。对于将较大的膜蛋白整合到基于聚合物的大单层囊泡(LUVs)中,特别是对于功能依赖于定向控制的不对称蛋白,该方法也是首选策略。在此方法中,首先用所选的去垢剂使囊泡膜达到饱和(饱和去垢剂浓度记为 R)饱和),部分溶解(囊泡与胶束共存),或完全溶解,即分解为胶束(去垢剂浓度记为 R溶剂随后进行蛋白质添加、孵育及去污剂去除的初始膜处理步骤18后者可通过透析、尺寸排阻色谱或吸附到疏水性聚苯乙烯珠(如 Bio-Beads)上实现。去垢剂的选择、其浓度以及去除方法需针对每种膜类型和蛋白质进行优化,以最大化包埋效率并控制蛋白质取向。20.
虽然大单层囊泡(LUVs)适用于整体活性测量,但单囊泡研究和基于光学显微镜的分析则需要将膜蛋白重建到巨型单层囊泡(GUVs)中。目前有五种主要方法用于将蛋白质整合到GUVs中:在蛋白质和有机溶剂存在下共形成21、在去垢剂存在下共形成22、通过去垢剂稀释将蛋白质插入预先形成的GUVs中23、通过与蛋白脂质体(proteo-LUVs)膜融合插入16,24,以及融合-电形成法25。尽管这些方法已成功应用于脂质GUVs,但将其应用于聚合物或聚合物/脂质杂化GUVs时往往面临挑战。特别是共形成法和去垢剂稀释法在聚合物膜中的插入效率通常较低,或与某些聚合物组成不兼容15。基于融合的策略4,16,24,26,27依赖额外的促融合试剂,也可能存在问题,因为合成的阳离子脂质/聚合物或促融合肽可能破坏膜蛋白的稳定性、改变膜的性质,或降低目标蛋白的整合效率。融合-电形成法克服了上述许多局限性,已被证明是一种将膜蛋白高效、稳健地整合到聚合物及聚合物/脂质杂化GUVs中的有效方法1,5,15。该方法能够在保持膜完整性和蛋白功能的同时实现对蛋白整合的可控性,因此特别适用于制备功能化膜蛋白的聚合物GUVs。
将质子泵重构到基于聚合物的囊泡中对于构建耐用的人工细胞至关重要,因为它能够产生跨膜质子梯度——这是生命系统的基本能量载体。通过在可控的最小膜环境中重现化学渗透能量转换28,这些囊泡可驱动ATP合成、主动运输和代谢反应,从而建立实现自主、类生命功能所需的能量基础。在这些系统中使用的一种代表性质子泵是来自大肠杆菌(E. coli)的细胞色素bo3 氧化酶,这是一种末端呼吸酶,可将氧气还原与跨膜质子转运相偶联。由于电子传递与质子泵送过程紧密偶联,其在合成囊泡中的活性可通过氧气消耗量1,20或通过监测质子梯度的形成1进行定量检测。
在本方案中,我们介绍了一种基于PDMS-g-PEO的大单层囊泡(LUVs)的详细制备流程,包括纯聚合物膜及聚合物/脂质杂化膜的制备、膜蛋白的功能化修饰、扩增为大单层囊泡(GUVs),以及通过整体耗氧检测和单囊泡质子泵活性测量,对重组的质子泵细胞色素bo3氧化酶进行活性测定。
访问受限。请登录或开始试用以查看此内容。
方案
注意:本方案中产生的所有危险化学废弃物必须按照机构和当地法规进行处置。
1. Bio-Beads SM-2 的准备
注意:在吸附去污剂之前,Bio-Beads SM-2 需用甲醇预洗,以去除防腐剂和有机污染物。
- 将滤纸放入置于洁净玻璃烧杯或烧瓶上方的玻璃漏斗中。
- 向漏斗中加入至少 600 mg 的 Bio-Beads SM-2(足以对杂交型和聚合物 LUVs 均进行三次重复的重建)。
注意:每次重建至少需要 90 mg 的 Bio-Beads SM-2,具体要求见步骤 4.4.1。若计划进行更多次重建,可准备更大用量。 - 用纯甲醇清洗珠粒三次,每次使用足量甲醇完全浸没珠粒。
警告:所有涉及甲醇的操作均须在化学通风橱中进行。 - 立即用 Milli-Q 水清洗珠粒三次,以去除残留的甲醇。
注意:清洗过程中切勿让珠粒变干。在移除洗涤液时,应确保珠粒保持湿润,不得完全干燥。 - 将清洗后的珠粒转移至合适的储存容器中(例如,无菌的 50 mL 聚丙烯离心管或带紧密盖子的玻璃瓶),加入 Milli-Q 水直至珠粒完全浸没,并在 4 °C 下保存,最长可保存 3 个月。
2. 膜蛋白的荧光标记
- 蛋白稀释
- 将细胞色素 bo3 氧化酶溶解于含0.05% n-十二烷基-β-D-麦芽糖苷(DDM,w/v)的20 mM HEPES缓冲液中,使其浓度为2.2 mg/mL,pH调至8.3。此pH值可确保有足够比例的未质子化(反应性)伯胺,从而实现高效标记。
注意:使用ATTO N-羟基琥珀酰亚胺(NHS)染料进行最佳标记时,应将缓冲液pH维持在8.3至8.5之间。对于其他染料,请遵循制造商关于蛋白偶联的说明,包括推荐的标记条件。
- 将细胞色素 bo3 氧化酶溶解于含0.05% n-十二烷基-β-D-麦芽糖苷(DDM,w/v)的20 mM HEPES缓冲液中,使其浓度为2.2 mg/mL,pH调至8.3。此pH值可确保有足够比例的未质子化(反应性)伯胺,从而实现高效标记。
- 染料添加
- 将八倍摩尔过量的胺反应性ATTO 643 N-羟基琥珀酰亚胺(NHS)酯(溶于无水DMSO中,浓度为2 mg/mL)加入蛋白溶液中。
注意:对于其他染料,请遵循制造商关于蛋白偶联的说明,包括推荐的染料与蛋白摩尔过量比。 - 轻轻敲击微量离心管三次,使染料均匀混合。
- 将八倍摩尔过量的胺反应性ATTO 643 N-羟基琥珀酰亚胺(NHS)酯(溶于无水DMSO中,浓度为2 mg/mL)加入蛋白溶液中。
- 孵育
- 将反应混合物置于恒温混匀仪中,在室温(20–25 °C)下避光孵育1.5小时,同时以250 rpm轻柔振荡,防止光漂白。
- 去除未结合染料
- 使用ÄKTA纯化系统,以0.3 mL/min的流速,用至少2个柱体积(约48 mL)的膜蛋白洗脱缓冲液(20 mM HEPES,pH 7.5,200 mM KCl,0.05% DDM(w/v))平衡Superdex 200 10/300 GL柱(柱体积:23.562 mL)。
注意:为去除过量荧光染料,通常使用较短的凝胶过滤柱(10–20 cm床长)即可,尤其适用于疏水性较强的染料。染料制造商建议使用Sephadex G-25介质进行脱盐。本研究因仪器可用性而采用Superdex 200 10/300 GL柱。 - 使用1 mL进样环加载最多500 µL标记后的蛋白样品,并以相同缓冲液以0.3 mL/min流速洗脱。
- 通过检测280 nm处的吸光度(蛋白)和643 nm处的吸光度(ATTO 643染料)监测洗脱过程。
- 在1.5个柱体积范围内收集0.5 mL的洗脱组分。鉴定同时含有蛋白和染料的组分。若浓度足够,可直接使用;否则使用Amicon离心过滤装置浓缩。使用Amicon滤膜时,选择截留分子量为30 kDa的滤膜,在4 °C下以14,000 × g 离心30分钟。
- 使用ÄKTA纯化系统,以0.3 mL/min的流速,用至少2个柱体积(约48 mL)的膜蛋白洗脱缓冲液(20 mM HEPES,pH 7.5,200 mM KCl,0.05% DDM(w/v))平衡Superdex 200 10/300 GL柱(柱体积:23.562 mL)。
- 蛋白浓度与标记度(DOL)测定
- 测定纯化后偶联物的吸光度光谱。
- 利用以下公式计算蛋白浓度及每个酶分子平均结合的染料分子数:
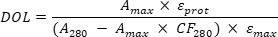
其中Amax表示偶联物在染料最大吸收波长(λabs;ATTO 643,λ = 643 nm)处的吸光度,A280为280 nm处的吸光度(蛋白吸收峰),εprot为变性细胞色素bo3氧化酶的摩尔消光系数(184,720 M⁻1cm⁻1),εdye为染料的摩尔消光系数(150,000 M⁻1cm⁻1),CF280为ATTO 643在280 nm处吸光度的校正因子(0.04)。
3. 大型单层囊泡(LUVs)的制备
- 制备薄聚合物或聚合物/脂质膜
- 使用正向置换移液器(配备耐溶剂吸头)或气密玻璃注射器,根据表1所列组分,将溶解于氯仿:甲醇(2:1, v/v)中的聚合物、脂质和荧光染料溶液转移至洁净的玻璃小瓶中。
警告:所有溶剂操作均应在通风橱内进行,并佩戴防护手套和护目镜。 - 将小瓶直立,轻轻涡旋混合溶液,确保其均匀混合。
警告:需谨慎调节涡旋速度,防止液体溅出或喷出小瓶,接触皮肤。 - 在通风橱中用温和的氮气流吹干有机溶剂,持续约1小时,直至小瓶内壁形成均匀的薄膜(图1)。
注意:调节氮气流速,使液体缓慢移动而不飞溅;过高的气流可能导致成膜不均。5–10分钟后,可略微提高气流以确保完全干燥,并使囊泡混合物沿小瓶底部均匀铺展。
- 使用正向置换移液器(配备耐溶剂吸头)或气密玻璃注射器,根据表1所列组分,将溶解于氯仿:甲醇(2:1, v/v)中的聚合物、脂质和荧光染料溶液转移至洁净的玻璃小瓶中。
- 薄膜再水合
- 用1 mL再水合缓冲液(1 mM Tris-HCl,pH 7.5,200 mM蔗糖)对干燥薄膜进行再水合,使两亲分子终浓度达到5 mg/mL(对应聚合物囊泡为1.67 mM,杂合囊泡为2.14 mM)。若用于重构的为聚合物囊泡,则在再水合缓冲液中添加0.1%胆酸钠。
警告:胆酸钠为轻度刺激物,避免长时间皮肤接触或吸入粉末。操作时应遵循制造商提供的安全数据表(SDS)。 - 剧烈涡旋,直至薄膜完全脱离并悬浮,形成多层囊泡(MLVs)。
- 用1 mL再水合缓冲液(1 mM Tris-HCl,pH 7.5,200 mM蔗糖)对干燥薄膜进行再水合,使两亲分子终浓度达到5 mg/mL(对应聚合物囊泡为1.67 mM,杂合囊泡为2.14 mM)。若用于重构的为聚合物囊泡,则在再水合缓冲液中添加0.1%胆酸钠。
- 冻融循环(仅适用于杂合囊泡)
- 对杂合MLV悬浮液进行五次冻融循环:将样品在液氮中冷冻1分钟,随后在35 °C水浴中完全融化,再使用试管振荡器以2500–3000 rpm涡旋30秒。重复此过程共五次。
注意:纯聚合物囊泡无需执行此步骤。
警告:液氮(−196 °C)可导致严重低温灼伤。操作时应在通风良好的区域,并穿戴适当的个人防护装备(低温手套、护目镜和实验服)。避免接触皮肤和眼睛。
- 对杂合MLV悬浮液进行五次冻融循环:将样品在液氮中冷冻1分钟,随后在35 °C水浴中完全融化,再使用试管振荡器以2500–3000 rpm涡旋30秒。重复此过程共五次。
- 挤出
- 将囊泡悬浮液转移至配备孔径为100 nm聚碳酸酯膜的微型挤出器中。
- 将悬浮液挤出21次,以获得粒径均一的大单层囊泡(LUVs)。
注意:确保最后一次挤出后,LUV悬浮液位于与初始加载注射器相对的另一注射器中。这可最大限度减少最终样品中混入较大囊泡或未完全通过膜的残留物质。
- 储存
- 将LUV悬浮液在4 °C下储存,并在一周内使用,以维持囊泡粒径分布,防止蔗糖缓冲液中发生聚集或微生物生长。
- 使用前通过涡旋轻轻均质LUV悬浮液。
4. 膜蛋白在大单层囊泡中的重建
- 囊泡的去垢剂预处理
- 将 200 µL 大单层囊泡(LUVs)转移至 2 mL 微量离心管中(图 1)。若使用杂合 LUVs,加入 1 µL 20% (w/v) 胆酸钠,使最终去垢剂浓度为 0.1% (w/v)。若使用聚合物囊泡(polymersomes),则无需额外添加去垢剂,因胆酸钠已预先存在。
注意:去垢剂储备液应使用与实验相同的缓冲液配制,以确保与囊泡的相容性。 - 通过轻弹微量离心管管壁三次,轻轻混匀。避免剧烈震荡或涡旋,以防产生泡沫和引入气泡。
- 将 200 µL 大单层囊泡(LUVs)转移至 2 mL 微量离心管中(图 1)。若使用杂合 LUVs,加入 1 µL 20% (w/v) 胆酸钠,使最终去垢剂浓度为 0.1% (w/v)。若使用聚合物囊泡(polymersomes),则无需额外添加去垢剂,因胆酸钠已预先存在。
- 将蛋白加入经去垢剂处理的囊泡
- 向经去垢剂去稳定的囊泡中加入细胞色素 bo3 氧化酶(用于活性测定)或细胞色素 bo3 氧化酶–ATTO 643(用于荧光成像),以达到以下终浓度:对于聚合物囊泡,LUV 实验为 0.556 µM,GUV 实验为 1.112 µM;对于杂合囊泡,LUV 实验为 0.714 µM,GUV 实验为 1.428 µM。
注意:这些浓度分别对应 LUVs 中蛋白与聚合物的摩尔比为 1:3,000,GUVs 中为 1:1,500。 - 在轻柔混匀的同时缓慢加入蛋白,以确保其在溶液中均匀分布,避免局部浓度过高。
注意:由于不同蛋白储备液浓度存在差异,所加蛋白体积可能有所不同。
- 向经去垢剂去稳定的囊泡中加入细胞色素 bo3 氧化酶(用于活性测定)或细胞色素 bo3 氧化酶–ATTO 643(用于荧光成像),以达到以下终浓度:对于聚合物囊泡,LUV 实验为 0.556 µM,GUV 实验为 1.112 µM;对于杂合囊泡,LUV 实验为 0.714 µM,GUV 实验为 1.428 µM。
- 蛋白–去垢剂–聚合物复合物的组装
- 将混合物在 4 °C 下孵育 30 分钟,同时在恒温混匀仪中以 400 rpm 轻柔振荡,以促进在去除去垢剂前形成蛋白–去垢剂–聚合物的混合组装体。
- 去垢剂的去除
- 通过分步加入 Bio-Beads SM-2(Bio-Rad)去除去垢剂。从储存液中取出 30 mg Bio-Beads,确保其保持湿润状态(湿润但无过量液体)。将珠粒加入样品中,并在 4 °C 下以 600 rpm 轻柔振荡孵育 30 分钟。重复此步骤两次,共使用 90 mg Bio-Beads,总孵育时间为 1.5 小时。
注意:仅使用完全水合的 Bio-Beads。避免转移干燥的珠粒、附着在 Bio-Beads 储存管管壁上的珠粒或漂浮在液面的珠粒。若加入后珠粒附着在重构反应管液面以上的管壁上,可短暂离心(例如,在台式微型离心机中离心 3–5 秒),使珠粒沉降至管底后再进行孵育。 - 使用台式微型离心机在 2,000 × g 下离心 2 分钟,使 Bio-Beads 沉淀。小心收集上清液,避免扰动珠粒沉淀。
注意:除离心外,也可让珠粒在静置条件下自然沉降约 5 分钟,随后小心移走上清液。
- 通过分步加入 Bio-Beads SM-2(Bio-Rad)去除去垢剂。从储存液中取出 30 mg Bio-Beads,确保其保持湿润状态(湿润但无过量液体)。将珠粒加入样品中,并在 4 °C 下以 600 rpm 轻柔振荡孵育 30 分钟。重复此步骤两次,共使用 90 mg Bio-Beads,总孵育时间为 1.5 小时。
- 储存
- 将重构后的 bo3-LUVs 在 4 °C 下储存,并于同日用于蛋白活性测定。
5. 通过动态光散射(DLS)测定大单层囊泡(LUVs)的粒径和分散度
- 用于DLS测量的LUV加载
- 将45 µL未稀释的LUV或蛋白脂质体(proteo-LUV)悬浮液转移至洁净的石英比色皿中。确保比色皿无灰尘、指纹或其他残留物,以尽量减少光散射伪影。
注意:避免引入气泡,因为气泡会干扰DLS测量。为防止产生气泡,应沿比色皿壁缓慢移液,且不要用力排出最后一滴液体。若出现小气泡,请等待其上升并消散后再进行测量。
- 将45 µL未稀释的LUV或蛋白脂质体(proteo-LUV)悬浮液转移至洁净的石英比色皿中。确保比色皿无灰尘、指纹或其他残留物,以尽量减少光散射伪影。
- 通过DLS测定LUV的粒径和分散性
- 使用配备633 nm氦-氖激光器和背向散射检测(固定角度为173°)的DLS仪器,测量流体动力学直径和多分散系数(PDI)。
- 每份样品至少进行三次独立测量,以确保可重复性。
- 采用通用(正态分布)模型分析数据,获得平均粒径和PDI。
6. 大型单层囊泡耗氧量分析
- 温度设置
- 将克拉克型氧电极系统的测量室设定为 22 °C,并使系统达到平衡。
- 缓冲液添加
- 向测量室中加入 1 mM Tris-HCl (pH 7.5)、200 mM 蔗糖缓冲液,总体积为 1,000 µL。根据样品类型调整缓冲液体积:聚合物 bo3-LUVs 使用 942.9 µL,杂化 bo3-LUVs 使用 953.7 µL。
注意:剩余体积将由 LUVs 和 DTT/Q₁ 混合物填充,以达到最终测量体积。
- 向测量室中加入 1 mM Tris-HCl (pH 7.5)、200 mM 蔗糖缓冲液,总体积为 1,000 µL。根据样品类型调整缓冲液体积:聚合物 bo3-LUVs 使用 942.9 µL,杂化 bo3-LUVs 使用 953.7 µL。
- LUVs 添加
- 将 bo3-LUVs 加入测量室,并在 22 °C 下以 100 rpm 的速度启动磁力搅拌器进行轻柔搅拌。调整 bo3-LUVs 的体积,使理论上的 bo3 氧化酶浓度约为 27 nM:聚合物 bo3-LUVs 使用 48.6 µL,杂化 bo3-LUVs 使用 37.8 µL。
注意:对于阴性对照,用相同脂质/聚合物组成和浓度的无蛋白 LUVs 等体积替代 bo3-LUVs。后续所有步骤保持相同。
- 将 bo3-LUVs 加入测量室,并在 22 °C 下以 100 rpm 的速度启动磁力搅拌器进行轻柔搅拌。调整 bo3-LUVs 的体积,使理论上的 bo3 氧化酶浓度约为 27 nM:聚合物 bo3-LUVs 使用 48.6 µL,杂化 bo3-LUVs 使用 37.8 µL。
- 基线测量
- 让氧浓度稳定,在 22 °C 恒定搅拌条件下测量 3 分钟,以获得稳定的基线。
- 还原剂/醌混合液制备
- 使用前立即新鲜配制 DTT/Q₁ 混合液:将 9.6 µL 的 1 M DTT 溶于 Milli-Q 水中,与 0.6 µL 的 80 mM 二甲基萘醌(Q₁)溶于 DMSO 中混合,然后充分涡旋以确保均匀。
- 酶活化
- 通过向测量室中加入 8.5 µL 新鲜配制的 DTT/Q₁ 混合液来活化 bo3 氧化酶,使 DTT 和 Q₁ 的终浓度分别为 8 mM 和 40 µM。
- 重复测量
- 每份样品测量三次,以确保可重复性。
- 数据分析
- 绘制氧浓度随时间变化的曲线。确定曲线线性部分的斜率,该斜率对应于氧消耗速率。
- 结果报告
- 以三次测量的平均值及其标准差报告氧消耗速率。
7. 蛋白质功能化大单层囊泡的制备
- ITO 涂层玻璃片的等离子清洗
- 将氧化铟锡(ITO)涂层玻璃片放入等离子清洗仪中,导电面(ITO 涂层面)朝上。在高功率设置(“HI”,230 V,最大射频功率 18 W)和约 0.5 mbar 压力下进行等离子清洗 1 分钟。
注意:可通过观察腔室内出现粉红色/紫色辉光来目视确认等离子体是否成功点燃。
- 将氧化铟锡(ITO)涂层玻璃片放入等离子清洗仪中,导电面(ITO 涂层面)朝上。在高功率设置(“HI”,230 V,最大射频功率 18 W)和约 0.5 mbar 压力下进行等离子清洗 1 分钟。
- 蛋白脂质大单层囊泡(proteo-LUVs)的部分脱水
- 取 20 µL 无蛋白脂质大单层囊泡(LUVs)与 20 µL 含有重组 bo3 氧化酶-ATTO 643 的蛋白脂质大单层囊泡(proteo-LUVs)混合。轻轻涡旋以确保均匀混合。
- 将所得的 5 mg/mL LUV/proteo-LUV 悬液以每滴 2 µL 的体积,在用于电形成实验的每片玻璃片的导电面(ITO 涂层面)上滴加七滴(图 2A)。将液滴均匀分布在 160.6 mm2 的表面上,保持彼此分离,以促进形成均匀的薄膜。
注意:对于其他聚合物体系,LUV 浓度和液滴体积可能需要优化(典型范围:5–100 mg/mL LUVs;0.2–2 µL 液滴)。 - 在室温(约 22 °C)和约 20% 湿度条件下使液滴部分脱水约 40 分钟,或直至液滴边缘出现白色环状结构(图 2B)。
注意:脱水过程依赖环境湿度。若相对湿度高于 40%,需适当延长脱水时间(最长可达 20 分钟)。终点应根据液滴边缘是否出现白色环状结构判断,而非固定时间。在稳定的环境条件(温度和湿度)下,所需脱水时间具有可重复性。避免过度干燥,表现为液滴完全扁平且整体呈均匀白色,这可能导致蛋白质沉淀。
- 电形成腔室的组装
- 通过将两片 ITO 涂层玻璃片(涂层面相对朝内)夹住一个厚度为 1.81 mm 的硅胶垫片来组装电形成腔室,垫片一侧有切口,便于在填充和收集过程中加入或移除缓冲液。
- 用再水化缓冲液(1 mM Tris-HCl,pH 7.5;200 mM 蔗糖)填充腔室。
对于 pH 敏感实验,向缓冲液中加入 10 µM 吡喃(8-羟基芘-1,3,6-三磺酸三钠盐,HPTS)。
- 电形成
- 施加正弦交流电场,程序如下:50 Hz 下依次施加 50、100、200、300、500、700 和 900 mV,每个电压持续 6 分钟;随后在 50 Hz 和 1.1 V 下持续 2 小时。
注意:为促进形成更大的蛋白巨型脂质囊泡(proteo-GUVs),此步骤可延长至 12 小时,并在脱离步骤中使用 4 Hz 和 2 V 持续 30 分钟。当缓冲液中含有 10 µM 吡喃(pyranine)时,在前两个电压梯度阶段应将频率提高至 500 Hz。
- 施加正弦交流电场,程序如下:50 Hz 下依次施加 50、100、200、300、500、700 和 900 mV,每个电压持续 6 分钟;随后在 50 Hz 和 1.1 V 下持续 2 小时。
- GUVs 的收集
- 使用镊子小心打开腔室,并使用 FineTip 超微量移液器(或等效的低剪切力转移移液器)收集 GUVs,以尽量减少机械应力。
注意:避免使用标准的低于 200 µL 的低体积移液器吸头,因其可能导致较大的 GUVs 破裂。也可将标准吸头末端剪开以扩大开口,从而在收集过程中降低剪切力。
- 使用镊子小心打开腔室,并使用 FineTip 超微量移液器(或等效的低剪切力转移移液器)收集 GUVs,以尽量减少机械应力。
- 储存
- 将蛋白巨型脂质囊泡(proteo-GUVs)在 4 °C 下储存,并在 48 小时内使用,以保持蛋白质活性。
注意:活性丧失速率取决于所重组膜蛋白的类型和稳定性,以及膜的组成。
- 将蛋白巨型脂质囊泡(proteo-GUVs)在 4 °C 下储存,并在 48 小时内使用,以保持蛋白质活性。
8. 蛋白质功能化的大单层囊泡显微镜观察
- 显微镜设置
- 打开共聚焦显微镜。若使用徕卡(Leica)系统,请启动 LAS X 软件;对于其他品牌的显微镜,请使用制造商推荐的图像采集软件。
- 选择63×油镜物镜(NA 1.40);根据GUV大小,必要时可调整为更高或更低的放大倍数。
- 打开两个对应于荧光染料的成像通道:罗丹明红(膜)和ATTO 643(重组蛋白)。
注意:对于光谱部分重叠的荧光染料,应选择合适的激光器谱线和窄带检测窗口,以最大限度减少光谱串扰。应依次逐个采集各通道信号,以防止信号渗漏,确保荧光定量的准确性。
- GUV的沉降
- 将一个按压密封硅胶隔离器置于洁净的1.5号玻璃盖玻片(厚度0.17 mm)上。
注意:对于直立式(非倒置)显微镜,可使用较厚的玻璃载片。 - 移液器 60 µL 缓冲液(1 mM Tris-HCl,pH 7.5;200 mM 葡萄糖)注入垫片中央。
- 轻柔地加入 20 µL 缓冲液上方的GUV悬液
- 立即用第二块玻璃盖玻片覆盖腔室,以防止蒸发。
- 让GUVs沉降约5分钟,然后进行成像。
- 将一个按压密封硅胶隔离器置于洁净的1.5号玻璃盖玻片(厚度0.17 mm)上。
- 图像采集
- 聚焦腔室底部以捕获GUVs的横截面。
- 通过从左上角到右下角系统扫描(“蛇形”模式)获取腔室内不同GUV的图像,以获得具有代表性的群体(约100个GUV)。扫描过程中遇到的所有囊泡均需成像,不得预先选择,无论其大小或荧光强度如何,以避免选择偏差并确保可重复性。
注意:避免对同一GUV进行重复成像,以防光漂白。
- 图像分析
- 通过沿单个GUV膜绘制多段线,定量重组的ATTO 643标记蛋白的荧光强度。使用LAS X软件时,选择“定量”→“线轮廓”,然后选择多段线工具并沿每个GUV的膜进行描迹。为获得平均荧光强度,打开“统计”并记录平均值。仅分析洁净的单层GUV;排除多囊泡囊泡和聚集的囊泡。
注意:如果在不同日期获取测量数据,应将荧光强度根据激光功率进行归一化处理,激光功率需在相同的成像设置(波长和标称功率)下测定。为校正激光输出的逐日差异,采用以下归一化方法: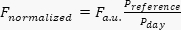 ,其中 Fa.u. 以任意单位表示的测量荧光强度, P参考文献 是参考日测得的激光功率,为采集当天测得的激光功率。该校正假设在非饱和照明条件下,激光功率与荧光强度之间呈线性关系。在本研究中,所有图像均于同一天采集,因此无需进行归一化处理。
- 以100个GUV的平均荧光强度及其对应的标准差进行报告。
- 通过沿单个GUV膜绘制多段线,定量重组的ATTO 643标记蛋白的荧光强度。使用LAS X软件时,选择“定量”→“线轮廓”,然后选择多段线工具并沿每个GUV的膜进行描迹。为获得平均荧光强度,打开“统计”并记录平均值。仅分析洁净的单层GUV;排除多囊泡囊泡和聚集的囊泡。
9. 原核GUVs中的质子泵活性分析
- 显微镜设置
- 打开共聚焦显微镜并启动相应的采集软件(例如,Leica 系统的 LAS X)。
- 选择63倍油镜物镜(NA 1.40)。根据GUV大小,必要时可调整为更高或更低的放大倍数。
- 配置三个对应于荧光染料的成像通道。对于罗丹明红(膜标记物),使用561 nm激发光,发射波长范围为570–620 nm;对于吡喃宁(包封的pH敏感性染料),使用448 nm和405 nm激发光,在499–551 nm范围内采集发射光。
注意:如果具备458 nm激光器,应使用它来激发派罗宁的去质子化(碱性)形式,而非448 nm激光。 - 调节激光功率和检测器增益,以避免像素饱和并尽量减少光漂白。在整个实验过程中保持采集参数恒定。
- GUV的沉降
- 添加 280 µL 缓冲液(1 mM Tris-HCl,pH 7.5;200 mM 葡萄糖)加入至8孔载玻片的一个孔中(每孔总体积:~874 µL).
注意:不得使用少于 200 µL,当体积低于 200 µL 增加蒸发和 pH 漂移。不得超过 400 µL 为避免溢出并确保移液操作舒适,若使用不同规格的腔室,应相应调整液体体积。对于倒置显微镜,请使用适配 #1.5H 盖玻片厚度的腔室载玻片。 - 轻柔地加入 20 µL 的 bo3- 避免引入气泡,将 GUV 悬浮液置于缓冲液上方。
注意:对于阴性对照,替换为 bo3- 等体积的GUV悬浮液20 µL相同脂质/聚合物组成的无蛋白质GUVs在相同条件下制备并离心后的光密度(OD)值。该对照用于排除DTT和Q的任何非特异性效应1 与芘荧光比率无关的 bo3 氧化酶活性 - 让GUVs沉降约5分钟,然后成像。
- 添加 280 µL 缓冲液(1 mM Tris-HCl,pH 7.5;200 mM 葡萄糖)加入至8孔载玻片的一个孔中(每孔总体积:~874 µL).
- 基线数据采集
- 聚焦于腔室底部平面,此处 GUV 已沉降。
- 调整放大倍数,使视野内包含3–6个GUVs。
- 在激活前,于所有通道中记录5分钟的基础荧光。
- 质子泵激活
- 使用前立即混合制备新鲜的DTT–Q₁混合液 4.8 µL 1 M DTT 溶液 0.3 µL 80 mM Q₁ 的DMSO溶液,然后充分涡旋混匀。
- 激活细胞色素 bo3 通过轻轻添加氧化酶 2.6 µL 将DTT–Q₁混合液加到溶液表面,加样时移液枪头不得插入缓冲液中,以获得终浓度约为8 mM的DTT和 40 µM 腔室中的 Q₁。
- 持续采集模式下监测囊泡内吡喃荧光 30 分钟。
- 囊泡内吡喃荧光分析
- 对于每个GUV,在囊泡腔内定义一个感兴趣区域(ROI)。在LAS X软件中,进入定量分析(Quantify)→ 层扫描分析(Stack Profile),选择绘制椭圆(Draw Ellipse),并在每个GUV内部绘制一个圆形ROI。
- 在软件中打开统计功能,记录两个激发波长(448 nm 和 405 nm)下 499–551 nm 范围内的平均荧光强度值。
- 将荧光强度比计算为 R = I448/I405.
- 绘制随时间变化的比值,以获得囊泡内 pH 变化的动力学曲线。
访问受限。请登录或开始试用以查看此内容。
结果
E. coli 细胞色素 bo3 氧化酶由质粒 pETcyo 在 E. coli 菌株 C43 (DE3) ΔcyoABCDE 中表达,并按照先前所述方法进行纯化29。纯化的 bo3 氧化酶可直接用于重组和活性测定,或用荧光染料标记,例如 ATTO 643(本研究)或其他 ATTO 染料1,15。对于像 ATTO 643 这类高度亲水性的染料,使用30 cm的层析柱可有效分离未结合的染料与标记蛋白(图3A)。标记程度(DOL)通过吸收光谱计算,通常为每酶分子1.1–1.3个染料分子,具体数值取决于所用的ATTO染料。对于用ATTO 643标记的bo3氧化酶,DOL为1.16(图3B)。
访问受限。请登录或开始试用以查看此内容。
讨论
与传统的脂质体相比,聚合物囊泡(polymersomes)以及聚合物/脂质杂化囊泡具有更高的化学和机械稳定性,因此在药物递送、生物传感、纳米和微米反应器以及人工细胞等应用中极具吸引力。然而,由于其独特的膜结构和生物物理特性,通常难以将针对脂质体优化的实验方案直接应用于基于聚合物的体系15,20,30。本文所述方案针对这些差异进行了优化,提供了一套完整的膜蛋白重构流程,可将膜蛋白重组到基于PDMS-g-PEO的聚合物及杂化大单层囊泡(LUVs)中,并通过融合电致形成法进一步扩增为大单层囊泡(GUVs)。
该实验方案中的一个关键步骤是制备具有窄且可重复尺寸分布的大单层囊泡(LUVs)。与脂质膜类似,PDMS-g-PEO 膜在用水性缓冲液再水化时会自组装形成囊泡。与通常产生单层和多层囊泡混合物的脂质体系不同,PDMS-g-PEO 优先形成单层结构
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在竞争性财务利益。
致谢
本研究在马克斯·普朗克物质转化为生命学院开展,由迪特尔·施瓦茨基金会与马克斯·普朗克学会合作支持。我们感谢克劳迪娅·贝达尔茨(Claudia Bednarz)在细胞色素bo3氧化酶的分离与纯化工作中所做的贡献,同时感谢安妮·克里斯廷·温里希(Anne Christin Weinrich)在囊泡制备和显微镜技术方面的协助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| ÄKTA pure™ 色谱系统 | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8孔腔室盖玻片 | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL 离心过滤器 | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS 酯 | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| 胆酸钠盐(胆酸钠) | Serva | 361-09-1 | |
| 辅酶 Q1 | TargetMol | TGM-T19594 | |
| 共聚焦显微镜 STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT(二硫苏糖醇) | Merck | 10197777001 | |
| 细尖超微量移液管 | Pastette | LW4243 | |
| HPTS(吡喃荧光素,8-羟基芘-1,3,6-三磺酸三钠盐) | Sigma Aldrich | 6358-69-6 | |
| ITO涂层玻璃载片(25×75×1.1 mm,≤20 Ohm/方) | pgo | CEC020S | |
| LAS X 软件 | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| 迷你离心机 MCF-2360 | LMS | 24572 | |
| 微型挤出器 | Avanti Research | 610000 | |
| Oxytherm+P 系统 | Hansatech Instruments | / | |
| 等离子清洗仪(台式) | Harrick Plasma | PDC-32G-2 | |
| 聚碳酸酯膜,0.1 μm | Avanti Research | 610005 | |
| 按压密封硅胶隔离器(圆形,直径 20 mm,深度 1 mm) | Grace Bio-Labs | 41161502 | |
| 硅胶垫片(圆形,外径 24.2 mm,内径 14.3 mm,深度 1.8 mm) | 实验室自制,由硅胶片切割而成 | ||
| 大豆 PC(95%) | Avanti Research | 441601 | |
| Specord 50 PLUS 分光光度计 | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL 柱(柱长 × 内径 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| 试管振荡器(2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329(PDMS-g-PEO;分子量 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
参考文献
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
访问受限。请登录或开始试用以查看此内容。
重印与许可
本文已发表
视频即将推出