为了研究Mycobacterium tuberculosis的基因功能和药物耐药性相关突变,本文描述并比较了两种在同源背景下引入特定突变的靶向定点突变技术:利用自杀载体的两步等位交换(AE)和利用单链DNA寡核苷酸的重组工程(recombineering)。突变结果通过扩增子的PCR扩增及测序进行验证。
方法文章
Mycobacterium tuberculosis 中的定点突变
* These authors contributed equally
本文内容
摘要
摘要
为了在不受临床分离株复杂遗传背景干扰的情况下研究特定突变的影响,需要对分枝杆菌基因组进行精确操控。这对于分析基因功能和药物耐药机制尤为重要,因为背景突变可能增强或抑制目标突变的作用。本文介绍并比较了两种靶向定点诱变方法——利用自杀载体的两步等位交换法和寡核苷酸介导的重组工程法,用于在同源的Mycobacterium tuberculosis背景下引入明确的突变。
双交换等位基因替换利用一种缺乏分枝杆菌复制起点且携带突变DNA片段的自杀型载体,该载体包含可筛选标记,例如用于蔗糖敏感性的sacB 、用于蓝白斑筛选的lacZ,以及抗生素抗性基因(kan 或 hyg)。该过程包括通过多步聚合酶链式反应(PCR)或基因合成获得突变片段,将其克隆至载体中,电转化导入M. tuberculosis,并利用抗生素抗性和蓝白斑菌落筛选来选择单交换(SCO)整合事件。随后通过蔗糖和X-gal进行反向筛选,以消除携带野生型序列的细菌。该方法可实现稳定且无标记的突变,但耗时较长且劳动强度大。
重组工程利用表达重组酶的质粒(例如 pJV75amber,该质粒在可诱导的乙酰胺酶启动子控制下表达 Che9c gp61 重组酶)与单链 DNA(ssDNA)寡核苷酸共同作用,以引入精确的突变。转化子通过相应的抗生素进行筛选,并通过 PCR 和 Sanger 测序确认。该方法更简便、快速且成本更低,但可能受限于较低的转化效率、需要新鲜的感受态细胞,以及因基因组区域和寡核苷酸设计不同而导致的效率波动。
两步法等位基因交换与重组工程相结合,为在M. tuberculosis中引入特定突变提供了互补的策略。这两种方法均可用于实验验证突变,例如与基因功能和药物耐药性相关的变异。
引言
通过多种方法研究基因组突变,可用于探究基因功能和药物耐药性。然而,含有目标突变的临床分离株往往具有复杂的遗传背景,这使得结果的解读变得复杂,因为大量其他突变可能相互作用,产生协同或拮抗效应1。尽管基于人工智能(AI)的方法可以预测耐药性,但无法确证其存在,也无法确定其下游效应2,3。
依赖于自发突变的波动试验可有效在已知胁迫因素(如抗分枝杆菌药物)下筛选出耐药性4,5。然而,这种非靶向策略需要大量筛选,且无法保证获得特定突变,例如在临床分离株中观察到的耐药相关基因中的新发突变。
已开发出多种靶向方法,其中定点突变包含一系列分子技术,用于在目的基因中引入精确的单核苷酸替换(点突变)6。其通用实验流程包括:(1)构建含有目的基因及所需点突变的供体DNA片段或质粒,(2)将该DNA导入细菌,(3)将突变序列递送至染色体上的靶位点,(4)通过同源重组促进突变的整合,以及(5)筛选重组突变体。
本文介绍了两种不同的定点突变策略,用于靶向操控M. tuberculosis基因,比较了二者的工作流程,并讨论了各自的优势与局限。这些方法分别利用了分枝杆菌天然的同源重组(HR)修复途径(本文中亦称为双步等位基因交换(AE),使用自杀型载体7),或利用质粒编码的噬菌体来源的重组工程系统8。
两步AE 该方法通过同源重组(HR)将一种自杀型递送载体整合到生物体的染色体DNA中。该自杀型递送载体包含一个可变的表达盒,属于pNIL/pGOAL载体系列的一部分,相关特性已有充分论述。7它可为复杂的基因编辑(包括基因敲除和大片段插入)提供高精度和稳定的整合。利用自杀质粒载体和重组工程进行等位基因交换的核心原理,已在先前针对分枝杆菌的实验方案中建立。9,10包括基于同源重组的基因敲除和引入点突变7. AE的局限性包括潜在的 体外 多重筛选标记带来的抗生素压力、连续传代过程中自发突变的风险、耗时费力的克隆步骤,以及可能持续8–12周的两步筛选过程。
相比之下,重组工程利用来自质粒 pJV75amber 的 Che9c gp61 重组酶以及单链 DNA(ssDNA)寡核苷酸8,11,实现定点突变与筛选。游离型质粒 pJV75amber 在可诱导的乙酰胺酶启动子控制下表达 Che9c gp61 重组酶(一种与 E. coli RecT 同源的单链 DNA 退火蛋白)8。该重组酶介导外源合成的含点突变的单链 DNA 寡核苷酸模板与内源性同源 DNA 链之间的 ssDNA 识别、退火及等位交换8。
重组工程可消除克隆步骤,将实验周期缩短至4–6周,因此非常适合对临床分离株中的药物耐药变异体进行快速验证。然而,重组工程在某些基因组区域可能表现出效率不稳定,或由于使用较短的同源臂而导致脱靶(非特异性)重组,因而需要重复进行多轮实验。此外,在缺乏内置反向筛选机制的情况下,可能需要对大量菌落进行广泛的筛选。
将这两种方法并列展示,使研究人员能够根据项目需求选择其中一种:等位基因交换(AE)适用于必需基因中稳定且无标记的编辑,而重组工程(recombineering)则适用于高通量突变的快速与简便操作。最终,这些方法有助于在不受混杂遗传背景干扰的情况下开展基因功能、上位性以及耐药机制的研究。我们强调了AE在复杂编辑中的适用性、recombineering的速度优势以及AE较高的操作工作量。此外,recombineering表现出对基因组区域的依赖性,这一点在此前单一方法的方案中未被强调8。本文针对结核分枝杆菌(M. tuberculosis)的定点突变提供了有针对性的优化与改进措施。
所有涉及活体结核分枝杆菌(M. tuberculosis)操作的实验必须由经过培训的人员在生物安全三级(BSL3)实验室中进行,并遵循机构的生物安全规程和风险评估。实验室应配备受控准入系统、负压通风系统和高效颗粒空气(HEPA)过滤排风系统,实验操作应在经认证的二级生物安全柜(Class II)中进行。此外,进入BSL-3实验室时,必须始终穿戴个人防护装备(PPE),包括动力送风过滤式呼吸器(PAPR)或N95呼吸器、手套、防护服或隔离衣以及眼部防护装置。所有废弃物,包括培养基和一次性耗材,在移出BSL-3实验室前必须经过高压灭菌或化学去污染处理。
在将培养物(包括细胞沉淀)转移至BSL2实验室进行PCR等下游分析之前,需先在BSL3实验室中于80 °C加热灭活60分钟。灭活后的样本应进行双层密封包装,并使用适当的清洁剂和70%乙醇对表面进行去污染处理,随后运送至BSL2实验室开展分子实验。这些安全措施对于最大限度降低离心或移液等操作过程中可能产生的气溶胶所导致的意外暴露风险至关重要。
在进行紫外线照射时,应佩戴防紫外线护目镜或面罩以及手套;紫外线照射操作只能在封闭的紫外线照射仪系统中进行,以防止对皮肤和眼睛造成损伤。
方案
方法 A:双步法等位基因交换(AE)
注意:同源重组为在M. tuberculosis目标基因中引入点突变提供了一种有效方法。该技术包括五个阶段:1)生成并扩增插入序列;2)构建自杀型递送载体;3)将突变DNA递送至分枝杆菌基因组;4)转化携带突变等位基因的质粒以生成共整合子;5)对共整合子的解离进行反向筛选。尽管该方法可用于构建缺失突变体,但本文重点在于生成单核苷酸变异菌株。
- 通过同源重组生成双链DNA片段
注意: 在使用等位基因交换(AE)研究单核苷酸变化效应时,存在三种方法可生成携带单核苷酸变异(SNV)的目标片段或基因。(1)通过聚合酶链式反应(PCR)从临床菌株中扩增包含目标SNV的基因组区域,并将其克隆至合适的载体中;(2)购买定制合成的携带目标点突变的寡核苷酸;(3)采用三步PCR法(如下所述)将点突变引入目标DNA片段或基因中。该重叠PCR可在基因组序列的特定位点精确引入单个核苷酸变化,需使用两对引物并分三步完成:1)分别扩增上游和下游区域;2)使两个重叠片段退火;3)利用外侧引物扩增全长DNA片段。- 设计外侧引物,使其分别结合于目标基因上游和下游区域的5'端和3'端。在这些外侧引物中加入20个碱基对(bp)的同源区域、限制性内切酶识别位点,以及在每个引物末端额外添加6 bp的非编码序列突出端,以便在克隆实验中直接进行限制性内切酶消化。确保所选限制性内切酶位点存在于载体中,但不在目标基因内(材料表)。
- 设计中心引物,使其互补并携带目标SNV。使互补的正向与反向引物在上游和下游区域中间重叠,将核苷酸碱基变化引入双链DNA片段的中心位置。
- 以M. tuberculosis H37Rv的基因组双链DNA为模板,在25 µL PCR反应体系(图1)中使用高保真Taq DNA聚合酶进行扩增。按如下方式分别设置反应:加入5 µL GC Buffer(终浓度1×,推荐用于GC含量高的M. tuberculosis DNA),0.5 µL 10 mM dNTPs(每种终浓度200 µM),1.25 µL 10 µM 正向引物(终浓度0.5 µM),1.25 µL 10 µM 反向引物(终浓度0.5 µM),0.25 µL 聚合酶(终浓度1 U),1 µL 模板DNA(50–100 ng),0.75 µL 100% DMSO(终浓度3%,用于GC富集模板),并用无核酸酶水补足至25 µL终体积。在一个反应中使用引物A和B,另一个反应中使用引物C和D(图1A)。
- 分别扩增两个DNA片段:使用引物A和B扩增上游区域,使用引物C和D扩增下游区域(图1A)。根据所用引物和扩增子长度优化循环条件,起始为98 °C 变性30 s;进行30个循环:98 °C 变性10 s,退火(通常为55–65 °C,取决于引物Tm值)30 s,72 °C 延伸(每千碱基kb延伸30 s);最后72 °C 延伸5 min,然后置于4 °C 保存。
- 将步骤1.4中生成的两种PCR产物各取5 µL混合至新的25 µL反应体系中(按比例调整其他组分,不加引物),进行重叠片段的退火与延伸(图1B)。使用相同的循环条件,但将循环数减少至10–15个。
- 在进入第三步前,为去除第一步PCR产物中的过量引物,通常进行1:10至1:50稀释即可;若需更高纯度,可使用市售柱式纯化试剂盒或凝胶回收法(尤其当存在非特异性条带时)。
- 在最后的扩增步骤中,取步骤1.5中重叠PCR产物2 µL,加入含引物A和D(终浓度各0.5 µM)的新25 µL反应体系中(图1C)。使用与步骤1.4相同的循环条件。
注意:需根据新的引物组合(引物A和D)及扩增片段长度,调整退火温度(Tm)和延伸时间。 - 通过琼脂糖凝胶电泳验证扩增结果;预期出现单一、大小符合预测的条带,无拖尾现象。
注意:不要丢弃凝胶,将在步骤2.1中使用。
- 构建用于测序含SNV双链DNA片段的载体
注意:本节描述AE的第二步。将生成的目标片段克隆至测序载体中,以实现质粒扩增,并获得多个拷贝用于后续更高效的克隆操作。- 按照Green和Rogers的方法制备化学感受态E. coli细胞12。
- 使用洁净的手术刀片从步骤1.8的凝胶中切下含目标SNV的PCR扩增双链DNA片段,并根据制造商说明书使用市售凝胶与PCR产物纯化试剂盒进行纯化。使用分光光度法测定DNA浓度;目标浓度为50–100 ng/µL。纯化后应观察到澄清溶液。
- 使用合适的连接酶将线性DNA片段连接至测序载体(如pJET1.2)中。连接反应总体积为10 µL:加入1 µL 10×连接酶缓冲液,50 ng载体DNA,150 ng插入片段(摩尔比3:1),1 µL DNA连接酶(400 U/µL),并用水补足至10 µL;4 °C 过夜孵育,随后65 °C 孵育10 min以终止反应。
- 将连接产物(见步骤2.3)5 µL加入100 µL化学感受态E. coli细胞中,轻柔混匀(轻弹管壁)。冰上孵育30 min,42 °C 热激90 s,立即放回冰上2 min。加入900 µL LB培养基,37 °C 摇床(200 rpm)培养1 h以恢复细胞生长。
- 离心收集细胞(3,000 × g,10 min),弃去上清LB培养基。将重组细胞重悬于100 µL新鲜LB培养基中,取50 µL涂布于含适当抗生素的LB琼脂平板上,37 °C 静置培养过夜。预期每板形成50–500个菌落。
- 通过菌落PCR筛选阳性克隆:挑取1–10个单菌落,将每个菌落的细胞加入PCR反应体系中,使用引物A和D(参照步骤1.3的体系),PCR程序同步骤1.4。
- 挑选PCR阳性菌落(通常5–10个),在含抗生素的5 mL LB培养基中37 °C 摇床(200 rpm)过夜培养。
- 为每个过夜培养物制备-80 °C甘油冻存菌种。使用市售质粒小提试剂盒提取质粒DNA,并进行Sanger测序以确认双链DNA片段序列及SNV的存在。此外,使用限制性内切酶(RE)图谱分析,确认正确大小的片段已插入测序质粒中。通过凝胶电泳验证,预期片段大小与预测一致。
- 构建自杀型递送载体
注意:本节描述自杀型递送载体的最终构建。常用的两种自杀型递送载体为p1NIL和p2NIL,二者仅在多克隆位点的限制性内切酶切点上不同。本方案以p2NIL为例(材料表)。为便于载体构建,可参考p2NIL和pGOAL19的质粒图谱,选择唯一的限制性内切酶位点。- 使用适当的限制性内切酶(如HindIII和KpnI)对步骤2.8中验证过的含SNV的DNA片段进行酶切,从测序载体中释放该片段;同时在另一反应中用相同酶酶切自杀型递送载体(如p2NIL)。两个酶切反应均在大体系(1 µg DNA)下进行,总体积50 µL:加入10 µL 10×缓冲液,每种酶各1 µL(10 U/µL),1 µg DNA,并用无核酸酶水补足至50 µL;37 °C 孵育1 h。如制造商建议,可进行热灭活。
- 通过琼脂糖凝胶电泳分离DNA片段,观察预期大小的清晰条带。从凝胶中切下线性化的p2NIL载体和含SNV的DNA片段,并使用市售凝胶与PCR产物纯化试剂盒进行纯化。
- 使用分光光度法测定DNA浓度,根据50 ng p2NIL载体DNA计算所需插入片段体积,以实现3:1的插入片段与载体摩尔比。连接反应总体积10 µL:加入1 µL 10×连接酶缓冲液,50 ng载体,150 ng插入片段(3:1摩尔比),1 µL T4 DNA连接酶(400 U/µL),并用水补足至10 µL;4 °C 过夜孵育。
- 将连接产物转化至感受态E. coli细胞中(见步骤2.4)。转化产物涂布于含50 μg/mL卡那霉素(Kan)的LB琼脂平板上,37 °C 培养过夜。
- 对获得的菌落(即含SNV片段的p2NIL,以下简称p2NIL_insert)进行菌落PCR(见步骤2.6)和琼脂糖凝胶电泳,以确认含SNV的DNA片段的存在。PCR程序参照步骤1.3,使用经步骤1.7优化的引物A和D。
- 挑取一个正确构建的p2NIL_insert菌落,接种至含Kan的10 mL LB培养基中,37 °C 摇床(200 rpm)过夜培养。制备冻存菌种(使用1–2 mL培养物),并进行质粒小提以分离p2NIL_insert。
- 通过分别用PacI限制性内切酶处理pGOAL系列载体(pGOAL17或pGOAL19)和p2NIL_insert,在两个独立的50 µL反应体系中进行酶切(见步骤3.1),将可筛选标记引入p2NIL_insert。
- 通过琼脂糖凝胶电泳分离所得片段,切下目标片段,并使用市售凝胶与PCR产物纯化试剂盒进行纯化。
- 对线性化的p2NIL_insert进行去磷酸化处理,以防止其5'和3'末端自连:在20 µL反应体系中加入2 µL 10×缓冲液、水及1单位/µg片段DNA的碱性磷酸酶;37 °C 孵育10 min,随后75 °C 热灭活2 min。
注意:为防止载体自连,通常使用1单位/µg rAPid碱性磷酸酶处理载体DNA,并进行热灭活。 - 将pGOAL可筛选标记盒连接至去磷酸化的p2NIL_insert中,构建p2NIL_insert_SM(10 µL连接反应,见步骤2.3),并转化至化学感受态E. coli细胞中(见步骤2.4)。
- 将转化细胞涂布于含适当抗生素(50 µg/mL Kan和/或200 µg/mL Hyg)及50 µg/mL X-gal的LB琼脂平板上,以验证筛选标记的功能性。37 °C 培养过夜;预期出现蓝色菌落,表明LacZ活性。
- 通过将单个蓝色菌落分别划线接种于含抗生素、含2%蔗糖及不含蔗糖的LB琼脂平板上,验证蔗糖敏感性,以确认其表型。
- 通过限制性内切酶图谱分析验证自杀型递送载体的最终构建。从E. coli中提取质粒并纯化后,进行限制性内切酶图谱分析,比较实际酶切图谱与质粒序列文件预测图谱的一致性。
- 通过同源重组生成携带SNV的M. tuberculosis
注意:将自杀型递送载体通过同源重组导入基因组DNA,并采用两步筛选法依次筛选并消除可筛选标记。以下操作均需在生物安全三级条件下进行。
注意:步骤1–11描述共整合子M. tuberculosis菌株的筛选过程。- 通过在OD600为0.6–1.0时收集细胞,并用冷的10%甘油(体积为原培养液体积的1/50)洗涤三次,随后重悬于10%甘油中,制备电感受态M. tuberculosis细胞。细胞浓度约为每毫升1011个,可于-80 °C保存10。
- 将10 µg质粒DNA置于培养皿中,放入紫外照射系统,暴露于紫外光下直至能量达到100 mJ/cm2。
- 在两个1.5 mL微量离心管中,分别将10 µg经紫外预处理的质粒DNA或6 µL TE缓冲液(阴性对照)加入400 µL电感受态M. tuberculosis细胞中,轻轻吹打混匀。
- 将混合液转移至0.2 cm电穿孔杯中,施加一次2.5 kV、25 µF、1,000 Ω电阻的电脉冲。监测时间常数(理想范围为15–25 ms)。若发生电弧放电,则弃用该样品。
- 将电穿孔后的细胞重悬于600 µL 7H9-OADC培养基中,并转移至无菌2 mL螺口管(带密封圈)中。
- 将转化后的细胞在37 °C 培养24–48 h。
- 室温下以3,000 × g离心10 min收集细胞,预期可见明显沉淀。弃去上清培养基。
- 将细胞划线接种于含适当抗生素(20 µg/mL Kan和/或50 µg/mL Hyg)及50 µg/mL X-gal的7H11-OADC琼脂平板上。
注意:在倒平板前将X-gal加入冷却至50 °C的7H11-OADC琼脂中。由于M. tuberculosis培养需3–4周,X-gal在长时间37 °C孵育中可能降解,导致蓝白筛选灵敏度下降。为减少降解,预倒平板应避光保存于4 °C,最多两周。若观察到颜色较浅,可考虑使用X-gal底层法:先倒普通7H11-OADC琼脂平板,凝固后轻轻掀起琼脂,加入200–500 µL X-gal溶液(20 mg/mL溶于DMF),再重新封口并孵育。此法可减少储存和培养过程中的直接热暴露。 - 37 °C 培养21天。成功完成第一次等位基因交换的菌落呈蓝色、对蔗糖敏感且具有抗生素抗性(图2)。单交换(SCO)M. tuberculosis菌株同时含有野生型和含SNV的区域。
- 挑取SCO菌落,接种至5 mL含0.05% Tween 80的7H9-OADC培养基(以下简称7H9-OADC-Tween)及适当抗生素中,37 °C 培养7天。
- 为验证蔗糖敏感性,将每种培养物划线接种于含2%蔗糖的7H11-OADC琼脂平板上,37 °C 培养21天。预期SCO培养物在含蔗糖平板上不生长。继续使用步骤4.10中显示蔗糖敏感性的SCO培养物。
注意:步骤12–18描述共整合子M. tuberculosis菌株的二次交换(解析)筛选过程。 - 将SCO菌落转接至5 mL不含抗生素的7H9-OADC-Tween培养基中,37 °C 培养7天,以筛选共整合子的二次交换(DCO)事件。
- 取100 µL培养物划线接种于含2%蔗糖和X-gal(50 µg/mL)的7H11-OADC琼脂平板上,37 °C 培养21天。若第二次等位基因交换成功,预期出现白色、对抗生素敏感且对蔗糖抗性的菌落(图2)。
- 挑取10–30个DCO单菌落,分别接种至5 mL不含抗生素的7H9-OADC-Tween培养基中,37 °C 培养7天。
- 为验证整合载体骨架的丢失,进行卡那霉素以及(如适用)潮霉素的斑点测试(针对pGOAL19构建体)。此外,根据所用载体(pGOAL17或pGOAL19)进行蔗糖反向筛选斑点测试:将菌落划线接种于分别含50 µg/mL Hyg或2%蔗糖的7H11-OADC琼脂平板上,37 °C 培养最多21天。成功丢失整合载体骨架的菌落可在含2%蔗糖的平板上生长,但在含潮霉素的平板上不生长。
- 进行菌落PCR:将200 µL DCO M. tuberculosis培养物在80 °C 加热60 min。沸水浴后室温下15,000 × g离心15 min形成沉淀;取上清液(含DNA)用于PCR扩增。PCR体系设置参照步骤1.3,使用引物A和D。PCR程序同步骤1.4。
- 通过琼脂糖凝胶电泳分离PCR产物。切下目标片段,并根据制造商说明书使用市售凝胶与PCR产物纯化试剂盒进行纯化。
- 对PCR产物进行Sanger测序,以确认SNV的存在。通过将测序得到的DNA片段比对至M. tuberculosis H37Rv参考基因组(GenBank NC_000962.2)进行分析。此外,对亲本菌株和突变菌株进行全基因组测序,以确保培养过程中未引入脱靶突变。
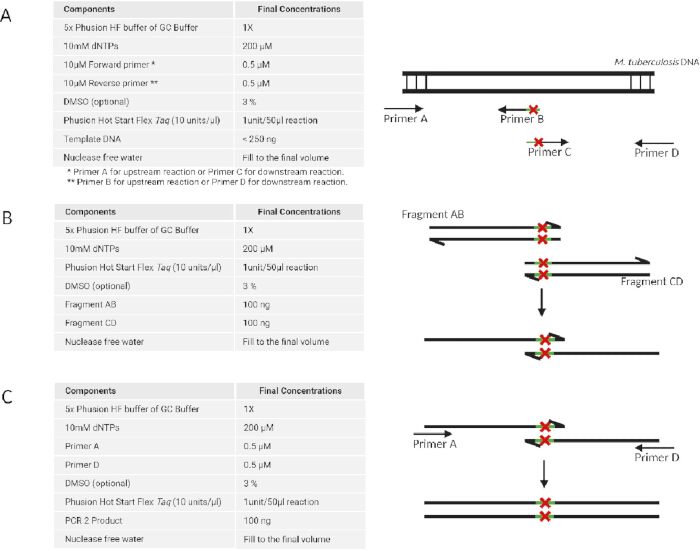
图 1:利用多步 PCR 方法生成含有单核苷酸变异的双链 DNA 片段。DNA 片段的生成包含三个步骤:(A)使用两组引物分别对上游和下游区域进行 PCR 扩增。(B)将上游和下游区域退火,形成单一的重叠片段。(C)使用外侧引物对全长 DNA 片段进行进一步扩增。请点击此处查看该图的放大版本。
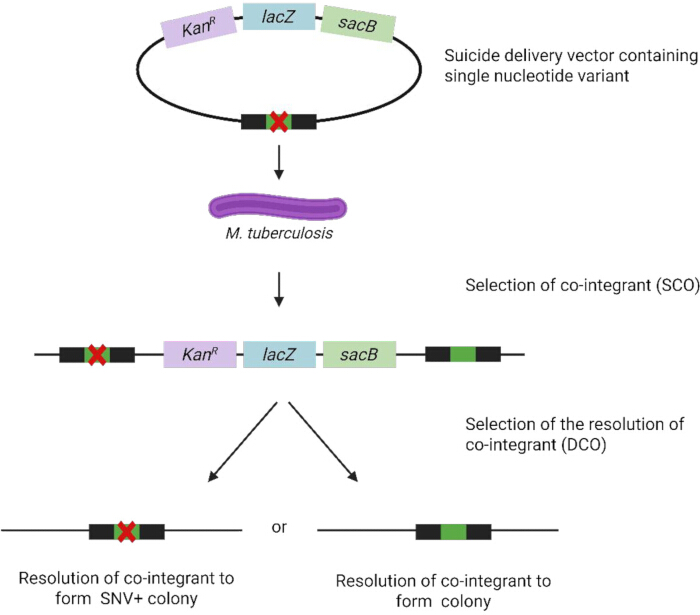
图2:构建 一个 M. tuberculosis 携带用于同源重组的单核苷酸变异的菌株由 BioRender 制作(https://BioRender.com)。 请点击此处以查看此图的放大版本。
方法 B:重组工程
注意:重组工程始于将三种组分电转化至M. tuberculosis中:重组工程质粒pJV75amber、63 bp的单链DNA寡核苷酸JCV198(用于恢复质粒上的潮霉素抗性),以及携带目标点突变的63 bp单链DNA寡核苷酸。随后通过菌落PCR和Sanger测序对转化子进行筛选。 pJV75amber质粒的限制性内切酶消化反应体系见表1。 以下操作均需在三级生物安全条件下进行:
| 试剂 | 管 A (µL) | 管 B (µL) | 管 C (µL) | 管 D (µL) |
| 10x Buffer B | 2 | - | 2 | 2 |
| 10x Buffer M | - | 2 | - | - |
| 无核酸酶水 | 16 | 15 | 15 | 13 |
| pJV75 amber DNA 等分试样 | 2 | 2 | 2 | 2 |
| Dra1 酶 | - | 1 | - | 2 |
| EcoRv 酶 | - | - | 1 | 1 |
| 最终反应体积 | 20 | 20 | 20 | 20 |
表1:限制性酶切:pJV75amber DNA。
- M. tuberculosis 转化 pJV75amber
- 按照方法 A 步骤 4.1 所述制备电转化感受态 M. tuberculosis 细胞。
- 在两个独立的 1.5 mL 微量离心管中,分别向 95 µL 电转化感受态 M. tuberculosis 细胞中加入 100 ng pJV75amber 质粒 DNA 或 5 µL 无核酸酶水(阴性对照)。用移液器轻轻吹打混匀。
- 转移至两个独立的电穿孔杯(0.2 cm 间隙)中,在室温下孵育 30 分钟。确保细胞悬液沉降至电穿孔杯底部(如有需要,可轻敲以去除气泡)。
- 将电穿孔杯放入电穿孔仪样品室,施加电脉冲,电阻为 1000 Ω,电压为 2.5 kV,电容为 25 µF。监测时间常数(最佳范围为 15–25 ms)。若发生电弧放电,则弃用该样品。
- 立即加入 900 µL 7H9-OADC-Tween,用移液器上下吹打 10 次混匀。
- 将细胞(总体积 1.0 mL)转移至两个 50 mL 离心管中,每管分别用于样品和对照,在 37 °C 下孵育 48 小时。
- 在 37 °C 下以 3,000 × g 离心 15 分钟收集细胞,应可见沉淀。弃去上清液,将沉淀重悬于 200 µL 7H9-OADC-Tween 中。
- 取 100 µL 培养物涂布于含 25 µg/mL 卡那霉素(Kan)的 7H11-OADC 琼脂平板上。
- 在 37 °C 下孵育平板 21 天。
- 菌落 PCR 检测以确认 pJV75amber
注意:参考通用菌落 PCR 方案(见方法 A 步骤 2.6),并进行以下针对 M. tuberculosis 的特异性修改:- 挑取 pJV75amber 转化菌的单菌落,分别接种至含 7H9-OADC-Tween 和卡那霉素(25 µg/mL)的 15 mL 微量离心管中。
- 在 37 °C 下孵育 7 天。
- 将 200 µL 培养物转移至 1.5 mL 离心管中,其余部分储存于 4 °C,或制成 50% 甘油菌种于 -80 °C 保存,用于方法 B 步骤 3.1。
- 将培养物在 80 °C 加热 60 分钟,以释放 M. tuberculosis 细胞中的质粒 DNA。
- 在室温下以 16,000 × g 离心 15 分钟,沉淀细胞。
- 使用正向引物(KANR_F)和反向引物(KANR_R)进行 PCR:加入 12.5 μL Taq 预混液,每种引物各 1.25 μL(终浓度 0.5 μM),1 μL 模板 DNA(来自方法 B 步骤 2.5 的上清液),加水至 25 μL。采用针对卡那霉素抗性基因(aph)引物组优化的循环条件:95 °C 预变性 3 分钟;35 个循环(95 °C 变性 30 秒,55 °C 退火 30 秒,72 °C 延伸 45 秒);72 °C 最终延伸 5 分钟;4 °C 保存。
- 在 1% 琼脂糖凝胶上以 150 V 电泳 45 分钟进行分析。产生预期 700 bp aph 条带的菌落确认含有 pJV75amber;选择这些菌落用于后续的重组工程操作。
- 对携带 pJV75amber 的电转化感受态 M. tuberculosis 进行重组工程操作
- 使用经步骤 2.2(方法 B)确认携带 pJV75amber 的单菌落培养物,接种于 20 mL 含卡那霉素(25 μg/mL)和 0.2% 丁二酸的 7H9-OADC-Tween 培养基中。
- 在 37 °C 下孵育至 OD600 达到 0.6(对数中期生长),以制备感受态 M. tuberculosis 细胞(参见方法 A 步骤 4.1)。
- 加入乙酰胺至终浓度为 0.2%。
- 在 37 °C 下过夜孵育。
- 准备标记好的电穿孔杯(0.2 cm 间隙),每杯含 100 µL 诱导后的感受态 M. tuberculosis 细胞,并按 表 2 所述加入用于重组工程的单链 DNA 寡核苷酸:
- 样品:加入 1 µg JCV198 单链 DNA 寡核苷酸和 1 µg 含目标序列的单链 DNA 重组工程寡核苷酸。
- 阳性对照:加入 1 µg JCV198 单链 DNA 寡核苷酸。
- 阴性对照:加入 2 µL 无核酸酶水(无 DNA)。
- 用移液器轻轻吹打混匀。
- 按照方法 B 步骤 1.3–1.7 所述进行电穿孔和细胞恢复。
- 取 100 µL 转化培养物涂布于含或不含潮霉素(Hyg,50 µg/mL)的 7H11-OADC 琼脂平板上。
- 在 37 °C 下孵育平板 21 天。
- 筛选重组 M. tuberculosis 以确认插入的点突变
- 挑取重组 M. tuberculosis 的单菌落,接种于含潮霉素(50 µg/mL)的 5 mL 7H9-OADC-Tween 培养基中。
- 在 37 °C 下孵育 7 天。
- 将每份过夜培养物取 200 µL 分装至无菌 1.5 mL 微量离心管中。其余培养物储存于 4 °C(或制备甘油菌种),直至通过 PCR 和 Sanger 测序鉴定出携带目标 SNV 的菌落。在 80 °C 加热 1 小时以灭活细胞,然后在室温下以 16,000 × g 离心 5 分钟,沉淀细胞碎片。
- 对上清液进行 PCR 和 Sanger 测序,以确认目标 SNV 的存在。通过比对参考序列进行验证;预期仅存在目标 SNV 而无额外突变。
- 为加快 M. tuberculosis 中 pJV75amber 的菌落 PCR 确认(见方法 B 步骤 2),可考虑使用 Chelex-100 直接裂解法:
- 直接挑取单菌落(保留部分活菌材料)至 1.5 mL 管中含 100 µL 5% Chelex-100 悬液,涡旋重悬,100 °C 煮沸 10 分钟,16,000 × g 离心 5 分钟,取 1–2 µL 上清液作为 PCR 模板。
注意:此方法可跳过 7 天液体培养步骤,将整体时间从一周缩短至一天,同时仍能获得足够的质粒 DNA 用于 aph 基因扩增。 - 由于分枝杆菌具有厚实的分枝菌酸细胞壁,需注意可能因裂解不完全导致的 PCR 抑制或假阴性结果。
- 若结果不一致,建议在同一组菌落上平行测试 Chelex 直接裂解法和加热裂解法,以比较其灵敏度和可靠性。
- 直接挑取单菌落(保留部分活菌材料)至 1.5 mL 管中含 100 µL 5% Chelex-100 悬液,涡旋重悬,100 °C 煮沸 10 分钟,16,000 × g 离心 5 分钟,取 1–2 µL 上清液作为 PCR 模板。
| 样品 | 感受态 M. tuberculosis|pJV75amber | JCV198 | 目标单链DNA | 无核酸酶水 |
| A:样品 | 100 μL | 1 μL | 1 μL | n/a |
| B:阳性对照 | 100 μL | 1 μL | n/a | 1 μL |
| C:阴性对照 | 100 μL | n/a | n/a | 2 μL |
表2:使用单链DNA寡核苷酸进行转化的实验设置。
结果
两步法等位基因交换
扩增两侧带有限制性酶切位点的 rv0678 A97G DNA 片段的 PCR 方法
M. tuberculosis H37Rv rv0678 基因的上游和下游区域(各1413 bp)通过PCR扩增获得。该步骤确保在rv0678基因中引入c.97A>G单核苷酸变异(Thr33Ala),并包含可用于克隆至p2NIL载体的限制性酶切位点。经琼脂糖凝胶电泳确认,获得大小约为1400 bp的预期片段条带(图3)。从凝胶中纯化DNA条带,得到上游和下游DNA片段的浓度分别为67.9 ng/µL和40.50 ng/µL。
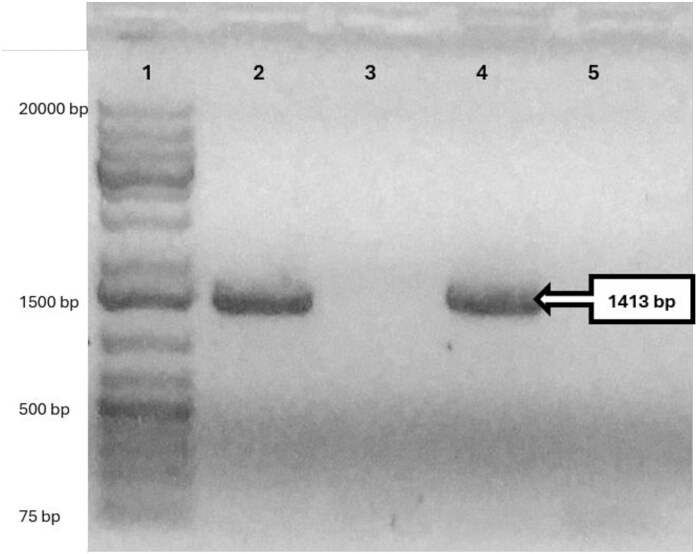
图3:用于构建自杀递送载体的rv0678基因上游(1413 bp)和下游(1413 bp)区域的PCR扩增结果。使用0.5%琼脂糖凝胶验证rv0678基因上游和下游片段的扩增是否成功。第1泳道:1 kb DNA标记;第2泳道:rv0678上游区域的PCR产物;第3泳道:rv0678上游区域扩增的阴性对照;第4泳道:rv0678下游区域的PCR产物;第5泳道:rv0678下游区域扩增的阴性对照。 请点击此处查看该图的高清版本。
通过上游和下游片段的重叠PCR,扩增出包含中心核苷酸变异 c.97A>G 的全长 rv0678 片段,获得一个2825 bp的单一片段,并通过凝胶电泳确认(图4)。
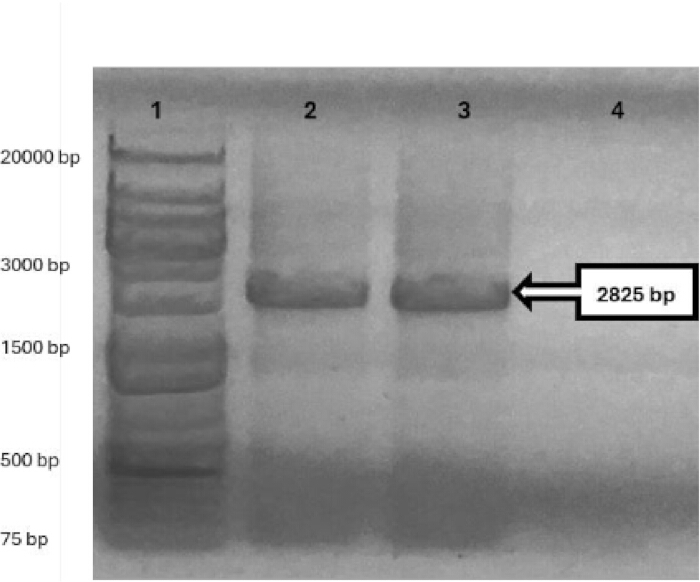
图4:全长 rv0678 DNA片段(2825 bp)的重叠PCR结果。 使用0.5%琼脂糖凝胶验证上游和下游区域成功重叠,生成包含A97G突变的全长 rv0678 DNA片段。泳道1:1 kb DNA片段;泳道2和3:全长 rv0678 片段;泳道4:阴性对照。 请点击此处查看该图的高清版本。
使用柱纯化法对PCR产物进行纯化,得到浓度为126.6 ng/µL的纯化rv0678 DNA,随后将其连接至测序质粒载体中。对从转化平板上回收的E. coli单克隆(ampR)中提取的质粒DNA(pJET1.2_rv0678)进行Sanger测序,结果证实其中一个E. coli克隆的pJET1.2_rv0678质粒在核苷酸第97位存在预期的ACC > GCC突变,且该基因内部未发现脱靶突变。采用双限制性内切酶(HindIII和KpnI)消化法将DNA插入片段从环状载体pJET1.2_rv0678中切除,并通过凝胶电泳分离,确认pJET1.2载体片段大小为2974 bp,rv0678插入片段大小为2825 bp。将插入片段从切下的凝胶条带中纯化后,连接至经HindIII和KpnI酶切处理的p2NIL载体(4418 bp)中(图5),构建出p2NIL_rv0678重组质粒(7243 bp);通过限制性酶切图谱分析验证了该重组质粒的正确性。
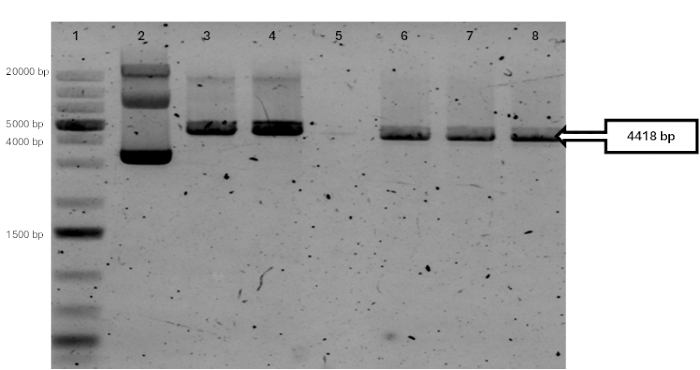
图5:p2NIL质粒DNA(4753 bp)的限制性酶切分析。1%琼脂糖凝胶证实了p2NIL经HindIII和KpnI双酶切后成功切割,产生一个较大的载体片段(4418 bp),携带aph盒,以及一个较小的片段(335 bp),由于电泳条件原因在泳道6–8中不可见。对照:泳道5,无DNA样品;泳道2,未酶切的环状p2NIL;泳道3,经HindIII线性化的p2NIL(4753 bp);泳道4,经KpnI线性化的p2NIL(4753 bp)。所有片段均以泳道1中的1 kb DNA ladder为参照进行分辨。请点击此处查看该图的放大版本。
为构建最终的自杀载体,将从大肠杆菌(E. coli)中分离得到的 p2NIL_rv0678 质粒用 PacI 高保真(HF)酶进行线性化处理,并进行去磷酸化以防止自连环化。同时,使用 PacI-HF 限制性内切酶消化从 pGOAL19(7949 bp;lacZ、sacB 和 hph)中切下具有灵活性的标记盒 DNA 片段。通过切胶回收法纯化所得的 DNA 片段。将纯化后的 pGOAL19(7949 bp;lacZ、sacB 和 hph)DNA 片段连接至线性化的 p2NIL_rv0678 中,构建得到 p2NIL_rv0678_pGOAL19(15182 bp)。
在含有 X-gal、Kan 和 Hyg 的平板上筛选 p2NIL_rv0678_pGOAL19 E. coli 转化子。 将蓝色菌落转接到含蔗糖的平板上,以验证 sacB 基因的功能。从 E. coli 单菌落中提取的质粒 DNA p2NIL_rv0678_pGOAL19 通过限制性酶切进行图谱绘制(图6)。这些自杀型质粒载体用于 AE 实验。
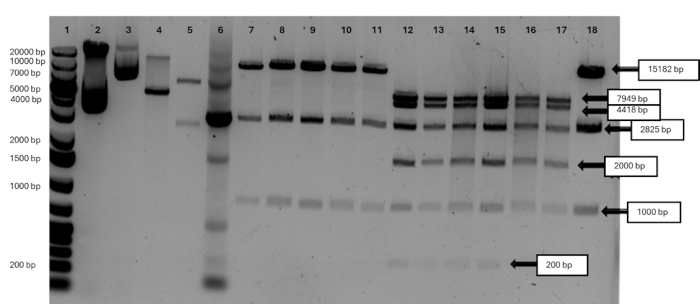
图 6:自杀性质粒载体 p2NIL_rv0678_pGOAL19(15,182 bp)的限制性酶切分析。 对从 E. coli 单菌落中提取的质粒 DNA 进行 HindIII、KpnI 或 PacI 单独或组合酶切,验证了预期的片段化模式,即产生 p2NIL 骨架(4,418 bp)、pGOAL19 盒式元件(7,949 bp)和 rv0678 插入片段(2,825 bp)。第 1 泳道:1 kb DNA ladder。对照包括:未酶切的环状 p2NIL(第 2 泳道)和 pGOAL19(第 3 泳道);KpnI 线性化的 p2NIL(第 4 泳道,4,753 bp);PacI 线性化的 pGOAL19(第 5 泳道,7,949 bp 和 2,486 bp);以及从 p2NIL_rv0678_pGOAL19 中 PCR 扩增的 rv0678 插入片段(第 6 泳道,2,825 bp)。HindIII 线性化的 p2NIL_rv0678_pGOAL19(15,182 bp)显示于第 7–11 和 19 泳道。来自六个独立 E. coli 菌落的质粒经 HindIII、KpnI 和 PacI 三重限制性酶切的结果显示于第 12–18 泳道。请点击此处查看该图的放大版本。
在将 p2NIL_rv0678_pGOAL19 转化入结核分枝杆菌(M. tuberculosis)后,于含有 X-gal、Kan 和 Hyg 的 Middlebrook 7H10 琼脂平板上筛选 SCO 转化子。通过对结核分枝杆菌单菌落进行菌落 PCR 及 Sanger 测序,确认获得了 p2NIL_rv0678_pGOAL19(图 7)。
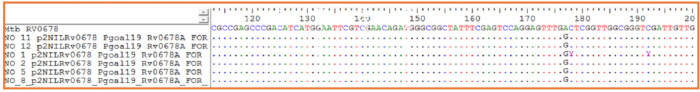
图7:rv0678 基因A97G突变的菌落PCR与Sanger测序验证。 对携带p2NIL_rv0678_pGOAL19质粒的 E. coli 单菌落进行菌落PCR后,使用rv0678特异性引物进行测序。Sanger测序色谱图(比对结果)显示了在克隆插入片段中引入的变异rv0678_97(GAC > GGC),对应于A97G突变,共6个菌落与参考的M. tuberculosis H37Rv rv0678序列在BioEdit中进行比对可视化。请点击此处查看该图的高清版本。
为了筛选在第二次同源重组事件中丢失了自杀性质粒载体的转化子,将筛选出的蓝色单菌落接种于含卡那霉素(Kan)的7H9-OADC培养基中培养,随后在无卡那霉素条件下进行传代培养。将菌液涂布于含有2%蔗糖和X-gal(不含潮霉素,Hyg)的7H11-OADC琼脂平板上,以筛选rv0678突变株,该表型代表共整合子的解离。培养16天后,从平板上获得白色单菌落。部分蓝色菌落的存在表明共整合子发生不完全解离。从7H11-OADC琼脂平板上挑取的蔗糖抗性白色单菌落M. tuberculosis经Sanger测序筛选,确认携带rv0678 Thr33Ala错义突变c.97A>G(图8)。
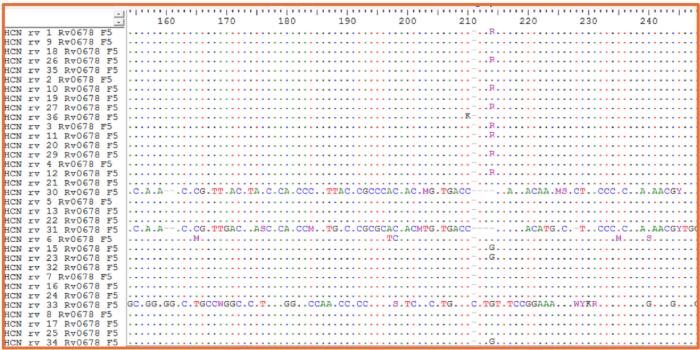
图8PCR 扩增及 Sanger 测序验证 rv0678 A97G 突变 M. tuberculosis. 在蔗糖敏感的白色单菌落(在蔗糖、X-GAL 和/或卡那霉素平板上筛选获得)中提取的菌落PCR产物,采用以下引物进行测序: rv0678-特异性引物。Sanger测序数据比对至参考序列 M. tuberculosis H37Rv rv0678 序列验证确认了目标序列的存在 rv0678_97 变异体(GAC > GGC,Thr33Ala;在BioEdit中观察到的所选菌落中,4个菌落具有纯合突变“G”背景,8个菌落具有野生型与突变型“R”混合背景。 请点击此处以查看此图的放大版本。
重组工程
转化 M. tuberculosis 使用 pJV75amber
用于重组工程的质粒 pJV75amber 从 DH5α 中分离获得 大肠杆菌, 其浓度使用分光光度计测定为 180.7 ng/µL电感受态细胞的转化 M. tuberculosis H37Rv 2 µg 质粒DNA的转化用于生成 M. tuberculosis (pJV75amber) 表达 gp61 重组酶蛋白,该蛋白是介导携带目标核苷酸变化的单链 DNA 寡核苷酸进行重组工程所必需的。转化子重组体 M. tuberculosis 细胞接种于7H11-OADC琼脂平板上。这些细胞用于PCR扩增 aph 基因(700 bp)在 pJV75amber 中(图9)。分离20个转化后的白色单菌落 M. tuberculosis 证实了pJV75amber载体的存在。一个 M. tuberculosis 选择 (pJV75amber) 单菌落用于后续的重组工程实验。
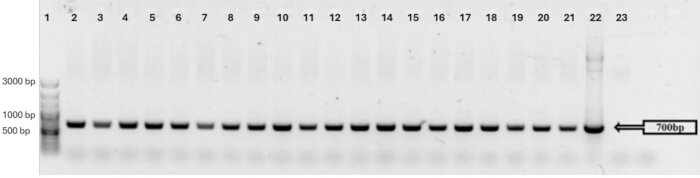
图9:使用aph引物对M. tuberculosis (pJV75amber) 单菌落进行的菌落PCR结果。第1道:100 bp plus DNA Ladder;第2–21道:来自20个单菌落的aph基因PCR扩增产物;第22道:pJV75amber质粒DNA;第23道:阴性对照。请点击此处查看该图的高清版本。
重组工程 atpE A196G(Ile66Val) 在 M. tuberculosis
将携带单核苷酸改变 atpE c.196A>G(导致 Ile66Val 突变)的单链 DNA 寡核苷酸和 JVC198 单链 DNA 寡核苷酸共同转化至电感受态重组 M. tuberculosis (pJV75amber) 细胞中,随后在含潮霉素(Hyg)的培养基上进行筛选。对获得的潮霉素抗性菌落通过 PCR 扩增 atpE 基因并进行 Sanger 测序,以确认其是否完成重组工程改造。在筛选的 33 个单菌落中,仅有 2 个发生突变;其中一株(C11_atpE)含有野生型(CAT)与突变型(CGT)等位基因的混合群体,而另一株(C14_atpE)则为纯合的 atpE c.196A>G 突变群体(图 10)。
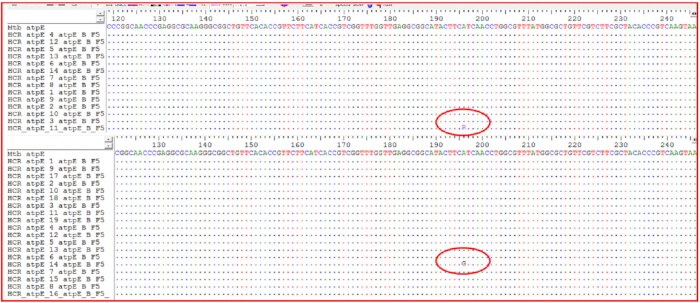
图10PCR 扩增与 Sanger 测序 atpE 基因在 M. tuberculosis 单菌落 菌落PCR产物使用以下方法进行测序: atpE-特异性引物,并与参考序列比对 M. tuberculosis H37Rv atpE 序列。测序色谱图(比对结果)显示:(上图)在筛选的14个菌落中,有一个菌落为混合群体,在第196位点(C11_atpE)同时存在野生型(A)和突变型(G)等位基因;(下图)在筛选的19个菌落中,有一个菌落为纯合突变群体,携带该突变 atpE BioEdit 中显示的 A196G 置换 Ile66Val(C14_atpE) 请点击此处以查看此图的放大版本。
讨论
基因操作在 M. tuberculosis 由于该生物体富含脂质的细胞壁、生长缓慢以及对外源DNA摄取效率相对较低,其基因操作在技术上具有挑战性。这些特性使得转化、菌落恢复及分子验证过程相较于许多其他细菌系统更为缓慢且难以预测。此外,大片段双链DNA的制备以及基于质粒的递送载体的构建过程繁琐,且需要多个质量控制步骤。本文所述方案通过提出两种互补的方法,以实现向同源菌株中引入特定点突变,从而应对上述挑战。 M. tuberculosis 背景:利用自杀载体和寡核苷酸介导的重组工程进行两步等位基因交换。
两步AE方案的关键特征在于高效的重组效率,但其受限于需要通过限制性酶切克隆至多个克隆位点 以及使用经紫外预处理的质粒DNA13 以促进同源重组并提高编辑效率14尽管紫外线暴露可能在构建体中诱导产生非预期的变异,但据报道产生单核苷酸变异(SNV)的可能性极低15,16. SCO的两步策略 和 DCO 依赖于多重筛选和反筛选标记的事件7,10,可能会施加 体外 抗生素胁迫对 M. tuberculosis17. 尽管使用额外的标记可提高获得纯合突变群体的回收率,但连续传代存在风险 体外 进化,产生具有不同遗传背景的菌株群体13,15,可能会干扰对所引入的点突变体解释18单交换事件(SCO)受转化效率和重组效率低下的限制,而双交换事件(DCO)仅受重组效率的限制,因此更容易发生19此外,限制性酶切和克隆至多克隆位点仍然耗时且劳动密集。
使用单链DNA寡核苷酸进行重组工程在向M. tuberculosis中引入点突变方面效率较高。靶向单链DNA寡核苷酸的短同源臂可实现直接化学合成,从而避免了同源重组所需的限制性克隆和PCR扩增等多个步骤20。重组工程完全依赖一种可在M. tuberculosis染色体外自我复制的可治愈质粒来诱导诱变21,22。此外,单链DNA寡核苷酸易于合成。因此,与同源重组相比,重组工程更为简便、快速且成本更低,因为它所需的质粒数量和培养步骤更少。然而,根据靶向的基因组区域不同,重组工程在实现定点诱变方面的效率可能较低,并可能需要多次尝试。尽管总体而言,单链DNA介导的重组工程效率相较于其他技术相对较高,但携带预期改变的细胞绝对数量仍被认为较低20,23。存在的挑战包括:由于外源供体单链DNA底物存在链偏向性和相对较短的同源序列,可能在同源区域以外、具有序列相似性的位点发生非预期(非法)重组。使用HygR共筛选方法可在无需额外抗生素筛选的情况下筛选突变体24,25,但可能导致操纵子下游产生极性效应,从而在遗传背景中引发非预期突变26。重组工程的效率也可能因靶点不同而异,如图10所示(atpE A196G突变中33个菌落中有2个为阳性),这可能归因于单链DNA寡核苷酸同源臂过短(<50 nt)、阻碍退火的二级结构、重组酶诱导不足或竞争性的野生型修复通路。此外,重组工程需要筛选大量单菌落以确认目标变异,这一过程可能耗时较长。在M. tuberculosis中,质粒DNA和单链DNA寡核苷酸的摄取效率仍然较低,可能部分归因于富含脂质的分枝杆菌细胞包膜。因此,HygR可筛选寡核苷酸的优势并不在于其绝对意义上提高转化效率,而在于它能够对电穿孔过程中摄取DNA的小部分细胞进行共筛选。这使得筛选群体中富集了DNA受体细胞,进而在其中通过PCR和测序鉴定目标染色体突变。然而,HygR筛选本身并不能确认目标位点突变的整合,仍需对多个HygR抗性菌落进行筛选,以获得经确认的突变体。
还应注意,携带SNV的单链DNA寡核苷酸会在复制叉处产生错配。 M. tuberculosis NucS 错配修复系统可能识别并修复此类错配,从而抑制预期突变的引入。为提高效率,研究人员应避免产生 G-G、G-T 或 T-T 碱基对的错配,这些错配可被 NucS(又称 EndoMS)高效修复,NucS 是一种参与DNA错配修复的非典型错配修复(MMR)内切酶。27,28.
本文所展示的方案通过在受控的遗传背景下实现精确的基因突变,推动了结核病研究的发展,从而解决了使用临床分离株进行研究时固有的局限性。相较于以往的方法7,8,29,30,本出版物提供 M. tuberculosis-特异性优化,包括调整电穿孔参数(2.5 kV, 25 µF, 1000 Ω) 实现 >108 CFU/µg 转化效率和简化的寡核苷酸设计:用于重组工程的63 bp和用于重组的25 kb,以最小化二级结构和脱靶效应。这些改进将重组工程的实验周期从AE方法的12周缩短至6周,并提高了可重复性,这一点通过成功对贝达喹啉耐药位点进行诱变得到了验证 rv0678 和 atpE 本研究的创新之处在于对两种方法进行了直接的并行比较,整合了现代工具,如用于变异确认的全基因组测序和用于突变预测的人工智能,以及可视化记录,这些都有助于在资源有限的环境中推广应用。
为优化所述方法并解决常见问题,可对同源重组(HR)和重组工程(recombineering)均适用若干改进措施。为提高电穿孔效率(这通常是实验中的瓶颈),可采取以下优化策略。 M. tuberculosis 由于其细胞壁较厚,可通过甘氨酸处理(生长过程中使用 0.2–0.5 M 甘氨酸处理 24–48 小时)制备电转感受态细胞,以削弱细胞壁并增强 DNA 摄取。此外,采用超高压电穿孔(12.5–25 kV/cm),配合优化的电转杯(0.1–0.2 cm 间隙)和预冷缓冲液,可实现超过 10 的转化效率5 CFU/µg DNA,通过乙醇沉淀或柱纯化法对DNA进行脱盐以减少电弧现象。在OD下监测细胞密度600 0.6–0.8 用于对数中期收获,避免过量 DNA(限制在 1–10 µg)以防止饱和和降低存活率。如果菌落产量持续偏低,可加入恢复培养步骤 电穿孔后培养48小时,以允许抗性标记物表达31,32.
其他常见问题包括重叠延伸 PCR 产量较低。可通过使用带有 GC 增强剂(3–5% DMSO)的高保真聚合酶以及梯度退火温度(55–65 °C)进行优化。筛选过程中的抗生素压力可通过使用无标记系统(如 Cre-loxP)在整合后实现切除来缓解。Cre-loxP 是一种位点特异性重组系统,其中 Cre 重组酶识别 34 bp 的 loxP DNA 序列,并催化位于两个 loxP 位点之间的 DNA 片段的精确切除,从而实现细胞中条件性基因敲除33。
对于同源重组(HR),在自杀载体中将同源臂延长至1–2 kb,以促进正确的同源重组事件,减少非特异性整合,从而避免脱靶整合。使用带有可诱导重组酶(RecET系统)的复制型质粒,以提高特异性重组效率,同时抑制非特异性事件。在HR的UV预处理中,将照射剂量校准至100–150 mJ/cm2,以促进重组反应,同时避免诱发过多突变,并在诱变后通过全基因组测序验证构建的菌株,以检测任何意外的遗传改变9,34,35。
进行重组工程时,优化寡核苷酸设计,使用63–90 nt的同源臂,避免GC含量过高引起的错配,并利用OligoEvaluator等软件进行稳定性检测。电穿孔后,将乙酰胺诱导浓度调整为0.2–0.5%,诱导时间控制在4–6小时,以在无毒性条件下实现表达平衡。为减少链偏向性和非特异性退火,设计50–100 nt同源序列的单链DNA寡核苷酸,靶向滞后链,并在寡核苷酸末端引入硫代磷酸酯修饰,以抵抗核酸外切酶降解。若频繁发生非同源重组,可通过提高抗生素浓度或使用双重筛选标记增强筛选压力,或使用新鲜的感受态细胞重复转化以提高产量。这些步骤可使难以编辑的基因组位点的编辑效率提高至>20%。若需进行大量菌落筛选,可通过汇集菌落进行多重PCR,或在目标基因兼容的情况下使用基于荧光的报告系统,以简化筛选流程36。
本文所述方法为 M. tuberculosis 遗传学,以及向新兴技术的潜在拓展。定点诱变可用于验证已鉴定的药物抗性突变35 通过下一代测序37,从而实现对临床分离株中新变异的快速表型分析。未来的研究可将这些方法与CRISPR-Cas系统整合,用于多重基因编辑,例如CRISPR引导的诱变DNA聚合酶,以拓展药物靶标基因的多样性,并加速耐药机制的发现。利用 结核分枝杆菌的 内源性 III 型 CRISPR 在抵御噬菌体或质粒中的应用可为耐药菌株开发新型抗菌药物或诊断方法38,39,40.
遗传操作技术的进步,包括利用TnSeq鉴定必需基因 体内,通过确定减毒活菌株中的减毒靶点,为疫苗开发开辟新途径41可编程的碱基编辑技术能够在不产生双链断裂的情况下精确修正细微突变,从而降低脱靶效应,并促进对多药耐药中上位性相互作用的研究。更广泛的应用包括基因工程 M. tuberculosis 用于生物传感器平台或合成生物学,例如插入报告基因以实现感染的实时监测。未来的研究应致力于高通量诱变流程,将人工智能驱动的设计与这些方法相结合,以系统解析宿主-病原体相互作用,并为个体化治疗提供依据42.
披露
作者声明无利益冲突。
致谢
由衷感谢斯泰伦博斯大学医学与健康科学学院分子生物学与人类遗传学系结核病基因组学研究组所有成员的宝贵贡献 本研究获得了欧洲与发展中地区国家临床试验合作伙伴关系(TMA2017CDF-1885)、南非医学研究理事会、德国学术交流服务中心(DAAD)以及弗兰德斯研究基金会(FWO)奥德赛斯计划(N号)的资助支持。° G0F8316N。我们还要感谢Graham Hatfull教授和Julia van Kessel教授开发了同源重组工程方法,并提供了pJV75amber质粒,该质粒已用于我们的研究。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.5 mL 微量离心管,锥形底,锁盖 | WhiteHead Scientific | 605001 | 培养 |
| 1.5 mL 微量离心管,锥形底,锁盖 | WhiteHead Scientific | 615001 | 培养 |
| 10 mM 氯化钙二水合物 (CaCl2·2H2O) | Sigma-Aldrich | 化学感受态 E. coli | |
| 10 mM RbCl, 75 mM CaCl2·2H2O | Sigma-Aldrich | 83979 | 化学感受态 E. coli |
| 10 mM MOPS (3-(N-吗啉代)丙磺酸) 缓冲液 | Sigma-Aldrich | M1254 | 化学感受态 E. coli |
| 100 mM 溴化铷 (RbCl) | Sigma-Aldrich | 83979 | 化学感受态 E. coli |
| 15 cm 培养皿 | Lasec | SKU | 琼脂培养 |
| 15% wt./vol 甘油 | Sigma-Aldrich | 49781-500ML | 培养 |
| 20 bp 至 32 bp 的 PCR 引物,25-nm 规模合成,标准脱盐 | Integrated DNA Technologies (WhiteHead Scientific) | N/A | DNA 扩增 |
| 25 cm 组织培养瓶 | WhiteHead Scientific | 707001 | 液体培养 |
| 30 mM 醋酸钾 | Sigma-Aldrich | P1190-100G | 化学感受态 E. coli |
| 50 mL 离心管 | WhiteHead Scientific | P10432 | 培养 |
| 50 mM 氯化锰(II)四水合物 (MnCl2·4H2O) | Sigma-Aldrich | 63535 | 化学感受态 E. coli |
| 63 bp 单链 DNA 寡核苷酸,100-nm 规模合成,PAGE 纯化 | Integrated DNA Technologies (WhiteHead Scientific) | N/A | 引入等位基因交换 |
| 75 cm 组织培养瓶 | WhiteHead Scientific | 708013 | 液体培养 |
| Benchmark Accuris UV 透射仪光源 | Sigma Aldrich | BMSE3000-1EA | 凝胶成像 |
| Benchmark Scientific (H3020) Incu-Shaker 20 L 可堆叠摇床培养箱,带防滑橡胶垫,115 V | Alkali Scientific | SKU: | E. coli 培养 |
| Bio-Edit | 软件 | n/a | Sanger 测序读长的目视检查与分析 |
| 交联仪 CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | 质粒 DNA 处理 |
| DNA-MAN | 软件 | n/a | Sanger 测序读长的目视检查与分析 |
| 数字干浴器,带定时器,150 °C 加热,双模块 | WhiteHead Scientific | E-DB150-2D | 转化 |
| Gene Pulser Xcell 电穿孔系统 | Bio-Rad, Hercules, CA 94547, USA | 1652660 | 电穿孔 |
| Gene Pulser / MicroPulser 电穿孔比色皿,0.2 cm 间隙 | Bio-Rad, Hercules, CA 94547, USA | 1652086 | 电穿孔 |
| HindIII-HF 酶 | New England Bio-lab | R3104L | 限制性酶切 |
| JCV198 (单链 DNA 寡核苷酸,100-nm 规模合成,PAGE 纯化) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG;基因靶点:php;在 pJV75amber 质粒的 php 基因中恢复 hygR |
| Memmert IN Plus 标准 26.5 立方英尺非 CO2 静态培养箱 | Ares Scientific | SKU: IN-750-PLUS | M. tb 培养 |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA;基因靶点:rv0678;rv0678 的 PCR 扩增 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | CTCGGACAACACGCTGACC;基因靶点:rv0678;rv0678 的 PCR 扩增 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G};基因靶点:rv0678;插入 A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T};基因靶点:rv0678;插入 A95G |
| Mycobrowser | 数据库 | n/a | 基因序列中的 SNV 密码子 |
| NCBI 数据库 | 数据库 | n/a | 基因组中的基因位置,用于确定 SNV 位置 |
| p2NIL | Addgene | 20188 | 表达克隆载体 (kanR) |
| PacI-HF 酶 | New England Bio-lab | R0547L | 限制性酶切 |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | 亚克隆载体,表达 LacZ 和 kanR |
| pGOAL17 | Addgene | 20189 | 表达 LacZ 和 SacB 的 Lambda RED 重组酶克隆载体 |
| pGOAL19 | Addgene | 20190 | 表达 hygR、LacZ 和 SacB 的 Lambda RED 重组酶克隆载体 |
| Phusion 高保真热启动 Flex 聚合酶试剂盒 | New England Bio-lab | M0535L | 高保真校对 DNA 聚合酶 |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | 亚克隆测序载体 (ampR) |
| PJV75_KANR_F (引物,25-nm 规模合成,标准脱盐) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG;基因靶点:aph;pJV75amber 中 KanR 基因的扩增 |
| PJV75_KANR_R (引物,25-nm 规模合成,标准脱盐) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG;基因靶点:aph;pJV75amber 中 KanR 基因的扩增 |
| pJV75amber | Addgene / Van Kessel 实验室 | 26906/ 26908/26908/ 26910 | 表达 kanR、hygR 和 Che gp61 的载体,用于基因组中的重组工程 |
| Primer3plus | 软件 | n/a | 设计针对目标基因的特异性引物对 |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG;基因靶点:HindIII 位点;插入位点 ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC;基因靶点:kpnl 位点;插入位点 CGTACAGGTACC |
| SNAPGene | 软件 | n/a | 虚拟克隆及添加限制性内切酶突出端 |
| Thermo Fisher QuantStudio 3 热循环仪 | Pika America | N/A | DNA 扩增 |
参考文献
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
重印与许可
本文已发表
视频即将推出