代谢重编程通过 HIF-1α、PKM2、KRAS、乳酸和脂质通路驱动胰腺导管腺癌(PDAC)的血管生成。补偿性机制限制了单药治疗的效果,凸显了制定合理联合治疗策略的必要性。
本文内容
摘要
摘要
胰腺导管腺癌(PDAC)致死率仍然很高,5年生存率仅为13%。其侵袭性强的生物学特性和晚期诊断常导致在初诊时已出现转移。本综述探讨了代谢重编程如何调控PDAC中的血管生成,并分析了这种代谢-血管生成偶联的治疗意义。我们系统分析了已发表的关于葡萄糖、氨基酸和脂质代谢改变的研究,及其通过缺氧诱导因子-1α(HIF-1α)、致癌信号通路和代谢物介导通路与新生血管形成之间的相互关联。根据当前文献的综合分析,代谢与血管生成的偶联至少通过三种相互关联的机制发挥作用:由HIF-1α/丙酮酸激酶M2(PKM2)驱动的糖酵解-血管内皮生长因子(VEGF)轴;乳酸作为信号分子促进M2极化肿瘤相关巨噬细胞并稳定HIF-1α;以及包括二十碳衍生物和脂肪酸结合蛋白4(FABP4)在内的脂质代谢物对内皮功能和存活的调节作用。此外,谷氨酰胺衍生的中间产物支持内皮细胞出芽和细胞外基质重塑,而色氨酸和丝氨酸代谢通路则影响免疫-血管生成平衡。值得注意的是,代偿性通路(例如通过糖原积累和蛋白酶激活受体-2活化介导的HIF-1α非依赖性血管生成)限制了单药治疗的疗效,凸显了联合治疗策略的必要性。深入理解这些代谢-血管生成网络,为同时靶向肿瘤代谢和血管生成的生物标志物指导治疗提供了理论依据。将代谢和血管生成相关生物标志物(如VEGF、乳酸脱氢酶A)与基于影像的代谢谱分析相结合,有望改善PDAC患者的分层和治疗监测。
引言
胰腺导管腺癌(PDAC)仍然是致死率最高的实体恶性肿瘤之一。对于转移性疾病的患者,中位总生存期约为6–11个月,即使是局部进展期或可切除肿瘤的患者,其长期预后也极差1,2。在过去三十年中,5年生存率仅从4%小幅提高至13%,这一改善主要归因于外科技术的进步和医疗资源的集中化,而非系统性治疗的突破3,4。流行病学预测,到2030年,胰腺癌将成为美国癌症相关死亡的第二大原因5。在中国,该疾病发病率位居第8位,死亡率位居第6位6,且在年轻成人中的发病率呈上升趋势7,8。
尽管疾病负担沉重,但治疗进展却令人沮丧地缓慢,主要原因是肿瘤具有显著的异质性、早期系统性播散以及对驱动其侵袭性生物学行为的关键因素理解尚不充分。肿瘤微环境中的代谢适应和血管异常被认为是胰腺导管腺癌(PDAC)进展和治疗耐药的核心因素,然而这两个过程之间的因果关系及信号串扰仍缺乏充分阐明。特别是,癌细胞如何通过代谢重编程主动塑造血管生成微环境,代谢中间产物是否作为直接信号分子作用于内皮细胞,以及这些机制如何共同促成治疗逃逸,目前尚未得到系统性理解9,10。因此,全面阐明代谢-血管生成耦合网络对于揭示PDAC的进展机制以及开发新型干预策略具有重要的理论和临床意义。然而迄今为止,尚无系统性综述整合代谢重编程调控PDAC中血管生成的多方面机制,也未对这些发现的转化潜力进行深入评估。为填补这一空白,本综述旨在:整合葡萄糖、氨基酸和脂质代谢重编程调控PDAC中血管生成的核心机制,重点强调缺氧诱导因子-1α(HIF-1α)、致癌信号通路和代谢中间产物的枢纽作用;基于现有证据,批判性评估代谢和血管生成生物标志物的临床应用价值;并探讨同时靶向代谢和血管通路的联合治疗策略的前景与挑战。通过整合这些多层次的数据,我们力图为PDAC的精准诊断与治疗提供一个概念框架。重要的是,尽管阐明这些耦合机制可能为生物标志物识别和靶向治疗开发提供理论基础,但这些发现的转化价值仍有待在设计良好的前瞻性临床研究中加以验证,且本综述后续部分将对每项提出应用的证据强度进行批判性审视。
综述与观点
胰腺导管腺癌(PDAC)发生于一种独特的恶劣微环境之中,其特征是致密的间质纤维化、严重的缺氧以及异常的代谢重编程。由此微环境所形成的肿瘤血管系统并非仅仅是被动的输送通道,而是疾病进展过程中的主动参与者,其形态受到致癌信号通路、代谢适应以及基质间相互作用共同影响。如图1所示,来自葡萄糖、氨基酸和脂质代谢通路的代谢信号汇聚于核心调控因子——缺氧诱导因子-1α(HIF-1α)、突变型KRAS(存在于约93%的PDAC病例中)以及mTOR复合物1(mTORC1),协同调控促血管生成的转录及转录后输出。由此产生的血管系统通常表现为血供稀少、通透性高且发育不成熟,包含四种不同的血管化模式:出芽性血管生成、内插性血管生成、融合性血管生成以及血管生成拟态(VM)。理解这种机制上的异质性,对于解释抗血管生成单药治疗失败的原因以及设计合理的联合治疗策略至关重要。
胰腺癌中血管生成的基本概述
血管生成模式
出芽式血管生成是胰腺导管腺癌(PDAC)中新血管形成的主要方式,由缺氧、组织损伤或致癌信号触发,并受多种促血管生成介质调控11。肿瘤细胞分泌的血管内皮生长因子(VEGF)是最关键的调控因子。VEGF与VEGFR2结合后,激活PI3K/AKT和MAPK/ERK通路:PI3K将PIP2磷酸化生成PIP3,招募并激活AKT,促进内皮细胞(EC)的增殖和迁移;而MAPK/ERK级联反应则通过RAS-RAF-MEK-ERK的激活进行,ERK转入细胞核以调节与增殖和迁移相关基因的表达。临床前研究表明,抑制VEGF可显著减少出芽并减弱PDAC模型中的肿瘤生长12。最新研究进展表明,内皮细胞表型可塑性对出芽效率具有关键调控作用。内皮细胞可在静息状态的“列兵”细胞、迁移性的“顶端”细胞和增殖性的“茎”细胞之间可逆转换。顶端-茎细胞动态具有特定的代谢特征:顶端细胞优先依赖糖酵解提供迁移所需能量,而茎细胞则依赖脂肪酸氧化维持增殖。肿瘤来源的蛋白酶(如ADAM9)还可通过脱落肝素结合性EGF样生长因子进一步促进出芽形成。综上所述,这些研究结果表明,PDAC中的出芽式血管生成不仅受VEGF调控,还受到代谢、信号传导和基质因素之间复杂相互作用的共同调控13,14,15,16。
血管内成血管通过重塑现有血管壁来扩展和分支血管,而无需依赖内皮细胞的增殖或迁移17。在肿瘤组织中,癌细胞的快速增殖会增加局部压力,导致血管壁向管腔内凹陷,形成柱状或隔状结构。这些结构逐渐增宽并融合,将原始管腔分割为多个更小的通道,从而增加血管的表面积和容积。在胰腺导管腺癌(PDAC)小鼠模型中的三维成像表明,这种模式在肿瘤中心区域更为常见,有助于缓解缺氧状态18。由于血管内成血管依赖于血管壁的重塑而非内皮细胞增殖,因此以抑制内皮细胞增殖为机制的抗血管生成药物——尤其是抗VEGF治疗——针对这一模式可能疗效有限。
融合性血管生成(CA)由围绕组织岛的各向同性毛细血管网络演化而来。通过毛细血管聚集以及内部组织柱的消失,优势血流通道得以扩张,而灌注较少的血管节段则发生退化,从而将网状结构重塑为具有层级结构的树状系统,该过程保留了血管壁成分并维持了血流19。CA 与套入性血管生成具有某些共同特征,但在形态上存在差异:套入性血管生成通过生长和融合组织柱来分割现有血管,而 CA 则通过消除组织岛形成终末血管,因此在功能上是相反的过程20。
血管生成拟态是一种独特的模式,肿瘤细胞模拟内皮细胞形成类似血管的结构。血管生成拟态(VM)的形成与上皮-间质转化(EMT)密切相关21;发生EMT转化的肿瘤细胞相互连接,形成含有管腔的结构,该结构由高碘酸-希夫(PAS)染色阳性的细胞和细胞外基质支撑,能够运输红细胞并实现类似于正常血管系统的灌注功能22。在高度侵袭性的胰腺导管腺癌(PDAC)组织中,VM结构显著增多,并与不良预后相关23。
血管特征与微环境限制
与其他许多恶性肿瘤不同,胰腺导管腺癌(PDAC)具有典型的低血管化和纤维化间质特征,其平均微血管密度(MVD)显著低于正常胰腺组织或肝细胞癌24,25,26。尽管存在严重缺氧,这种低血管表型仍持续存在,提示存在活跃的血管抑制机制。旁分泌的Hedgehog信号通路可抑制非经典WNT信号通路,从而限制VEGFR2依赖性内皮细胞过度出芽;而肿瘤细胞与内皮细胞之间形成的VEGFR2/神经纤毛蛋白1(NRP1)反式复合物与血管分支减少及患者生存期延长相关27。由此形成的血管分布不均、结构不成熟、周细胞覆盖少且功能上存在渗漏28,导致血浆外渗和间质流体压力(IFP)升高。升高的IFP与致密纤维化产生的实体应力共同作用,压迫血管,可能导致血管塌陷,并几乎完全缺乏直径超过10 µm的血管,进一步加剧灌注不足29,30。
这种灌注减少会形成缺氧的恶性循环。胰腺导管腺癌(PDAC)新生血管具有不完整的管壁以及平滑肌和周细胞支持不足,导致血流缓慢31。缺氧的微环境在转录水平上稳定了HIF-1α,从而增强VEGF的分泌,持续促进血管生成32,33。在已切除的人PDAC样本中,HIF-1α的表达(存在于40%的病例中)与转移性疾病和微血管密度(MVD)呈正相关,而与预后呈负相关34。HIF-2α的过表达和血管生成拟态同样与分化程度差、晚期、淋巴结转移以及不良预后相关35。
周细胞功能障碍——其特征为异位表达α-平滑肌肌动蛋白(α-smooth muscle actin)以及周细胞-内皮细胞黏附能力受损——进一步破坏了血管的稳定性36。内皮细胞连接松散、基底膜不连续以及细胞间出现间隙,导致血管通透性增加,促使血浆外渗,从而升高间质压力,阻碍药物递送,同时促进肿瘤细胞进入血液循环。微血管密度(MVD)升高但微血管完整性降低,与早期复发、转移及术后短暂生存期相关37。
血管生成的代谢调控
胰腺导管腺癌(PDAC)表现出广泛的缺氧区域,其组织氧分压(pO₂)中位数为 0–5.3 mmHg,而邻近正常组织为 24.3–92.7 mmHg38。这种现象源于缺氧的纤维化间质、快速增殖以及血管供应不足39。主要由 HIF-α 亚型介导的缺氧适应性反应赋予 PDAC 具有侵袭性强、耐治疗的表型:HIF-1α 在急性严重缺氧条件下迅速被诱导表达40,41,而 HIF-2α 则倾向于在慢性中度缺氧条件下持续表达42,43,HIF-3α 主要调节其他 HIF 复合物44。
HIF-1α 作为核心上游开关,同时驱动葡萄糖代谢重编程和血管生成。在缺氧条件下,HIF-1α 转录激活糖酵解相关基因(GLUT1、HK2、LDHA、PKM2),并同时激活促血管生成因子(VEGF、CTGF、PDGFB)45,46,47。MUC1、P4HA1 和 APE1/Ref-1 等分子通过稳定 HIF-1α 或增强其转录功能,进一步强化糖酵解表型和血管生成能力48,49,50,51。PKM2 在糖酵解与血管生成之间发挥直接的分子桥梁作用:在缺氧条件下,PKM2 转位至细胞核,通过与 β-catenin/STAT3 相互作用及组蛋白修饰,共同激活糖酵解和血管生成相关基因(包括 VEGF-A)的转录,从而形成正反馈环路,使增强的糖酵解进一步放大 HIF-1α/VEGF 信号通路47,52。KRAS 突变通过 MEK/ERK 通路增强 HIF-1α/2α 的稳定性,上调糖酵解酶(LDHA、PDK1)和促血管生成效应分子(VEGF、CA9、MCT4)的表达53,54。其他交互作用包括 LSD1 介导的 HIF-1α 稳定、UHRF1/SIRT4 轴以及 IR/IGF1R 和 CX3CL1/CX3CR1 受体信号通路39,55,56,而 Lumican 则通过抑制 EGFR/PI3K/Akt 通路,抑制糖酵解和血管生成57。代偿性通路——包括糖原积累通过招募树突状细胞维持血管生成58,以及 PAR-2 激活通过 MEK-ERK 促进 VEGF 表达53——表明单独靶向 HIF-1α 或单一代谢节点可能不足以实现有效干预。
氨基酸代谢通过为内皮细胞出芽和细胞外基质重塑提供生物合成前体,以及产生间接调控血管张力和免疫细胞浸润的免疫代谢信号,从而调节血管生成。谷氨酰胺经GLS作用生成谷氨酸,后者可转化为天冬氨酸以促进内皮细胞(EC)出芽59,或转化为脯氨酸以参与细胞外基质(ECM)重塑60。VEGF刺激可增加内皮细胞对甘氨酸的摄取,促进细胞迁移61;甘氨酸还参与谷胱甘肽的合成,调节一氧化氮(NO)介导的血管张力和氧化应激62。精氨酸可转化为脯氨酸、多胺和NO63,而依赖PHGDH的丝氨酸合成通路则调控血管张力、氧化应激及内皮细胞凋亡保护63,64,65。值得注意的是,髓源性抑制细胞(MDSCs)中的色氨酸代谢通过IDO-1催化生成犬尿氨酸,使IFNγ/IL-6平衡向促血管生成状态转变67,68。
脂质代谢重编程通过代谢、信号传导和免疫调节机制促进新生血管形成69。胰腺导管腺癌(PDAC)表现出由SREBP-1及FASN和ACC等酶驱动的新生脂质合成上调。除了参与膜生物合成外,FASN还通过代谢物-信号机制调控内皮细胞(EC)增殖:抑制FASN会升高丙二酰辅酶A水平,促进mTOR在赖氨酸1218位点的丙二酰化,从而损害mTORC1激酶活性,选择性抑制内皮细胞增殖而不影响其迁移能力70。在葡萄糖受限条件下,脂肪酸氧化(FAO)可作为替代能源,支持内皮细胞迁移和管状结构形成;在PDAC模型中,药理学抑制FAO会损害血管生成71。
脂质分子还可作为直接的信号分子发挥作用。溶血磷脂酸(LPA)和鞘氨醇-1-磷酸(S1P)可激活内皮细胞的G蛋白偶联受体,促进细胞增殖、迁移和通透性,其水平升高与VEGF表达增加及管状结构形成相关72。异常的脂质代谢会产生活性氧(ROS)和脂质过氧化产物,进而激活HIF-1α和NF-κB,增强包括VEGF和IL-8在内的促血管生成基因的转录73。在癌细胞和内皮细胞中脂滴的积累与内皮细胞存活率提高以及对抗血管生成治疗的耐药性相关,其中脂滴包被蛋白(perilipins)被发现参与调控细胞增殖和迁移过程74。
脂质代谢重编程还通过免疫调节影响血管生成微环境。肿瘤相关巨噬细胞(TAMs)通过CD36等清道夫受体积累氧化脂质和胆固醇,促进其向促血管生成的M2样表型转化,从而分泌VEGF、TNF-α和基质金属蛋白酶。类似地,富含脂质的髓源性抑制细胞(MDSCs)也会产生支持新生血管形成的血管生成因子。这种代谢-免疫-血管生成轴线已成为胰腺导管腺癌(PDAC)中一个新兴的治疗靶点75。
代谢物介导的血管生成信号传导
乳酸已从代谢废物被重新认识为连接糖酵解与血管生成的关键信号分子。乳酸通过三种主要机制促进血管生成:通过MCT-1直接激活内皮细胞中的NF-κB/IL-8通路;通过抑制脯氨酰羟化酶(PHD)活性来稳定HIF-1α蛋白;以及旁分泌性免疫调节76。GPR81在乳酸介导的HIF-1α激活中的作用仍存在争议:小鼠研究表明,GPR81信号可在树突状细胞和髓源性抑制细胞(MDSCs)中稳定HIF-1α,从而促进免疫逃逸和血管生成;然而,小鼠巨噬细胞研究显示,免疫抑制效应可独立于GPR81发生77。此外,GPR81在脂肪组织中表达较高,但在其他人类器官中显著低表达78,而表达GPR81的人中性粒细胞对乳酸刺激的转录反应极弱,这引发了对其普遍适用性的质疑79。在胰腺癌中,乳酸通过GPR81-mTOR-HIF-1α-STAT3轴增强MDSC活性80,但该机制的跨物种相关性尚未完全明确。此外,乳酸可诱导M2型巨噬细胞极化,后者分泌更多促血管生成因子81,82;同时,蛋白质乳酸化修饰(如ENSA-K63位点乳酸化)通过STAT3/CCL2通路重塑免疫微环境,间接影响血管生成83。
其他代谢物通过不同的途径调节血管生成。ω-3 多不饱和脂肪酸(EPA 和 DHA)通过抑制 VEGF、PDGF、COX-2、PGE2、NF-κB 和 MMPs 发挥抗血管生成作用84。相反,升高的 ω-6 多不饱和脂肪酸为花生四烯酸代谢提供底物;通过 COX-2 产生的 PGE2 可通过自分泌机制增加胰腺导管腺癌(PDAC)细胞中 VEGF 的分泌,促进内皮细胞迁移85。
脂肪酸结合蛋白4(FABP4)在多个区室中发挥作用以促进血管生成。在内皮细胞中,NOTCH1诱导FABP4表达,促进长链脂肪酸代谢并赋予细胞对活性氧(ROS)的抵抗能力,从而支持血管生成性出芽。在肿瘤细胞中,异常的脂质代谢产生乙酰辅酶A和活性氧(ROS),激活HIF-1α和NF-κB,驱动VEGF和PDGF的转录。在基质水平上,脂肪细胞通过FABP4介导游离脂肪酸的转运,同时分泌IL-1β和TNF-α以激活NF-κB。与此同时,异常的鞘脂代谢通过MIF-CD74轴诱导M2型巨噬细胞极化,其中FABP4阳性巨噬细胞亚群可增强内皮细胞的迁移能力86。
最后,肿瘤微环境中的代谢物(包括琥珀酸、延胡索酸和2-羟基戊二酸)可作为信号分子,通过重塑内皮细胞功能和调控免疫极化来激活与血管生成相关的信号通路87。
临床转化:生物标志物、影像学与治疗策略
代谢重编程与血管生成之间的耦联为胰腺导管腺癌(PDAC)的管理提供了新的生物标志物和评估维度,尽管其转化路径遵循异质性的证据梯度。如表188,89,90,91,92,93所总结,候选生物标志物可分为三个层级:(i)已确立的临床标志物,如CA19-9,虽广泛应用但对PDAC与胆道梗阻的鉴别缺乏特异性;(ii)正在临床评估中的新兴标志物,包括VEGF和糖酵解代谢物;(iii)实验性标志物,如多代谢物组合面板和脂质-巨噬细胞风险模型。
多项研究证实,与炎症性胰腺疾病相比,胰腺导管腺癌(PDAC)患者血液和肿瘤组织中的 VEGF、HIF-1α 和 GLUT1 水平显著升高。在一项纳入 61 例接受手术切除患者的研究所中,PDAC 患者的血液和组织 VEGF 浓度均显著高于炎症性肿瘤(p < 0.000001),HIF-1α(p = 0.000005)和 GLUT1(p = 0.000002)亦如此。多变量分析显示,VEGF 是血液(OR = 1.016;p = 0.001)和组织(OR = 1.02;p = 0.001)中最有力的独立预测因子,血清 VEGF 以 134.56 pg/mL 为临界值时,敏感性达 97.8%,特异性达 86.7%88。除诊断价值外,治疗过程中 VEGF 的动态变化可能作为药效动力学标志物。在 I 期 STARPAC 试验(n = 19)中,连续血浆检测提示早期 VEGF 变化可能预测治疗反应,但该结论尚需在随机对照试验中进一步验证89。
糖酵解重编程具有辅助诊断潜力。通过整合GEO和TCGA数据集,研究人员发现LDHA是胰腺癌总生存期的独立预测因子(p < 0.001)。对36例胰腺导管腺癌(PDAC)患者和70名健康对照者进行血清代谢组学NMR分析,发现糖酵解相关代谢物存在显著改变,其中结合乳酸、丙酮酸、柠檬酸和葡萄糖的评分在区分PDAC与对照组时的AUC达到0.95690。从单基因标志物转向多代谢物整合,一项两阶段代谢组学研究鉴定出脯氨酸、肌酸和棕榈酸可作为区分PDAC与良性肿瘤及健康对照的代谢物组合,在发现队列中的AUC分别为0.854和0.865;加入CA19-9后,性能提升至0.949和0.909,且在独立验证队列中验证AUC分别为0.830和0.85291。在转录水平上,对公共数据集(TCGA-PAAD、GSE62452、GSE57495)的生物信息学分析构建了一个由七个基因组成的脂质-巨噬细胞风险模型(ADH1A、ACACB、CD36、CERS4、PDE3B、ALOX5、CRAT),可有效按风险对患者进行分层,其中TP53突变较为常见,且免疫调节因子(PVRL2、CD276、CCL20)与风险评分相关92。
发现阶段有前景的结果与荟萃分析结果之间的差异反映了反复出现的方法学局限性:单中心回顾性设计、对可切除病变的谱系偏倚、样本量较小、缺乏良性对照组,以及缺乏独立的前瞻性验证87,88,89,90,91。这些发现凸显了在新型生物标志物进入临床应用之前,必须进行严格、标准化且具有足够统计效能的验证。
在功能评估方面,18F-FDG PET/CT 可反映肿瘤的葡萄糖代谢活性,而超极化 [1-13C]丙酮酸 MRI 能够实现对丙酮酸向乳酸转化的实时监测,该过程与 LDHA 和 HIF-1α 的过表达相关94。循环外泌体作为微创性工具,在早期诊断和疾病监测方面具有广阔前景95。在预后方面,VEGF/VEGFR-2 的过表达、高糖酵解活性、LDHA 的过表达以及 COX-2 的表达均与不良预后相关,提示基于代谢-血管生成特征的分子分型可能有助于实现精准的风险分层和治疗方案选择96。
治疗策略与抗血管生成的悖论
尽管 VEGF 在 PDAC 血管生成中起核心作用,但靶向 VEGF/VEGFR 的治疗策略在 III 期临床试验中始终未能成功。CALGB 80303 试验(n = 535)显示,吉西他滨联合贝伐珠单抗与单用吉西他滨相比并无生存获益(中位总生存期分别为 5.8 与 5.9 个月;p = 0.95)97。AviTA 试验表明,在吉西他滨联合厄洛替尼基础上加用贝伐珠单抗可显著改善无进展生存期,但未带来总生存期的获益98。VANILLA 试验中,吉西他滨联合阿柏西普的治疗方案在中期分析确认无总生存期获益后(7.75 与 6.54 个月)被提前终止99,而阿昔替尼联合吉西他滨同样未能改善生存100。
这些治疗失败反映了至少三种胰腺导管腺癌(PDAC)特有的耐药机制。第一,代偿性通路激活:VEGF 阻断所诱导的缺氧会上调其他促血管生成因子(如 FGF、Ang-2、PIGF),并募集具有促血管生成功能的髓系细胞101。第二,血管共用(vascular co-option)和血管拟态(vasculogenic mimicry):肿瘤细胞可通过利用宿主已有的血管结构,或在不依赖内皮细胞增殖的情况下形成类似血管的通道,从而绕过对血管出芽的抑制22。近期的单细胞测序研究发现,癌症相关成纤维细胞(CAFs)可转分化为内皮样表型(FAPα + CD144 + endoCAFs),通过 CD144-β-catenin-STAT3 信号通路介导血管拟态并促进转移,这将血管拟态的概念框架从肿瘤细胞自主过程转变为肿瘤-基质协同作用机制102。第三,代谢-基质适应性改变:致密的纤维化间质在物理上隔离了治疗性抗体,而 CAFs 则通过位于 VEGF 下游或与之平行的旁分泌 HGF 和 TGF-β 通路维持血管生成36。综上所述,这些机制表明,仅靶向单一血管生成配体的单药治疗在 PDAC 中是不足的。
靶向代谢-血管生成节点是一种合理的替代策略。葡萄糖代谢抑制剂——包括己糖激酶2(HK2)抑制剂2-脱氧-D-葡萄糖、丙酮酸激酶M2(PKM2)激活剂紫草素以及乳酸脱氢酶A(LDHA)抑制剂草氨酸——已在胰腺导管腺癌(PDAC)细胞系及异种移植模型中显示出抗血管生成和抗肿瘤效应。82靶向 PKM2/HIF-1α/VEGF轴可能同时抑制代谢适应和血管生成。GPR81介导的乳酸信号通路已成为潜在的旁分泌靶点,尽管特异性拮抗剂仍处于实验阶段;推测的拮抗剂3-羟基丁酸可能主要作用于相关受体HCAR2而非GPR81103,104在脂质代谢中,COX-2 抑制剂(如塞来昔布)和 PPARγFABP4 通路调节剂在临床前模型中已显示出抗血管生成作用105,尽管塞来昔布与吉西他滨联合的II期临床试验未显示出显著的生存获益优势。ω-3多不饱和脂肪酸可竞争性抑制 ω-6 通路,并在临床前模型中表现出抗血管生成特性,但在胰腺导管腺癌(PDAC)中尚缺乏人类干预研究数据。
鉴于胰腺导管腺癌(PDAC)具有代谢可塑性,将抗血管生成药物与化疗、免疫治疗或代谢抑制剂联合使用的方案代表了最具前景的发展方向。葡萄糖、氨基酸和脂质代谢的重编程与对化疗、放疗及免疫治疗的耐药性密切相关;联合抑制糖酵解和谷氨酰胺分解可能阻断代谢代偿机制。然而,截至目前,尚无任何靶向代谢的联合疗法在PDAC中显示出III期临床疗效。归根结底,核心的转化医学挑战并非缺乏可靶向的分子节点,而是无法前瞻性地识别单个肿瘤中占主导地位的血管生成模式——出芽式、套入式、融合式或血管拟态。在生物标志物组合或影像学特征能够根据患者的代谢-血管生成表型对患者进行分层之前,针对该网络的联合治疗策略仍将依赖经验性选择,而非精准指导。
结论
本文综述了胰腺导管腺癌(PDAC)中代谢重编程与血管生成之间的相互耦合作用。我们描述了四种不同的新生血管形成模式——出芽式、套入式、融合性血管生成以及血管生成拟态,这些模式共同导致形成一种血供不足、灌注不良且结构异常的血管系统。在机制核心层面,通过瓦伯格效应(Warburg effect)发生的葡萄糖代谢重编程建立了一个协同循环:HIF-1α同时驱动糖酵解通量和促血管生成转录(如VEGF、CTGF、PDGFB),而PKM2和突变型KRAS则将代谢状态与血管生成输出相整合。氨基酸和脂质代谢进一步通过旁分泌信号(包括乳酸、LPA/S1P以及FASN-丙二酰辅酶A-mTOR轴)调节内皮细胞行为、免疫极化及治疗耐药性。这些发现表明,PDAC中的血管生成不仅仅是缺氧反应的结果,而是肿瘤代谢适应程序的一个内在组成部分。
临床转化仍受限于诊断和治疗方面的局限。尽管发现阶段的研究已鉴定出一些代谢和血管生成生物标志物候选物,包括VEGF、LDHA来源的代谢物评分以及脂质-巨噬细胞风险模型,但综合证据表明,这些标志物均未能持续优于CA19-9,或提供足以支持立即临床应用的额外价值。在治疗方面,抗VEGF单药治疗的III期临床试验均未成功改善生存率,反映出肿瘤血管生成具有高度韧性,其机制涉及代偿性通路激活、血管生成拟态以及代谢-基质适应。这些并行存在的局限凸显了代谢-血管生成网络的高度冗余性和可塑性,提示需要采用整合性策略而非单一疗法。
联合治疗方案——将抗血管生成药物与化疗、免疫治疗或代谢抑制剂联用——代表了最具前景的发展方向。同时靶向糖酵解和谷氨酰胺分解,或共同抑制FASN与mTOR,可能克服代谢代偿,阻断脂质驱动的血管生成信号通路。未来的研究重点包括基于生物标志物的患者分层(例如,糖酵解型与脂质依赖型表型)、合理设计的多靶点联合治疗以阻断多种血管生成模式、无创的代谢-血管生成成像技术,以及在分子特征明确的胰腺导管腺癌(PDAC)亚群中开展的严格设计的临床试验。最终,阐明代谢与血管生成之间的交互作用,对于将PDAC从一种难以治疗的疾病转变为可进行机制导向的精准干预疾病至关重要。
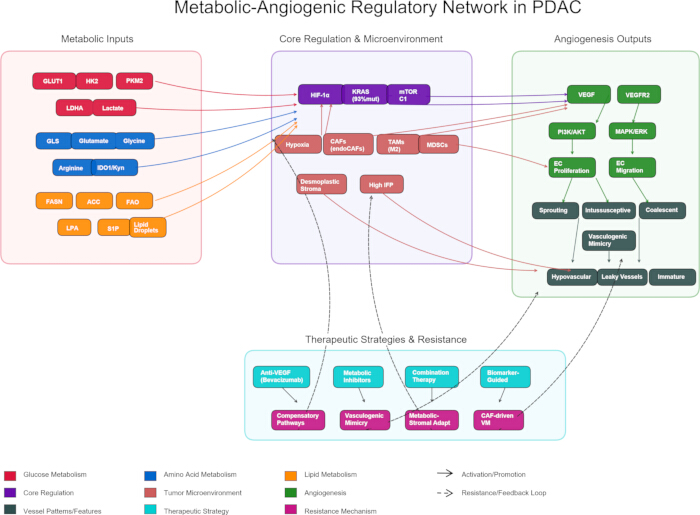
图1:胰腺导管腺癌(PDAC)中的代谢-血管生成调控网络。 胰腺导管腺癌(PDAC)中的代谢-血管生成调控网络。胰腺导管腺癌中代谢与血管生成耦联的示意图。(左侧)营养通路重编程:葡萄糖代谢(深红色)、氨基酸代谢(蓝色)和脂质代谢(橙色)。(中部)肿瘤微环境(浅鲑鱼色)中核心调控因子(紫色;HIF-1α、突变型KRAS、mTORC1)整合代谢输入信号,该微环境特征包括缺氧、具有高间质液压力(IFP)的纤维化间质、CAFs(包括FAPα⁺CD144⁺内皮样CAFs)、M2极化的TAMs以及MDSCs。(右侧)VEGF-VEGFR2驱动的血管生成信号通路及四种不同的血管化模式(深石板灰色):出芽式血管生成、插入性血管生成、融合性血管生成和血管生成拟态(VM)。(底部)当前治疗策略(蓝绿色)及耐药机制(洋红色)。实线箭头表示激活;虚线箭头表示耐药反馈回路。请点击此处查看该图的放大版本。
| 生物标志物/组合 | 生物学依据 | 证据等级 | 主要局限性 | 转化阶段 |
| CA19‑993 | 唾液酸化路易斯抗原 | 临床已确立 | 对胰腺导管腺癌与胆道梗阻的特异性较低 | 临床标准 |
| 血清VEGF(诊断用途)88 | HIF‑1α/VEGF通路激活 | 单中心回顾性研究 | 谱型偏倚;仅限可切除病例队列 | 发现阶段 |
| 血清VEGF(疗效监测)89 | 药效动力学标志物 | I期临床试验(STARPAC,n=19) | 单臂研究;无对照组 | 假设生成阶段 |
| LDHA/代谢物评分90 | 糖酵解通量 | 回顾性研究;单中心 | 缺乏良性疾病对照;样本量小 | 发现阶段 |
| 脯氨酸-肌酸-棕榈酸 + CA19‑991 | 多组学整合 | 发现阶段 + 小规模验证 | 单一机构研究;样本量有限 | 早期验证 |
| 7基因脂质/巨噬细胞风险模型92 | 脂质-免疫串扰 | 回顾性生物信息学分析 | 缺乏前瞻性队列;存在批次效应 | 发现阶段 |
表1:胰腺导管腺癌(PDAC)中代谢-血管生成生物标志物的分级证据框架。 该表格根据转化成熟度将PDAC中的代谢-血管生成生物标志物分为三个层级:(i)临床已确立的标准标志物CA19-9;(ii)早期候选标志物,包括用于诊断和药效动力学评估的血清VEGF检测以及LDHA/代谢物评分;(iii)发现阶段的标志物组合,例如多代谢物组合(脯氨酸—肌酸—棕榈酸联合CA19-9)和7基因脂质/巨噬细胞风险模型。在新兴候选标志物中呈现出一种普遍模式:尽管其生物学机制明确,但方法学上的局限性——回顾性或单中心研究设计、缺乏良性对照、样本量小以及缺少前瞻性验证——共同限制了其进一步发展,使其仍停留在发现阶段或早期假设生成阶段。
披露
作者声明不存在竞争性财务利益。
致谢
本研究由基于原发性肿瘤细胞三维类球体的数字微流控药物筛选平台(FDCT0001/2025/RID)资助。
参考文献
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.