本研究采用网络药理学和分子动力学模拟,探讨了仙鹤草素在治疗前列腺癌中的分子机制和通路。结果表明,仙鹤草素可能稳定结合于AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC和PPARG。
研究文章
利用网络药理学和分子动力学模拟对铅黄素在前列腺癌中的计算分析
29 次观看
⸱
2026年9月11日
* These authors contributed equally
本文内容
摘要
摘要
前列腺癌是导致男性癌症相关死亡的重要原因。由于许多患者在疾病进展至局部晚期或转移阶段后才得以确诊,治愈性治疗往往已不再可行。在本研究中,我们采用了一种整合的计算方法,结合网络药理学、分子对接和分子动力学模拟,探索山柰酚(plumbagin)在前列腺癌中潜在治疗作用的分子机制。通过整合数据库分析鉴定潜在治疗靶点,随后构建蛋白质-蛋白质相互作用网络,进行功能富集分析、分子对接以及分子动力学模拟,以评估蛋白-配体相互作用的稳定性。我们的计算分析结果表明,山柰酚可能与多个核心靶点形成稳定的相互作用,包括丝氨酸/苏氨酸激酶1(AKT1)、雌激素受体1 (ESR1)、BCL2 凋亡调节因子(BCL2)、表皮生长因子受体 (EGFR),肿瘤坏死因子 (TNF),丝裂原活化蛋白激酶3 (MAPK3),热休克蛋白90α家族A类成员1 (HSP90AA1)、SRC 原癌基因, 非受体酪氨酸激酶 (SRC)和过氧化物酶体增殖物激活受体γ (PPARG), 表明其可能调节前列腺癌进展中的关键通路。这些 计算机模拟 研究结果为揭示胡桃醌可能的分子作用机制提供了新的见解,并为后续实验验证提供了理论依据。然而,仍需进一步 体外 和 体内 有必要开展研究以确认其功能活性及治疗功效。
引言
前列腺癌具有异质性,其临床表现从无症状、经筛查发现且可能永不进展的病灶,到侵袭性恶性肿瘤不等,是全球范围内导致发病和死亡的主要原因之一1,2。全球范围内,前列腺癌新发病例数预计从2020年的140万例增至2040年的290万例,同期年死亡人数预计将从2020年的37.5万例增加至约70万例3。前列腺癌最初被诊断为一种依赖雄激素的恶性肿瘤,可通过雄激素剥夺疗法进行治疗。然而,尽管初始治疗反应有效,疾病最终仍不可避免地进展为雄激素非依赖性形式。激素难治性前列腺癌患者发生骨转移的风险显著增加,从而导致具有重要临床意义的骨骼病变4,5,6,7。此外,尽管早期前列腺癌可通过手术或放疗治愈,但许多患者在确诊时已出现局部晚期或转移性疾病,目前尚无治愈性治疗手段8,9。因此,迫切需要开发高效且高选择性的药物,用于预防和/或治疗前列腺癌转移。
多种天然提取物,如番茄红素、大豆制品、绿茶、石榴多酚、芹菜素以及维生素D和维生素E,已被证明能有效预防前列腺癌的发生10,11,12,13。紫草素(PLB)是一种天然存在的萘醌类化合物,广泛分布于自然界中,也是Plumbago zeylanica的主要成分之一,具有抗感染14、抗炎15、抗动脉粥样硬化16和抗肿瘤17,18等特性。研究表明,PLB在多种癌细胞类型中均具有抗肿瘤作用,包括乳腺癌、非小细胞肺癌、肝癌、胰腺癌、结直肠癌、卵巢癌、前列腺癌、胶质瘤和视网膜母细胞瘤19,20,21。体外实验表明,PLB可抑制前列腺癌细胞的增殖22,23。PLB还可调控微蛋白的表达,从而影响前列腺癌细胞的多种细胞行为,包括细胞周期调控、凋亡、自噬以及上皮-间质转化24,25。此外,PLB在皮下移植瘤小鼠模型中可延缓雄激素非依赖性癌细胞的生长22,26。
尽管大量研究表明PLB可抑制前列腺癌细胞的增殖和侵袭,但目前尚无针对PLB作用于这些细胞的靶点和通路的系统性研究。本研究通过网络药理学、分子对接和分子动力学模拟,旨在阐明PLB在前列腺癌治疗中潜在的靶点和作用通路。
方案
PLB 潜在靶点的预测与筛选
PLB 的化学结构信息来自 PubChem 数据库(https://pubchem.ncbi.nlm.nih.gov/)。基于配体的二维和三维相似性,利用 SwissTarget(https://swisstargetprediction.ch/index.php)、SEA(https://sea.bkslab.org/)、TargetNet(http://targetnet.scbdd.com/calcnet/index/)、PharmMapper(https://www.lilab-ecust.cn/pharmmapper/index.html)、比较毒理基因组学数据库(CTD,https://ctdbase.org/)、中药系统药理学数据库与分析平台(TCMSP,https://www.tcmsp-e.com/index.php)以及 HERB(http://herb.ac.cn/)数据库预测 PLB 的分子靶点。为确保数据的可靠性和可重复性,采用以下针对各数据库的筛选阈值:TCMSP 保留口服生物利用度(OB)≥ 30% 且类药性(DL)≥ 0.18 的靶点;SwissTargetPrediction 保留预测概率 ≥ 0.5 的条目;PharmMapper 选择归一化匹配得分 ≥ 4.0 的靶点;SEA 仅纳入 E 值 < 0.001 的靶点作为显著富集;TargetNet 保留预测概率 > 0.5 的靶点;CTD 仅纳入具有人工审编证据(基于化学物–基因相互作用推断)且相互作用评分 > 0.3 的靶点;HERB 保留文献支持得分 ≥ 0.4 的靶点。将上述数据库获取的所有蛋白标识符通过 UniProt 数据库(https://www.uniprot.org/)标准化为官方人类 HGNC 基因符号,并限定物种为 Homo sapiens。在去除所有来源中的重复条目后,共获得 500 个非重复的 PLB 相关靶点用于后续分析。
前列腺癌相关基因的筛选
前列腺癌相关基因来自 GeneCards(https://www.GeneCardss.org/)、DrugBank(https://go.drugbank.com/)、CTD 和 HERB。应用数据库特异性的纳入标准以确保数据的可靠性。GeneCardss 保留相关性评分 ≥ 0.5 的基因,因为该阈值可捕获与疾病查询具有中等到强证据关联的基因。DrugBank 仅纳入具有实验依据的条目(例如,经 FDA 批准或处于研究阶段的前列腺癌药物),排除计算预测或理论上的相互作用。CTD 仅保留基于 curated 化学-基因-疾病相互作用中被分类为“标志物”或“机制”的记录。HERB 纳入文献支持的置信度评分 ≥ 0.4 的靶点,以确保具备充分的实验或文本挖掘证据。所有基因符号均通过 UniProt 数据库(https://www.uniprot.org/)统一为 HGNC 命名法,物种限定为 Homo sapiens,并去除重复项,最终获得 1,199 个独特的前列腺癌相关靶点用于后续分析。
重叠靶点识别与冲突注释校正
使用 Venny 2.1(https://bioinfogp.cnb.csic.es/tools/venny/index.html)中标准化的 HGNC 符号对 500 个 PLB 靶点和 1,199 个前列腺癌靶点进行交集分析,得到 151 个重叠的候选靶点。为解决跨数据库注释冲突,实施了三步校正流程:(i)通过 UniProt ID 映射工具统一基因别名不一致问题;(ii)使用 CD-HIT 以序列相似性阈值 > 0.4 排除旁系同源冗余基因;(iii)仅保留由至少两个独立数据库支持的功能注释,而来自单一来源的独特冲突描述则予以剔除。
网络构建与枢纽识别
通过将重叠靶点提交至 STRING 数据库(版本 12.0,https://cn.string-db.org/)构建蛋白-蛋白相互作用(PPI)网络,检索范围限定为Homo sapiens。仅保留综合置信度评分 ≥ 0.700 的相互作用以确保高可靠性,所有无连接的节点均从网络中剔除。使用 Cytoscape(版本 3.10.2)对构建的 PPI 网络进行可视化并进行拓扑分析,随后利用 cytoHubba 插件确定枢纽基因,以 MCC(最大团中心性)作为主要排序算法,Degree 作为辅助交叉验证指标。
功能富集分析
使用生物信息学在线分析平台(https://www.bioinformatics.com.cn,最后访问时间:2026年5月4日)对差异表达基因进行基因本体(Gene Ontology, GO)功能注释和京都基因与基因组百科全书(Kyoto Encyclopedia of Genes and Genomes, KEGG)通路富集分析。该平台采用Fisher精确检验计算原始P值,并使用Benjamini-Hochberg(BH)方法进行多重检验校正以控制错误发现率(false discovery rate, FDR)。当FDR < 0.05时,认为基因本体条目(包括生物过程、细胞组分和分子功能)和KEGG通路具有显著富集。
分子对接
代表活性构象的选定靶标蛋白的晶体结构从 RCSB 蛋白质数据库(https://www.rcsb.org/)获取。在 Discovery Studio 中进行蛋白预处理,包括去除水分子和异源原子、删除冗余链、修复缺失残基、在 pH 7.4 条件下添加氢原子、分配 Gasteiger 电荷以及能量最小化。结合位点基于共结晶配体的坐标定义,采用涵盖所有关键底物结合残基的网格。PLB 的分子对接通过 SwissDock 网络服务器(http://www.swissdock.ch/)的 Attracting Cavities 模块进行。计算结合自由能以评估亲和力,并为每个靶标选择能量最低的构象作为最终对接构型。对接模拟结果通过可视化进行验证。
分子动力学模拟
采用 GROMACS 2022.2 进行分子动力学(MD)模拟。蛋白质使用 Amber14SB 力场进行描述,体系以 TIP3P 水分子溶剂化。Plumbagin 的参数(包括 AM1-BCC 部分电荷和 GAFF2 原子类型)通过 Antechamber 生成,随后使用 ACPYPE 进行拓扑转换,并分配 Joung-Cheatham 离子参数。每个蛋白-配体复合物被置于截断的十二面体模拟盒子中,蛋白与盒子边界的最小距离为 1.2 nm,使用 TIP3P 水分子进行溶剂化,并通过添加 0.15 M Na⁺/Cl⁻ 实现体系中性化。在使用最陡下降法进行能量最小化(Fmax < 1,000 kJ·mol⁻1·nm⁻1)后,体系在 298 K 下依次进行 NVT 和 NPT 系综平衡,各持续 200 ps。随后在 NPT 条件下进行 200 ns 的生产模拟,积分时间步长为 2 fs,采用 Verlet 截断方案。长程静电相互作用通过粒子网格 Ewald(PME)方法计算,静电和范德华相互作用的截断距离均为 1.2 nm。使用 LINCS 算法约束含氢键。温度通过 Nosé-Hoover 恒温器维持在 298 K,压力通过 Parrinello-Rahman 恒压器维持在 1 bar。每 10 ps 保存一次坐标,用于后续分析。轨迹分析与可视化使用 GROMACS 工具、VMD 和 PyMOL 完成,而 MM-PBSA 结合自由能计算则在适当时使用 gmx_MMPBSA 进行。
分子动力学轨迹的平衡性评估及MM-PBSA自由能采样方案
对于每个蛋白质–胡桃素复合物,使用 GROMACS 进行了 200 ns 的全原子生产阶段分子动力学模拟。将 100 ns 时间点设定为平衡边界:0–100 ns 区段被定义为构象弛豫阶段,在此期间蛋白质主链和配体结合口袋持续发生构象调整;100–200 ns 区段被确定为热力学稳定平台期,表现为均方根偏差(RMSD)、回转半径(Rg)、残基级均方根涨落(RMSF)、配体埋藏的溶剂可及表面积(SASA)、分子间氢键数量以及配体–受体相互作用能量均无单向漂移,仅呈现微小的稳态波动。所有定量动力学参数和 MM/PBSA 结合自由能均仅基于 100–200 ns 的平衡阶段计算,该阶段每隔 100 ps 均匀提取一次构象帧,每个体系获得 1,000 个平衡快照用于 gmx_MMPBSA 输入。前 100 ns 的弛豫轨迹被舍弃,以消除构象漂移对自由能计算的干扰。
前列腺癌中靶基因的预后分析
使用癌症基因组图谱(The Cancer Genome Atlas, TCGA)中的前列腺癌数据集进行预后分析。RNA测序(STAR-counts)数据及相应的临床信息来自基因组数据共享门户(https://portal.gdc.cancer.gov)。基因表达计数被转换为每百万转录本数(transcripts per million, TPM),并采用log2(TPM + 1)进行归一化处理。在排除临床信息不完整的样本后,共纳入498例病例进行分析。以每个基因的中位表达水平将患者分为高表达组和低表达组。采用Kaplan-Meier生存分析结合log-rank检验,以及单变量Cox比例风险回归模型,评估SRC的总生存期(overall survival, OS)和MAPK3的无进展生存期(progression-free survival, PFS),报告风险比(hazard ratios, HRs)及95%置信区间(confidence intervals, CIs)。通过绘制1年、3年和5年的时变受试者工作特征(receiver operating characteristic, ROC)曲线进一步评估预测效能。所有统计分析均在R 4.0.3版本中进行,以P < 0.05为差异具有统计学意义。
结果
PLB 与前列腺癌靶点的预测结果
PLB 的 PubChem CID 为 10205,其 IUPAC 名称为:5-羟基-2-甲基-1,4-萘醌,SMILES:CC1=CC(=O)C2=C(C1=O)C=CC=C2O,InChIKey:VCMMXZQDRFWYSE-UHFFFAOYSA-N,InChI:InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3,分子量:188.18,分子式:C11H8O3,CAS 编号:481-42-5。通过 SwissTarget、SEA、TargetNet、PharmMapper、CTD、TCMSP 和 HERB 数据库预测出 500 个潜在的 PLB 靶点,并去除重复项(补充表 S1)。通过 GeneCards、DrugBank、TCMSP、CTD 和 HERB 数据库预测出 1,199 个前列腺癌的潜在靶点,并去除重复项(补充表 S2)。
基于网络药理学预测的PLB在前列腺癌中的作用机制
构建维恩图以分析靶点的交集,结果显示共有151个重叠靶点(图1)。随后针对这些交集基因构建蛋白-蛋白相互作用(PPI)网络(图2),并根据节点度值进行可视化,其中红色越深、节点越大表示度值越高(图3)。采用Cytoscape软件分析交集基因中的核心靶基因(前20位),其中TP53的度值最高,为112,其次为AKT1,度值为111(图4)。
随后,将交集基因上传至 DAVID 数据库,进行基因本体(Gene Ontology, GO)和 KEGG 通路富集分析。GO 分析共获得 4,156 个生物学过程(补充表 S3)、292 个细胞组分(补充表 S4)和 562 个分子功能(补充表 S5)。每个类别中富集最显著的前 10 个术语已可视化展示(图 5A-C)。根据 KEGG 分析,共有 187 条通路显著富集(补充表 S6),其中最相关的前 10 条通路展示于 图 5D。这些通路包括前列腺癌、乙型肝炎、癌症中的蛋白聚糖、表皮生长因子受体(EGFR)酪氨酸激酶抑制剂耐药性、脂质代谢与动脉粥样硬化、人巨细胞病毒感染、结直肠癌、内分泌耐药性、糖尿病并发症中的 AGE-RAGE 通路以及 PI3K-Akt 信号通路。
PLB 治疗前列腺癌的核心靶点
网络药理学分析鉴定出PLB与前列腺癌之间的151个交集基因。基于蛋白质-蛋白质相互作用(PPI)网络,筛选出连接度最高的前20个潜在核心靶基因:肿瘤蛋白p53(TP53),AKT丝氨酸/苏氨酸激酶1(AKT1),信号转导子与转录激活子3(STAT3),雌激素受体1 (ESR1),BCL2 凋亡调节因子(BCL2),白细胞介素6 (IL6),表皮生长因子受体 (EGFRβ-连环蛋白1 (CTNNB1),肿瘤坏死因子 (TNF磷酸酶和张力蛋白同源物 (PTEN),caspase 3 (CASP3),丝裂原活化蛋白激酶3 (MAPK3热休克蛋白90α家族A类成员1 (HSP90AA1),SRC 原癌基因, 非受体酪氨酸激酶 (SRC过氧化物酶体增殖物激活受体γ (PPARG),雷帕霉素激酶的机械靶点(MTOR热休克蛋白90α家族B类成员1 HSP90AB1),糖原合成酶激酶3β (GSK3B前列腺素-内过氧化物合酶2 (PTGS2,以及基质金属蛋白酶9 MMP9). TP53 表现出最高的连接性,其次是 AKT1,表明这些可能是关键靶点。
为筛选对接和分子动力学模拟的最终靶点,我们优先选择编码具有可用晶体结构且具备明确结合口袋的促癌蛋白的基因,包括 AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2, MMP9. 相反,肿瘤抑制基因,包括 TP53, 因不符合靶点抑制的治疗策略而被排除。
因此,进一步开展了分子对接研究。结果显示,PLB通过TRP80、SER205、LEU210、LEU264和LYS268与AKT1相互作用,结合能(BE)为-7.764 kcal/mol27;PLB通过GLU612、SER613、ARG609和PRO639与STAT3相互作用,结合能为-5.149 kcal/mol28;PLB通过LEU346、PHE404、ALA350、LEU387和LEU391与ESR1相互作用,结合能为-7.165 kcal/mol29;PLB通过LYS53、PHE54和HIS50与BCL2相互作用,结合能为-5.564 kcal/mol30;PLB通过GLN28、LYS27和ARG24与IL6相互作用,结合能为-4.462 kcal/mol31;PLB通过LEU778、LEU707和LEU789与EGFR相互作用,结合能为-6.255 kcal/mol32;PLB通过TYR59、GLY121和LEU120与TNF相互作用,结合能为-6.570 kcal/mol33;PLB通过ALA69、VAL56、ILE48、LEU124、MET125和LEU173与MAPK3相互作用,结合能为-7.369 kcal/mol34;PLB通过LEU107、PHE138、TYR139和TRP162与HSP90AA1相互作用,结合能为-8.947 kcal/mol35;PLB通过LEU276、TYR343、MET344、ALA296、LEU396和VAL284与SRC相互作用,结合能为-7.469 kcal/mol36;PLB通过LEU330、ARG288、ILE326、MET329和ALA292与PPARG相互作用,结合能为-6.538 kcal/mol37;PLB通过ALA2073、SER2069和HIS2024与MTOR相互作用,结合能为-4.672 kcal/mol38;PLB通过TYR134、PHE133、TRP157和LEU102与HSP90AB1相互作用,结合能为-6.928 kcal/mol39;PLB通过VAL70、VAL135和ALA83与GSK3B相互作用,结合能为-6.799 kcal/mol40;PLB通过VAL315、THR561、ARG311和ILE558与PTGS2相互作用,结合能为-5.081 kcal/mol41;PLB通过LEU187、ALA189、MET247、TYR248、LEU188、HIS226和VAL223与MMP9相互作用,结合能为-7.101 kcal/mol42。除IL6和MTOR外,PLB与其他蛋白的结合能均低于-5 kcal/mol,表明PLB可能与这些蛋白稳定结合(表1)。
随后,通过分子动力学模拟进一步分析PLB与这些靶蛋白的相互作用,并验证其结合的稳定性。尽管部分化合物在对接评分中排名较高,但初步的分子动力学模拟显示,在多个体系中出现了配体过早漂移或严重的构象畸变。因此,我们排除了这些不稳定的复合物,仅保留那些在初始弛豫后仍能维持稳定结合构象的体系,并将其作为进一步延长分子动力学模拟的候选对象。最终保留的靶点包括AKT1(补充文件1—补充图S1)、ESR1(补充文件1—补充图S2)、BCL2(补充文件1—补充图S3)、EGFR(补充文件1—补充图S4)、TNF(补充文件1—补充图S5)、MAPK3(补充文件1—补充图S6)、HSP90AA1(补充文件1—补充图S7)、SRC(补充文件1—补充图S8)和PPARG(补充文件1—补充图S9)。经过200 ns的模拟,PLB与AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC及PPARG形成的复合物结构的RMSD在模拟过程中逐渐趋于稳定(见补充文件1—补充图S1-S9,图A)。同时,随着模拟的进行,其他指标如回转半径Rg(见补充文件1—补充图S1-S9,图B)、均方根涨落(RMSF)(见补充文件1—补充图S1-S9,图C)、蛋白与配体结合位点之间的距离(Dock site-配体)(见补充文件1—补充图S1-S9,图D)、埋藏的溶剂可及表面积(Buried SASA)(见补充文件1—补充图S1-S9,图E)以及结合构象叠加情况(见补充文件1—补充图S1-S9,图F)也逐步达到稳定状态。这些结果表明,蛋白-配体复合物在整个模拟过程中保持了良好的结构稳定性。RMSD、Rg、RMSF、蛋白-配体距离和埋藏SASA均逐渐趋于稳定值,提示形成了结构紧凑、原子涨落有限且配体在结合口袋中持续占据的复合物。此外,plumbagin与蛋白之间的接触面积在模拟过程中保持相对恒定。范德华力、疏水作用和静电相互作用在整个模拟期间也表现出稳定的趋势,进一步支持了蛋白-plumbagin复合物整体的稳定性(见补充文件1—补充图S1-S9,图G)。
综合考虑溶剂化能,并全面评估RMSD、Rg、距离、埋藏的SASA以及相互作用能,选择稳定状态的复合物轨迹,采用分子力学-泊松-玻尔兹曼表面积(MM-PBSA)方法计算结合能(BE)相关项。为了对所报告的亲和力排序提供可信度评估,所有结合自由能均以平衡后分子动力学轨迹中提取的快照计算所得的均值±标准误(SEM)形式表示(表2)。其中,AKT1表现出最负的结合自由能,其次为ESR1、HSP90AA1、SRC和PPARG,提示PLB可能稳定地结合于这些靶标蛋白。
此外,本研究分析了PLB与各靶标之间的相互作用残基(详见表3),发现PLB主要通过氢键(参见补充文件1—补充图S1-S9,面板I)、疏水相互作用和范德华力与靶蛋白稳定结合。通过分析氨基酸结合能的贡献(参见补充文件1—补充图S1-S9,面板H)以及蛋白-PLB相互作用,本研究揭示:对于AKT1,PLB结合的关键氨基酸为TRP80和LEU264,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于ESR1,关键氨基酸为LEU346和LEU525,其中范德华力起主要作用,疏水相互作用起次要作用,静电作用起辅助作用;对于BCL2,关键氨基酸为TYR108和PHE104,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于EGFR,关键氨基酸为MET1002和TYR998,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于TNF-α,关键氨基酸为TYR59和HIE15,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于MAPK3,关键氨基酸为TYR53和LEU173,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于HSP90AA1,关键氨基酸为PHE138和LEU107,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于SRC,关键氨基酸为LEU276和LEU396,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用;对于PPARG,关键氨基酸为LEU330和ILE326,其中范德华力起主要作用,静电作用和疏水相互作用起次要作用。
本研究中使用的所有蛋白质晶体结构(BCL2除外)均与已知抑制剂共结晶。为了进一步验证我们对接方法的可靠性以及PLB的结合潜力,我们基于原始抑制剂的结合位点定义了活性结合口袋。将PLB和相应的天然抑制剂分别对接至相同的结合口袋中,并计算和比较其结合自由能。对于每个靶标,仅考虑那些能够紧密再现晶体结构中结合构象的天然抑制剂对接构象进行能量比较。如表4所示,PLB在全部八个靶标上的对接结合自由能与相应天然抑制剂相当,表明PLB对这些经验证的活性化合物所结合的口袋具有相似的结合亲和力。该结果提示,PLB作为一种新型骨架分子,可能成为靶向这些致癌关键节点的新型抗前列腺癌药物研发的有前景的化学模板。
靶基因在前列腺癌中的预后价值
作为代表性靶点,我们利用TCGA数据集评估了SRC和MAPK3在前列腺癌中的预后意义。对于SRC,梯度分布分析显示,较高的SRC表达水平与死亡率升高以及显著缩短的随访生存时间相关(图6A)。Kaplan-Meier生存分析(图6B)证实,高表达组的总体生存率明显低于低表达组(Log-rank P = 0.0317,HR = 9.708,95% CI:1.22–77.234)。累积风险曲线表明,在任意时间点,高表达队列的死亡概率更高,提示SRC是不良预后的危险因素。时间依赖性ROC曲线(图6C)显示,1年、3年和5年的AUC值分别为0.99、0.878和0.829,均超过0.7,表明其对短期和长期生存均具有优异的预测性能。综上所述,这些结果提示高SRC表达可能作为前列腺癌不良预后的独立分子标志物。
对于MAPK3,梯度分布分析显示,表达水平升高与更显著的肿瘤进展及更短的无进展生存期相关,初步提示MAPK3可能是一个潜在的风险基因(图7A)。Kaplan-Meier无进展生存分析(图7B)表明,高表达组的无进展生存期显著短于低表达组(Log-rank P = 0.0298,HR = 1.581,95% CI:1.046–2.391),其中高表达组的中位无进展生存期仅为5.8年。累积风险曲线进一步证实,在任意时间点,高表达组的进展概率均更高。然而,时依ROC曲线(图7C)显示,1年、3年和5年的AUC值分别为0.568、0.563和0.574,均远低于0.7,表明MAPK3单独作为前列腺癌进展风险的独立预测指标价值有限。总体而言,尽管MAPK3高表达与前列腺癌较差的无进展生存期相关,但其作为单一预后指标的应用受限于较低的预测准确性。
数据可用性声明
本研究中提出的原始贡献已包含在文章或补充材料中。
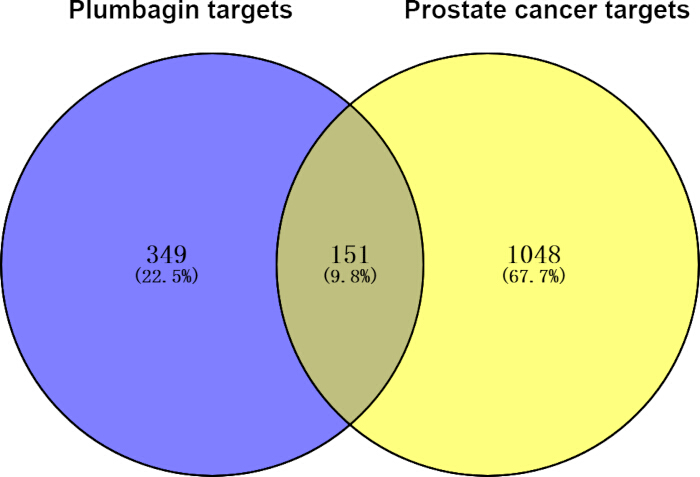
图 1: 姜黄素与前列腺癌靶点的交集。 蓝色表示姜黄素作用靶点的数量,黄色表示前列腺癌相关靶点的数量。
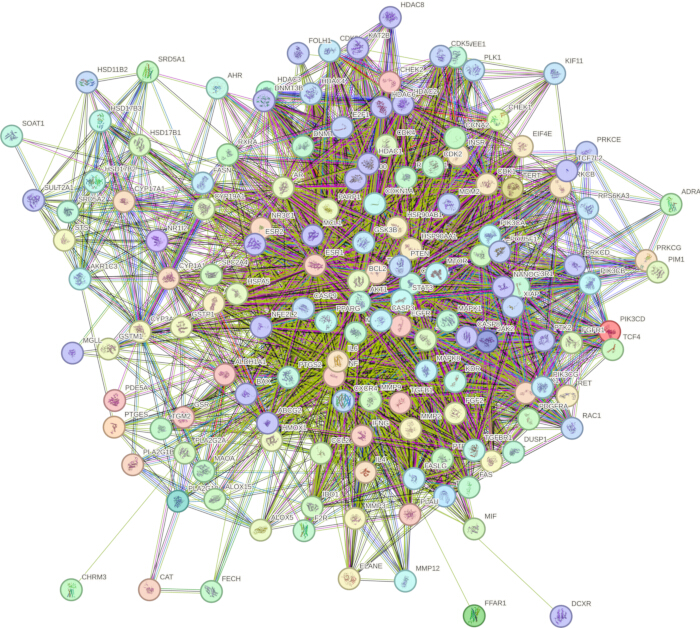
图 2:151 个交集靶点的蛋白质-蛋白质相互作用网络。 请点击此处查看该图的放大版本。
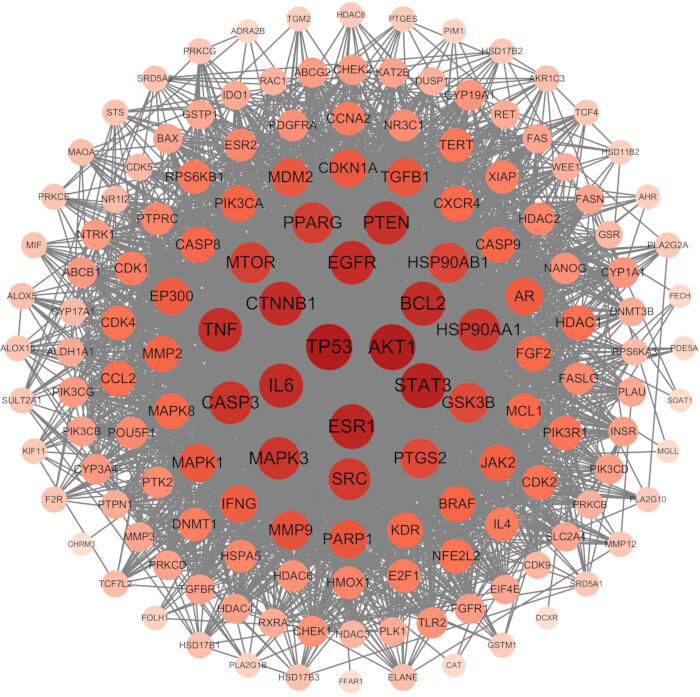
图 3: 基于节点度数的蛋白质-蛋白质相互作用网络中151个核心靶点的可视化。 圆圈的尺寸越大、颜色越深,表示网络中的度数越高。请点击此处查看该图的放大版本。
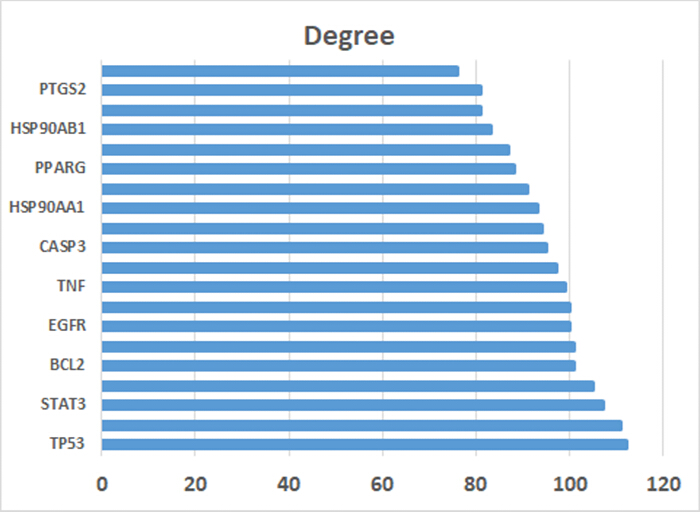
图 4: 前 20 个核心靶标的度值。 请点击此处查看此图的放大版本。
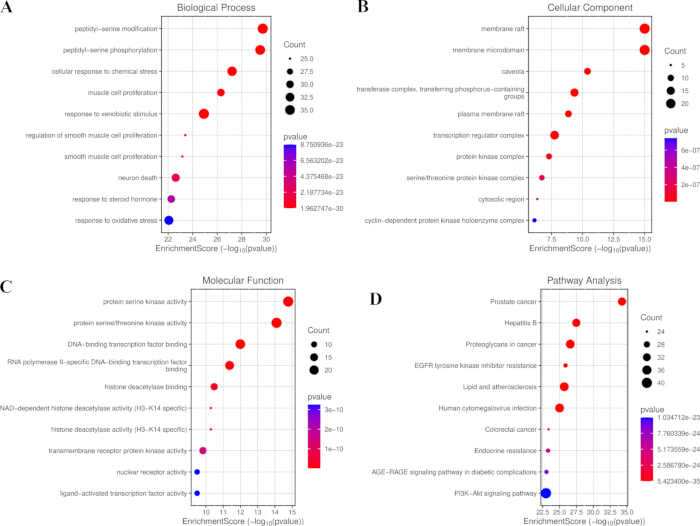
图5:151个核心靶点的富集分析。(A)GO分析中生物学过程类别的前10个术语,(B)GO分析中细胞组分类别的前10个术语,以及(C)GO分析中分子功能类别的前10个术语。(D)151个核心靶点的前10条KEGG富集通路。缩写:GO = Gene Ontology;KEGG = Kyoto Encyclopedia of Genes and Genomes。请点击此处查看该图的放大版本。
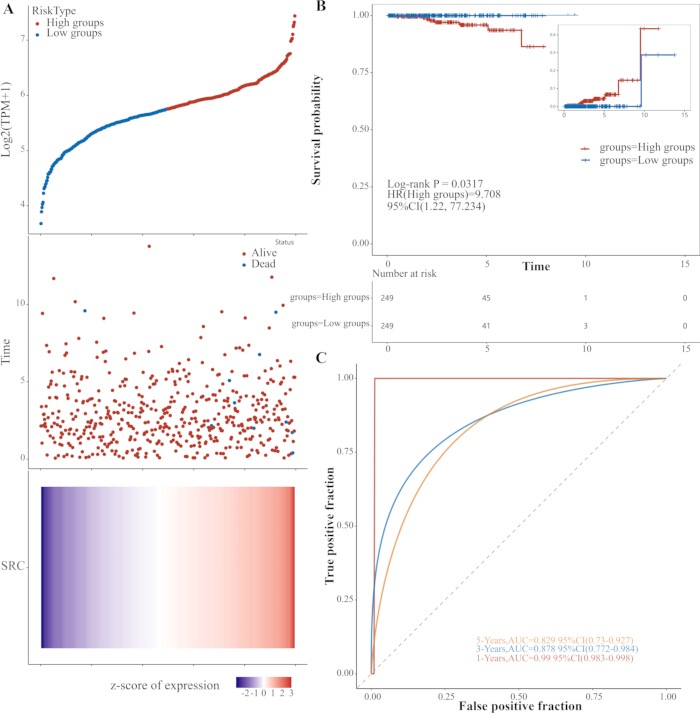
图6: 前列腺癌(TCGA)中 SRC 的预后分析。(A)根据生存状态和随访时间绘制的 SRC 表达梯度分布图。(B)SRC 高表达组与低表达组的Kaplan-Meier总生存曲线(Log-rank P = 0.0317,HR = 9.708,95% CI:1.22–77.234)。(C)1年、3年和5年的时变ROC曲线(AUC = 0.990、0.878 和 0.829)。缩写:TCGA = The Cancer Genome Atlas;HR = 风险比;CI = 置信区间;ROC = 受试者工作特征曲线;AUC = 曲线下面积。请点击此处查看该图的放大版本。
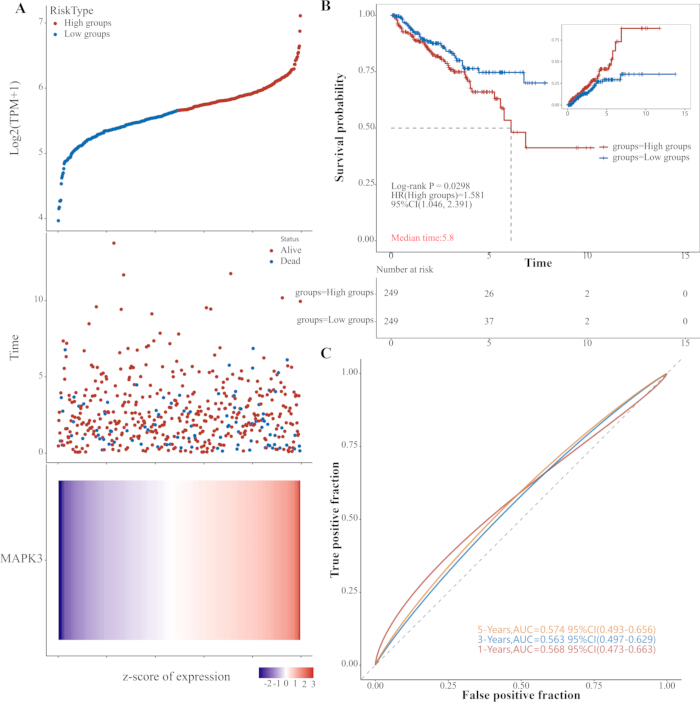
图7:前列腺癌(TCGA)中MAPK3的预后分析。(A)根据疾病进展状态和无进展生存时间绘制的MAPK3表达量梯度分布图。(B)MAPK3高表达组与低表达组的Kaplan-Meier无进展生存曲线(Log-rank P = 0.0298,HR = 1.581,95% CI:1.046–2.391)。(C)1年、3年和5年的时变ROC曲线(AUC = 0.568、0.563 和 0.574)。缩写:TCGA = The Cancer Genome Atlas;HR = 危险比;CI = 置信区间;ROC = 受试者工作特征曲线;AUC = 曲线下面积。请点击此处查看此图的放大版本。
表1:胡桃素与关键靶分子进行分子对接时的结合能及相互作用残基。 所引用的参考文献对应于PDB结构条目(晶体学配体结合口袋的指定),而非生物学验证研究,相应的PDB编号已在文中明确标出。 请点击此处下载该表格。
表2:稳态条件下胡桃醌-靶标复合物的结合能及其组分(kJ/mol)。每个复合物仅进行了一条200 ns的轨迹模拟,并使用单一随机速度种子,未进行并行重复实验。所有构象采样均提取自每条轨迹中100–200 ns范围内的平衡后平台期区域。ΔEele表示小分子与蛋白质之间的静电相互作用,ΔEvdw表示范德华相互作用,ΔEpol表示极性溶剂化能,可反映静电势能,ΔEnonpol表示非极性溶剂化能,可反映疏水相互作用。ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol。吉布斯结合自由能ΔGbind = ΔEMMPBSA + -TΔS。请点击此处下载该表格。
表3:胡桃醌与靶蛋白分子动力学模拟中相互作用残基的示意图。 请点击此处下载该表格。
表4: Dplumbagin 与九种靶标蛋白的天然共结晶抑制剂的对接结合自由能 请点击此处下载此表格。
补充文件1:铅黄素与AKT1、ESR1、BCL2、EGFR、TNF-α、MAPK3、HSP90AA1、SRC和PPARG复合物的分子动力学模拟分析。请点击此处下载该文件。
补充表 S1:通过 SwissTarget、SEA、TargetNet、PharmMapper、CTD、TCMSP 和 HERB 数据库预测的 PLB 潜在靶点。请点击此处下载该文件。
补充表 S2:通过 GeneCards、DrugBank、TCMSP、CTD 和 HERB 数据库预测的前列腺癌潜在靶点。请点击此处下载该文件。
补充表 S3:PLB 与前列腺癌的 151 个重叠靶点富集的 GO 生物学过程。请点击此处下载该文件。
补充表 S4:PLB 与前列腺癌的 151 个重叠靶点富集的 GO 细胞组分。请点击此处下载该文件。
补充表 S5:PLB 与前列腺癌 151 个重叠靶标富集的 GO 分子功能。请点击此处下载该文件。
补充表 S6:PLB 与前列腺癌 151 个重叠靶点显著富集的 KEGG 通路。请点击此处下载该文件。
讨论
研究表明,AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC 和 PPARG 在促进癌症进展中发挥多种作用。磷脂酰肌醇3-激酶(PI3K)/丝氨酸/苏氨酸蛋白激酶(AKT)/雷帕霉素机制靶点(mTOR)信号通路是一条关键的细胞内信号转导通路,可调控多种病理生理过程,包括细胞生长、增殖、凋亡、血管生成、炎症反应和趋化作用43。AKT 是 PI3K 的一个重要下游靶点激酶,而磷酸化的 AKT(p-AKT)对该信号通路至关重要。p-AKT 通过激活抗凋亡蛋白 Bcl-2 并降低促凋亡蛋白 Bax 的活化,发挥其抗凋亡作用44。GSK3β 是细胞内丝氨酸/苏氨酸激酶家族的主要成员,也是 AKT 的一个重要下游靶分子,通过参与多条信号通路,调控细胞周期、凋亡、细胞侵袭/转移以及血管生成45。mTOR 是一种高度保守的丝氨酸/苏氨酸蛋白激酶,为 PI3K/AKT 信号通路的下游靶点。AKT 对 mTOR 进行磷酸化,形成磷酸化的 mTOR(p-mTOR)并使其活化,进而促进 mRNA 翻译,并调控细胞代谢、生长、增殖和存活等生理活动46。
EGFR 及其配体 EGF 和 TGFα 均存在于前列腺的良性细胞和恶性细胞中。配体 EGF/TGFα 与 EGFR 之间的相互作用在前列腺的生长发育以及前列腺癌的发生和进展中具有重要作用47。Visacorpi 等人48发现,EGFR 的高表达与高级别前列腺癌及不良预后密切相关。Ibrahim 等人49报道,与前列腺癌组织相比,正常或良性增生的前列腺组织中 EGFR 表达更高。Davies 等人50发现,在前列腺癌标本中,雄激素受体表达与 EGF 与 EGFR 的结合亲和力呈负相关,间接提示 EGF/EGFR 信号系统的激活参与了雄激素非依赖性前列腺癌的发生与发展。
丝裂原活化蛋白激酶(MAPK)通路,也称为RAS/RAF/MEK/ERK级联反应,是一条参与细胞生长、增殖和存活的关键信号通路。该通路的核心组分(包括RAS、RAF、MEK和ERK)的突变在多种癌症中频繁出现,并显著影响肿瘤的发生和发展51。MAPK信号由ERK介导,ERK是一类丝氨酸/苏氨酸蛋白激酶,作为关键的信号转导分子,调控来自生长因子、激素、神经递质及其他细胞外刺激的信号传递52。该通路组分的过度激活,尤其是由突变或异常信号引起的情况,已被证实与多种癌症类型相关。上游激酶MEK1/2在通路的末端直接激活ERK1/2。活化的ERK1/2随后磷酸化一系列核内和胞质底物,包括转录因子和调控分子,从而迅速诱导早期反应基因的表达,以控制细胞增殖53,54。最终,这些活化的蛋白促进下游效应分子的表达,触发并调控癌变转化或不受控制的细胞增殖。其中,ERK1(MAPK3)作为MAPK/ERK信号通路中密切相关的一种激酶,在细胞信号转导中发挥关键作用,对调控前列腺癌等癌症中的细胞增殖、分化和存活等过程至关重要55。
热休克蛋白(HSPs)是一类分子伴侣,可防止其客户蛋白发生降解。在人类癌症中,HSPs 常常上调表达,并与肿瘤进展密切相关,参与肿瘤发生、血管生成、抗凋亡以及转移过程56,57。通过维持包括雄激素受体(AR)、雌激素受体(ER)和 MYC 在内的客户蛋白的稳定性,HSPs 调控着 PI3K/Akt、JAK/STAT3、PLK1 和 MAPK 等关键信号通路,最终促进细胞不受控增殖、持续性血管生成、逃避免疫性凋亡、肿瘤侵袭及转移58,59,60。HSP90 作为该家族的关键成员,已被确认为前列腺癌潜在的治疗靶点59,61,62。在前列腺癌细胞中,HSP90 与全长型 AR(AR-FL)和剪切变异体 AR-V7 相互作用并稳定其结构,维持其配体结合能力;且 HSP90 的表达水平与疾病进展以及 AR-FL/AR-V7 的表达水平呈正相关63。药理学抑制 HSP90 可促进 AR-FL 和 AR-V7 的蛋白酶体降解,从而抑制去势抵抗性前列腺癌细胞的肿瘤生长和转移63。HSP90AA1 在 AR 激活过程中发挥分子伴侣作用,其抑制可下调 AKT/mTOR 和 PLK1 信号通路。此外,HSP90AA1 表达降低可显著抑制前列腺癌细胞的迁移、侵袭和增殖能力64。
ESR1 是人类前列腺中双重雌激素受体系统的一个组成部分。 ESR1 在高级别前列腺上皮内瘤变(HGPIN)中表达上调,可能介导了雌二醇的致癌效应,并参与前列腺癌的发生及肿瘤进展。初步的临床研究使用ESR1拮抗剂托瑞米芬,已确认ESR1是前列腺癌预防的一个有前景的靶点。应用ESR1拮抗剂在预防前列腺癌和延缓疾病进展方面具有巨大潜力65.
PPARG 是核受体超家族成员,是调控炎症过程的关键调节因子66。在配体诱导下,PPARG 与视黄酸X受体形成异源二聚体,结合DNA上的PPAR反应元件,从而调控多种基因的转录。PPARG的激活可抑制NF-κB和MAPK信号通路,减少TNF-α和IL-6的产生,从而减轻炎症反应67。先前的研究表明,靶向PPARG可用于前列腺癌的治疗68。PTGS2蛋白定位于核周区域,与细胞核膜和内质网膜相关。在特定刺激下,其可在特定细胞中迅速表达,并参与介导炎症反应69。
PLB 是一种针对多种癌症类型(包括前列腺癌、肺癌、乳腺癌、黑色素瘤和卵巢癌)的主要抗癌剂19。PLB 通过作用于多个靶点并影响关键信号通路(如 AMPK、NFκB、PI3K/AKT/mTOR 和 STAT3/PLK1/AKT)发挥其抗癌作用,从而诱导细胞凋亡、阻滞细胞周期,并抑制转移和血管生成19,70。PLB 还可通过降低线粒体膜电位、升高活性氧(ROS)水平以及下调 Bcl-2 蛋白表达,诱导细胞凋亡并抑制肿瘤细胞的增殖和迁移71,72。这些结果表明,PLB 可能调控多种细胞过程,包括细胞周期、细胞凋亡、活性氧生成、自噬以及 PI3K/Akt/mTOR 通路。鉴于 PI3K/Akt/mTOR 信号通路在前列腺癌细胞/组织增殖中的促进作用,靶向该通路已成为一个明确的选择。此外,Hafeez 等人报道,在前列腺癌的 PTEN 基因敲除小鼠模型中,PLB 治疗可抑制上皮-间质转化(EMT)、STAT3 和 AKT 通路,而这些通路对前列腺癌的进展至关重要73。
PLB 的转化潜力受其药代动力学特性和生物利用度的影响。作为一种高度亲脂性的萘醌类化合物,PLB 水溶性差,消除半衰期短(35.89 ± 7.95 分钟),且清除迅速,这限制了其临床应用74。然而,目前已开发出多种药物递送系统以克服这些局限。与游离 PLB 相比,聚乙二醇化脂质体使半衰期延长了 36.38 倍(1,305.76 ± 278.16 分钟),AUC 提高了 3.13 倍,同时在黑色素瘤荷瘤小鼠中表现出更优的抗肿瘤疗效和更长的中位生存期,且无明显毒性74。其他策略,包括壳聚糖微球(半衰期延长 22.2 倍)、温敏脂质体以及 PLB 偶联的金纳米颗粒和纳米乳剂,也均显示出改善的药代动力学特征和增强的抗肿瘤活性75,76,77。重要的是,在临床前模型中,PLB 表现出良好的安全性,在治疗剂量下对血液学参数及主要器官均未观察到明显毒性74。综合来看,我们的计算结果表明,PLB 可能与 AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC 和 PPARG 稳定结合,潜在地调节其功能活性,从而影响下游过程,包括癌细胞的生长、增殖、凋亡、血管生成、炎症反应和趋化作用。尽管这些发现属于计算性质,应视为假设生成性的结果,但现有 PLB 抗肿瘤活性的临床前证据,结合先进的制剂策略,为后续实验验证提供了有力依据。未来有必要开展体外(in vitro)、体内(in vivo)及前瞻性队列研究,以确认 PLB 在前列腺癌中预测的相互作用及其治疗潜力。
本研究发现,除了可能调节涉及的通路外 AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC 和 PPARG,PLB 也可能与这些蛋白相互作用,可能影响其功能活性,从而调控癌细胞生长、增殖、凋亡、血管生成、炎症反应及趋化等下游过程。然而,这些结果基于计算方法得出,应视为假设性发现,需进一步验证。 体外, 体内需要开展前瞻性队列研究以验证预测的相互作用,并确认PLB在前列腺癌中的治疗潜力。
尽管网络药理学和分子动力学模拟提供了有价值的见解,本研究仍存在若干局限性。我们承认,由于公共数据库中基因注释和文献覆盖不均,依赖这些数据库可能引入偏倚。尽管采用了多数据库交叉验证以尽量减少该问题,但所有计算预测结果均需通过实验加以证实。需要注意的是,每个复合物仅进行了单次200纳秒的模拟轨迹,使用单一随机速度种子,且未设置平行重复。这一局限性可能影响MM-PBSA自由能计算的统计稳健性,尽管我们通过延长模拟时间并将前100纳秒作为平衡阶段予以舍弃,以缓解该问题。因此,所报告的结合亲和力应视为定性估计值,未来开展重复模拟将有助于进一步验证。由于本研究为纯计算分析,缺乏 体外 或 体内 验证;因此,PLB 与 AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC 和 PPARG 的预测结合并不能证实其在生物系统中的功能抑制作用。此外,该研究未涉及靶点特异性、细胞生物利用度或 体内 药代动力学。为验证或替代当前研究结果,应采用其他实验方法,包括表面等离子共振或等温滴定热量法以测定直接结合亲和力,激酶活性检测以确认酶抑制作用,蛋白质印迹法评估下游信号通路(如 p-AKT、p-EGFR),以及基于细胞的功能实验(如 MTT 法、流式细胞术)以评价前列腺癌细胞的增殖与凋亡。此外,还可通过 CRISPR-Cas9 或 siRNA 介导的靶基因敲低,结合 在 体内 小鼠异种移植模型对于确立因果关系和治疗相关性至关重要。这些实验验证是超越计算预测、得出具有生物学意义结论的必要步骤。
综上所述,通过网络药理学、分子对接和分子动力学模拟,本研究提示PLB可能通过与AKT1、ESR1、BCL2、EGFR、TNF、MAPK3、HSP90AA1、SRC和PPARG相互作用并调节其活性,从而影响肿瘤细胞的生物学功能。然而,由于这些发现完全基于计算结果,应将其视为提出假设而非最终结论。总体而言,我们的研究结果为未来探索PLB在前列腺癌治疗中的作用机制提供了新的思路和理论基础,但仍需通过体外(in vitro)和体内(in vivo)实验研究来验证其实际的抑制作用及治疗潜力。
披露
作者声明无利益冲突。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 比较毒物基因组学数据库 | 中国台湾环境健康研究国家研究所,神经疾病与中风国家研究所 | https://ctdbase.org/ | CTD 是一个强大且公开可用的数据库,旨在增进对环境暴露如何影响人类健康的理解。 它提供经过人工审校的化学物质-基因/蛋白质相互作用、化学物质-疾病及基因-疾病关系的信息。这些数据与功能和通路数据相整合,有助于提出关于环境因素影响疾病机制的假设。 |
| Cytoscape | 系统生物学研究所,ISB,Leroy Hood | https://cytoscape.org/ | 最初专为生物分子相互作用网络设计的该软件,现已发展成为一个用于分析复杂网络的多功能平台,广泛应用于生物信息学、系统医学、社交网络和语义网络等领域。 |
| DAVID 数据库 | 美国国立卫生研究院(NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID(功能注释、可视化与集成发现数据库)是目前最经典且应用最广泛的免费在线基因集功能注释与富集分析平台 |
| DrugBank | 加拿大阿尔伯塔大学 | https://go.drugbank.com/ | DrugBank 是生物制药领域的智能操作系统,提供最全面、结构化的生物医学知识,助力疗法从发现到患者获益的全过程推进 |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards 是一个可搜索的综合性数据库,提供有关所有已注释和预测的人类基因的全面且便于用户使用的信息。该知识库自动整合来自 193 个网络资源的以基因为中心的数据,包括基因组、转录组、蛋白质组、遗传学、临床及功能信息。 |
| gmx_MMPBSA | 麦德林哥伦比亚大学 | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA,由Vald开发的开源自由能计算工具és-Tresanco 等人采用基于 MM/PBSA 和 MM/GBSA 方法计算结合自由能。该方法依托 AmberTools 中的 MMPBSA.py 引擎,可直接处理由 GROMACS 生成的轨迹文件,无需手动进行格式转换。通过残基能量分解、计算丙氨酸扫描及熵学校正,量化关键氨基酸的结合贡献,并利用内置的 gmx_MMPBSA_ana 模块对能量组分进行统计分析与可视化。 |
| GROMACS | 皇家理工学院(KTH),乌普萨拉大学 | www.gromacs.org | GROMACS 是一个多功能软件包,用于执行分子动力学模拟,即对包含数百至数百万个粒子的系统进行牛顿运动方程的模拟,该项目由社区共同推动。我们欢迎多种形式的贡献,包括改进文档、提交修复漏洞的补丁、在论坛中提供建议、提供可复现问题的漏洞报告,以及开发新功能。 |
| HERB | 北京中医药大学,北京中医药大学 | http://herb.ac.cn/ | 一种基于高通量实验与参考文献引导的传统中医药数据库 |
| PharmMapper | 华东理工大学药学与生物工程学院 / 信息科学与工程学院 | https://www.lilab-ecust.cn/pharmmapper/index.html | PharmMapper 服务器是一个免费开放的网络服务器,旨在通过药效团映射方法,为给定的探针小分子(药物、天然产物或其他结合靶点尚未明确的新发现化合物)识别潜在的靶标候选蛋白。得益于高效且稳健的映射算法,PharmMapper 具备高通量能力,可在数小时内从数据库中完成潜在靶标的识别。 |
| PubChem | 美国国立卫生研究院(NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem 是美国国立卫生研究院(NIH)的一个开放化学数据库 |
| PyMOL | 施ödinger | https://pymol.org | PyMOL,最初由 Warren Lyford DeLano 开发,目前由 Schrödinger, Inc. 是一款广泛应用于结构生物学和计算机辅助药物发现领域的跨平台分子可视化工具。从 RCSB PDB 下载的蛋白-配体复合物结构被导入 PyMOL,用于可视化结合构象、氢键及关键相互作用残基。通过内置的 Python 脚本接口生成结构叠合、表面渲染以及高分辨率、符合出版要求的分子图形。 |
| RCSB 蛋白质数据库 | 结构生物信息学研究协作实验室 | https://www.rcsb.org/ | RCSB PDB(结构生物信息学研究协作蛋白质数据库)是全球蛋白质数据库(wwPDB)联盟的美国数据中心,由Helen M. Berman于1998年建立并领导。该数据库存档了通过X射线晶体学、冷冻电子显微镜和核磁共振波谱法实验测定的蛋白质、核酸及其复合物的三维原子结构,并整合了来自AlphaFold的数百万种人工智能预测的蛋白质结构模型。其网络平台支持多维度检索、实时三维分子可视化、批量坐标文件下载,以及将结构数据与基因功能、疾病和小分子配体关联的交叉引用注释,广泛应用于靶点识别和分子对接研究。 |
| 海洋科学教育协会 | 加利福尼亚大学旧金山分校(UCSF)药学化学系 Shoichet 实验室 | https://sea.bkslab.org/ | 相似性集合分析法(Similarity Ensemble Approach, SEA)基于蛋白质配体间的集合化学相似性对其进行关联。该方法可用于快速搜索大型化合物数据库,并构建跨靶点的相似性图谱 |
| STRING 数据库 | 全球生物数据联盟与ELIXIR | https://cn.string-db.org/ | STRING 是一个收录已知和预测的蛋白质-蛋白质相互作用的数据库。这些相互作用包括直接(物理)和间接(功能)关联,其数据来源包括计算预测、不同生物体之间的知识迁移,以及从其他(原始)数据库整合而来的相互作用信息。 |
| Swiss Dock 网络服务器 | 洛桑大学分子建模组与瑞士生物信息学研究所 | https://www.swissdock.ch/ | SwissDock 是一个网络服务,可预测靶蛋白与小分子之间可能发生的分子相互作用。 |
| SwissTarget | SIB分子建模组 | 瑞士生物信息学研究所 | https://swisstargetprediction.ch/index.php | 该网站可帮助您预测一种假设具有生物活性的小分子最可能作用的大分子靶点。该预测基于与一个包含来自三个不同物种超过3000种蛋白质的37,000个已知活性分子库的2D和3D相似性组合分析。 |
| 靶向网络 | 计算生物学 & 药物设计组 | http://targetnet.scbdd.com/calcnet/index/ | TargetNet 是一个开放的网络服务器,可用于捕获或预测任意给定分子与多个靶点的结合情况 |
| 传统中医药系统药理学数据库与分析平台 | 浙江集卫健康有限公司 | https://www.tcmsp-e.com/index.php | TCMSP 是一个独特的中药系统药理学平台,可揭示药物、靶点与疾病之间的相互关系。该数据库包含化学成分、作用靶点、药物-靶点网络以及相关的药物-靶点-疾病网络,同时还涵盖天然化合物的药代动力学性质,如口服生物利用度、类药性、肠道上皮渗透性、血脑屏障等。 水溶性等特性。这一突破重新激发了在多种中药中寻找候选药物的研究兴趣。 |
| UniProt数据库 | 欧洲生物信息学研究所(EMBL-EBI)、瑞士生物信息学研究所(SIB Swiss Institute of Bioinformatics)和蛋白质信息资源(PIR) | https://www.uniprot.org/ | UniProt 是全球’s 领先的高质量、全面且可免费访问的蛋白质序列与功能信息资源 |
| Venny 2.1 在线工具 | 国家生物技术中心ía,(CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny 是一个标准的单文件 HTML 程序。您可以随时将其保存到本地硬盘,使用您常用的浏览器打开,并在数秒内开始绘制精美的维恩图,即使在没有互联网连接的情况下也可正常使用。 |
| VMD | 美国伊利诺伊大学厄巴纳-香槟分校贝克曼研究所理论与计算生物物理学研究组(TCBG) | https://www.ks.uiuc.edu/Research/vmd/ | VMD(Visual Molecular Dynamics)是由伊利诺伊大学厄巴纳-香槟分校Klaus Schulten教授领导的理论与计算生物物理学团队开发的一款免费跨平台分子可视化与轨迹分析软件。该软件支持标准PDB结构以及由GROMACS、NAMD和Amber生成的分子动力学轨迹,提供多种分子渲染样式和内置的Tcl脚本接口。通过计算RMSD、氢键占有率、SASA及配体结合口袋几何特征等定量分析方法,用于表征蛋白质-配体动态相互作用及构象波动。 |
参考文献
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.