本方案旨在优化抗结核药物负载脂质体的制备工艺,并建立脂质体制剂的标准化质量评价体系。
本文内容
摘要
摘要
结核病(TB)由结核分枝杆菌(MTB)引起,在中国疾病负担沉重,是全球主要的传染病致死原因之一。耐多药/利福平耐药结核病的传播以及传统化学治疗存在的药物穿透性差、严重全身毒性及治疗依从性低等关键局限,进一步加剧了该疾病的防控难度。脂质体递送系统在抗结核治疗中具有独特优势,但其发展受到制备工艺不一致、载药效率低以及缺乏标准化质量评价体系的限制。本研究采用薄膜水化法结合超声处理与过滤技术,制备了不同磷脂与胆固醇比例的利福平载药纳米脂质体。建立并验证了一种高效液相色谱(HPLC)方法,用于测定包封率和载药量。采用动态光散射和透射电子显微镜(TEM)对粒径、zeta电位及微观形貌进行表征,并通过溶出试验分析体外药物释放行为。优化后的脂质体表现出高包封率、理想的载药量、均一的纳米级粒径、良好的储存稳定性以及持续的体外药物释放特性。本研究为抗结核脂质体的开发提供了标准化的实验方法和全面的质量评价体系,有助于推动脂质体递送系统在结核病治疗中的临床转化。 关键词:结核病,结核分枝杆菌,脂质体,利福平,薄膜水化法,高效液相色谱,包封率,载药量,体外释放,质量评价
引言
结核病(TB)是由结核分枝杆菌(MTB)引起的一种慢性传染病,目前仍是单一病原体所致传染病中导致死亡的首要原因,对人类健康和全球公共卫生安全构成持续而严峻的威胁。根据世界卫生组织(WHO)《2025年全球结核病报告》,2024年全球约有1070万例新发结核病病例,以及约123万例结核病相关死亡病例1。其中,约39万例为耐多药/利福平耐药结核病(MDR/RR-TB)新发病例,仅有42%的患者接受了治疗。耐药结核病的持续传播已成为实施世界卫生组织全球“终结结核病”战略的核心障碍。
目前,化疗仍是结核病临床治疗的主要手段。标准的一线治疗方案包括异烟肼、利福平、吡嗪酰胺和乙胺丁醇的联合用药,疗程长达6至9个月2。对于耐多药/利福平耐药结核病(MDR/RR-TB),治疗方案需加入二线抗结核药物,疗程延长至18–24个月3,同时伴随显著增加的治疗成本和明显增多的药物不良反应4。尽管近年来已批准了一些新型抗结核药物,如贝达喹啉、德拉马尼和普托马尼,为耐药结核病提供了新的治疗选择5,但这些药物尚未克服现有抗结核治疗中存在的根本性瓶颈6,7。
首先,结核分枝杆菌(M. tuberculosis)是一种典型的胞内寄生菌,主要寄居于宿主肺泡巨噬细胞内。游离药物难以有效穿透巨噬细胞膜,导致胞内药物浓度远低于最低抑菌浓度(MIC)8。由此无法清除胞内存活菌,成为结核病复发和耐药性产生的关键驱动因素9。其次,结核病病灶存在多种生物屏障,包括干酪样坏死组织和纤维化包膜,阻碍游离药物向病灶核心渗透,造成局部药物浓度不足,削弱杀菌效果10,11。第三,长期大剂量全身给药易引发严重不良反应,例如利福平引起的肝毒性、氨基糖苷类相关的耳毒性和肾毒性,以及氟喹诺酮类相关的肌腱病变和心脏毒性,这些是导致治疗中断和患者依从性差的主要原因12,13。第四,单药治疗或序贯给药容易筛选出结核分枝杆菌的耐药突变株,而多药联合方案又进一步增加累积毒性的风险,构成持续存在的临床难题14。
纳米医学递送系统的开发为解决上述抗结核治疗中的瓶颈问题提供了有前景的策略。其中,脂质体——由磷脂双分子层自组装形成的纳米级封闭囊泡载体——因其优异的生物相容性、可生物降解性、靶向递送能力以及可控的缓释特性,已成为抗感染治疗中最具临床转化潜力的纳米载体平台之一15,16。与游离的抗结核药物相比,脂质体递送系统在结核病治疗中具有多种不可替代的优势。
首先,它们能够实现巨噬细胞的靶向富集。脂质体优先被网状内皮系统(RES)的吞噬细胞摄取,从而在结核分枝杆菌(MTB)主要寄居的器官(如肺、肝和脾)中特异性蓄积。此外,脂质体能高效穿透巨噬细胞膜17,显著提高细胞内药物浓度,清除持续存在的胞内细菌,从而从根本上降低结核病复发率和耐药性的发生。其次,它们对结核病灶具有增强的穿透能力。通过调控粒径、表面电荷及表面修饰,脂质体可有效穿越结核病灶的纤维包膜和干酪样坏死屏障,显著提高局部药物浓度,增强杀菌效果18。第三,它们显著降低药物毒性。脂质体改变药物在体内的生物分布,限制其对健康组织和器官的暴露,从而显著降低抗结核药物的全身毒性。例如,载有氨基糖苷类药物的脂质体可大幅减少药物在耳蜗和肾脏中的蓄积,几乎消除了耳毒性和肾毒性的风险19。第四,它们提供长效缓释作用。磷脂双分子层结构可实现药物的可控、缓慢释放,延长药物在体内的循环半衰期和作用时间,减少给药频率,显著提高患者的依从性20。第五,它们可实现多种药物的共递送。脂质体能够同时包载具有不同理化性质的多种抗结核药物,实现同步递送和协同杀菌效应,从而有效抑制耐药结核分枝杆菌突变株的出现21。
在抗结核治疗中,脂质体药物递送系统的临床转化已取得显著进展。阿米卡星脂质体吸入混悬液(ALIS)已获得美国食品药品监督管理局(FDA)批准,用于治疗鸟分枝杆菌复合体(MAC)肺部疾病22,并已被多个国家纳入耐多药结核病(MDR-TB)的治疗方案,凸显了脂质体平台在结核病治疗中的临床价值和广阔应用前景23。然而,抗结核脂质体的研发与产业化仍面临若干关键技术瓶颈,包括制备工艺重复性差、载药量和包封率低、粒径分布不均、储存过程中易发生聚集和药物泄漏,以及体外溶出/释放行为与体内疗效之间的相关性尚不明确。这些问题严重制约了新型抗结核脂质体制剂的研发进程和临床转化24,25。
本研究建立了一种适用于将疏水性或弱亲脂性小分子药物(如利福平)包载于磷脂双分子层中的薄膜水化–超声–过滤方法。对于高度亲水性药物,常规薄膜法的包封率较低,除非额外进行优化(如硫酸铵梯度载药)。该方法采用常规设备(旋转蒸发仪、超声清洗器、高效液相色谱仪、动态光散射仪、透射电镜),无需特殊仪器即可轻松重复。目前10 mL的实验室规模制备可获得稳定的质量和良好的批次一致性。工业化放大需对蒸发真空度、转速、超声功率及膜规格进行优化。值得注意的是,脂质体在4 °C下30 天内保持稳定,但在60 天后出现氧化、聚集和分层现象,因此长期保存需采用冷冻干燥或处方改良。我们系统优化了磷脂与胆固醇的比例,标准化了制备流程,并建立了涵盖包封率、载药量、粒径、Zeta电位、形态、体外释放及储存稳定性的全面质量评价体系。本方案为研究人员评估该方法在疏水性药物递送中的适用性提供了明确指导,并为处方调整、实验设计及初步放大探索提供了参考依据。
方案
本研究未涉及人类受试者或动物,无需伦理审批。
1. 利福平载药纳米脂质体的制备
注意:所有配方均需制备三份。
- 使用十万分之一分析天平称量脂质体各组分。磷脂与胆固醇的质量比分别设定为 95:5、90:10、85:15、80:20、75:25 和 70:30(表 1)。
- 将三种组分加入一个适用于旋转蒸发的 100 mL 梨形烧瓶中。用 6 mL 氯仿溶解所有脂质组分。在水浴中超声处理混合物(40 kHz,100 W)1 分钟,直至获得澄清溶液。
注意:氯仿为挥发性有机溶剂,吸入或经皮肤吸收有害。所有涉及氯仿的操作步骤(1.3–1.5)均须在经认证的化学通风橱内进行。佩戴腈类手套、实验服及化学防护眼镜。 - 使用旋转蒸发仪在以下参数下除去氯仿:
- 将冷凝器温度设置为不超过 -5 °C。
- 将水浴温度设置为 37 °C。
- 将旋转速度设置为 60 rpm。
- 调节真空度至 330 mbar,以降低氯仿的沸点。
注意:旋转蒸发仪必须在通风橱内操作。确保冷阱正确连接,防止溶剂蒸气进入真空泵。
- 在 330 mbar 下运行 20 分钟,然后将真空度提高至 80 mbar,继续运行 10 分钟,以彻底去除残留溶剂并形成均匀的脂质薄膜26。
说明:收集冷凝器中冷凝的蒸发溶剂,作为含卤素有机废液处理。所有含氯仿废液应置于正确标识的卤化有机溶剂废液容器中,禁止倒入下水道。 - 在 25 °C 下,将脂质膜置于真空(≤ 80 mbar)环境中干燥 12 小时。
说明:该干燥步骤应在通风橱内的真空干燥器中进行,以防止任何残留溶剂释放到环境中。 - 用 10 mL 磷酸盐缓冲液(PBS)水合干燥的脂质膜。将烧瓶置于旋转蒸发仪上(不抽真空),在 100 rpm 和 37 °C 条件下旋转 1 小时,直至脂质膜完全脱落。利福平的最终浓度为 1 mg/mL。
- 在水浴中超声处理(40 kHz,100 W),温度保持在 37 °C,持续 10 分钟。确保水浴温度维持在 37 °C。处理后样品总体积为 10 mL。
- 依次过滤超声处理后的悬浮液。先用 1 mL PBS 预润湿一个 0.45 µm 聚醚砜(PES)针筒滤器(直径 13 mm)。使用 10 mL 注射器,将全部 10 mL 样品通过 0.45 µm 滤器过滤一次。随后,预润湿一个 0.22 µm 聚醚砜(PES)针筒滤器(直径 13 mm),并将滤液再通过该滤器过滤一次。请勿使用脂质体挤出器(图 1)。
2. 包封效率
注意:包封率(EE)通过超滤离心法测定,该方法根据物理截留作用快速分离游离药物与脂质体包埋的药物。随后测定两部分中的药物含量,并计算包封率27。
- 加入恰好 200 µL 将脂质体悬液加入到0.5的样品储液池中 mL 超滤管(3 kDa MWCO),然后离心以分离游离药物与脂质体。
- 以 7,000 x g (固定角转子)于25 °C 15分钟 最少收集滤液于收集管中,重复4–5个循环。
- 合并所有滤液并稀释至10 mL 用甲醇定容至容量瓶中。经 0.22 μm 滤膜过滤 µm HPLC 进样前使用尼龙66针筒式滤器过滤。
- 设定高效液相色谱条件如下:色谱柱:C18 色谱柱(4.6 mm × 250 mm, 5 µm);流动相:乙腈∶水性磷酸溶液=45∶55(V/V);检测波长:475 nm;流速:1.0 mL/min;柱温: 40 °C;进样体积: 20 µL;运行时间:20 分钟
警告:乙腈具有可燃性和毒性。请在通风橱中配制和操作流动相,并穿戴适当的个人防护装备(PPE)。 - 使用以下公式计算包封率(EE):包封率(EE,%)= [(Wrfb − W自由) / Wrfb] × 100%
- 使用以下公式计算药物载量(DL):药物载量(DL,%)= [(Wrfb − W自由) / W总计] × 100%.
注意:Wtotal—添加的磷脂、胆固醇和利福平的总含量;Wrfb—添加的利福平含量;Wfree—脂质体中游离药物的含量。
3. 高效液相色谱法方法学验证
注意:按如下方法进行高效液相色谱法的方法学验证,包括线性、精密度、重复性、稳定性、回收率和专属性。
- 用流动相配制以下浓度的利福平标准溶液:1.15、2.3、4.6、9.2、13.8、18.4 和 23.0 µg/mL。采用高效液相色谱法(HPLC)分析各溶液,记录峰面积,并计算回归方程和 R2 值。
- 测定 9.2、13.8 和 18.4 µg/mL 利福平溶液的峰面积。在同一天内进行五次平行测试,并计算相对标准偏差(RSD)。
- 配制四份平行的 9.2 µg/mL 利福平溶液。采用高效液相色谱法测定峰面积,并计算方法的重复性 RSD。
- 将 9.2 µg/mL 的标准溶液置于室温下保存。分别在 0、2、4、6、12 和 24 小时取样分析,记录峰面积,并计算溶液稳定性的 RSD。
- 将已知浓度的利福平标准品加入空白脂质体基质中。样品经超滤处理后,采用高效液相色谱法分析,计算回收率及 RSD。
- 检查利福平保留时间处的色谱图是否存在干扰峰。
4. 粒径和泽塔电位
- 用移液器将20 µL脂质体悬液加入980 µL超纯水(预先经0.22 µm滤膜过滤)中。涡旋振荡10 秒,然后在水浴中超声处理30 秒。
- 将稀释后的样品转移至通用比色皿中用于粒径测定,另取样品转移至折叠毛细管池中用于测定zeta电位。
- 设置参数如下:分散介质 = 水,温度 = 25 °C。
- 至少进行3次技术重复,每次包含10–15次测量。记录Z均粒径(强度加权的平均流体动力学直径)和多分散系数(PDI)。
- 将钯电极插入比色皿中,在相同参数条件下测定zeta电位28。
- 取出比色皿并关闭仪器。
5. 形态学表征(透射电子显微镜)
- 用超纯水将载有利福平的脂质体悬液稀释50–100倍,以获得适合透射电子显微镜(TEM)观察的适当浓度。
- 将稀释后的样品置于水浴超声仪中进行超声处理(40 kHz,100 W),持续30 s。
注意:避免过度超声,以防脂质体破裂。 - 将300目碳膜铜网放置在滤纸上,碳膜面朝上。
- 用移液器吸取10 µL稀释后的脂质体悬液滴加至铜网中央,静置吸附1 min。
- 用洁净的滤纸从铜网边缘吸去多余的悬液,切勿触碰中央观察区域。
- 负染色:立即向铜网上滴加10 µL的2%(w/v)磷钨酸溶液(pH 7.0),1 min后从边缘吸去多余染液。
- 在室温下空气中干燥3 h,然后将干燥的铜网装入透射电镜样品台。
- 在80–120 kV加速电压下进行观察。采用低剂量成像模式29,使用CCD相机(例如Gatan OneView)在标称放大倍数10,000x、25,000x和40,000x下采集图像。
- 选择具有代表性的视野进行观察,避免存在聚集或染色伪影的区域。
6. 体外药物释放
- 将透析膜(截留分子量 7 kDa)剪成适当长度。配制大量 2% (w/v) 碳酸氢钠和 1 mmol/L EDTA 的溶液,调节 pH 至 8.0。
- 将透析膜在此溶液中煮沸 10 分钟,然后用蒸馏水彻底冲洗。
- 将冲洗后的透析膜置于释放介质(0.01 M PBS)中平衡 30 分钟。取 1 mL 脂质体悬液加入预处理过的透析袋中,用透析夹密封两端。
- 将透析袋放入盛有 80 mL 预热至 37 °C 的释放介质的 100 mL 烧杯中,介质中添加 0.1% (w/v) 抗坏血酸和 0.1 mL Tween 80。用铝箔覆盖烧杯以避光。
- 在 37 °C、200 rpm 条件下避光磁力搅拌。在预定时间点(0.5、1.5、3、5、7、9、12、24 和 48 小时)取 1 mL 释放介质样品。
- 用移液器向烧杯中加入 1 mL 新鲜预热的释放介质(37 °C),将液流轻柔地沿烧杯壁注入30(体系为封闭系统,无需校正蒸发损失)。
- 将样品经 0.22 µm 滤膜过滤后,采用 HPLC 分析。使用第 2.4 节所述相同的 HPLC 条件进行样品分析。
- 计算累积释放率 (%) =(各时间点检测到的总药物量 / 初始载药量)× 100%
7. 储存稳定性评估
- 将制备好的载药利福平脂质体悬液置于密封的玻璃小瓶中,在 4 °C 下避光保存。
- 在保存后的第 1、4 和 30 天采集样品。弃去取出的样品(不得将其返回至原小瓶中)。
- 在每个时间点测定脂质体的粒径、多分散系数和ζ电位31。
- 记录脂质体悬液的外观,并观察是否存在沉淀或分层现象。
- 在第 60 天额外采集样品,以肉眼观察悬液的氧化、沉淀及分层情况。
注意:所有测量均进行三次平行实验。实验数据以均值 ± 标准差表示。
结果
已建立一种经过验证的HPLC方法用于利福平的定量分析。图2A展示了利福平标准溶液的代表性色谱图。利福平的主峰在14.13 min处出峰,峰形良好,且无其他峰的明显干扰。在1.15–23 µg/mL浓度范围内,标准曲线表现出良好的线性关系,回归方程为Y = 12729.5X - 4778.6,决定系数R2=0.9995。在制药实验室的定量分析中,通常认为R2 ≥ 0.999可接受;因此,测得值0.9995表明该方法在测试浓度范围内具有高度线性。黑色方块代表实测数据点,实线代表拟合的线性回归结果(图2B)。
在三种利福平浓度(9.2、13.8 和 18.4 µg/mL)下进行了精密度测试。峰面积的相对标准偏差(RSD)均低于 1%,表明仪器具有较高的精密度(表 2)。重复性试验(n = 4)的 RSD 为 0.32%,说明方法重复性良好(表 3)。稳定性试验在室温下持续 24 小时,RSD 为 0.59%,表明利福平溶液在此条件下保持稳定(表 4)。平均回收率为 98.12%,证实该方法在分析脂质体样品中利福平含量时具有良好的准确性。以上结果共同验证了本研究中采用的高效液相色谱法(HPLC)适用于利福平的定量测定。这一严格的验证过程确保了后续对包封率、载药量及释放行为的测定在不同实验批次间具有可靠性和可重复性。
游离药物与脂质体包封药物通过超滤离心法分离。高效液相色谱(HPLC)定量分析显示,当胆固醇含量为20%时,载药利福平脂质体的包封率最高,达到68.54% ± 2.19,药物载药率为11.42 ± 0.37 (图3)。当胆固醇过量时,脂质体的包封率和载药量显著下降(表5)。这些结果表明,20%的胆固醇与磷脂比例在平衡膜刚性与流动性以及保留双层结构中的利福平方面最为理想。较小的标准偏差(全部 <2.2% 用于EE和 <0.4%(三次重复制备的DL值)表明,该制备工艺可获得质量一致、批间重现性良好的制剂。
采用优化方法制备的脂质体表现出狭窄的粒径分布(图4),平均大小为185 nm。PDI值 <0.3 被广泛认为是单分散体系的特征值;因此,测得的多分散系数(PDI)为 0.153,表明脂质体在粒径上具有高度均一性。绝对Zeta电位 >30 mV 通常可提供足够的静电排斥力以防止聚集。测得的值为 −38 mV 因此可预测良好的胶体稳定性32. 三次重复样本间的标准偏差较低(例如,尺寸为185.41 ± 0.72 在20%胆固醇条件下为 nm)进一步证明了该制备方法具有高度可重复性。这些结果表明,薄膜水化-超声-过滤法能够可靠地制备出粒径分布窄、表面电荷适宜的纳米级脂质体,从而确保其长期稳定性。
制备的脂质体表现出明显的丁达尔效应。图5A展示了脂质体的丁达尔效应33。通过透射电子显微镜(TEM)和动态光散射(DLS)对载药利福平的纳米脂质体的形态特征进行了表征。如图4所示,脂质体的DLS强度加权粒径分布曲线呈现单一且尖锐的峰,未见明显的大颗粒或聚集体,表明所制备的制剂具有良好的均一性和单分散性(图5B)。在低倍镜下可观察到球形的脂质体囊泡,但存在局部聚集现象(图5C),这可能是由于样品制备过程中分散不完全,以及干燥过程中可能发生囊泡融合所致。在高倍镜下(50,000×,图5D)可观察到明显的对比度差异:中心深色区域对应含药物的水相核心,而外围较亮的环状结构代表脂质双分子层,这是负染色脂质体的典型特征34。
透射电子显微镜(TEM)观察到的粒径小于动态光散射(DLS)测得的流体动力学直径。这种差异源于两种技术原理的不同:TEM 在真空条件下测量脱水核心的直径,而 DLS 检测的是包括表面水合层在内的水合直径,这是脂质体纳米颗粒的已知特性35。
前三个脂质体组在最初阶段未出现明显的突释现象(所有组在0.5小时时的累积释放率均<40%)。通常认为,首小时内突释<40%对于长效抗结核制剂是安全的,因其可最大程度降低急性全身毒性的风险。具体的释放阶段可划分为如下:
快速释放阶段(0.5–12 小时):药物从脂质体的表面层或近膜区域缓慢扩散,释放速率相对较快。前三个组在 12 小时时的累积释放率接近 90%(图 6)。
24 h后,推测利福平发生了氧化降解和水解降解,导致累积释放率异常下降36当胆固醇含量为30%时,0.5 h的累积释放率 >40%,未达到缓释标准。
因此,含5–15%胆固醇的制剂是可接受的,20%的胆固醇含量也符合突释释放标准。批次间差异较小(图6)证实了释放检测方法的可重复性。
前三个组的释放数据拟合了常见的动力学模型(零级、一级、Higuchi 和 Ritger-Peppas)图7)。结果表明,一级动力学模型的拟合优度最高(R2= 0.987),显著优于零级(R2= 0.246),Higuchi(R2= 0.544)和 Ritger-Peppas(R² = 0.926)模型。这表明脂质体的药物释放行为符合一级动力学特征,释放速率与脂质体中残留的药物浓度呈正相关,表现出典型的 "初始突释 - 随后的持续释放" 特征,进一步验证胆固醇通过调控膜结构影响扩散速率的机制37.
载有利福平的脂质体在4 °C下储存30天期间表现出良好的短期稳定性。在第1、4和30天的评估期间,粒径略有增加,但粒径均一性优异(PDI < 0.15)且胶体稳定性良好(绝对Zeta电位 > 24 mV)得以保持(表6)。在第60天观察到明显的氧化现象和絮凝物,表明该制剂的长期稳定性较差。该结果凸显了冻干或制剂改良(例如添加抗氧化剂或冻干保护剂)对于长期保存的必要性——这是采用本实验方案的研究人员需注意的重要实践要点。
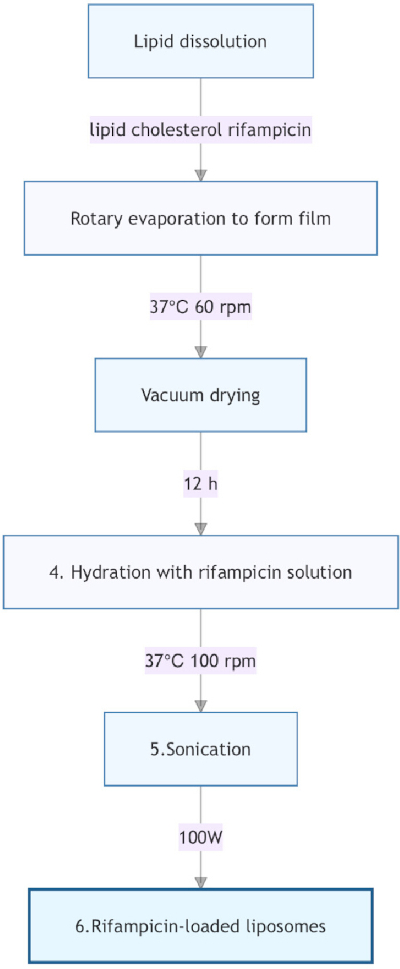
图1.通过薄膜水化法制备载利福平脂质体。 示意图展示了载利福平脂质体的制备流程。将脂质组分溶解于有机溶剂中,随后通过旋转蒸发形成薄膜,再经真空干燥、水化及超声处理,最终得到脂质体制剂。请点击此处查看该图的放大版本。
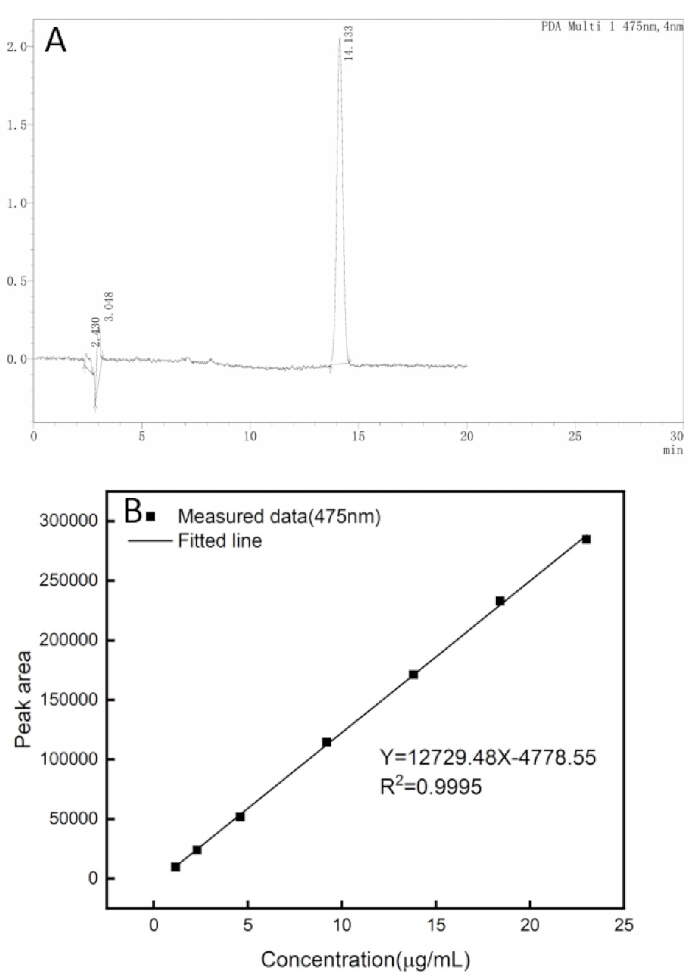
图2.利福平的高效液相色谱鉴定与校准。(A)利福平的典型高效液相色谱图,显示用于定量分析的特征保留峰。(B)通过绘制峰面积与利福平浓度(1.15–23.0 µg/mL)的关系得到的校准曲线。回归方程及相关系数(R2 = 0.9995)表明在测试浓度范围内具有良好的线性关系。请点击此处查看该图的放大版本。
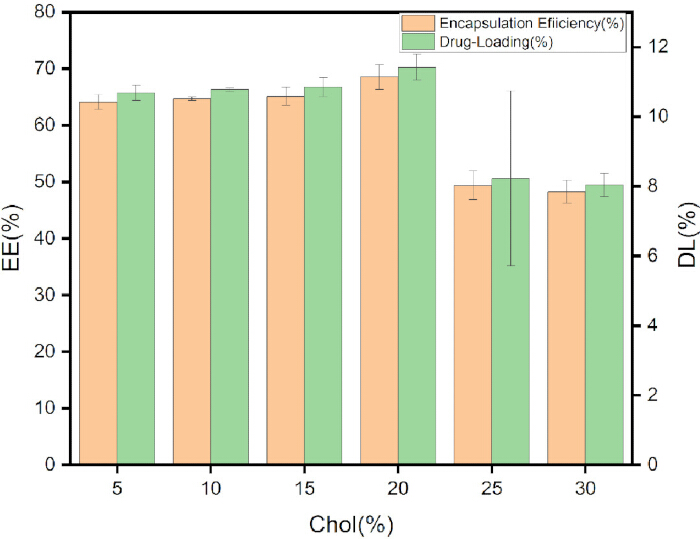
图3载利福平脂质体的包封率和载药量 不同胆固醇含量制备的脂质体的包封率(EE)和载药量(DL)。在20%胆固醇条件下,EE(68.5%)和DL(11.4%)均达到最高,表明胆固醇含量显著影响药物的包封与载药。误差条表示均值 × SD(n = 3) 请点击此处以查看该图的放大版本。
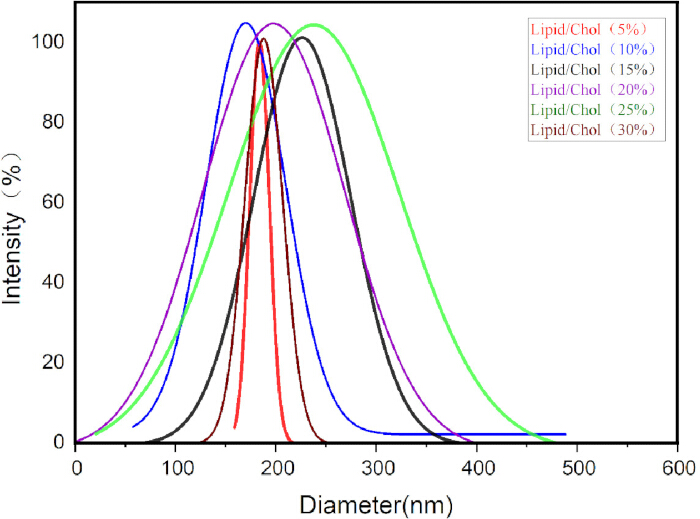
图4.载利福平脂质体的粒径分布。 采用不同磷脂与胆固醇比例制备的载利福平脂质体的粒径分布图谱。优化后的制剂表现出185 nm的Z均粒径和0.153的多分散系数(PDI),表明其粒径分布较窄且均一性良好。请点击此处查看该图的放大版本。
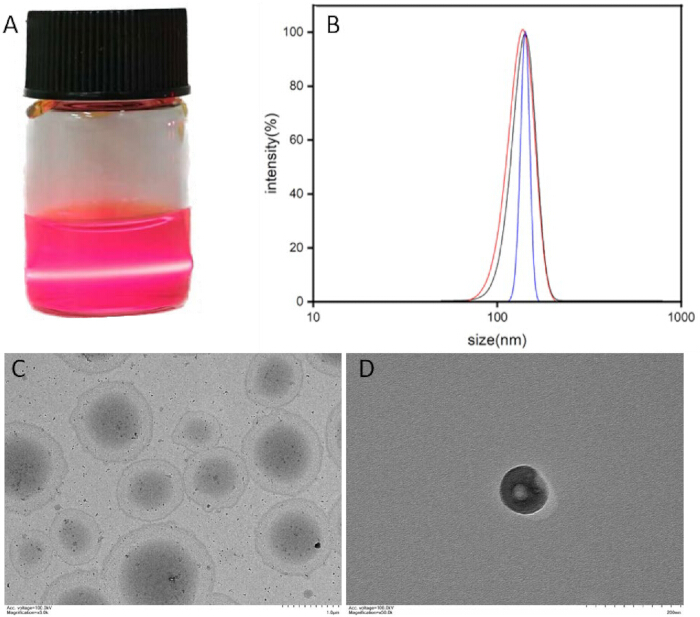
图5.载利福平脂质体的理化表征。(A)在载利福平脂质体悬液中观察到的丁达尔效应,表明存在纳米级颗粒。(B)优化后脂质体制剂三次平行重复实验所得的粒径分布曲线。(C)透射电子显微镜(TEM)图像,显示多个球形脂质体囊泡。(D)单个脂质体囊泡的代表性高倍透射电子显微镜图像。请点击此处查看该图的放大版本。
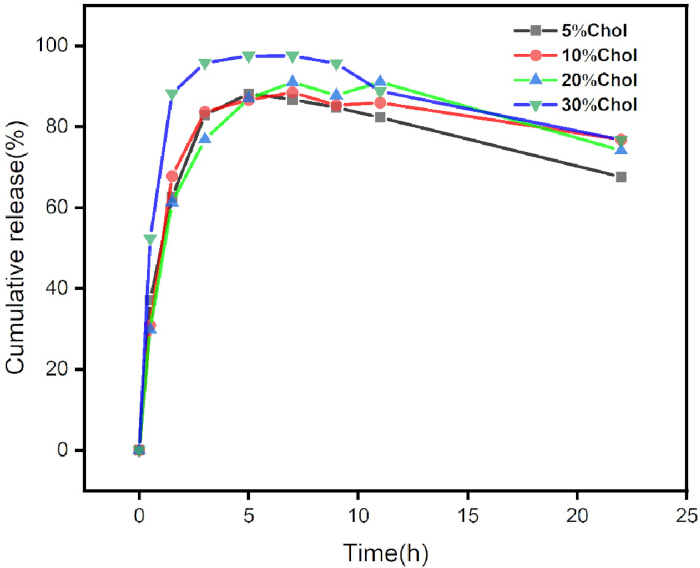
图6。利福平从脂质体中的体外释放曲线。 在研究期间,采用不同磷脂与胆固醇比例制备的脂质体中利福平的累积释放曲线。释放行为随胆固醇含量而变化,表明胆固醇对药物释放特性具有影响。请点击此处查看该图的放大版本。
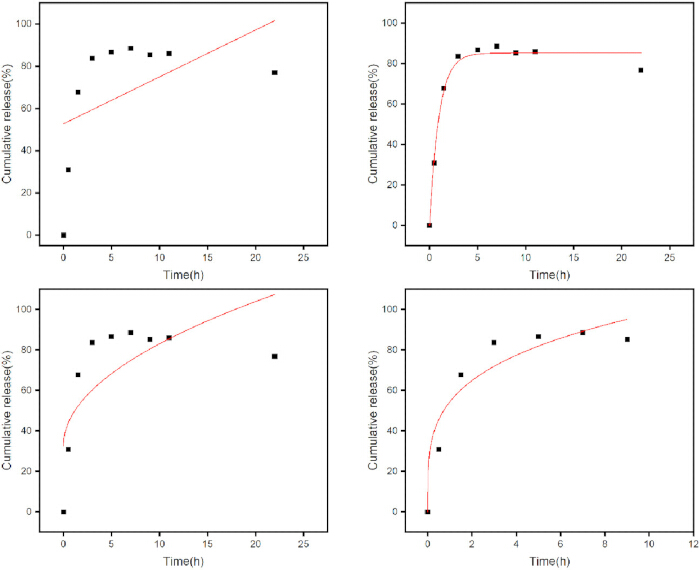
图7.利福平从脂质体中释放的动力学建模。 优化配方(20% 胆固醇)的释放数据拟合至 (A) 零级、(B) 一级、(C) Higuchi 和 (D) Ritger-Peppas 动力学模型。其中一级模型的拟合优度最高(R2 = 0.987),表明其与实验释放数据的一致性最佳。请点击此处查看该图的放大版本。
| 脂质体组分 | 卵磷脂 | 胆固醇 | 利福平 |
| 5% | 47.5 mg | 2.5 mg | 10 mg |
| 10% | 45 mg | 5 mg | 10 mg |
| 15% | 42.5 mg | 7.5 mg | 10 mg |
| 20% | 40 mg | 10 mg | 10 mg |
| 25% | 37.5 mg | 12.5 mg | 10 mg |
| 30% | 35 mg | 15 mg | 10 mg |
| 终体积 | 10 mL | ||
表1: 载利福平脂质体配方的组成。 使用卵磷脂、胆固醇和利福平制备具有不同磷脂与胆固醇比例的脂质体,同时保持最终体积为10 mL。
| 浓度 (µg/mL) | `X±S | RSD(%) |
| 9.2 | 114012.75 ± 502.42 | 0.44 |
| 13.8 | 171412.50 ± 493.90 | 0.29 |
| 18.4 | 232334.00 ± 1358.42 | 0.59 |
表2: 不同利福平浓度下的HPLC定量精密度。 对浓度分别为9.2、13.8和18.4 µg/mL的利福平标准溶液进行峰面积测定。结果以均值±标准差(SD)表示,相对标准偏差(RSD)值表明分析精密度高。
| 编号 | 1 | 2 | 3 | 4 | RSD (%) |
| 峰面积 | 114503 | 114125 | 113969 | 114539 | 0.32 |
表3: HPLC方法的仪器精密度。 基于同一利福平标准溶液连续进样四次的结果进行精密度评估。报告峰面积值及相对标准偏差(RSD),以评价仪器的重复性。
| 时间 (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | RSD (%) |
| 峰面积 | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
表4: 利福平标准溶液的稳定性。 对保存在室温下的9.2 µg/mL利福平标准溶液在0、2、4、6、8、12和24小时进行稳定性评估。报告了峰面积值和相对标准偏差(RSD),以评价测试期间溶液的稳定性。
| 胆固醇 | 粒径 (nm) | 多分散系数 (PDI) | Zeta 电位 (mV) | 包封率 (%) | 载药量 (%) |
| 5% | 206.27±1.14 | 0.240±0.004 | -42.72±0.26 | 64.09±1.30 | 10.68±0.22 |
| 10% | 183.87±2.54 | 0.149±0.004 | -24.80±1.04 | 64.70±0.30 | 10.78±0.05 |
| 15% | 202.06±3.16 | 0.131±0.007 | -27.90±1.04 | 65.11±1.62 | 10.85±0.27 |
| 20% | 185.41±0.72 | 0.164±0.044 | -37.74±1.44 | 68.54±2.19 | 11.42±0.37 |
| 25% | 181.58±1.31 | 0.100±0.008 | -19.96±0.16 | 49.38±2.52 | 8.23±0.42 |
| 30% | 178.78±0.82 | 0.074±0.014 | -40.25±0.33 | 48.24±2.06 | 8.04±0.34 |
表5: 载药利福平脂质体的理化特性。 采用不同胆固醇含量制备的脂质体的粒径、多分散系数(PDI)、ζ电位、包封率(EE)和载药量(DL)。数据以均值 ± 标准差表示(n = 3)。
| 1 天 | 4 天 | 30 天 | |
| 粒径(nm) | 183.87±2.54 | 212.42±3.12 | 273.57±4.38 |
| 多分散系数(PDI) | 0.149±0.004 | 0.106±0.002 | 0.126±0.009 |
| Zeta 电位(mV) | -24.80±1.04 | -57.12±1.49 | -55.38±2.50 |
表6: 载药利福平脂质体在4 °C下的储存稳定性。 载药利福平脂质体在4 °C下储存1、4和30天后粒径、多分散系数(PDI)和Zeta电位的变化。实验结果用于评价脂质体制剂在储存期间的物理稳定性。
讨论
利福平仍是抗结核一线化学治疗的核心药物,但其临床应用受到剂量依赖性肝毒性、在含有结核分枝杆菌(MTB)的巨噬细胞中细胞内渗透性差,以及在亚治疗浓度暴露下迅速产生耐药性的严重限制。为应对这些尚未满足的临床需求,本研究建立并优化了一种稳健的薄膜水化法,结合超声处理与过滤技术,用于制备载有利福平的脂质体。优化后的制剂表现出均一的纳米级粒径、完整的囊泡形态、高药物包封率以及持续的体外药物释放特性,并通过动态光散射(DLS)、透射电子显微镜(TEM)、高效液相色谱(HPLC)和体外溶出试验进行了全面的理化表征。
多个实验步骤对脂质体的质量和可重复性具有关键影响。首先,磷脂与胆固醇的比例至关重要。最佳比例为80:20,可实现包封率(EE)68.5%和载药量(DL)11.4%;比例偏离至75:25或70:30时,会导致 >30% 的包封率损失。必须使用十万分之一天平进行精确称量。其次,水合(步骤 1.6)需要以100 rpm旋转 rpm,37 °C 1 在旋转蒸发仪上常压浓缩。静态孵育或手动振荡会导致重复性差。第三,超声处理(第节 1.7): 40 千赫兹,100 W, 10 分钟,37℃ °C 得到的Z均值为185 nm 和 PDI < 0.2. 较短时间的超声处理(5 分钟)可获得 >300 nm 和 PDI > 0.3;更长的超声处理(20 分钟)可能导致药物降解。保持37 °C 因为利福平对热敏感。第四,进行顺序过滤(0.45 µm 然后 0.22 µm),用PBS预润湿滤膜,并进行一次轻柔过滤。强行使液体通过干燥的滤膜或使用过小的注射器可能导致囊泡破裂。第五,用于包封效率(EE)的超滤(章节 2.1–2.3):精确至 200 µL,7,000 下循环 4 次 × g, 25 °C,每次循环后收集并合并所有滤液。不完整的循环会导致包封率(EE)被高估。第六,透射电镜负染色(第节 5.6):2% 磷钨酸,pH 7.0,立即印迹。延迟或pH值不当会导致囊泡破裂。严格遵循这六个步骤可制备出符合验收标准的脂质体,三次重复实验的标准偏差较低即证明了其稳定性。
胆固醇是脂质体双分子层的关键结构组分,对膜流动性、机械稳定性及脂溶性药物的保留具有明确的双重作用。本研究系统评估了胆固醇摩尔比对制剂性能的影响,发现当胆固醇含量为20%(质量比)时,包封率最高,达到68.5%。该最优比例被认为可在维持磷脂双分子层有序层状结构以减少药物泄漏与保持足够的膜流动性以容纳双分子层疏水核心中的脂溶性利福平分子之间实现平衡。相反,当胆固醇含量超过20%时,会导致脂质双分子层过度刚性化、规则层状排列结构被破坏,进而显著降低包封率和药物载药量。这些结果与胆固醇在脂质体膜工程中作用机制的已有认知一致。因此,精确称量脂质(使用十万分之一天平)并严格遵循20%的胆固醇质量比,是实现高载药量的必要条件。
优化的载利福平脂质体的平均流体动力学粒径为185 nm,多分散系数(PDI)为0.164 ± 0.044,表明其粒径分布高度均一。该纳米级尺寸(< 200 nm)不仅符合增强渗透与滞留(EPR)效应的要求,可实现对肺部炎症性结核病灶的被动靶向,而且有利于肺泡巨噬细胞的高效吞噬——后者是结核分枝杆菌(MTB)主要的胞内寄生部位。这种粒径设计有望克服游离利福平的核心局限性,即无法在MTB感染的巨噬细胞内达到有效治疗浓度。优化制剂的泽塔电位为−38 mV,提供了较强的粒子间静电排斥作用,能有效防止囊泡在短期储存过程中发生聚集、融合和沉降,从而确保优异的胶体稳定性。值得注意的是,透射电镜(TEM)测得的核心粒径小于动态光散射(DLS)获得的流体动力学直径,这是脂质体表征中已有充分记录的现象:DLS测量的是包含周围水合层在内的水合囊泡直径,而TEM成像则是在高真空条件下捕捉脱水后的脂质核心。因此,该差异属于预期之内且具有理化合理性的结果,而非表征不一致。
透射电子显微镜(TEM)成像进一步验证了优化后脂质体的形态学特征,结果显示其主要为均匀、球形、完整且单层的囊泡结构,仅有轻微的局部聚集,无明显融合或膜破裂现象。这些结果表明,联合超声处理与过滤工艺能够精确控制囊泡的形态和层状结构,同时保持脂质双分子层的结构完整性。结构完整性是脂质体制剂的关键质量属性,因其直接关系到药物在储存期间的包封稳定性、体内循环稳定性以及靶向递送性能。此外,脂质体悬液中明显的丁达尔效应进一步证实了其纳米级囊泡分散体系的胶体特性。
体外药物释放研究表明,优化后的载利福平脂质体在最初0.5小时内未表现出显著的突释效应,这一关键特性可降低游离利福平因血浆浓度迅速升高而引发急性全身毒性的风险。药物释放动力学建模显示,其释放曲线最符合一级动力学模型,表明利福平从脂质双分子层中的释放主要由被动扩散主导,而非脂质基质的侵蚀所致。这种扩散控制的缓释模式在抗结核治疗中尤为理想,因其能够长期维持有效的治疗药物浓度,从而降低因药物暴露不足而导致耐药性产生的风险。在24小时后观察到累积药物释放量略有下降,最可能的原因是水相释放介质中未包封的利福平发生了氧化和水解降解,该结果与既往报道的利福平在水环境中稳定性的数据一致38。重要的是,脂质双分子层为包封的药物提供了保护性微环境,相较于游离利福平,显著减少了其暴露于降解条件下的机会。
本研究开发的优化利福平载药脂质体制剂在抗结核治疗中具有多种显著优势,可直接克服传统利福平化疗的关键局限性。首先,脂质体双分子层可在水相及生物环境中为药物提供保护屏障,防止其过早降解,从而保持利福平的抗菌活性。其次,该制剂具有持续的扩散控制释放特性,可延长药物在体内的系统循环半衰期,减少给药频率,提高患者治疗依从性——这是长期结核病化疗中的主要挑战。第三,优化后的纳米级粒径有利于通过EPR效应被动靶向至炎症性结核病灶,并有效被结核分枝杆菌(MTB)感染的肺泡巨噬细胞摄取,实现游离利福平无法达到的高细胞内药物浓度39,40。最后,该制剂由生物相容性良好、天然来源的磷脂和胆固醇构成,最大限度降低了递送载体本身可能引起的免疫原性或系统性毒性的风险。
值得注意的是,本研究存在若干局限性,有待在未来的研究中加以解决。尽管体外理化表征和释放行为分析显示出该制剂良好的性能,但仍需开展进一步的体内研究,以评估载利福平脂质体在相关动物模型中的药代动力学行为、组织分布、抗结核疗效及系统性毒性。此外,优化后的制备工艺在工业化规模生产中的可放大性仍需进一步验证。
综上所述,本研究建立了一种简单、高度可重复且稳健的薄膜水化-超声-过滤法制备载利福平脂质体的工艺。系统的处方优化明确了胆固醇含量在调控包封率和膜稳定性中的关键作用,优化后的处方具有理想的理化性质、高药物包封率、优异的胶体稳定性以及可控且持续的体外药物释放特性。该标准化工艺为脂质体抗结核药物递送系统的开发与表征提供了可靠的方法学框架,并为后续开展脂质体利福平治疗药物敏感和耐药性结核病的临床前评价奠定了坚实基础。
披露
作者声明无利益冲突。
致谢
本研究受到国家自然科学基金(编号:21977019)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| L-α-磷脂酰胆碱(大豆) | RHAWN | R024502 | ≥90% 纯度,25 g/瓶,CAS: 97281-47-5 |
| 1× PBS 缓冲液 | Solarbio | P1038 | 500 mL,0.01 mol/L,pH 6.5 |
| 1× PBS 缓冲液,pH 7.4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL,pH 7.4 |
| 氯仿 | 广州牌 | GD10-AR-2.5L | 分析纯,500 mL/瓶,CAS: 67-66-3 |
| 胆固醇 | 阿拉丁 | C104028-5g | 分析纯,≥95%(HPLC),5 g/瓶,CAS 57-88-5 |
| 透析膜(MD25,7000 Da) | Solarbio | YA1081-5m | 截留分子量 7000 Da,长度 5 m,非金属材质 |
| 高效液相色谱(HPLC)系统,LC-20A | 岛津公司,日本 | LC-20A | 该系统配备 SPD-20A 紫外检测器、CBM-20A 四元泵、LC-20AT 在线脱气装置、SIL-20A 自动进样器、CTO-20A 柱温箱及 LC-solution 工作站软件,用于利福平的定量测定。 |
| 高速台式离心机 | 上海安亭科学仪器厂 | TGL-16B | 用于样品离心 |
| L-抗坏血酸 | 麦克林 | A800296 | 99.99% 纯度,100 g/瓶,CAS: 50-81-7 |
| Omniparticle 粒径与Zeta电位分析仪 | 布鲁克海文仪器公司,美国 | 173PI | 用于测定脂质体的粒径、多分散系数(PDI)和Zeta电位 |
| 利福平 | 麦克林 | R817237 | 97% 纯度,250 mg/瓶,CAS: 13292-46-1 |
| 透射电子显微镜(TEM) | 日立有限公司,日本 | HT7700 | 用于脂质体的形态学观察 |
| 吐温 80 | 能量化学 | E0807391000-A01 | 分析纯,100 mL/瓶,CAS: 9005-65-6 |
| 超滤离心管(0.5 mL,3 kDa) | 默克密理博 | UFC500396 | 截留分子量 3 kDa,体积 0.5 mL,塑料材质 |
参考文献
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.