一种时间分辨的FRET检测法通过监测Mpro底物的切割动力学,以评估PROTACs是否影响酶活性,从而实现降解效应与抑制效应的功能分离。
本文内容
摘要
摘要
蛋白水解靶向嵌合体(PROTACs)正作为一种有前景的抗病毒药物开发策略而兴起,其作用机制与经典的小分子抑制剂截然不同。许多靶向病毒蛋白酶(如严重急性呼吸综合征冠状病毒2的主要蛋白酶(Mpro))的PROTAC设计采用源自活性位点抑制剂的弹头结构,从而将邻近诱导的降解作用与潜在的酶活性抑制相结合。这种双重功能使得在实验上难以区分由降解驱动的效应与对病毒复制过程中催化活性的直接抑制作用。为解决这一问题,我们建立了一种基于荧光共振能量转移(FRET)的检测方法,用于定量测定在抑制剂和降解剂存在下重组Mpro的催化活性。该检测方法使用一种带有荧光淬灭的荧光肽底物(MI-2822),其包含典型的Mpro切割序列,并在两侧分别连接荧光团和淬灭剂。蛋白水解切割会导致荧光信号随时间逐渐增强,从而实现对酶活性的连续动力学监测。在Escherichia coli中表达的重组Mpro经纯化后,在确定的缓冲条件下与FRET底物共同孵育,并随时间记录荧光变化,以获得酶活性曲线。本实验以临床上已批准的活性位点抑制剂奈玛特韦(nirmatrelvir)作为对照,该抑制剂可有效抑制底物的切割。相比之下,在测试条件下,靶向Mpro催化裂隙以外区域的PROTACs并未显著降低荧光增强,表明它们在这些条件下对酶活性无明显抑制作用。本方案提供了一种稳健且可重复的方法,用于区分酶活性抑制与降解相关机制,可广泛适用于靶向病毒蛋白酶的PROTACs及其他双功能分子的作用机制表征。
引言
靶向蛋白质降解(TPD)利用细胞内的泛素-蛋白酶体系统(UPS),选择性地清除目标蛋白质。该策略基于异源双功能分子,通常称为蛋白降解靶向嵌合体(PROTACs),这类分子可同时结合目标蛋白和E3泛素连接酶2。E3泛素连接酶是一类数量众多且具有高度多样性的细胞酶3,能够催化底物蛋白的泛素化修饰,从而标记这些蛋白以供蛋白酶体降解4。
PROTAC由一个靶向目标蛋白的配体和一个靶向E3泛素连接酶的配体通过化学连接子相连而成5。通过诱导目标蛋白与E3泛素连接酶之间的空间接近,PROTAC促进三元复合物的形成,从而介导泛素转移,并最终导致目标蛋白被蛋白酶体降解6,7。与传统的小分子抑制剂相比,该策略具有多项优势8。PROTAC可发挥催化作用,因而在较低浓度下即可高效清除靶蛋白;此外,还可利用已有的配体或抑制剂作为靶向单元5。更重要的是,基于降解的策略在存在耐药性突变的情况下仍可能保持活性9,10,并可用于那些难以直接抑制的蛋白,例如缺乏明确结合口袋的蛋白11。
在抗病毒药物研发的背景下,许多靶向病毒蛋白的PROTAC分子依赖于来自活性位点抑制剂的弹头结构10,12,13,14。因此,这些分子通常将酶活性抑制与降解驱动的靶点耗竭作用相结合,使抗病毒活性的作用机制难以明确解析。尽管细胞抗病毒实验能够整合包括靶点降解和病毒复制抑制在内的多种过程的综合效应,但通常无法清晰区分由抑制作用和降解作用所导致的效果。此外,许多病毒蛋白缺乏明确的结合口袋或催化位点,这限制了其在当前PROTAC设计策略中的可及性。
为应对这一挑战,我们开发了一种基于荧光共振能量转移(FRET)的检测方法,采用SARS-CoV-2 Mpro肽底物,实现对酶活性的时间分辨监测。该方法能够区分PROTAC相关效应与直接的酶活性抑制。利用该检测体系,我们评估了一种靶向Mpro的降解剂,该降解剂结合于催化裂口之外,且在测试条件下未表现出对蛋白酶活性的显著干扰,同时保留了其降解能力。作为对照,同时使用了临床上已获批的Mpro抑制剂奈玛特韦,结果显示其显著降低了酶活性。
综上所述,该检测方法提供了一种可靠的技术,用于区分酶活性抑制与降解相关效应。该方法对于表征靶向具有酶活性蛋白的降解剂尤为有价值,因为在这些情况下,解析上述两种机制对于理解其抗病毒活性至关重要(图1)。
方案
1. 材料准备
- 准备表达系统
- 使用Escherichia coli BL21 Rosetta2 感受态细胞作为表达宿主。
- 使用编码带有 N 端和 C 端 6×组氨酸标签的 SARS-CoV-2 Mpro 的 pET28a(+) 表达载体。
- 准备培养基
- 通过将 10 g/L 胰蛋白胨、5 g/L 酵母提取物和 10 g/L 氯化钠(NaCl)溶于蒸馏水中,制备 5 L 的 Luria–Bertani(LB)培养基。在 121 °C 下高压灭菌 20 分钟以灭菌培养基。
- 制备 IPTG 储存液
- 将 4.20 g IPTG 溶于 45 mL 蒸馏水中,配制 0.4 M 的储存液。将储存液保存于 −20 °C。
- 制备缓冲液
- 制备 1 L 含有 50 mM Tris、300 mM NaCl、5% 甘油和 0.5% Triton X-100(pH 7.5)的 Mpro 裂解缓冲液(MLB)。
- 制备 4 L 含有 20 mM Tris 和 150 mM NaCl(pH 7.5)的 Mpro 蛋白缓冲液(MB)。
- 制备 500 mL 含有 20 mM Tris、150 mM NaCl 和 20 mM 咪唑(pH 7.5)的洗涤缓冲液(WB)。
- 分别制备 100 mL 的洗脱缓冲液 1(100 mM 咪唑)、洗脱缓冲液 2(250 mM 咪唑)和洗脱缓冲液 3(500 mM 咪唑),每种缓冲液均含有 20 mM Tris 和 150 mM NaCl(pH 7.5)。
- 制备 1 mL 含巯基乙醇、溴酚蓝、甘油、Tris(pH 6.8)、十二烷基硫酸钠(SDS)和蒸馏水的 4× 上样缓冲液。
- 在蒸馏水中加入 KCl、KH₂PO₄、Na₂HPO₄ 和 NaCl,制备 1 L 磷酸盐缓冲盐水(PBS)。
2. Mpro 表达在 大肠杆菌
- 将表达质粒转化至 E. coli
- 使用商业转化试剂盒制备化学感受态 E. coli Rosetta2 细胞。接种 5 mL 超优肉汤(SOB)培养基,于 37 °C 摇床培养过夜。
- 将过夜培养物转移至 100 mL SOB 培养基中,培养至 OD600 为 0.4–0.5。将培养物置于冰上冷却,于 1,800 × g 离心 5 分钟。
- 用洗涤缓冲液洗涤菌体沉淀两次,重悬于感受态缓冲液中。分装 50 µL 感受态细胞,于 −70 °C 保存。
- 将表达质粒转化至化学感受态细菌
- 将一份感受态细胞于冰上融化 10 分钟。加入 1 µL 质粒 DNA(<50 ng),轻轻混匀。
- 将细胞于冰上孵育 30 分钟。将转化后的细胞涂布于含 100 µg/mL 卡那霉素的 LB 琼脂(1.5% 琼脂)平板,于 37 °C 培养过夜(约 18 小时)。
- 扩大细菌培养
- 用单个菌落接种含 100 µg/mL 卡那霉素的 5 mL LB 培养基。于 37 °C、200 rpm 摇床培养过夜。
- 将过夜培养物转移至含 100 µg/mL 卡那霉素的 100 mL LB 培养基中,于相同条件下培养过夜。
- 将 35 mL 过夜培养物转移至含 100 µg/mL 卡那霉素的 1 L LB 培养基中,于 37 °C、140 rpm 摇床培养,直至 OD600 达到 1.0–1.2。
- 诱导 Mpro 表达
- 将培养物冷却至 16 °C。加入 1 mL 0.4 M IPTG(终浓度 0.4 mM)以诱导蛋白表达。
- 于 16 °C、140 rpm 摇床孵育培养物 72 小时。
3. 收获并纯化 Mpro
- 收集细菌细胞
- 在 4 °C 条件下以 5,000 × g 离心培养物 1 小时。弃去上清液,并将沉淀重悬于 35 mL 磷酸盐缓冲液(PBS)中。
注意:确保沉淀完全重悬,以在后续纯化过程中最大化蛋白回收率。 - 将悬液转移至 50 mL 离心管中,在 4 °C 条件下以 6,800 × g 离心 10 分钟。弃去上清液,将细胞沉淀在 −20 °C 保存。
- 在 4 °C 条件下以 5,000 × g 离心培养物 1 小时。弃去上清液,并将沉淀重悬于 35 mL 磷酸盐缓冲液(PBS)中。
- 裂解细胞
- 将细胞沉淀置于冰上解冻 15–30 分钟。用 80 mL Mpro 裂解缓冲液(MLB)重悬沉淀,直至均匀。
注意:在整个步骤中保持缓冲液和样品处于冰上,以最大限度减少蛋白降解和聚集。 - 在冰上对悬液进行超声处理,每次脉冲 30 秒,振幅为 50–60%,脉冲之间间隔 2 分钟冷却,总时长 10 分钟。
- 将裂解液转移至离心管中,在 4 °C 条件下以 60,000 × g 离心 1 小时。收集澄清的上清液用于亲和纯化。
- 将细胞沉淀置于冰上解冻 15–30 分钟。用 80 mL Mpro 裂解缓冲液(MLB)重悬沉淀,直至均匀。
- 通过固定化金属亲和层析纯化 Mpro
- 先用 10 柱体积(CV)的蒸馏水,再用 10 CV 的 Mpro 蛋白缓冲液(MB)平衡亲和柱。在上样前准备好洗涤和洗脱缓冲液。
注意:避免将气泡引入层析柱,因为气泡可能降低结合效率。 - 以低流速将澄清的裂解液上样至平衡好的层析柱中。收集穿流液。
注意:保持足够低的流速,以最大化 His 标签蛋白的结合。 - 用 50 mL 洗涤缓冲液(WB)洗涤层析柱。如需进行质量评估,可收集最后 2 mL 洗涤组分。
- 依次用 6 mL 洗脱缓冲液 1(三个 2 mL 组分)、6 mL 洗脱缓冲液 2(三个 2 mL 组分)和 8 mL 洗脱缓冲液 3(四个 2 mL 组分)洗脱结合的蛋白。所有收集的组分均置于冰上保存。
- 先用 10 柱体积(CV)的蒸馏水,再用 10 CV 的 Mpro 蛋白缓冲液(MB)平衡亲和柱。在上样前准备好洗涤和洗脱缓冲液。
- 再生亲和层析柱
- 依次用 10 CV 的洗脱缓冲液 3、10 CV 的 Mpro 蛋白缓冲液、10 CV 的蒸馏水和 10 CV 的 20% 乙醇洗涤层析柱。
- 评估蛋白质量
- 将每份蛋白样品 45 µL 与 15 µL 的 4× 上样缓冲液混合。在 100 °C 加热 10 分钟,然后短暂离心。
- 在 10–12% 的 SDS-PAGE 凝胶上以 150 V 电泳分离样品,直至染料前沿迁移至凝胶底部。
- 用考马斯亮蓝染色液染色凝胶 15–30 分钟。用蒸馏水冲洗凝胶,并评估蛋白纯度(预期分子量:约 36 kDa)。
4. 蛋白质制备
- 更换缓冲液并浓缩蛋白质
- 使用离心滤器(截留分子量: 10 kDa)将蛋白质缓冲液置换为 Mpro 蛋白缓冲液(MB)。将蛋白质溶液浓缩至终体积约 1 mL。
- 定量蛋白质
- 使用分光光度计测定蛋白质浓度。测量前用 MB 缓冲液作为空白对照调零仪器。
- 使用相应的消光系数(ε = 0.931)计算蛋白质浓度。
5. 优化检测条件
- 准备检测用试剂
- 制备 3 µ纯化 M 的 M 储存液pro 和一个 300 µM 肽底物的 M 储存液pro 蛋白缓冲液(MB)
- 制备系列稀释液
- 制备六份两倍系列稀释的 Mpro MB中的储备溶液
- 在MB中制备肽底物的三份两倍系列稀释液。
- 配置酶标仪
- 将酶标仪预热至37℃ °C. 将激发波长设为320 nm,发射波长设为420 nm(带宽20 nm),采集间隔设为60 s,总测量时间为60 min。
注意:在加入底物前,请预先准备好所有检测组分,因为一旦加入底物反应即刻开始。
- 将酶标仪预热至37℃ °C. 将激发波长设为320 nm,发射波长设为420 nm(带宽20 nm),采集间隔设为60 s,总测量时间为60 min。
- 准备检测板
- 加入25 µ每种 M 的 Lpro 将稀释液加入黑色96孔板的第1至第6列。加入25 µ将 L 的 MB 加入第 7 列作为无酶对照。
- 加入100 µ每孔加入 L 的 MB。
注意:使用黑色96孔板以尽量减少背景荧光并优化荧光信号。
- 开始反应
- 加入25 µ将25微升肽底物加入A–C行。 µ将 MB 加入 D 行作为无底物对照。
- 添加底物后立即开始荧光采集。
- 分析数据
- 导出荧光数据,并将相对荧光单位(RFU)随时间的变化绘制成图。
- 选择 Mpro 以及可提供高信噪比且不会过早达到信号饱和的底物浓度(例如,500 nM Mpro 和 50 µM 底物)。
- 测定动力学参数(可选)
- 通过将初始反应速率拟合到米氏方程(Michaelis–Menten equation)来确定荧光底物的动力学参数。利用以2-氨基-N-(3-氨基丙基)苯甲酰胺。校准荧光染料的详细合成方法见于 补充文件 1.
6. 进行FRET实验
- 准备酶标仪
- 将酶标仪预热至 37 °C。设定激发波长为 320 nm,发射波长为 420 nm(带宽 20 nm),采集间隔为 60 s,总测量时间为 60 min。
- 准备检测试剂
- 在 Mpro 蛋白缓冲液(MB)中配制纯化的 Mpro(3 µM)、肽底物(300 µM)和待测化合物的储备液。
- 在 DMSO 中对每种待测化合物进行系列稀释,同时保持所有样品中 DMSO 的终浓度一致。设置仅含 DMSO 和仅含缓冲液的对照组。
- 准备反应混合物
- 将每种待测化合物或对照品溶于 100 µL MB 中。加入 25 µL Mpro,使酶的终浓度为 500 nM。
- 立即将反应混合物转移至黑色 96 孔板的孔中。
- 启动反应
- 向每个孔中加入 25 µL 肽底物,使底物终浓度为 50 µM(终反应体积:150 µL)。
- 在加入底物后立即开始荧光信号采集。
注意:为准确测量初始反应动力学,应在加入底物后立即开始数据采集。
- 采集荧光数据
- 使用预设的采集参数连续记录 60 分钟的荧光信号。
结果
成功实施时间分辨荧光共振能量转移(TR-FRET)检测需要优化酶与底物的比例。如实验方案所述,可通过滴定两种组分来实现该优化。在本研究中,测试了酶浓度范围为15.6至500 nM,同时结合底物浓度范围为12.5至50 µM的组合。反应体系中设置了缺少底物或酶的对照反应。在另一项实验中,测得米氏常数(KM)为29.2 ± 6.1 µM(补充图1)。
结果表明,酶浓度主要决定底物转化速率,而底物浓度则主要影响荧光信号强度。随着底物浓度增加,初始荧光信号(t = 0)也随之升高。例如,在图2A中,基础荧光值范围约为400至500 RFU,而较低的底物浓度则产生较低的基础荧光值(图2B、C)。在无底物的情况下(图2D),仅检测到通常低于20 RFU的背景荧光。
提高酶浓度可导致更高的底物转化率以及更优的信噪比(图 2A)。在最高酶浓度下,反应在约 50 分钟后接近平台期,表明底物几乎完全转化。在较低底物浓度下更早达到平台期,而在较高底物浓度下则较晚达到平台期。相比之下,在 60 分钟的测量期间内,较低酶浓度未达到饱和状态,并保持荧光信号的近似线性增长。
根据这些观察结果,最佳检测条件应满足以下标准:(1)无底物对照组中的背景荧光应尽可能低;(2)无酶对照组中基线荧光稳定,无底物转化;(3)酶与底物的比例应能为定量分析提供足够的信噪比;(4)在检测结束时,荧光信号应接近平台期。根据上述标准,后续实验选用的酶浓度为 500 nM,底物浓度为 50 µM。
为进一步表征该荧光底物,在标准测定条件下,采用八种底物浓度(0.39–50 µM)和固定酶浓度(15.9 nM)测定了酶动力学参数。根据荧光反应进程曲线获得的初始反应速率数据,拟合至米氏方程(补充图 1A,B)。底物 MI-2822 的 KM 为 29.2 ± 6.1 µM,Vmax 为 91.8 ± 14.2 RFU/s(n = 7)。通过使用2-氨基-N-(3-氨基丙基)苯甲酰胺生成的校准曲线(补充图 1C),计算得到 kcat 为 0.62 s⁻1,对应的催化效率(kcat/KM)为 2.12 × 10⁴ s⁻1 M⁻1,约为此前报道的基于ACC的荧光底物的30倍。这些动力学数据表明,SARS-CoV-2 Mpro 对该底物具有高效的识别能力,支持 MI-2822 适用于高灵敏度的基于荧光的酶学检测。
采用500 nM Mpro 和 50 µM 底物进行检测(图3 和 图4)。以奈玛特韦作为靶向催化位点的参考抑制剂(“抑制剂”)。同时平行评估了一种结合于催化裂隙外区域的靶向 Mpro 的 PROTAC(“PROTAC”),以及一种缺乏 E3 连接酶结合基团的相应配体(“配体”)。所有化合物均在三个浓度下进行测试,以评估其剂量依赖性效应。
为排除溶剂效应的影响,所有反应均保持恒定的 DMSO 浓度(0.1%)。额外的对照组包括仅含缓冲液的对照组和无酶(模拟)对照组。
抑制剂预计将以剂量依赖的方式降低底物转化。相比之下,PROTAC 结合并作用于催化位点之外,因此在无细胞条件下预计不会显著影响酶活性。同样,配体对照预计对底物转化几乎没有或不产生影响。阴性对照应在整个实验过程中维持基础荧光水平。
与预期一致,与缓冲液对照相比,DMSO 对酶活性无显著影响(图3A–C,黑色)。同样,阴性对照在整个实验过程中保持稳定的基线荧光信号(图3A–C,品红色)。
该抑制剂对Mpro活性的抑制作用呈剂量依赖性(图3A,红色)。在10 µM浓度下,底物转化显著降低,而较低浓度则产生逐渐减弱的抑制作用。相比之下,PROTAC(图3B,蓝色)和配体(图3C,绿色)仅引起底物转化的轻微减少。由于这两种化合物具有相同的弹头结构,其相似的行为与其结合特性一致。重要的是,在所测试的条件下,这两种化合物均未显著抑制酶活性。
这些发现对于解释基于降解的抗病毒活性具有重要意义。由于PROTAC对Mpro酶活性的抑制作用极小,与活性位点抑制剂不同,因此在基于细胞的实验中观察到的任何病毒复制减少主要归因于蛋白质降解,而非直接的酶活性抑制。这种机制上的区别对于验证抗病毒活性是通过预期的降解机制介导的至关重要。
通过计算荧光-时间曲线下面积(AUC;图4)进一步评估反应动力学,该参数可定量反映底物的累积转化量(ΣRFU)。AUC 的计算方法为所有记录时间点的 RFU 值之和。
该分析证实,仅最高浓度的抑制剂显著降低了底物的转化。PROTAC仅产生轻微的剂量依赖性效应,而配体则无明显可测效应。DMSO和缓冲液对照组结果相似。空白对照组随时间推移显示出荧光轻微下降,最可能的原因是荧光团的光漂白。
代表性失败或次优反应的示例如下所示 图5 以说明潜在的检测局限性。可靠的检测性能取决于酶制剂的纯度和完整性,应在解读结果前验证这两项指标。
图 5A 展示了一个失败的反应,可能是由于酶纯度不足或活性酶浓度太低,无法支持底物转化。初始荧光基线(t = 0)超过 1,000 RFU,可能是由于底物制备不准确或酶制剂中存在导致背景荧光的杂质所致。此外,在任何实验条件下均未观察到底物转化,表明可能存在活性酶不足或干扰酶活性的污染。
可设置无底物对照,以确定酶制剂是否对背景荧光产生影响。理想情况下,该信号应保持在最低水平。在优化后的检测中(图5B),背景荧光始终低于20 RFU,且在所有酶浓度下保持一致,表明酶制剂对背景信号的贡献可忽略不计。尽管无法完全排除对酶活性的干扰,但可排除酶制剂对升高的基线荧光产生显著贡献的可能性。
底物制备是影响检测性能的另一个关键因素。本研究中,将多肽底物溶解于蛋白缓冲液中,以维持一致的检测条件。在检测方法优化过程中,评估了底物在两种蛋白缓冲液及去离子水中的溶解度。结果发现,使用去离子水溶解底物会降低其溶解度,并促进多肽聚集。这些聚集体在检测过程中逐渐溶解,导致荧光信号突然升高,从而造成有效底物浓度的估算不准确(图5C,红色曲线)。因此,应选用既能保持底物完全溶解、又可维持酶活性的溶剂。
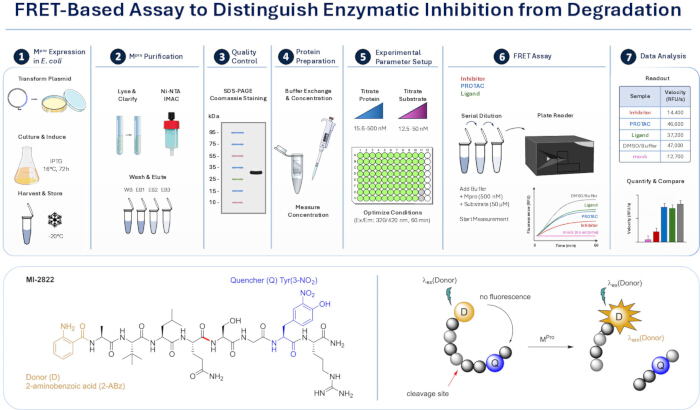
图1:基于FRET实验的总体流程与检测原理。上图展示了实验工作流程,包括在E. coli中表达重组Mpro、通过固定化金属亲和层析进行纯化、质量控制、蛋白制备及检测条件优化,随后进行FRET检测和数据分析。下图展示了检测原理:一种被淬灭的荧光肽底物被Mpro切割后,导致荧光基团与淬灭基团分离,从而引起荧光信号增强。该体系可用于动态监测酶活性,并比较抑制剂、PROTAC和配体处理条件下的效果。缩写:Mpro = 主要蛋白酶,E. coli = Escherichia coli,FRET = 荧光共振能量转移,PROTAC = 蛋白降解靶向嵌合体。 请点击此处查看该图的放大版本。
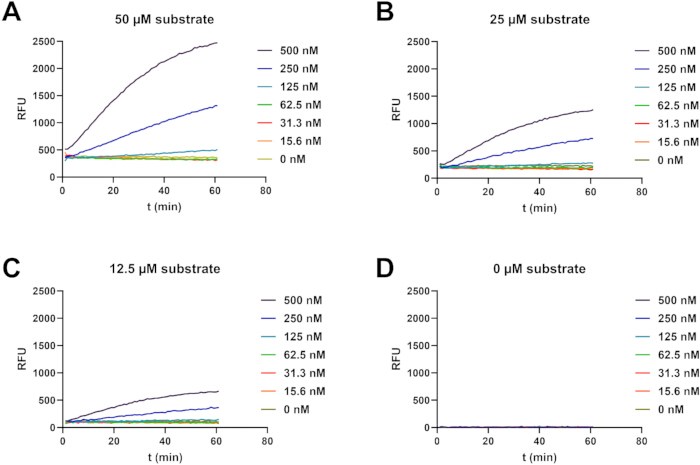
图 2:蛋白与底物滴定实验。 在总体积为 150 µL 的反应体系中,将纯化的 Mpro(15.6–500 nM)与(A)50 µM、(B)25 µM、(C)12.5 µM 底物或(D)缓冲液(无底物对照)混合。反应在黑色平底 96 孔板中进行,并使用多功能微孔板读板仪监测。每 60 秒记录一次荧光信号,持续 60 分钟(λex 320 nm,λem 420 nm)。图中显示 RFU 随时间的变化。缩写:Mpro = 主要蛋白酶,λex = 激发波长,λem = 发射波长,RFU = 相对荧光单位。请点击此处查看该图的高清版本。
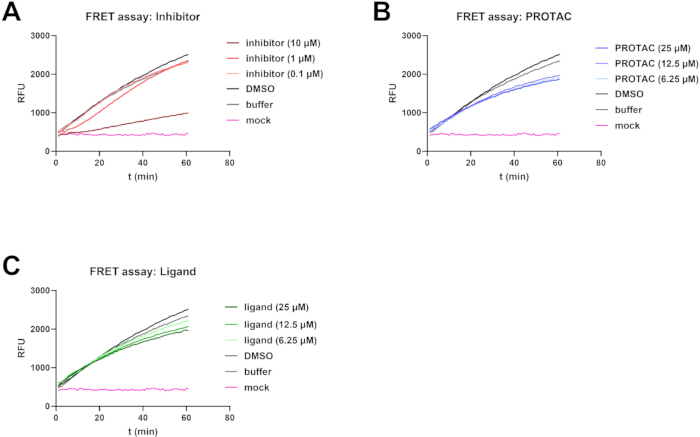
图 3:在存在 Mpro 抑制剂、PROTAC 和配体条件下的 TR-FRET 结果。 在总体积为 150 µL 的反应体系中,将 500 nM 纯化的 Mpro 与 50 µM 底物共同孵育,并分别加入系列稀释的(A)活性位点抑制剂奈玛特韦(nirmatrelvir)、(B)靶向 Mpro 的 PROTAC 或(C)不含 E3 连接酶结合部分的相应配体。反应在黑色平底 96 孔板中进行,并使用多功能微孔板检测仪监测。每 60 秒记录一次荧光信号,持续 60 分钟(λex 320 nm,λem 420 nm)。图中显示 RFU 值随时间的变化。缩写:Mpro = 主要蛋白酶,PROTAC = 蛋白降解靶向嵌合体,λex = 激发波长,λem = 发射波长。RFU = 相对荧光单位。 请点击此处查看此图的放大版本。
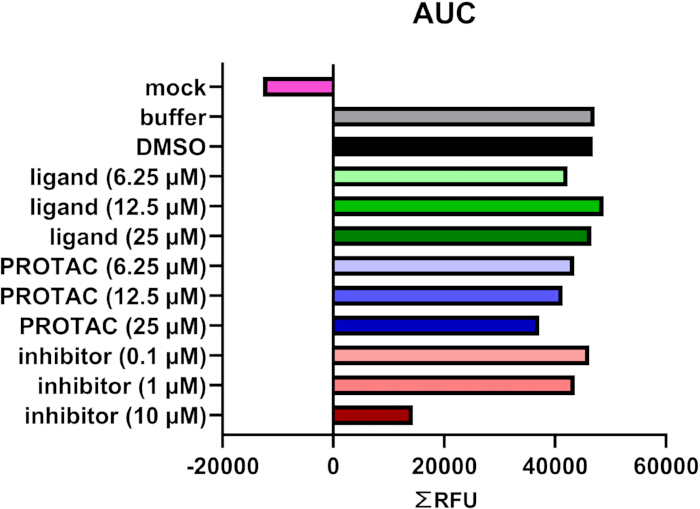
图 4:TR-FRET 实验的整合动力学分析。 由 AUC(见图 3)得出的整合动力学以 ΣRFU 表示,其对 60 分钟内的所有 RFU 进行积分。AUC 值可量化底物转化水平,并实现对抑制剂、PROTAC 和配体处理条件的直接比较。缩写:AUC = 曲线下面积,RFU = 相对荧光单位,PROTAC = 蛋白降解靶向嵌合体。请点击此处查看该图的放大版本。
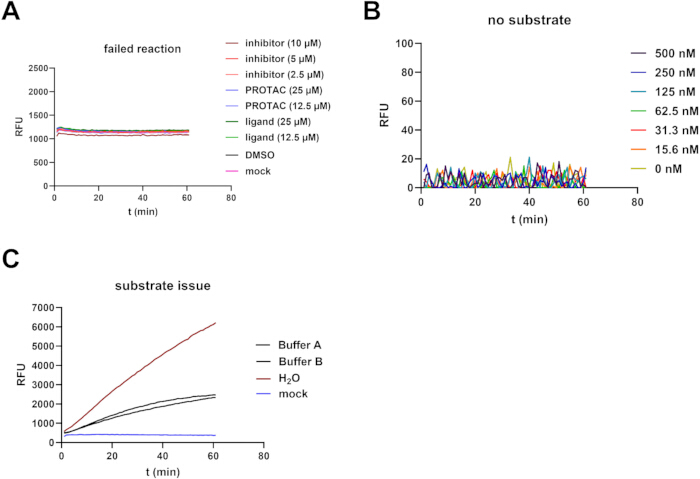
图 5:失败反应与对照实验的典型结果。(A)按照图 3 所述方法进行的 TR-FRET 检测,包含抑制剂、PROTAC 和配体的系列稀释。数据显示反应失败,表现为所有条件下基础荧光升高且无底物转化。(B)按照图 2D所述方法进行的无底物对照实验。背景荧光保持较低水平(<20 RFU),且在不同酶浓度下保持恒定。(C)按照图 3所述方法使用不同溶剂(蛋白缓冲液 A 和 B 或 dH₂O)溶解底物进行的 TR-FRET 检测。在 dH₂O 中溶解性差导致肽段聚集,因底物溶解延迟和有效浓度不准确而引起荧光的不规则升高。缩写:TR-FRET = 时间分辨荧光共振能量转移,PROTAC = 蛋白降解靶向嵌合体。请点击此处查看该图的放大版本。
补充图1:使用底物MI-2822对SARS-CoV-2主蛋白酶(检测中浓度为15.9 nM)进行的酶动力学分析。(A)底物浓度分别为50 µM(黑色)、25 µM(浅绿色)、12.5 µM(蓝色)、6.25 µM(粉色)、3.13 µM(深绿色)、1.56 µM(深蓝色)、0.78 µM(紫罗兰色)和0.39 µM(紫色)时的反应进程曲线。(B)将反应速率拟合至米氏方程,得到KM值为29.2 ± 6.1 µM,Vmax值为91.8 ± 14.2 RFU/s(n = 7)。(C)使用荧光团2-氨基-N-(3-氨基丙基)苯甲酰胺制作标准曲线,计算得到kcat为0.62 s-1,kcat/KM值为2.12 × 104 s-1 M-1。请点击此处下载该文件。
补充文件1:2-氨基-N-(3-氨基丙基)苯甲酰胺的合成。 详细描述了2-氨基-N-(3-氨基丙基)苯甲酰胺的合成步骤及其分析表征结果;该化合物是荧光探针2-氨基苯甲酰胺(2-Abz)的水溶性酰胺衍生物,用于酶动力学测定中的荧光校准。请点击此处下载该文件。
讨论
本研究中,我们介绍了一种基于时间分辨荧光共振能量转移(TR-FRET)的检测方法,用于评估在抑制剂、蛋白降解靶向嵌合体(PROTACs)及其相应配体存在条件下,SARS-CoV-2 Mpro的酶活性。该检测方法旨在功能上区分PROTAC引起的效应:一类仅源于蛋白质降解,另一类则源于对靶标酶催化活性的直接抑制。通过使用一种荧光肽底物,我们证明了靶向Mpro且结合于催化裂隙之外的PROTAC对酶活性影响甚微,而活性位点抑制剂奈玛特韦(nirmatrelvir)则显著抑制底物的转化。
可靠的检测性能取决于多个关键因素,包括重组酶的纯度和活性、肽底物的完全溶解性及准确配制,以及酶和底物浓度的精细优化。酶质量不佳或底物浓度不准确可能导致背景荧光升高或可检测的底物转化减少。此外,酶活性测定应在加入底物后立即开始,且在启动检测前应确保酶标仪已达到温度平衡,以保证动力学测量的一致性和可重复性。
通过优化酶和底物浓度以达到所需的动态范围,该检测方法可轻松适用于不同的蛋白酶15,16,17,18,19或实验配置。适当的对照(包括无酶、无底物和溶剂对照)对于识别与检测相关的假象至关重要。故障排查应着重区分技术性假象与对酶活性的真实影响,可通过评估背景荧光、确认酶的完整性和活性,以及在必要时测试替代的底物溶剂来实现。特别是,底物溶解不完全可能导致底物在反应过程中延迟溶解,从而引起聚集和荧光信号的不规则增加。
由于该实验在生化、无细胞体系中进行,因此无法捕捉依赖降解的过程,例如三元复合物的形成、泛素化或蛋白酶体降解。因此,该实验专门用于测量直接酶抑制作用的贡献,而不评估降解效率。此外,化合物相关的干扰因素,包括固有荧光、荧光猝灭或对底物切割的干扰,可能会影响实验读数。这些潜在的混杂因素应通过设置适当的对照实验加以排除,包括仅化合物对照、无酶对照、无底物对照和溶剂对照。准确解读实验结果还需要将实验条件维持在酶动力学的线性范围内。
与基于细胞的降解实验相比,本研究所述的TR-FRET实验可在明确定义的生化条件下,直接且定量地测量酶活性。评估PROTACs抗病毒活性的细胞实验整合了多种生物学过程,包括靶蛋白降解以及后续效应,例如病毒多聚蛋白加工受损、病毒复制减少和病毒蛋白表达改变。尽管这些实验可提供有关整体抗病毒效果的有价值信息,但通常无法区分所观察到的效应是源于对酶活性的直接抑制,还是源于靶蛋白的降解10,12,13,14。相比之下,TR-FRET实验能够在酶水平上实现精确的机制解析,因此可作为现有生化和细胞研究方法的重要补充。
该检测方法对于开发和优化靶向具有酶活性蛋白的PROTAC及其他双功能分子尤为有价值。许多抗病毒降解剂包含源自活性位点抑制剂的弹头结构,从而将直接的酶活性抑制与靶向蛋白降解相结合10,12,13,14然而,并非所有配体骨架都具有内在的抑制活性,且结构修饰(如连接子的连接)可能会改变其结合亲和力或结合模式20因此,该检测方法能够定量评估直接酶抑制作用对 PROTAC 整体抗病毒活性的贡献。不仅限于 SARS-CoV-2 Mpro该方法可广泛适用于其他病毒蛋白酶及酶学靶点,可能有助于理性开发具有明确作用机制特征的降解剂。重要的是,通过证明所研究的PROTAC仅对Mpro 活性 在 体外该时间分辨荧光共振能量转移(TR-FRET)检测提供了机制验证,表明在后续基于细胞的检测中观察到的抗病毒效应主要归因于蛋白质降解,而非直接的酶活性抑制。
综上所述,本研究建立的时间分辨荧光共振能量转移(TR-FRET)检测方法提供了一个稳健、灵敏且用途广泛的平台,可用于区分直接的酶抑制作用与降解相关的效应。当该方法与互补的细胞检测实验相结合时,能够对PROTAC的作用机制进行系统表征,并推动下一代抗病毒降解剂的合理设计与开发。
披露
作者声明无利益冲突。
致谢
我们感谢劳拉·本特(Laura Bunt)、尤斯图斯·哈佩(Justus Happe)、多米尼克·哈格内(Dominique Hagene)和卢卡斯·普兰佩尔(Lukas Plamper)在本研究中所用化合物合成方面的支持。我们还要感谢康斯坦丁·布洛赫(Konstantin Bloch)和米里亚姆·露丝·亨德尔(Miriam Ruth Heindl)在建立本检测方法过程中提供的建议。此外,我们感谢于尔根·曼肖特基金会(Jürgen Manchot Foundation)、LOEWE 传染病动力学研究中心(LOEWE Center DRUID)以及尤尼西亚基金会(Uniscientia Foundation)对本研究的经费支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 丙烯酰胺(Rotiphorese® Gel 30) | Carl Roth | 3029.1 | SDS-PAGE 试剂 |
| 过硫酸铵(APS) | Biorad | 1610700 | SDS-PAGE 试剂 |
| 大肠杆菌菌株 BL21 Rosetta2 | 美国圣迭戈免疫学研究所(La Jolla Institute for Immunology, San Diego, USA) | N/A | 由合作方提供 |
| BioTek Synergy H1 多功能酶标仪 | Agilent Technologies | Synergy H1 | 用于 TR-FRET 检测 |
| 黑色 96 孔 FluoroNunc MaxiSorp 板 | Thermo-Fisher Scientific | 437111 | 确保使用黑色板 |
| 溴酚蓝 | Sigma-Aldrich | 1.08122 | 上样缓冲液组分 |
| Centrifuge 5430-R(台式) | Eppendorf | 5430-R | 带冷却功能 |
| Avanti J-25 高速离心机 | Beckman Coulter | 6594 | 高速离心机 |
| Avanti J-26 XP 高速离心机 | Beckman Coulter | JXN-26 | 高速离心机 |
| 二甲基亚砜(DMSO) | Carl Roth | A994.1 | 溶剂 |
| 磷酸氢二钠(Na2HPO4) | Carl Roth | X987.2 | 缓冲液组分 |
| 乙醇(ROTIPURAN® ≥ 99.8%,分析纯) | Carl Roth | 9065.1 | 用于 IMAC |
| 甘油 | Carl Roth | 6967.1 | 用于细菌保存 |
| Hei-FLOW Core 120 蠕动泵 | Heidolph | 523-50010-00 | 用于 IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | 无冷却功能 |
| HisTrap® FF Crude 组氨酸标签蛋白纯化柱(5 mL) | Cytiva | 17528601 | 用于 IMAC |
| 咪唑 | Carl Roth | 3899.3 | 用于 IMAC 中的蛋白洗脱 |
| InoLab pH/ION 7320 BNC pH 计 | WTW | 1GA330 | 用于 pH 滴定 |
| 异丙基-β-D-硫代半乳糖苷(IPTG) | Carl Roth | CN08.1 | 用于诱导表达 |
| 硫酸卡那霉素 | Sigma-Aldrich | PHR1487 | 抗生素 |
| 磁力搅拌器(带加热) | Heidolph | 7402 | 用于缓冲液配制 |
| 巯基乙醇 | Sigma-Aldrich | M6250-10ML | 上样缓冲液组分 |
| MultiScreen® 96 孔板 | MilliporeSigma | MSSBNFX40 | 用于稀释 |
| N,N,N',N'-四甲基乙二胺(TEMED) | Fisher Scientific | 11424214 | SDS-PAGE 试剂 |
| Nanodrop ND1000 分光光度计 | Peqlab | 7533 | 蛋白浓度测定 |
| 质粒载体 pET28a(+) | Addgene | 69864-3 | 表达载体 |
| 氯化钾(KCl) | Carl Roth | 1LCY.1 | 缓冲液组分 |
| 磷酸二氢钾(KH2PO4) | Carl Roth | 3904.1 | 缓冲液组分 |
| Protein Detective - 超快考马斯亮蓝蛋白染色液(1 L) | BIOZOL | BZL-PD1 | 用于快速简便的蛋白染色 |
| 转子 JA 25.50 和 JLA 8.1000 | Beckman Coulter | 363055, 363688 | 高速转子 |
| SenTix® 81 pH 电极 | WTW | 103642 | 用于 pH 滴定 |
| 氯化钠(NaCl) | Carl Roth | 3957.1 | 缓冲液和培养基组分 |
| 十二烷基硫酸钠(SDS) | Carl Roth | 0183.1 | SDS-PAGE 和上样缓冲液组分 |
| Sonifier Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | 用于超声处理 |
| SP 标准(wt 1.6 mm)单通道泵头 | Heidolph | 523-43010-00 | 用于 IMAC |
| Spark 多功能微孔板读板仪 | Tecan Group | N/A | 酶动力学检测 |
| Tris | Carl Roth | 4855.2 | 缓冲液组分 |
| Triton-X100 | Sigma-Aldrich | X100-100ML | 缓冲液组分 |
| 胰蛋白胨/蛋白胨 | Carl Roth | 6681.3 | 培养基组分 |
| 酵母提取物 | Carl Roth | 2363.2 | 培养基组分 |
| Z-Competent E. coli 转化试剂盒® 及缓冲液套装 | Zymo Research | T3001 | 用于细菌转化 |
参考文献
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
重印与许可
本文已发表
视频即将推出