本方案描述了使用未标记的一抗多克隆抗体,通过流式细胞术检测人红白血病K562细胞中的细胞内蛋白。通过多肽竞争实验中染色信号的剂量依赖性抑制,验证抗体的特异性。
本文内容
摘要
摘要
流式细胞术是一种在单细胞水平上对蛋白质表达进行定量分析的强大技术。本方案描述了一种使用未标记的一抗多克隆抗体和荧光染料标记的二抗,在K562人红白血病细胞中检测细胞内蛋白质的工作流程。细胞依次经过固定、透化和封闭处理,然后进行抗体染色。通过改变抗体孵育与固定和透化步骤的顺序,该方案可利用不同的染色流程分别评估具有细胞表面或细胞内定位的蛋白质。本方案以亲和纯化的兔抗SF3A1多克隆抗体对剪接因子3a亚基1(SF3A1)进行核内染色,并通过相应抗原肽的剂量依赖性抑制实验评估抗体的特异性。此外,还利用该染色条件评估了靶向促红细胞生成素受体胞内结构域的抗体的反应性。这一标准化的工作流程拓展了未标记一抗在流式细胞术中的应用,为在K562人红白血病细胞中评估蛋白质表达与定位以及抗体特异性提供了实用的方法。
引言
流式细胞术是一种功能强大且广泛应用的分析工具,可实现单细胞分辨率下蛋白质表达的定量评估,从而有助于研究异质性和稀有细胞群体1,2,3。尽管传统的流式细胞术方法主要使用靶向细胞表面抗原的抗体,许多功能重要的蛋白质(如转录因子、RNA加工调控因子以及发生配体诱导内化的受体)定位于细胞内区室中。因此,这些胞质和核内蛋白无法通过标准的表面染色方法检测。通过引入包括细胞膜固定和通透化处理的胞内染色技术,显著拓展了流式细胞术的应用范围,使其在保留传统流式细胞术高通量和多参数分析能力的同时,能够对胞内蛋白、细胞因子及信号转导中间分子进行定量分析4,5,6,7。
通过流式细胞术检测表面相关蛋白和细胞内蛋白的一个关键限制因素是缺乏合适的抗体,且在许多情况下,对表位或免疫原序列的了解尚不完整8,9。由于免疫表型分析策略主要依赖于细胞表面标志物,目前大多数经过流式细胞术验证的商业化抗体均为单克隆抗体,可识别单一胞外表位,并已预先偶联荧光染料。相比之下,多克隆抗体能够识别靶蛋白内的多个表位,常用于蛋白质印迹(western blotting)、免疫组织化学或免疫荧光实验。然而,这些多克隆抗体通常未偶联荧光染料,因此无法直接适用于标准的流式细胞术工作流程。使用未偶联的一抗与荧光染料标记的二抗相结合,提供了一种灵活的替代方案,可扩大可检测靶标的范围,并可能实现信号放大,这对于低丰度蛋白的检测尤为有利。
为解决这些局限性,我们优化了一种在 K562 人红白血病细胞中对蛋白质进行染色的实验方案10。细胞内染色需要固定以保持细胞结构和状态,同时需要透化以允许抗体进入细胞内区域。在本方案中,细胞使用多聚甲醛(PFA)进行固定,这是一种常用的交联固定剂,可维持细胞形态,并在特定条件下可能增加细胞膜通透性11,12,13,14。随后使用乙醇(EtOH)进行透化处理,使抗体能够进入包括细胞核靶标在内的细胞内区域5,13,15。透化后,依次使用未标记的一抗多克隆抗体和荧光素偶联的二抗进行染色。在此工作流程中,仅使用 PFA 处理即可检测非表面抗原的免疫反应性,而检测细胞核靶标则需额外增加 EtOH 透化步骤。通过多肽竞争实验评估细胞核染色的特异性,结果显示同源多肽呈剂量依赖性抑制抗体结合,而非特异性对照多肽则无此抑制作用。总体而言,使用未标记的一抗多克隆抗体扩展了流式细胞术的应用范围,使其不仅限于传统的荧光素偶联抗体对表面标志物的分析,同时提供了一种灵活的方法,用于在单细胞水平上检测细胞内蛋白的表达。
方案
K562 细胞购自商业来源,由亚利桑那大学遗传学核心实验室定期进行细胞鉴定和支原体检测。本研究未涉及人类参与者或脊椎动物。
1. 准备试剂
- 在无菌条件下培养细胞。本实验方案使用 K562 人慢性髓系白血病细胞系。
- 将 K562 细胞解冻后,在含 10% 胎牛血清和 1% 青霉素-链霉素的 Roswell Park Memorial Institute (RPMI) 培养基中,于 37°C、5% CO₂ 条件下培养16。传代时,以约 1 × 10⁵ 个细胞/mL 的密度接种,当细胞培养物达到推荐最大细胞密度的 75%–95% 时进行收获,且传代次数不超过 20 代。染色时,在细胞密度达到推荐最大密度的 50%–75% 时收获细胞。
- 在 II 级生物安全柜内配制无菌 10× 磷酸盐缓冲液(PBS)。
- 在 1 L 量筒中,将 80 g 氯化钠(NaCl)、2 g 氯化钾(KCl)、2.4 g 一水合磷酸二氢钾(KH₂PO₄)和 14.4 g 磷酸氢二钠(Na₂HPO₄)加入 800 mL 经高压灭菌的水中。
- 加入搅拌子,并在磁力搅拌器上搅拌至所有粉末完全溶解。
- 使用 pH 探针将 pH 调节至 7.2–7.4,再用高压灭菌水定容至 1 L。使用装有 0.2 µm 孔径尼龙膜的瓶顶滤器对溶液进行过滤除菌。
- 在 II 级生物安全柜内,将 100 mL 无菌 10× PBS 加入 900 mL 高压灭菌水中,稀释成 1× PBS。
- 根据制造商说明书配制可固定的活/死染料。本实验方案中,向一管冻干染料中加入 50 µL 二甲基亚砜(DMSO),涡旋振荡至染料完全溶解。
- 将复溶后的染料分装后于 −20°C 避光保存,可稳定保存长达 1 年。建议分装成小份以避免反复冻融。
- 通过混合 10% 10× PBS、86% 水和 4% 胎牛血清(FBS)配制荧光激活细胞分选(FACS)缓冲液。例如,将 10 mL 10× PBS、86 mL 水和 4 mL FBS 混合,可配制 100 mL FACS 缓冲液。
- 仅配制约 2 周内所需的 FACS 缓冲液体积。
- FACS 缓冲液于 4°C 保存。
- 配制 1% 多聚甲醛(PFA)。
警告:PFA 为易燃、反应性致癌物。操作时应穿戴适当的个人防护装备,并在经认证的化学通风橱内配制。- 将 350 mL 水与 50 mL 10× PBS 混合,置于加热磁力搅拌器上,加热至 65°C。逐步将 20 g PFA 粉末加入加热溶液中,配制成 4% PFA(质量/体积)。
- 加入 1–3 滴 5 M 氢氧化钠(NaOH)以促进 PFA 溶解。在加热磁力搅拌器上继续搅拌约 20 分钟,并使用 pH 计将 pH 调节至 7.4。
- 用水定容至终体积 500 mL。
- 将 4% PFA 分装为每份 50 mL,于 −20°C 保存,可稳定长达 1 年。解冻后,4% PFA 可于 4°C 保存最多 2 个月。解冻后的 4% PFA 超过 2 个月后应弃用。
- 使用 1× PBS 将 4% PFA 稀释为 1% PFA,并将稀释液于 4°C 保存,最多可使用 4 周17。
- 将 70 mL 无水乙醇与 30 mL I 型超纯水混合,配制冷的 70% 乙醇(EtOH)。
- 70% EtOH 可于 −20°C 保存长达 1 年。使用前应保持溶液冰冻低温,以便立即用于细胞透化处理。
2. 收集并计数细胞
- 将细胞从一个10 cm的组织培养皿转移至15 mL离心管中。
- 在4°C条件下,以600 × g离心5分钟(开启刹车)使细胞沉淀。
- 弃去培养基,并用5 mL的1× PBS重悬细胞以洗涤细胞。再次在4°C条件下以600 × g离心5分钟(开启刹车),然后吸去上清液,保留细胞沉淀。
- 用1× PBS重悬细胞沉淀。通过将10 µL细胞悬液与10 µL台盼蓝混合,将样品加载到细胞计数板上,使用血细胞计数器或自动细胞计数仪测定细胞浓度。
注意:只有当细胞活力 >90% 时方可继续实验,以确保结果可靠。 - 将细胞悬液在4°C条件下以600 × g离心5分钟(开启刹车),吸去上清液,保留细胞沉淀。将细胞重悬至密度为2 × 10⁵ 个活细胞/mL(最低不少于0.5 × 105 个活细胞/mL)。
- 将1 mL细胞悬液分装至所需数量的样品管和对照流式管中。
- 为每种目标蛋白和染色流程分别准备独立的样品管。表面染色(Pre-PFA)、Post-PFA、Pre-EtOH和Post-EtOH染色条件应使用独立的样品管进行,而非对同一细胞进行连续染色。例如,在检测两种目标蛋白时,需准备八支试管:试管1(一抗A,Pre-PFA)、试管2(一抗B,Pre-PFA)、试管3(一抗A,Post-PFA)、试管4(一抗B,Post-PFA)、试管5(一抗A,Pre-EtOH)、试管6(一抗B,Pre-EtOH)、试管7(一抗A,Post-EtOH)和试管8(一抗B,Post-EtOH)。
注意:如染色流程图(图1)所示,Pre-PFA和Pre-EtOH样品的一抗和二抗染色在第1天进行;Post-PFA和Post-EtOH样品的一抗和二抗染色在第2天进行。 - 为每种处理条件准备未染色对照管和单染对照管。若同时评估细胞活力和两种目标蛋白,则每种处理条件下应准备一个未染色对照、一个仅含活力染料的对照和一个仅含二抗的对照。
注意:尽管一抗未标记荧光,但在方法验证期间或评估一抗非特异性结合时,可增设仅加一抗的对照。 - 所有未染色和单染对照管需与样品管接受相同的处理。若样品经1% PFA固定并用70% EtOH透化,则对照管也应进行完全相同的处理。
- 为每种目标蛋白和染色流程分别准备独立的样品管。表面染色(Pre-PFA)、Post-PFA、Pre-EtOH和Post-EtOH染色条件应使用独立的样品管进行,而非对同一细胞进行连续染色。例如,在检测两种目标蛋白时,需准备八支试管:试管1(一抗A,Pre-PFA)、试管2(一抗B,Pre-PFA)、试管3(一抗A,Post-PFA)、试管4(一抗B,Post-PFA)、试管5(一抗A,Pre-EtOH)、试管6(一抗B,Pre-EtOH)、试管7(一抗A,Post-EtOH)和试管8(一抗B,Post-EtOH)。
- 使用补偿微珠制备单染补偿对照。
注意:可使用微珠替代细胞来制备补偿对照。- 为每种荧光染料准备一支单染补偿对照管,并准备一支未染色对照管。若使用一种活力染料及两种带有不同荧光染料标记的二抗,则需准备四支管:一支未染色对照、一支活力染料对照(荧光染料1)、一支二抗A对照(荧光染料2)和一支二抗B对照(荧光染料3)。
注意:若使用胺反应性活力染料,则活力染料对照应使用胺反应性补偿微珠。 - 每支补偿对照管中仅加入一种染料或抗体,以确保在流式细胞术补偿过程中每种对照仅对单一荧光染料呈阳性。
- 为每种荧光染料准备一支单染补偿对照管,并准备一支未染色对照管。若使用一种活力染料及两种带有不同荧光染料标记的二抗,则需准备四支管:一支未染色对照、一支活力染料对照(荧光染料1)、一支二抗A对照(荧光染料2)和一支二抗B对照(荧光染料3)。
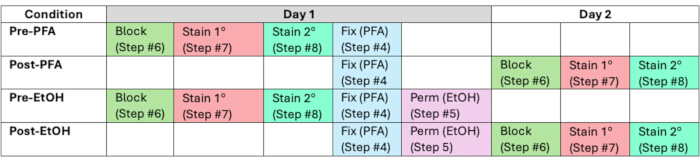
图1。用于表面相关抗原和细胞内靶标检测的优化染色工作流程。 该工作流程展示了在可固定活力染料染色后,固定、通透、封闭、一抗染色和二抗染色的顺序与时间安排。图中分别列出了预-PFA、后-PFA、预-EtOH和后-EtOH条件下的独立工作流程。一抗和二抗染色在预-PFA和预-EtOH工作流程中于第1天完成,而在后-PFA和后-EtOH工作流程中则于第2天进行。PFA,多聚甲醛;EtOH,乙醇。 请点击此处查看该图的放大版本。
3. 使用可固定活力染料对细胞进行染色
- 根据制造商说明书,使用可固定活力染料对细胞进行染色。将1 µL活力染料储备液(在步骤1.4中配制)直接加入每管样本以及相应的单染活力染料对照管中,每管含有1 × 10⁶个细胞,悬浮于1 mL 1× PBS中。
- 轻轻涡旋3秒,然后将样本在室温下避光孵育30分钟。
注意:在此步骤及所有后续步骤中均需避免光照。 - 将细胞悬液在4°C下以600 × g离心5分钟(开启制动),随后吸除上清液,保留细胞沉淀。
- 用1 mL 1× PBS洗涤细胞两次,最后将细胞沉淀重悬于100 µL 1× PBS中。
注意:若使用荧光素偶联的一抗对细胞表面靶标进行染色,应在进行固定前,按照制造商说明书在此阶段完成表面染色。
4. 用1% PFA处理细胞
注意:对于预固定(Pre-PFA)样品(参见步骤 2.6.1 和图 1),请在进行本节操作前先完成步骤 6、7 和 8。
- 向重悬于 100 µL 1× PBS 中的细胞中,每个样本管(包括所有单染对照管)加入 1 mL 1% PFA。轻轻涡旋振荡 3 秒,并在室温下避光孵育 15–20 分钟。
- 在 4°C 条件下以 600 × g 离心 5 分钟(开启刹车),离心细胞悬液。吸除并弃去上清液,保留细胞沉淀。
- 用 1 mL FACS 缓冲液重悬细胞沉淀,洗涤两次,每次重悬后在 4°C 条件下以 600 × g 离心 5 分钟(开启刹车)。
- 将最终的细胞沉淀重悬于 100 µL FACS 缓冲液中。
注意:固定后的细胞(已染色或未染色)可在 4°C 条件下保存于 1 mL FACS 缓冲液中 12–48 小时。如需继续实验流程,将细胞悬液在 4°C 条件下以 600 × g 离心 5 分钟(开启刹车),吸除上清液,再将细胞沉淀重悬于 100 µL FACS 缓冲液中。
5. 使用乙醇对细胞进行通透处理
注意:对于预乙醇处理样本(见步骤 2.6.1 和图 1),请在进行本节操作前先完成步骤 6、7 和 8。
- 向每支含有 100 µL 细胞悬液的样品管内壁缓慢加入 1 mL 冰冷的 70% EtOH,然后立即以约 50% 的功率涡旋振荡 5 秒。对所有剩余的样品管和单染对照管重复此操作。
- 将各管在 −20°C 下避光孵育至少 2 小时。
注意:细胞可在 −20°C 下以 1 mL 70% EtOH 保存 12–48 小时后再继续本实验步骤。 - 将细胞悬液在 4°C 下以 600 × g 离心 5 分钟(开启刹车),随后吸除上清液,保留细胞沉淀。
- 用 1 mL FACS 缓冲液洗涤细胞三次,每次洗涤之间在 4°C 下以 600 × g 离心 5 分钟(开启刹车)。
- 将最终的细胞沉淀重悬于 100 µL FACS 缓冲液中。
6. 封闭细胞
- 向每管中加入 820 µL FACS 缓冲液和 80 µL 正常山羊血清(NGS),配制终浓度为 92% FACS 缓冲液和 8% NGS 的封闭液。轻轻涡旋振荡 3 秒,将样品在室温下静置孵育 30 分钟,并避光。
- 将细胞悬液在 4°C 下以 600 × g 离心 5 分钟(开启刹车),然后吸除上清液,保留细胞沉淀。
- 通过将沉淀重悬于 1 mL FACS 缓冲液中,重复洗涤细胞两次,离心步骤同 6.2 步骤所述。
- 将最终的细胞沉淀重悬于 100 µL FACS 缓冲液中。
7. 使用未标记的一抗对细胞进行染色
- 向 100 µL 细胞悬液中加入 0.5 µL 未偶联的一抗(1:200 稀释)。将样品在室温下避光孵育 1 小时。
注意:1:200 稀释度为推荐的起始浓度,其他抗体可能需要优化。- 若进行肽竞争实验,应在加入一抗前立即加入肽。本方案中,肽与抗体的摩尔比滴定范围为 50 至 0.625,该比例基于反应体系中抗体浓度(4.3 nM)计算得出。不同肽-抗体组合可能需要单独优化。
- 加入 1 mL FACS 缓冲液,将细胞悬液在 4°C 下以 600 × g 离心 5 分钟(开启刹车)。吸除上清液,保留细胞沉淀。
- 用 1 mL FACS 缓冲液再洗涤细胞两次,离心条件同步骤 7.2 所述。
- 将最终的细胞沉淀重悬于 100 µL FACS 缓冲液中。
8. 使用荧光染料标记的二抗对细胞进行染色
- 向每个样本管及相应的对照管中加入荧光染料标记的二抗,稀释比例为1:200(将0.5 µL抗体加入100 µL细胞悬液中)。
注:本方案中使用了山羊抗兔DyLight 488二抗。 - 将样本在室温下避光孵育1小时。
- 加入1 mL FACS缓冲液。在4°C条件下以600 × g离心5分钟(开启刹车),然后吸去上清液,保留细胞沉淀。
- 用1 mL FACS缓冲液重复步骤8.3所述的离心操作,洗涤细胞两次。
- 将细胞重悬于300–500 µL FACS缓冲液中。
注:细胞可在4°C避光保存于FACS缓冲液中,流式细胞术分析前可存放1–3天。
9. 通过流式细胞术分析样品
- 使用相应的单染对照进行荧光补偿。在流式细胞仪上获取样本数据,每个样本至少采集 5,000–10,000 个活的单细胞事件用于分析。本实验方案中,数据采集使用 FACSDiva 软件。
- 分析数据时,首先通过前向散射面积(FSC-A)对侧向散射面积(SSC-A)排除碎片,然后通过前向散射高度(FSC-H)对前向散射宽度(FSC-W)以及侧向散射高度(SSC-H)对侧向散射宽度(SSC-W)排除双联体。利用活性染料通道排除死细胞。
- 分析剩余的活单细胞中,表达或不表达所选靶蛋白的细胞百分比(参见 代表性结果)。使用未染色对照和仅二抗对照设定阳性门控,并将相同的门控标准应用于同一批次采集中的所有可比样本。
结果
本文所述方案可用于对尚无经流式细胞术验证的商用抗体的蛋白质靶标进行细胞内染色。以剪接因子3a亚基1(SF3A1)为例进行代表性说明,SF3A1是一种普遍表达并定位于细胞核的剪接蛋白,本研究使用针对SF3A1第18–37位氨基酸序列(SF3A118–37;EPKQPTEEEASSKEDSAPSK)的兔多克隆抗体对其进行染色检测18,19。
为评估染色流程,细胞使用未标记的抗SF3A118–37多克隆一抗进行染色,染色步骤分别在仅使用多聚甲醛(PFA)处理前后,或PFA与乙醇(EtOH)序贯处理前后进行(图1和图2)。与预期一致,在PFA处理前(Pre-PFA)或PFA与EtOH序贯处理前(Pre-EtOH)染色的样本中均未检测到SF3A1阳性细胞群(图2A)。仅在PFA处理后(Post-PFA)进行染色时,检测到少量SF3A1阳性细胞群(图2B)。相比之下,仅在乙醇透化处理后(Post-EtOH)进行染色时,才观察到明显的SF3A1阳性细胞群(图2B)。这些结果表明,与单独PFA处理相比,经乙醇透化处理后的流程可显著增强SF3A1的染色信号。
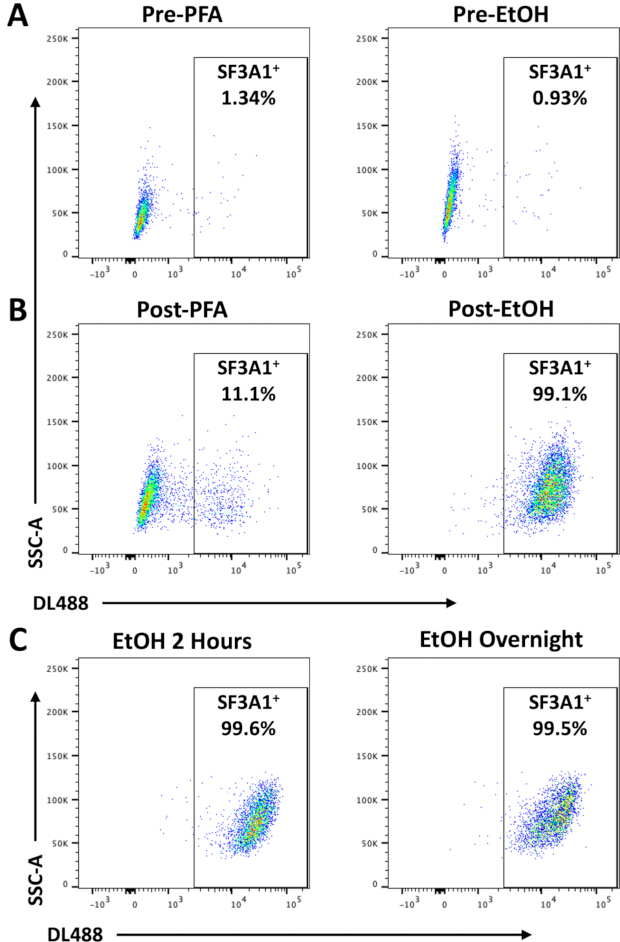
图2。多聚甲醛固定及乙醇透化后SF3A1染色效果评估。 典型流式细胞术图显示活的、活力染料阴性的K562细胞中DyLight 488(DL488)荧光与侧向散射面积(SSC-A)的关系。方框区域表示SF3A1阳性(SF3A1⁺)细胞群。SF3A1,剪接因子3a亚基1;PFA,多聚甲醛;EtOH,乙醇。(A) SF3A1抗体染色在多聚甲醛固定前(Pre-PFA;左图)或在依次进行多聚甲醛固定和乙醇透化前(Pre-EtOH;右图)进行。(B) SF3A1抗体染色在多聚甲醛固定后(Post-PFA;左图)或在依次进行多聚甲醛固定和乙醇透化后(Post-EtOH;右图)进行。(C) 比较乙醇透化处理2小时或过夜后的SF3A1染色效果。请点击此处查看该图的放大版本。
为了确定乙醇(EtOH)处理时间是否影响染色效果或细胞完整性,分别用乙醇处理细胞2小时或过夜。流式细胞术分析显示,两种条件下染色强度和细胞完整性的表观特征无明显差异(图2C)。这些结果表明,在所测试的条件下,2小时的乙醇透化处理所产生的染色效果与过夜孵育相当。
在确认乙醇(EtOH)透化可产生可检测的SF3A1染色信号(图2B),并建立无竞争性肽段存在时SF3A1染色的基础水平(图3A)后,通过肽段竞争实验评估抗体特异性。细胞分别与SF3A118–37肽段或一段非特异性对照肽段(对应于SF3A1的第778–793位氨基酸,SF3A1778–793;序列为GAVIHLALKERGGRKK)共同孵育。肽段与一抗同时加入(方案,步骤7)。加入过量的特异性肽段SF3A118–37后,SF3A1阳性细胞比例降低至与未染色对照组相当的水平;而加入非特异性肽段SF3A1778–793则未显著改变染色模式(图3B,C)。肽段滴定实验显示,同源肽段SF3A118–37以剂量依赖方式抑制抗体结合(IC50 = 21.6 nM),而即使使用高达50倍摩尔过量的非特异性肽段SF3A1778–793,也未观察到抑制效应(图3D)。这些结果表明,肽段竞争实验可用于通过流式细胞术评估抗体结合的抑制情况。
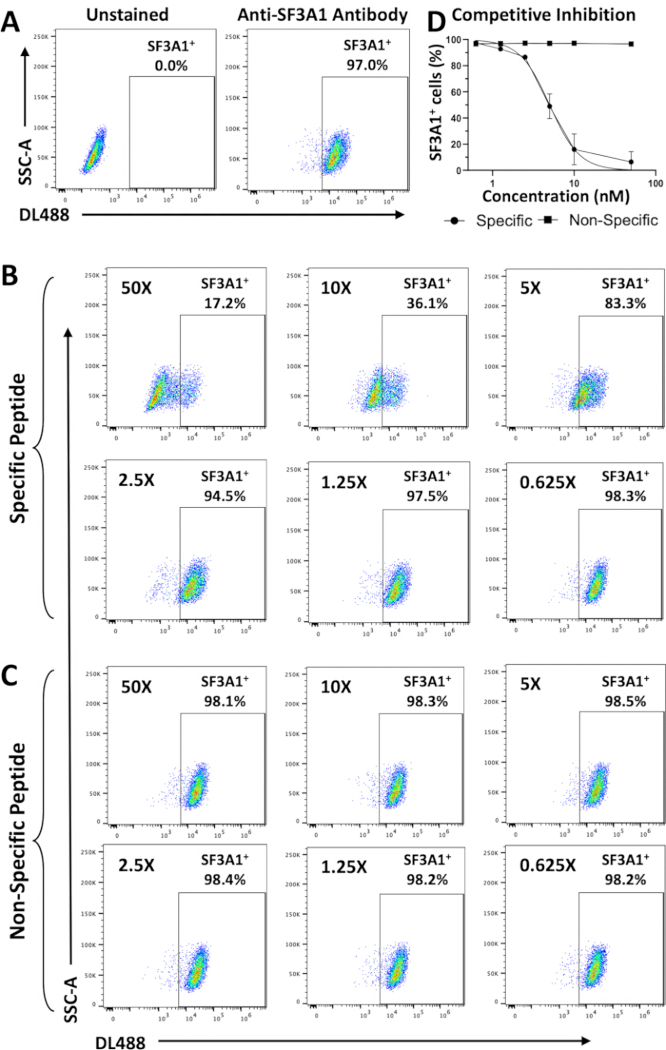
图3.同源肽段对SF3A1抗体染色的剂量依赖性竞争抑制。 显示DyLight 488(DL488)荧光与侧向散射面积(SSC-A)关系的代表性流式细胞术图谱,数据来自活细胞且活力染料阴性的K562细胞。方框区域表示SF3A1阳性(SF3A1⁺)细胞群。SF3A1,剪接因子3a亚基1。(A)未染色对照组与抗SF3A1抗体染色组。(B)加入不同浓度的同源SF3A1(18–37)肽段后的SF3A1染色结果。(C)加入不同浓度的非特异性SF3A1(778–793)肽段后的SF3A1染色结果。肽段浓度分别为216、43.3、21.7、10.8、5.4和2.7 nM,图中所示肽段与抗体的摩尔比是相对于4.33 nM的SF3A1抗体浓度计算得出。(D)竞争性抑制曲线,显示SF3A1阳性细胞百分比随肽段浓度的变化。同源SF3A1(18–37)肽段以剂量依赖方式抑制抗体结合,而SF3A1(778–793)肽段无此效应。采用最佳拟合的可变斜率非线性抑制剂-标准化反应模型分析,得到同源肽段的半数抑制浓度(IC₅₀)为21.6 nM。请点击此处查看该图的放大版本。
最后,本方案通过检测促红细胞生成素受体(EpoR)对该方法进行了评估。EpoR 是一种细胞表面受体,在受体生物合成过程中以及配体诱导内化后也存在于细胞内20,21。EpoR 是一种由 508 个氨基酸组成的蛋白质,包含一个胞外 N 末端结构域、一段跨越第 251–273 位氨基酸的单次跨膜区域,以及一个胞内 C 末端结构域。使用上述染色流程,应用了一种未标记的兔多克隆抗 EpoR 抗体(BS-1424R),该抗体此前已验证可用于 Western 印迹、免疫组织化学和免疫荧光,但尚未用于流式细胞术22,23,24,25,26。根据生产商说明,BS-1424R 是针对 EpoR 胞内结构域中第 330–365 位氨基酸序列制备的。
当细胞在PFA处理前进行染色时(Pre-PFA), <10%的K562细胞EpoR染色呈阳性(图 4A)。相比之下,仅经PFA处理(Post-PFA)和PFA与EtOH序贯处理(Post-EtOH)后的K562细胞阳性率分别为约77%和84%(图4B–D)。与SF3A1染色相反,在Post-PFA和Post-EtOH两种流程处理后均观察到EpoR染色增强(比较 图2B和图4D)。这些结果与BS-1424R表位位于EpoR胞内结构域的定位一致。在两种染色条件下均检测到EpoR免疫反应性,表明PFA处理足以通透K562细胞的质膜,从而使抗体能够结合胞内表位。在此实验流程中,使用单一的二抗需要通过分别处理和染色的样品来评估EpoR的表面与胞内表达水平。这一局限性可通过使用不同宿主来源的一抗,结合宿主特异性的二抗实现多重检测而得以克服。
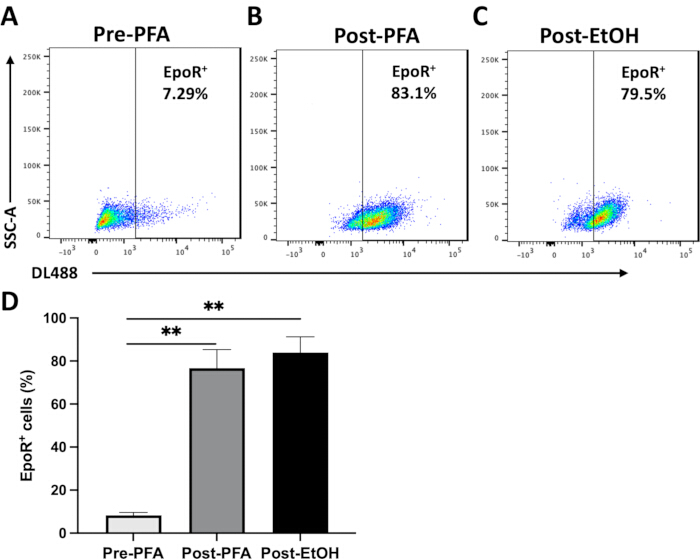
图4。在不同固定和透化条件下检测K562细胞中的促红细胞生成素受体(EpoR)。 典型的流式细胞术图显示活的、活力染料阴性的K562细胞,其中DyLight 488(DL488)荧光对侧向散射面积(SSC-A)的分布。方框区域表示EpoR阳性(EpoR⁺)细胞群。EpoR染色使用针对EpoR胞内区氨基酸330–365段产生的BS-1424R多克隆抗体进行。(A)PFA固定前的EpoR染色(Pre-PFA)。(B)PFA固定后的EpoR染色(Post-PFA)。(C)PFA固定后继以乙醇透化的EpoR染色(Post-EtOH)。(D)在不同染色条件下EpoR阳性细胞的定量分析。数据以三次独立实验的均值±均值标准误(SEM)表示(n = 3)。采用Student's t-检验确定统计学显著性,P < 0.01 用 ** 表示。所示比较为Pre-PFA与Post-PFA,以及Pre-PFA与Post-EtOH。Ab,抗体;EpoR,促红细胞生成素受体;PFA,多聚甲醛;EtOH,乙醇。 请点击此处查看该图的放大版本。
讨论
本文展示的结果强调了使用未标记的一抗通过细胞内流式细胞术检测蛋白质时的几个关键参数。一个重要的考虑因素是透化策略,应根据目标蛋白的细胞内定位来选择。在本文描述的工作流程中,先用PFA固定,再用乙醇(EtOH)透化,可实现对核蛋白SF3A1的检测;而促红细胞生成素受体(EpoR)的免疫反应性则可通过PFA后和EtOH后两种工作流程检测到。在检测表面蛋白时,染色应在PFA处理前进行;而细胞内染色则可在PFA处理后进行,必要时再辅以额外的乙醇透化步骤。该工作流程允许在免疫表型定义的细胞群体中,利用不同的染色条件分别评估与细胞表面相关及细胞内的蛋白质。
尽管PFA通常用作细胞固定剂,但使用1% PFA已足以使K562细胞的质膜通透化,从而允许EpoR抗体结合其细胞内表位。已有研究表明,PFA介导的通透化也可在其他细胞系(包括HEK293T和HeLa细胞)中实现抗体进入;然而,该效果是通过更高浓度的PFA(4%)实现的11。这些差异提示PFA的作用具有细胞类型特异性,因此可能需要优化固定条件以最大程度地检测目标表位。其他可选的细胞通透化试剂包括皂苷(saponin)、毛地黄皂苷(digitonin)和Triton X-100等去垢剂,它们通过不同的机制发挥作用。Triton X-100可非特异性地通透细胞膜,而皂苷和毛地黄皂苷则通过结合胆固醇及其他膜甾醇实现细胞通透化27。研究表明,低浓度的毛地黄皂苷可选择性地通透质膜,同时保持线粒体膜和核膜的完整性28,29,30。因此,合理组合使用这些试剂可用于区分蛋白质在不同亚细胞区室中的定位,但这些方法的一个局限性在于可能导致细胞内抗原及表位完整性的丢失13,31。
该方案易于调整,可根据实验需求进行修改。例如,乙醇处理的持续时间可以调整,而不会明显影响染色效果或细胞完整性,这为多日实验流程提供了灵活性,特别是在并行进行透化前和透化后染色条件时图1)。该方案也可应用于其他细胞类型,包括原代人造血细胞;然而,固定、透化和离心条件可能需要优化,因为这些处理可能影响表位可及性、抗体结合效率、细胞完整性及荧光信号强度14,32,33此外,优化PFA和EtOH的处理时间以及离心条件,有助于维持细胞活力并减少细胞过度丢失。通过优化抗体浓度和孵育条件,同样可实现对其他蛋白靶点的检测。
可能的局限性包括信号强度较弱,可通过提高一抗浓度或使用二抗放大系统来改善。非特异性染色可通过优化封闭条件或采用肽竞争法来降低。使用多克隆抗体还可能引入批间差异,并增加脱靶结合的风险;因此,应对每种应用中抗体的特异性进行严格验证。此外,肽竞争实验虽然依赖于免疫原性肽段,但并不能独立证实抗体的特异性。对于抗SF3A1抗体,已有前期免疫沉淀研究证实了其特异性19。验证抗体特异性的其他互补方法包括抗原耗竭、基因敲低、基因敲除或使用缺乏该抗原的细胞模型。此外,该方法本身并不适用于所有多色组合,因为使用多种二抗可能引入交叉反应,限制多重检测能力,除非设置了适当的对照。因此,仔细选择二抗和荧光染料对于最大限度减少背景染色并提高信号分辨率至关重要。
本文所述方案提供了一种通过流式细胞术检测人红白血病K562细胞中细胞内蛋白的实验流程。该方法还支持通过肽段竞争实验评估抗体性能,并可在不同染色条件下评估受体相关免疫反应性。该策略可用于研究细胞分化过程中或响应胞外刺激时蛋白表达的变化,适用于在免疫表型明确的细胞群体中开展转录因子、RNA加工蛋白及受体生物学相关研究。在另一项研究中,该流程被用于探究促红细胞生成素介导的人造血干细胞与祖细胞在红系分化过程中细胞内脂质代谢酶的变化34,证明了该方案在原代细胞中的适用性。总体而言,本方案拓展了未标记一抗在流式细胞术中的应用,并为培养细胞中蛋白表达的检测提供了灵活的实验流程。
披露
作者无任何利益冲突需要披露。
致谢
作者感谢美国国立卫生研究院下属的国家普通医学科学研究所(R01GM127464)和国家癌症研究所(P30CA023074)、山谷研究合作计划(VRP P1-4009 和 VRP77)以及亚利桑那州生物医学研究中心(ABRC: RFGA2022-010-30)为SS提供的资金支持。本内容仅由作者负责,不一定代表美国国立卫生研究院的官方观点。作者还感谢亚利桑那大学凤凰城医学院流式细胞术核心设施主任Mrinalini Kala博士提供的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 10× 磷酸盐缓冲液(PBS) | 自制 | N/A | 替代方案:市售 PBS |
| 15 mL 离心管 | VWR | 89039-664 | 替代方案:任何合适尺寸的无菌离心管 |
| 5 mL 圆底聚苯乙烯管 | Corning | 352052 | 替代方案:任何与可用流式细胞仪兼容的流式细胞术管 |
| 山羊抗兔 DyLight 488 二抗 | Thermo Fisher Scientific | PI35553 | 替代方案:与一抗宿主物种兼容的二抗 |
| 自动细胞计数仪 | Thermo Fisher Scientific | AMQAF2000 | 血细胞计数板的替代方案 |
| ArC 胺反应性补偿微珠试剂盒(ArC Amine Reactive Compensation Bead Kit) | Thermo Fisher Scientific | A10628 | 替代方案:细胞;若使用细胞作为单染对照,所有对照管应与样品管处理方式完全相同 |
| 瓶顶过滤器 | Thermo Fisher Scientific | 595-4520 | 尼龙膜;0.2 µm |
| 细胞计数载玻片 | Thermo Fisher Scientific | C10228 | 仅在使用自动细胞计数仪时需要 |
| 二甲基亚砜(DMSO) | 随活力染料试剂盒提供 | N/A | 用于重悬冻干的活力染料 |
| 乙醇,200 证明度 | Thermo Fisher Scientific | BP28184 | 分子生物学级;用于配制冰冻的 70% 乙醇 |
| 促红细胞生成素受体一抗(多克隆抗体) | Bioss | BS-1424R | |
| 胎牛血清(FBS) | Omega Scientific | FB-12 | 替代方案:任何经验证适用于目标细胞系的 FBS |
| 流式细胞仪 | BD Biosciences | BD Canto II | 替代方案:任何合适的流式细胞仪 |
| 血细胞计数板 | Hausser Scientific | HS3200 | 替代方案:自动细胞计数仪 |
| 加热磁力搅拌器 | Thermo Fisher Scientific | SP88857100 | 用于配制 PBS 和多聚甲醛溶液 |
| K562 人慢性髓系白血病细胞 | ATCC | CCL-243 | 可从其他经认证的来源购买 |
| Live-or-Dye 可固定活力染料(405/545) | Biotium | 32009 | 替代方案:任何兼容的可固定活力染料。非可固定染料(如 7-AAD)不适用 |
| 正常山羊血清 | Thermo Fisher Scientific | 16210064 | 用于封闭 |
| 多聚甲醛粉末 | Sigma-Aldrich | P6148 | 替代方案:市售多聚甲醛溶液 |
| pH 计/探头 | Accumet | AB15 | 用于调节缓冲液 pH 值 |
| 氯化钾(KCl) | Thermo Fisher Scientific | BP366-1 | |
| 磷酸二氢钾(KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| SF3A1 一抗(多克隆抗体) | 自制 | N/A | |
| 氯化钠(NaCl) | Thermo Fisher Scientific | BP358-1 | |
| 氢氧化钠溶液(5 M) | MilliporeSigma | S8263 | 替代方案:使用氢氧化钠颗粒自行配制 5 M 溶液 |
| 磷酸氢二钠(Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| 搅拌子 | VWR | 74950-286 | 与磁力搅拌器配合使用 |
| 台盼蓝,0.4% | Thermo Fisher Scientific | 15250061 | 用于细胞活力计数 |
| UltraComp eBeads 补偿微珠 | Thermo Fisher Scientific | 01-2222-42 | 替代方案:细胞;若使用细胞作为单染对照,所有对照管应与样品管处理方式完全相同 |
参考文献
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
重印与许可
标签
本文已发表
视频即将推出