本方案介绍了一种利用容积吸收式微采样(Volumetric Absorptive Microsampling, VAMS)设备进行非靶向代谢组学的全面、端到端工作流程。其目标是通过一次提取,结合两种互补的分析平台(RP-LC-MS 和 GC-MS)高效地分析样本,为大规模、去中心化的临床研究建立一个稳健的分析框架。
本文内容
摘要
摘要
血液微采样(BµS)作为一种稳健且微创的替代方法,已逐渐取代传统的静脉穿刺,能够在常规临床环境之外采集微量样本。通过支持去中心化采样并提高患者的依从性,这些设备可与先进的组学技术相结合,从而促进大规模和纵向研究设计的实施。然而,成功应用该技术需要对从样本采集、储存到提取及分析前处理等多个关键步骤进行优化。在本研究中,我们提出了一种针对BµS的完整、端到端的非靶向代谢组学工作流程,重点强调影响样本制备和分析性能的关键参数。采用两种互补平台对容积吸收式微采样(VAMS)设备进行了评估:反相液相色谱-质谱联用技术与气相色谱-质谱联用技术。优化后工作流程的应用结果表明,该方法可广泛覆盖多种化学类别中的代谢物,凸显了基于VAMS的采样在保持分析稳健性、可重复性和生物学相关性的同时,支持可扩展、去中心化代谢组学研究的潜力。
引言
代谢组学是对生物基质中低分子量分子进行的系统性研究,作为阐明细胞表型和动态代谢状态的关键工具,已获得显著的重要性1,2。在临床环境中,血液代谢组学具有广阔前景,可通过提高诊断效率并实现更全面的疾病风险评估,在很大程度上弥补传统诊断方法的不足。然而,全面捕获整个代谢组本身具有挑战性。鉴于内源性代谢物具有广泛的化学复杂性和浓度差异,单一分析平台无法实现完全覆盖,因此必须采用互补的分析技术,以最大程度地获得全面的代谢信息。
血液微采样(BµS是一种微创采样技术,涉及采集少量 µL 血液样本。其简化的采样方式无需静脉穿刺,可实现居家采集,提高患者舒适度。此外,从液态样本转变为干血斑基质已被证明可增强多种不稳定代谢物的稳定性,并简化运输与储存流程,无需冷链条件。3,4,5. 尽管 BµS 数十年来,干血斑(Dried Blood Spots, DBS)主要用于先天性代谢异常的诊断,但这一经典技术存在一些分析上的局限性。其采样过程无法实现样本的定量采集,因而容易受到“红细胞压积效应”的影响,即血液黏度的变化会改变血液在载体上的分布,从而影响定量结果的准确性。为克服这一局限,定量血液µS 已开发出多种设备。容积吸收式微采样(VAMS)是一种较新的血液微采样技术µS 利用一种设计用于准确采集血样体积并克服传统干血斑技术局限性的聚合物采样头的技术6,7,8.
因此,近年来BµS的全局代谢谱引起了越来越多的关注9,10,11,12,13,14,15,16,17,18,19,20,21。已发表的研究在将BµS与传统基质进行比较时采用了多种分析技术,覆盖了广泛的极性范围,包括毛细管电泳17(CE)和亲水相互作用液相色谱18,19(HILIC)联用质谱(MS)用于极性物质,以及反相质谱18,19,21(RP-MS)用于中等极性代谢物和脂质。传统的提取方法面临一个根本性瓶颈:针对单一仪器进行优化通常意味着舍弃关键的化学组分,从而导致代谢数据的丢失。当样本体积极为有限时,进行多次独立分析具有挑战性。因此,开发一种可兼容多种分析平台的单一提取方案仍然是一个重大难题。
本工作流程详细介绍了使用VAMS设备进行反相液相色谱-质谱联用(RP-LC-MS)和气相色谱(GC)分析的操作步骤。据我们所知,这是首个利用单一样品提取方法,结合这两种正交平台对BµS进行非靶向代谢谱分析的工作流程。此外,本文还强调了确保获得可靠且可重复的全面非靶向代谢谱所需的关键步骤。
方案
所有参与者均签署书面知情同意书以参与研究。本研究已获得塞萨洛尼基亚里士多德大学研究伦理委员会批准(#306272/2022)。
1. 样品采集
- 用温水清洗受试者的手,以去除潜在污染物并增加血流量。
- 使用70%乙醇溶液清洁手指。等待溶液自然挥发。
注意:使用含碘消毒剂或肥皂可能会干扰LC-MS分析。 - 拧下无菌一次性接触激活式采血针(1.5 mm深度)的保护帽。将针头对准指尖中心并按压。
- 擦去第一滴血液,并等待新的血滴形成。
注意:由于可能存在局部细胞外液污染,第一滴血液可能无法反映体循环中的真实水平。 - 在不将VAMS装置从其支架中取出的情况下,将装置的20 µL取样头接触血滴。装置应垂直位于样本上方。避免将取样头完全浸入血液中,以防过量采样。
注意:在实验室环境中,若需从含有静脉血的试管中取样,应确保取样头仅接触液体表面而不浸入其中,以避免过量采样。 - 当取样头完全变红,表明已达到饱和后,继续保持原位两秒钟,然后将其从血液样本中移开。
- 将样本放置于其原始包装盒内,置于平坦、洁净、避光和远离热源的表面上,防止取样头接触任何外部物体,并在室温及环境湿度下干燥2小时。
- 将样本存放在含有干燥剂的密封袋中,并于−80 °C保存至分析时。运输过程中必须使用干冰。
注意:对于已研究过分析物稳定性的BµS靶向分析,样本可在建议时间内于室温保存。然而,对于非靶向分析,建议在–80 °C下保存,因为某些分析物即使在干燥基质中仍可能发生降解。最常见的样本采集问题及解决方案见表1。
2. 代谢物提取步骤
- 将整个探针从塑料手柄上取下,并放入一个圆底微量离心管中(可使用微量离心管的管盖将探针从手柄上取下)。
- 直接向探针上加入 50 µL 超纯水进行再水合。
- 加入 400 µL 含有内标混合物(例如同位素标记的 D-十四烷酸)的甲醇,以提取代谢物并促进蛋白质沉淀。
注意:警告:甲醇具有毒性且高度易燃。操作时应在通风橱中进行。 - 将样品置于冰浴中超声处理 10 分钟,持续工作模式(推荐功率 215/860 W,频率 35 kHz)。
- 用镊子小心取出探针,并在处理不同样品之间用甲醇清洗镊子。
- 在 4 °C 条件下,以 6720 × g 离心 10 分钟。
- 将 150 µL 上清液转移至新管中。每个样品使用相同的体积。RPLC 分析使用新的微量离心管,GC 分析使用新的 1.5 mL 玻璃小瓶。
- 从每个样品的上清液中各取 50 µL,合并至同一个小瓶中,用于制备研究内的混合质控(QC)样品。
- 短暂涡旋以确保完全均质化,然后分装成与研究样品相同体积的多份等分试样。RPLC 分析使用新的微量离心管,GC 分析使用新的 1.5 mL 玻璃小瓶。
- 使用真空浓缩仪在水相蒸发模式下将上清液完全蒸干,真空度为 −600 mmHg(−800 mbar),转速 1400 rpm,室温操作。样品大约在 2 小时内干燥完毕。
注意:请仔细监控蒸发过程,一旦溶剂完全蒸发,立即从浓缩仪中取出小瓶,以防止挥发性化合物损失。暂停点:干燥后的样品可在 −80 °C 冷冻过夜,直至分析。
3. 液相色谱-质谱分析前的操作步骤
- 使用初始流动相(例如,水中含5–10%甲醇)等复溶溶剂将干燥残留物复溶于100 µL中。
注意:复溶体积和溶剂可根据色谱条件进行调整。 - 使用与研究样本相同体积和相同溶剂复溶质控样本(始终保持样本与溶剂体积比一致)。
- 短暂涡旋混匀,然后转移至离心机,在4 °C下以6720 × g离心10分钟。
- 将上清液转移至带有内插管的自动进样瓶中。
4. 气相色谱-质谱分析前的步骤
注意:以下所有步骤均应在通风橱中进行。
- 通过将40 mg甲氧基胺盐酸盐溶解于1 mL吡啶中,制备甲氧基胺化试剂。
注意:警告:吡啶具有毒性,应在通风橱中操作。 - 通过向1 mL N-甲基-N-(三甲基硅基)三氟乙酰胺(MSTFA)中加入10 µL三甲基氯硅烷(TMCS),制备衍生化试剂。
注意:警告:TMCS和MSTFA均有毒性,应在通风橱中操作。 - 向测试样品和质控样品的干燥残留物中加入10 µL甲氧基胺化试剂(甲氧基胺盐酸盐40 mg/mL溶于吡啶)。
- 短暂涡旋振荡样品,确保试剂充分混匀。
- 在30 °C下静置孵育样品90分钟。
- 待样品冷却至室温后,向每份样品中加入90 µL衍生化试剂(含1% TMCS的MSTFA)。
- 更换样品瓶盖为新的瓶盖,涡旋振荡样品30秒,以确保混合均匀。
- 将混合物在37 °C下静置孵育30分钟。
- 待样品冷却至室温后,向每份样品中加入10 µL进样内标(例如:正十五烷,6.25 mg/L溶于吡啶)。
- 更换样品瓶盖为新的瓶盖,短暂涡旋振荡,然后将最终混合物转移至带有微插管的玻璃色谱小瓶中。
- 将小瓶放入自动进样器样品盘中。
- 在首次进样前,使样品在自动进样器中于室温平衡4小时。
注意:衍生化反应在4小时后完成,代谢物在完全衍生化后于室温下可稳定保存至24小时。应根据此稳定性合理安排每批样品数量,确保样品在加入含1% TMCS的MSTFA后,在自动进样器中存放时间不超过28小时。样品制备方法的示意图见图1A–C。
5. 反相液相色谱-质谱配置
- 按照表2配制反相洗脱液和清洗溶液。
注意:警告:甲酸和异丙醇具有可燃性。甲酸还具有毒性。两者均应在通风橱中操作。 - 将HSS T3 C18(100 mm × 2.1 mm,1.7 µm)色谱柱安装至柱温箱中。
- 将所有管路插入对应的通道,并相应地对每个通道进行冲洗。
- 将色谱柱温度设定为40 °C。
- 以0.1 mL/min的流速,开始用100% A:0% B冲洗色谱柱。
- 以0.1 mL/min为增量逐步提高流速,每步之间等待柱压稳定,直至达到0.35 mL/min的流速。检查是否存在泄漏。
- 在梯度初始条件(0% B)下平衡色谱柱约30分钟。
注意:监测柱压,确保其保持在预期范围内(5000–6000 psi)。 - 开始进样序列。
6. 气相色谱-质谱配置
- 将DB-5毛细管柱(5%苯基-甲基-聚硅氧烷)安装至色谱柱温箱中。
- 将色谱柱初始温度设定为60 °C。
- 将PTV进样器初始温度设定为110 °C。
- 启动样品序列运行。
结果
以下是按照上述步骤对VAMS设备进行非靶向分析的代表性结果。
采用VAMS技术采集10名个体的静脉血混合样本,对该样本进行三份平行分析所得数据进行了评估,并展示了相应代谢指纹的特征。通过两个主要标准评估了VAMS设备所获取数据的质量和信息捕获能力:检测到的化学特征总数以及特征的重现性(n = 3),后者以相对标准偏差百分比(%RSD)表示。检测到的特征总数用于评估溶剂提取的广度和化学覆盖范围,而%RSD则用于监控方法的技术精密度和稳健性;较低的%RSD表明提取过程高度可重复,能够最大限度地减少分析噪声。
在原始数据提取和处理后,获得了包含质荷比(m/z)-保留时间(RT)特征及其强度的矩阵。经过适当的预处理和空白过滤步骤后,仅考虑在三次重复中至少两次检测到信号的特征。图2A、B展示了同一份样品按照所述LC-MS和GC-MS分析流程得到的m/z对RT的图谱。
在反相液相色谱运行初期洗脱出的大量组分归因于所用方法提取出的高度亲水性代谢物,但这些代谢物在反相色谱柱上的保留效果较差。尽管早期洗脱的代谢物在鉴定上存在挑战,但结合使用串联质谱(MS/MS)碎裂数据、与光谱数据库比对以及内部标准品对照,仍可实现准确注释。此外,预计该亲水性组分中的大部分可通过气相色谱-质谱(GC-MS)分析得以捕获。最终,这反映了该领域固有的局限性,因为代谢组本身的极端复杂性要求必须采用多种分析平台。
甲醇提取物的多平台评估清楚地表明了液相色谱(LC)和气相色谱(GC)分析流程的高度互补性,其性能指标处于全面代谢组学分析预期的范围内。图3A、B展示了各平台的整体特征峰数量及相对标准偏差(RSD%)分布情况。液相色谱平台提供了广泛的化学覆盖,共分辨出4,169个特征峰,这与其已知的检测大量极性、中等极性和非挥发性化合物的能力相符。与此同时,气相色谱平台检测到的特征峰数量较少,为187个。这一结果符合预期,因为气相色谱仅能检测可经衍生化处理的挥发性化合物。
关于重现性,如小提琴图所示,LC-MS 与 GC-MS 两平台间 RSD% 值的整体分布和离散程度极为相似。两个平台的平均 %RSD 均处于典型水平,其中 LC 平台约为 29.7%(4,169 个特征中有 2,655 个的 %RSD 低于 30%),GC 平台为 32.3%(187 个特征中有 114 个的 %RSD 低于 30%)。尽管两侧均有少量特征表现出较高的 RSD 值,但这种变异在非靶向代谢组学中是常见且可预期的。这些较高的值通常属于丰度较低、接近仪器检测限的代谢物。总体而言,紧密的分布曲线表明两种分析体系均具有令人满意的重现性。
通过代谢物的注释可评估该实验方案所捕获的代谢物化学空间。如预期所示,由于液相色谱-质谱联用(LC-MS)与气相色谱-质谱联用(GC-MS)两种平台具有内在互补性,已检测到多种化合物。VAMS设备的完整代谢物注释列表见于 补充表 1 和 补充表 2总共检测并注释了97种代谢物(根据Sumner等(2007)提出的1级和2级注释标准)。22)通过本方案中的两种技术,以及另外一些在三级水平上被假定表征的化合物。通过将实验测得的保留指数(经与FAMES比较获得)与文献值进行比对,进一步确认了GC的注释结果23. 图 4A,B 展示了两种方法下注释代谢物的亚类分布情况,而 图4C 展示了两种技术之间的重叠性,突显了它们的互补性。少数关键的中间代谢物可通过两种技术相互验证,而结构独特或平台特有的特征可填补中心碳代谢和次级代谢通路中的空白。尽管氨基酸和肽类在两种分析中均为主要的化学类别,但两种技术之间仅有少数代谢物存在重叠。许多代谢物类别具有仪器特异性,例如LC-MS中的酰基肉碱和GC-MS中的己糖。
为了验证甲醇作为两种技术提取溶剂的效率,采用多种溶剂体系对VAMS样本进行了对比试验,随后进行LC-MS和GC-MS分析。三种不同的溶剂体系与甲醇进行了三重重复比较:纯乙腈(ACN)、甲醇-水混合液(60:40,v/v)以及乙腈-甲醇混合液(70:30,v/v)。这些溶剂及混合液的选择基于本课题组的前期实验结果以及已发表的文献13,14,24,25。每种溶剂体系的提取效率通过三个关键参数进行评估:检测到的特征总数、总体特征强度以及特征重复性,后者以相对标准偏差(RSD,%)表示。
在LC-MS分析流程中,使用甲醇-水(60:40, v/v)提取时检测到的特征数量最多,三次重复实验的平均特征数为4,514个,其次为纯甲醇(4,169个特征)。乙腈-甲醇(70:30, v/v)混合溶剂的平均特征数为3,502个,而纯乙腈的平均特征数最低,为2,836个。各重复实验中这些特征数量的图示见图5A。
为了评估每种提取条件的精密度特征,对三次重复进样的特征峰强度及其相对标准偏差(RSD,%)进行了分析。图5A展示了LC-MS分析中不同提取溶剂的总特征丰度及平均%RSD的比较结果。所有提取物的log2信号分布相似,其中MeOH-H2O 60:40(v/v)、ACN和MeOH的丰度略高于ACN-MeOH 70:30(v/v)。MeOH的总体平均%RSD较低,表明该溶剂的提取重复性更佳。
在GC-MS数据中也对提取溶剂系统的效率进行了类似的评估。在评估特征数量时,仅考虑在三次重复中至少有两次检测到信号的特征。产生特征数量最多的溶剂为乙腈-甲醇70:30(v/v)(216个特征),紧随其后的是甲醇(187个特征)。每种提取溶剂和BµS检测到的特征数量的图示见图5B。
就检测到的特征总体丰度而言,甲醇(MeOH)表现出最高的提取效率,所得丰度最高,如图5B所示。甲醇-水(MeOH-H₂O)60:40(v/v)次之,随后为乙腈-甲醇(ACN-MeOH)70:30(v/v)。乙腈(ACN)是最无效的溶剂。就特征的相对标准偏差(%RSD)而言,甲醇-水(MeOH-H₂O)60:40(v/v)为VAMS提供了最低的RSD值(RSD = 38.57%),乙腈(ACN)紧随其后(42.65%),甲醇(MeOH)为44.14%,乙腈-甲醇(ACN-MeOH)70:30(v/v)为49.14%。这些数值在图5B中有所体现。
上述结果与先前发表的文献高度一致。Couacault 等(2026)19 在采用相似提取溶剂组成(以再水合方式)对干血斑(DBS)和静脉血微采样(VAMS)进行反相液相色谱-质谱(RP-LC-MS)分析时,报道了相当数量的检测特征 80 µL 水,随后加入 320 µL 甲醇)。同样,Cala 等人(2017)11 通过VAMS尖端的GC-MS分析检测到相当的特征数量(153)。尽管大多数现有研究未评估这些设备分析的精密度,但我们的总体结果符合非靶向分析的预期。此外,LC结果与Bossi等(2025)报道的结果一致26 用于DBS和qDBS微样品的HILIC分析,其中大多数检测到的特征峰其RSD值 < 30%.
总体而言,这些结果表明,基于甲醇的提取方法在VAMS样本的LC-MS和GC-MS分析中,均能实现特征数量、信号强度和精密度(平均相对标准偏差,%)之间的良好平衡。因此,采用单一的甲醇提取方案可简化双重样品制备流程,促进互补性代谢谱的并行获取,并最大化信息输出。
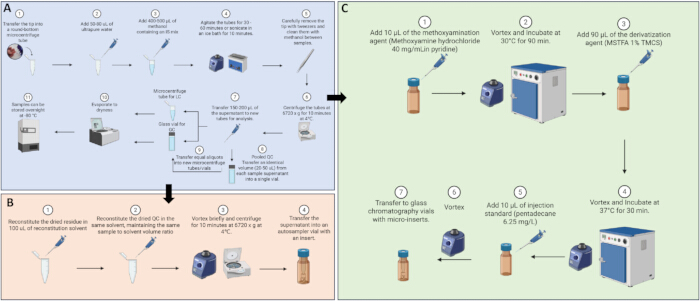
图1:实验流程示意图,显示(A)样品提取流程,(B)液相色谱-质谱(LC-MS)复溶,以及(C)气相色谱-串联质谱(GC-MS/MS)衍生化。使用 BioRender 制作。Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv。 请点击此处查看此图的放大版本。
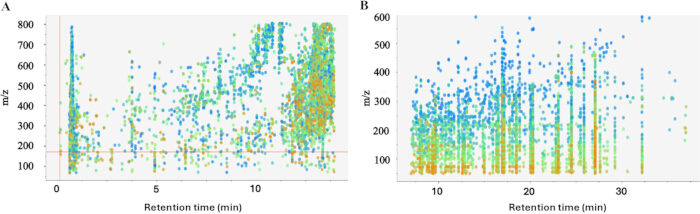
图 2:代表性样品的质荷比(m/z)和保留时间(rt)比较,分别用于(A)液相色谱-质谱(LC-MS)和(B)气相色谱-质谱(GC-MS)分析。每个点代表一个在归类为特征峰之前的单一信号。颜色表示特定特征峰的 MS1 信号强度,强度从蓝色到红色逐渐增加。请点击此处查看该图的放大版本。
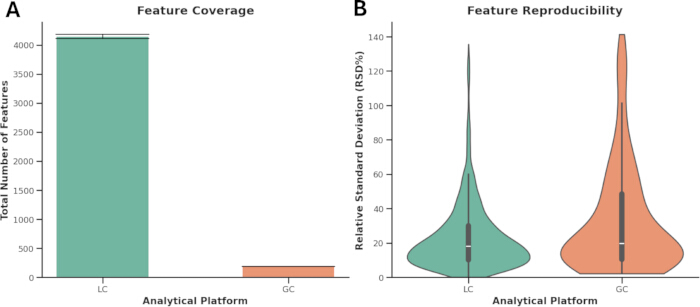
图3:不同分析平台间的特征覆盖率与重复性。(A)特征覆盖率:液相色谱(LC,青色)和气相色谱(GC,橙色)检测到的唯一特征总数,每根柱子上方标注了确切数值。(B)特征重复性:小提琴图显示所有特征的相对标准偏差(RSD%)分布密度;内嵌箱线图表示中位数和四分位距范围;为便于视觉清晰,未显示单个数据点。请点击此处查看该图的放大版本。
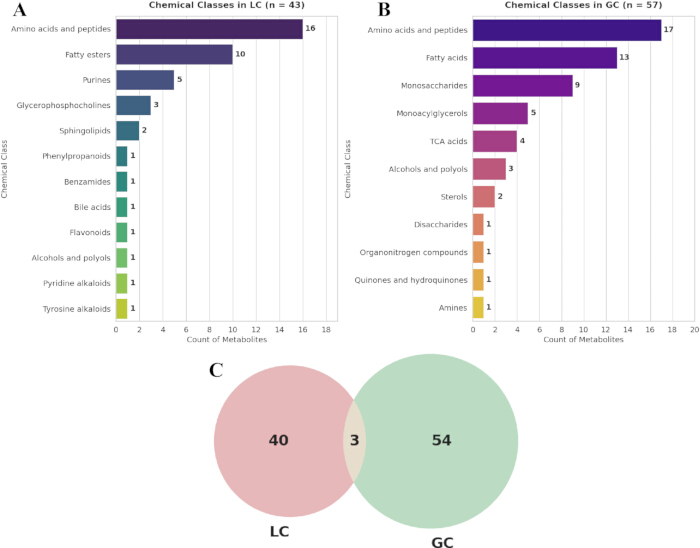
图4:直方图显示了通过不同化学类别检测到的化合物数量 (ALC-MS 和(B气相色谱-质谱联用(GC-MS)。C) 平台间由第1级和第2级注释的代谢物的重叠情况。 请点击此处以查看此图的放大版本。
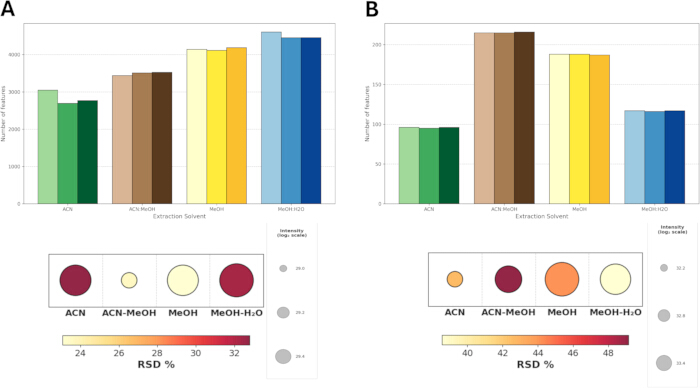
图5:VAMS 设备经 LC-MS (A) 和 GC-MS (B) 分析所得的提取溶剂结果。图上方的柱状图表示每种应用于 VAMS 设备的提取溶剂在每个重复样本中获得的特征数量。图下方的散点图显示了每种与 VAMS 设备联用的提取溶剂的总强度之和及其平均相对标准偏差(RSD,%)。圆圈大小代表所检测到特征的总强度之和(以 log2 标度表示),反映提取效率。颜色梯度表示分析精密度,即相对标准偏差(RSD),其中黄色代表较高精密度,红色表示较大的变异性。请点击此处查看该图的放大版本。
表1:故障排除表。 使用VAMS设备进行采样时常见问题、原因及解决方案的概述。 请点击此处下载该文件。
表2:反相色谱洗脱液与清洗溶液。 用于色谱分析的流动相、密封清洗液、冲洗溶剂和清洗溶剂组成的概览。请点击此处下载该文件。
补充文件1:额外的实验细节。 LC-MS和GC-MS参数。 请点击此处下载该文件。
补充表 1:液相色谱-质谱注释。 使用当前方案在液相色谱-质谱平台上鉴定出的化合物。 请点击此处下载该文件。
补充表 2:气相色谱-质谱注释。 使用本方案在气相色谱-质谱平台上鉴定出的化合物。 请点击此处下载该文件。
讨论
非靶向代谢组学可为生物样本的化学组成提供独特的见解。然而,由于代谢物组具有高度的化学多样性,目前尚无任何技术能够完全表征血液中存在的所有小分子。因此,有必要采用互补的技术手段,以提高代谢物的覆盖度并增强这些研究的整体信息量。然而,诸如VAMS等血液微样本的体积较小,使得针对不同分析的样品前处理变得具有挑战性。
本方案介绍了一种利用双相萃取结合两种互补分析技术对VAMS采样头进行全面代谢谱分析的工作流程。尽管已有文献报道了对VAMS样本进行非靶向分析的研究11,12,13,15,17,18,19,20,21,27,但这些研究均仅聚焦于单一分析技术。本方案是首个将VAMS装置的萃取方法优化以在同一工作流程中同时支持液相色谱(LC)和气相色谱-质谱(GC-MS)分析的实验流程。
本方案提供了用于获得所述结果的溶剂和提取物的具体体积;可根据仪器灵敏度、可注射体积以及质控样本需求,对各步骤进行微小调整以适应不同的实验条件。例如,步骤 2.2 中加入的水的重悬体积可由 50 µL 调整为 80 µL,以确保吸头充分润湿。步骤 2.3 中甲醇的体积可由 400 µL 增加至 500 µL,以便获得更大的提取液体积,用于分装更多的质控样本。但需注意,增加溶剂体积会导致分析物被进一步稀释。此外,步骤 2.7 和 2.8 中分别用于分析样本和质控样本的分装体积也可进行调整(步骤 2.7 中由 150 µL 调整为 200 µL,步骤 2.8 中由 20 µL 调整为 50 µL),以匹配各样本所需的目标体积。值得注意的是,这些溶剂体积可自由调整,无需按比例缩放。尽管通常 3:1 的溶剂与样本体积比足以实现完全提取,但本方法采用过量溶剂以确保整个 BµS 装置始终完全浸没,从而使该方案具有良好的稳健性,并可直接适用于所有建议的体积范围。
可使用多种开源软件工具分析LC-MS和GC-MS数据。本研究中,LC-MS结果采用Metabonaut工作流程结合XCMS进行分析28。GC-MS样品的数据处理使用MSDial v. 5.5.260323完成。相关操作教程可访问(https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html)获取。LC-MS和GC-MS数据处理的详细参数见补充文件1。
建议单独处理每个数据集,使用独立批次的质控样本优化处理参数,然后将优化后的参数应用于整个数据集。数据预处理完成后应进行归一化。XCMS 和 MSDial 均内置了归一化工具。本研究中,归一化采用开源软件 QCMXP 进行。29,使用基于质控响应的线性模型。
必须强调一些关键步骤,主要是在样品制备部分,以确保结果的可靠性。
本方案采用配备四极杆飞行时间质谱仪的液相色谱系统(LC-QTOF-MS)以及气相色谱-质谱联用系统(GC-MS)开发,相关参数列于补充材料S1中。若使用不同类型的液相或气相色谱系统,需针对具体配置优化参数。在基于气相色谱和液相色谱-质谱的代谢组学分析中,应在分析批次的开始和结束时安排空白进样。在进样任何质控样品之前,必须先在液相色谱-质谱系统中连续进样10至15次、在气相色谱-质谱系统中进样5至10次用于系统平衡的质控样品(conditioning QCs),以使色谱柱适应待分析基质。用于系统平衡的质控样品应按照与其他质控样品相同的制备流程进行制备。研究过程中的质控样品(intra-study QC)应定期进样,其数量应约占总进样溶液的10%。
处理VAMS采样头是本实验流程中最关键的步骤之一。必须确保采样头仅接触微量离心管内壁,避免接触其他任何表面,否则可能导致分析物损失。此外,预水化步骤对于实现有效的分析物提取至关重要:初步的水化过程似乎可通过在沉淀前促进分析物释放而提高回收率;然而,据推测,直接加入有机溶剂会立即在采样头内部引发蛋白质沉淀,形成物理屏障,从而限制后续代谢物的提取。
此外,在离心步骤之前必须确保移除枪头。尽管这可能导致少量溶液损失,但若不这样做,将影响上清液的回收。枪头可能轻易使沉淀重新悬浮,从而无法收集到纯净的上清液。
关于稳定性,应提出一些普遍关注的问题,以确保获得最佳结果。首先,样品应在冷藏条件下保存,最好在 −80 °C 下保存至分析时。建议在冰浴中或冰箱中解冻样品。为防止降解,建议尽快将样品注入色谱系统。然而,若因时间限制无法立即进样,可将干燥的提取物冷冻过夜,而不会对稳定性造成明显影响。
在GC-MS工作流程中,某些步骤也需特别注意。衍生化过程包含两个步骤:第一步为甲氧基胺化,可保护酮基,防止其在未保护状态下发生脱羧并以二氧化碳形式丢失;随后进行三甲基硅烷化。MSTFA可与含有酸性质子的分子发生反应,这类质子常见于羧基、羟基、氨基、亚氨基和磺酰基等官能团中。该反应可降低分析物的极性,并引入一个体积较大且具有空间位阻的基团,从而降低其沸点23。在加入甲氧基胺之前,必须确保样品完全干燥,因为水分会干扰对分析物的保护作用。此外,样品从烘箱取出后应在室温下充分平衡,这一点至关重要,因为过早打开瓶盖可能导致挥发性代谢物的损失。同时需注意,GC瓶盖在加热过程中可能发生膨胀,导致瓶口密封不严,长期存放时可能造成分析物损失。因此,建议每次孵育步骤后更换GC瓶盖。
然而,关于GC-MS实验方案,需对衍生化时间加以考虑。已有研究表明,代谢物即使在从烘箱中取出后仍会继续反应,并在4小时后达到浓度平台期。该平台期在完全衍生化后可稳定维持长达24小时30,31。因此,必须合理安排样品制备流程,确保衍生化后的样品在与MSTFA反应后置于自动进样器中的时间不超过28小时。对于大批量分析批次,建议同时处理所有样品,以减少样品制备过程中的日间差异,并确保每个样品的等分部分均可用于混合成质量控制(QC)样本。样品可作为干燥残留物在−80 °C下保存,仅将计划在接下来24小时内分析的样品取出解冻并进行衍生化27。此外,建议使用实验室封口膜覆盖样品瓶,以防止样品在冷冻过程中吸收水分。最后,建议使用新鲜配制的衍生化试剂,并遵循两种方法中代谢组学分析质量保证的一般指南,以确保结果的可靠性32。
尽管将当前工作流程与传统的血浆分析进行比较超出了本研究的范围,但该主题已在文献中得到广泛探讨17,18,19,20,21,27。通常情况下,VAMS 设备提供的定性谱图与血浆相当,但在相同采集体积(20 µL)下,不同基质中各分析物的丰度仍会以分析物特异性的方式存在差异。这些差异可能源于BµS中所含的细胞成分、毛细血管血与静脉血之间的差异,或分析过程中干燥基质的干扰。因此,在将BµS设备的研究结果应用于临床实践之前,必须对其进行验证。
为了将本方案适用于常规高通量实验室工作流程,可实施若干修改和故障排除策略。首先,可按比例增加提取溶剂的体积,特别是在制备较大量质控样品时。但需注意,增加提取体积会固有地稀释样品,除非相应调整后续的复溶体积,否则可能导致信号强度降低。此外,可优化液相色谱的复溶溶剂组成,以匹配特定仪器配置的初始流动相梯度。
本方案的主要局限性在于样本量较小。由于单个20 µL样本需分配至两种不同系统进行分析,低丰度化合物可能低于较不敏感仪器的检测限。然而,这一缺点被BµS提供的便捷采样方式以及互补技术所带来的更广泛化学覆盖范围所抵消。此外,尽管方案中的蒸发步骤理论上可能导致挥发性化合物损失,但其对挥发性物质的实际影响尚未评估。即便如此,由于蒸发对于样本衍生化至关重要,并且可通过在较小体积中重新溶解样本以提高液相色谱(LC)的灵敏度,因此其实际优势超过了潜在的信号损失。尽管先前已有研究涉及非靶向微样本分析7,11,12,13,15,17,18,19,20,27,但据作者所知,本方案是首个从单次提取出发,针对同一份体积吸收式微采样(VAMS)设备样本,实现液相色谱与气相色谱-质谱联用(LC和GC-MS)分析的完整工作流程。
此外,评估其他指标将进一步加强这些研究结果。首先,通过多个实验室采用完全相同的双平台方案进行验证,可以确认该方法的稳健性,并评估其在不同液相色谱-质谱(LC-MS)和气相色谱-质谱(GC-MS)仪器上的性能表现。其次,本研究尚未评估样品制备或样品采集过程中不同操作人员之间的变异。最后,进一步分析样品储存对样本完整性的影响以及红细胞压积(hematocrit)效应,是当前研究可拓展的关键方向。鉴于非靶向分析主要关注代谢物覆盖的广度以及样本间的相对比较,因此不同化学类别中特定代谢物的个体差异并不会影响数据的有效性。红细胞压积和储存效应应在这一前提下进行研究。目前此类数据较为稀缺,仅 Volani 等人(2023)的一项研究显示,VAMS 采样装置在 −80 °C 条件下可保持稳定达 6 个月24。
披露
作者声明不存在与本文内容相关的竞争利益。
致谢
本工作由HUMAN-HORIZON-MSCA-2021-DN-01项目支持。该项目由欧盟“地平线2020”计划玛丽·居里行动资助,资助编号为101073062。 作者谨此感谢Dominiki Gallou在视频拍摄期间提供的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1.5 mL 玻璃小瓶 | 实验室解决方案 | ACSV0902A | 用于转移和蒸发气相色谱馏分、进行衍生化反应以及最终的气相色谱进样。 |
| 乙腈(AcN) | VWR BDA Chemicals | BDH92497.320 | LC-MS级。作为提取溶剂组分进行评估。 |
| D27-十四烷酸 | Sigma Aldrich | 366889 | 加入甲醇提取溶剂中以监测提取效率和分析性能。 |
| DBS-5 毛细管柱(5% 苯基-甲基-聚硅氧烷) | 安捷伦科技 | 122-5332UI | 用于气相色谱-质谱分析的气相色谱毛细管柱,已安装在气相色谱仪加热炉中。 |
| Eppendorf Concentrator plus | Eppendorf | 5.3E+09 | 用于在储存或重新溶解/衍生化之前将样品上清液完全蒸发至干燥。 |
| 脂肪酸甲酯标准混合物 | Sigma Aldrich | SMB00937-1ML | 用于获取代谢物的保留指数,以进行气相色谱定性分析。 |
| 甲酸 | VWR BDA Chemicals | PI85178 | LC-MS级。在反相液相色谱-质谱(RP-LC-MS)中用作流动相A和流动相B的0.1%添加剂。 |
| HSS T3 C18 色谱柱(100 mm × 2.1 mm, 1.7 µm) | 沃特世公司 | 1.9E+08 | 用于RP-LC-MS/MS分析的反相液相色谱柱安装在柱温箱中。 |
| 异丙醇 | 化学实验室 | CL00.0926.2500 | LC-MS级。密封清洗液的组分(H2O:异丙醇 80:20 v/v |
| 实验影像 | Parafilm | PM-996 | 用于在 -80 °C 储存期间包裹和覆盖离心管80°C 以避免吸收湿气。 |
| 甲醇(MeOH) | VWR BDA Chemicals | AA47192-K2 | LC-MS 或 GC-MS 级。用于提取溶剂优化、内标物配制及流动相。 |
| 盐酸甲氧胺 | Sigma Aldrich | 89803 | 用于制备甲氧基胺化试剂(40 mg/mL,溶于吡啶),以保护酮基/羰基基团。 |
| 微插件 | 实验室解决方案 | ACIV300IC | 用于在注射前盛装溶液。 |
| Mitra血液微采样(BµS) 设备 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | 用于准确采集低体积血液样本的容积吸收性微采样(VAMS)聚合物吸头。 |
| N-甲基-N-(三甲基硅基)三氟乙酰胺(MSTFA) | Restek | 35601 | 用于与酸性质子反应,降低分析物极性和沸点的硅烷化试剂。 |
| 烘箱 | Heraleus | 8.1×10⁹ | 用于衍生化反应:甲氧基胺化反应 30°C 90 分钟,并进行三甲基硅烷化处理 37°C 30 分钟。 |
| 十五烷 | Sigma Aldrich | K2015R | 配制浓度为 6.25 mg/L。在最终转移至 GC 小瓶前加入各样品中,以验证进样质量。 |
| Pro-Research 制冷离心机 | Centurion Scientific Lab | CL00.1688.2500 | 可冷却至 4°C 转速可达 10,000 × g。 |
| 吡啶 | Sigma Aldrich | 23053 | 无水级。用于溶解甲氧基胺盐酸盐以进行第一步衍生化反应的溶剂。 |
| 圆底微量离心管 | FL 医疗 | TS-88530 | 用于在再水合、提取和离心过程中拆卸和放置 VAMS 尖端。 |
| 三甲基氯硅烷(TMCS) | Alfa Aesar | N/A | 衍生化催化剂。以1%(v/v)的比例加入MSTFA。 |
| 镊子 | N/A | N/A | 用于小心地从管中取出VAMS尖端。样品之间必须用甲醇清洗。 |
| 超纯水(H2O | Hydrolab 去离子器(Straszyn,波兰) | N/A | 18.2 MΩ·cm 电阻率。用于探针再水化、提取混合液及流动相 A。 |
| 超声波清洗仪 Sonorex Digitec DT | Bandelin | N/A* | 使用冰浴进行10分钟提取,替代30-60分钟的振荡摇床处理。 |
| 一次性接触激活采血针(1.5 mm 深度) | [company — 请确认 | [目录号 # — 请确认 | 用于进行指尖采血以获取毛细血管血液(步骤 1.3)。 |
| 70% 乙醇溶液 | [公司 — 请确认 | [目录号 # — 请确认 | 用于采样前消毒指尖(步骤 1.2)。 |
| LC-QTOF-MS 系统(Bruker Elute LC 联用四极杆飞行时间质谱仪) | 布鲁克 | [目录号 # — 请确认 | 用于反相液相色谱-质谱分析(第5节)的反相液相色谱-质谱系统;此前在讨论部分正文中直接提及,未列入材料表。 |
| GC-MS 系统(Bruker EVOQ-456) | 布鲁克 | [目录号 # — 请确认 | 用于气相色谱-质谱分析(第6节)的气相色谱-质谱联用系统;此前在讨论部分的行文中直接命名而未加说明 材料表 |
参考文献
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
重印与许可
本文已发表
视频即将推出