本研究整合围手术期麻醉相关药物靶基因与多组学卵巢癌数据,构建并验证预后模型,同时表征相关的免疫、空间及调控特征。
研究文章
基于围术期麻醉相关药物靶基因的卵巢癌预后模型构建:一种生物信息学方法
* These authors contributed equally
本文内容
摘要
摘要
卵巢癌(OV)的异质性对疾病亚型分类、风险分层和精准临床管理构成了重大挑战。因此,本研究基于围手术期麻醉相关药物靶基因(PARDTGs)构建了一种预后模型,以探索PARDTGs在OV患者中的临床意义。本研究通过整合多组学数据,包括 bulk 转录组数据、单细胞RNA测序(scRNA-seq)数据以及空间转录组数据,系统分析了OV中PARDTGs的特征。根据PARDTGs的表达特征,我们采用stepAIC Cox比例风险模型构建了一个预后特征。该模型基于TCGA-OV数据集建立,并在GSE26193、GSE30161和GSE63885数据集中进行了验证。此外,我们构建了结合PARDTG特征与临床因素的列线图。我们分析了风险评分与功能富集、信号通路以及肿瘤免疫微环境之间的相关性。我们鉴定了17个与OV预后显著相关的PARDTGs。该预后特征在TCGA-OV、GSE26193、GSE30161和GSE63885队列中均得到验证,表现出对总生存期(OS)的稳健预测准确性。与仅基于基因特征的模型相比,整合了预后模型和临床参数的列线图显示出更优的预后性能。此外,肿瘤微环境分析显示,低风险患者中免疫相关通路显著富集,且TIDE评分较低,提示这些患者可能更有可能从免疫治疗中获益。本研究证实了PARDTGs在卵巢癌中的预后相关性及其临床应用价值。将遗传特征整合到临床检测中,有望改善临床治疗和预后评估。
引言
卵巢癌是一种常见的侵袭性恶性肿瘤,其特点是早期症状隐匿、侵袭性强且早期临床表现不典型。研究表明,大多数患者在确诊时已处于临床晚期,总体五年生存率低于45%1。尽管在外科手术、化疗和靶向治疗方面已取得进展,肿瘤复发、化疗耐药和免疫逃逸等问题仍然存在,限制了治疗效果2。因此,迫切需要发现新的分子生物标志物,并开发可靠的预后评估工具,以应对肿瘤异质性,支持个体化的临床治疗策略。
手术切除和围手术期管理仍是卵巢癌(OV)治疗的基石。然而,越来越多的证据表明,围手术期的生理应激、炎症反应及免疫调节可能影响肿瘤的生物学行为,进而影响长期预后3。作为围手术期干预的关键组成部分,麻醉药物的作用远不止于中枢神经系统的抑制。目前的研究表明,麻醉技术与麻醉药物可调节神经内分泌反应、炎症级联反应以及免疫效应细胞的活性,从而重塑术后肿瘤微环境,并影响肿瘤细胞的迁移能力、免疫监视功能及与转移相关的生物学过程4。值得注意的是,某些特定麻醉药物可直接改变肿瘤细胞的命运:丙泊酚通过Nrf2介导的铁死亡抑制作用,增强循环肿瘤细胞的存活能力,从而促进转移5;氯胺酮通过调控lncPVT1/miR-214-3p/GPX4轴,诱导肝细胞癌细胞发生铁死亡,提示麻醉药物可直接干预肿瘤细胞命运的决定6。此外,苯二氮䓬类药物作为GABA受体的正向变构调节剂,可能削弱化疗-免疫治疗联合方案的抗肿瘤疗效7。然而,当前研究主要集中于单一麻醉药物,尚缺乏在基因靶点网络层面对其潜在作用的系统性探讨。
围手术期麻醉相关药物靶基因(PARDTGs)作为麻醉作用的直接分子底物,参与多种关键信号通路,包括神经递质受体调控、钙稳态维持、肌动蛋白细胞骨架动态变化以及内分泌应激轴的反馈调节8,9。在围手术期外科应激条件下,这些通路可能被激活或抑制,进而影响免疫细胞极化及肿瘤相关微环境的重塑8,10。然而,在卵巢癌(OV)中,PARDTGs 的表达谱、功能特征及其临床相关性仍缺乏系统表征。与此同时,单细胞 RNA 测序(scRNA-seq)和空间转录组学技术的出现,使得能够在细胞分辨率下结合空间定位进行基因表达谱分析,为研究麻醉靶基因在肿瘤组织中的空间分布、微环境偏好性及细胞特异性作用提供了新的视角11。
本研究将PARDTGs与卵巢癌多组学数据集整合,系统鉴定了差异表达基因,并构建了一个具有泛化能力的预后风险模型。我们进一步从免疫浸润、干性特征、突变图谱和功能通路等角度解析了风险分层的生物学基础。通过整合多模态测序数据,我们描绘了细胞类型起源和空间生态位,构建了miRNA/转录因子调控网络,并进行了泛癌验证以展示其跨肿瘤的重要性。本研究为理解麻醉靶点网络在卵巢癌中的潜在作用提供了机制性证据,并对临床风险分层、预后预测及围手术期管理策略具有转化意义。
方案
数据收集
我们从既往文献中筛选出120个围手术期麻醉相关药物靶点基因12,并将其列于补充表S1中。随后,从UCSC Xena TCGA TARGET GTEx Toil重计算资源(http://xena.ucsc.edu/)获取基因表达谱、临床信息和生存数据。表达数据集包括来自癌症基因组图谱(TCGA-OV)的420例原发性卵巢浆液性囊腺癌样本和来自基因型-组织表达(GTEx)项目的88例正常卵巢样本。基因表达值采用Toil分析流程生成的RSEM基因水平FPKM值13。每项下游分析所纳入TCGA样本的详细样本流程说明见补充表S2。此外,为进行外部验证,我们从GEO数据库(http://www.ncbi.nlm.nih.gov/geo/)下载了GSE2619314(n = 107个样本)、GSE3016115(n = 58个样本)和GSE6388516(n = 70个样本)数据集,用于分析匹配患者的基因表达谱和生存情况。为确保数据一致性,将ENSEMBL基因标识符转换为官方基因符号。剔除在少于一半样本中表达的基因。此外,我们还从GEO数据库获取了人卵巢癌单细胞转录组数据集GSE15460017和卵巢癌空间转录组数据集GSE211956-GSM6506110-SP118。
卵巢癌空间转录组测序数据的处理
空间转录组数据使用 Seurat19(版本 5.4.0)进行处理。 spots 的筛选采用与单细胞 RNA 测序分析相同的质控标准(nFeature_RNA:200–5,000;线粒体基因百分比 < 10%)。在完成标准化和高变基因识别后,进行基于 PCA 的降维分析,并利用 Seurat 基于图的聚类算法进行聚类。使用 SpatialFeaturePlot 函数对亚群及基因表达模式进行可视化。此外,还使用 “AUCell”19(版本 1.32.0)对空间转录组水平的基因表达水平进行可视化和分析。
单细胞RNA测序数据分析
使用 Seurat 软件包(版本 5.4.0)分析了来自 GSE154600 的单细胞 RNA 测序数据19。根据质量控制标准剔除低质量细胞:检测到的基因数少于 200 或多于 5,000 的细胞,以及线粒体基因比例超过 10% 的细胞均被排除。使用 NormalizeData 函数进行数据归一化后,采用 VST 方法鉴定出前 2,000 个高变基因。基于这些高变基因进行主成分分析(PCA),并选取前 15 个主成分用于聚类和降维。通过 FindNeighbors 和 FindClusters 函数(分辨率为 0.5)识别细胞簇,随后进行 UMAP 和 t-SNE 可视化。使用 FindAllMarkers 函数鉴定不同细胞簇的标记基因。此外,我们利用 CellMarker 2.020 数据库对细胞簇进行注释,并通过 GSVA 软件包(版本 2.4.9)中的 ssGSEA 函数对基因活性进行定量分析。
差异表达基因(DEG)与功能分析
基于卵巢癌与正常卵巢组织之间 PARDTG 的表达谱,使用“limma”软件包21(版本 3.56.2)进行差异表达分析。分析前,采用公式 log2(FPKM+1) 对 FPKM 表达值进行 log2 转换。应用 limma 软件包中实现的标准线性模型以鉴定差异表达的 PARDTG。筛选显著差异表达基因的标准为:错误发现率(FDR)< 0.05 且 |log2 倍数变化(FC)| > 1。使用 ClusterProfiler22(版本 4.8.3)对差异表达的 PARDTG 进行 GO 和 KEGG 富集分析。使用“maftools”23(版本 2.16.0)生成瀑布图,以检测卵巢癌中 PARDTG 的体细胞突变。随后,使用 STRING 数据库(版本 12.0)在默认参数下构建 PARDTG 的蛋白质-蛋白质相互作用(PPI)网络。
基于PARDTG的风险评分系统的开发
为了确定最优的PARDTGs,采用逐步Cox比例风险回归分析,从差异表达的PARDTGs中筛选出具有显著预后意义的基因,并评估其对卵巢癌(OV)总体生存的影响。最终的多变量Cox回归模型的比例风险假设通过R语言survival软件包(版本3.5.5)中cox.zph函数实现的Schoenfeld残差检验进行评估。根据特征基因的表达水平及其对应的Cox回归系数,计算预后风险评分。鉴于不同转录组平台间的异质性,预后模型在TCGA-OV、GSE26193、GSE30161和GSE63885队列中独立评估。在每个队列中,利用特征基因的表达谱计算队列特异性的风险评分,并以中位风险评分作为截断值将患者分为高风险和低风险组。采用Kaplan–Meier分析比较两组间的总体生存(OS),并使用log-rank检验评估统计学显著性。随后通过单变量和多变量Cox比例风险回归分析,评估风险评分的独立预后价值。
卵巢癌预后临床模型的构建
为了确定风险评分是否提供了超越传统临床变量的预后信息,我们进行了单变量和多变量Cox比例风险回归分析,将风险评分与临床病理特征一并纳入分析。随后,利用分子风险评分和具有临床意义的变量(如肿瘤分期和分级)作为输入参数,构建了预后列线图。变量的选择基于其临床相关性以及构建综合预后模型的目标,而不仅仅依据统计学显著性。列线图使用“rms”软件包24(版本6.7.1)生成,用于根据各变量得出的总分来估计1年、3年和5年的总体生存概率。
免疫特性的表征
使用CIBERSORT算法结合LM22特征矩阵估算免疫细胞浸润情况。分析过程采用1,000次置换检验,去卷积P值<0.05的样本被视为具有统计学可靠性。采用maftools(版本2.16.0)生成瀑布图,以展示卵巢癌中高频突变基因的分布情况。通过ClusterProfiler(版本4.8.3)进行基因集富集分析(GSEA),显著性阈值设定为p<0.05。
ceRNA 网络构建
本研究使用 NetworkAnalyst 3.0(https://www.networkanalyst.ca/)25 分析预后基因与转录因子之间的相互作用。采用 NetworkAnalyst 3.0 构建 miRNA-TF 共调控网络。
卵巢癌组织样本
卵巢癌组织及配对的邻近正常组织样本(N = 6)采集自接受择期手术切除的患者。本研究方案经妇产科伦理委员会批准 &复旦大学附属妇产科医院(2024-54-X1),所有参与者均签署知情同意书。本研究遵循赫尔辛基宣言的规定进行。
Western blot 分析
使用含有苯甲基磺酰氟(PMSF)、蛋白酶抑制剂混合物和磷酸酶抑制剂的RIPA裂解缓冲液从人体组织标本中提取总蛋白。采用二辛可宁酸(BCA)蛋白定量法测定蛋白浓度。等量蛋白经SDS-聚丙烯酰胺凝胶电泳(SDS-PAGE)分离后,转移至聚偏二氟乙烯(PVDF)膜。转膜后,用含5%脱脂奶粉的TBS-T溶液在室温下封闭90分钟。随后,膜在4 °C下与一抗孵育过夜,一抗为细胞角蛋白81(Cytokeratin 81,兔多克隆抗体,1:2,000)或GAPDH(鼠单克隆抗体,1:10,000)。洗涤后,在室温下加入相应的二抗孵育90分钟。使用增强型化学发光(ECL)检测试剂显色,并通过商用成像系统采集信号。采用ImageJ软件进行密度分析,KRT81的表达水平以GAPDH作为上样对照进行归一化处理。配对样本间蛋白表达差异采用配对t检验进行分析,P < 0.05被认为具有统计学显著性。
泛癌分析
本研究使用 TCGAplot26(版本 5.0.0)分析 KRT81 表达水平之间的关系。采用 Pearson 相关性分析计算统计学相关性。利用 cBioPortal 平台(http://www.cbioportal.org/,版本 7.0.6)分析 KRT81 在多种癌症中的突变谱。
统计分析
所有数据分析均使用 R 软件(版本 4.3.1)进行。两组之间的比较采用 Wilcoxon 秩和检验,而三组或更多组之间的差异则使用 Kruskal–Wallis 检验进行评估。总体生存率采用 Kaplan–Meier 方法进行分析,生存曲线之间的统计学显著性通过 log-rank 检验确定。除非另有说明,双侧 P 值 < 0.05 被认为具有统计学显著性。显著性水平表示如下:P < 0.05 *,P < 0.01 **,P < 0.001 ***,以及 P < 0.0001 ****。
结果
围手术期麻醉相关药物靶基因在空间转录组学与单细胞转录组学分析中的免疫学特征
采用 SCTransform 校正测序深度并执行标准化流程,最终鉴定出 11 种不同的细胞类型。为评估围术期麻醉相关药物靶基因(PARDTGs)在各细胞亚群中的重要性,我们使用 AUCell R 软件包确定各细胞亚群中与 PARDTGs 相关的活性(图 1A,B)。随后,我们利用斯皮尔曼等级相关性分析计算了所有位点中细胞丰度与 PARDTG 相关活性之间的相关性。值得注意的是,PARDTG 相关活性与肿瘤细胞呈负相关(图 1C)。我们获取了来自 5 名卵巢癌(OV)患者的单细胞 RNA 测序数据,共包含 41,367 个细胞。根据标志基因的表达情况,将这些细胞划分为 11 个主要簇(图 1D)。细胞类型间的相互作用网络及作用强度如图 1E所示。我们通过在 Seurat 中使用 ssGSEA 对 120 个 PARDTGs 的表达进行评分,以评估所有单细胞中 PARDTG 的活性(图 1F)。显著地,肿瘤细胞的活性明显低于所有其他细胞类型(图 1G)。
卵巢癌围手术期麻醉相关药物靶基因的鉴定与分子特征分析
从TCGA数据库中,我们鉴定了68个差异表达的PARDTGs,如图2A所示(另见补充表S3)。图2B描述了这68个围手术期麻醉相关差异表达基因(DEGs)在TCGA-OV队列中的表达情况。随后,我们构建了蛋白质-蛋白质相互作用(PPI)网络,以阐明与差异表达基因相关的蛋白质之间的复杂关系。我们鉴定了五个潜在的枢纽基因——SLC6A4, CHRNA4, DRD2, SLC6A3 和 GRIN2A——这些基因可能在卵巢癌的发病机制中发挥重要作用(图2C)。此外,我们分析了120个PARDTGs在卵巢癌中的分子改变谱,其中无义突变是最常见的变异类型(图2D)。突变频率最高的基因为 SCN10A, DNMT1, GRIN2A, LTF 和 SCN11A。我们进一步探讨了拷贝数变异(CNV)突变的发生频率,结果表明,突变频率最高的前20个PARDTGs表现出显著的CNV改变(图2E)。GO和KEGG富集分析显示,PARDTGs与神经活性配体-受体相互作用、钙信号通路、激素信号通路、苯丙胺成瘾、可卡因成瘾以及神经活性配体信号通路相关(图2F,G)。
基于围手术期麻醉相关药物靶基因构建并验证预后模型
为降低模型复杂度,采用 StepAIC 方法对基因集进行缩减,最终保留 17 个 PARDTGs 用于构建预后模型(补充表 S4)。全局Schoenfeld残差检验显示,未显著偏离比例风险假设(p = 0.265),表明17基因预后模型具有可靠性。风险评分按以下公式计算:风险评分 = ADRA1D*(0.4452) + ADRB1*(-0.5347) + CHRNA4*(0.3495) + DBH*(-0.5765) + EPHA4*(0.2827) + EPHA7*(-0.5707) + EPHA8*(0.8765) + GABRB2*(0.5979) + GRIN2A*(-0.1750) + GRIN2D*(0.2746) + KCNA1*(2.2753) + KRT81*(0.1101) + OPRD1*(-3.2372) + SLC6A2*(1.4901) + SLC18A1*(4.2170) + SLC18A2*(-1.4600) + CHRNA1(-0.1723)。随后根据风险评分将患者分为低风险组和高风险组,在TCGA-OV队列中,低风险组的总生存期(OS)显著优于高风险组图3A,p < 0.0001),GSE26193 队列(图3B,p = 0.00021),GSE30161 队列(图3C,p = 0.0017),以及 GSE63885 队列(图3D,p = 0.0041)。此外, 图3E–H 展示生存状态和风险评分在TCGA-OV、GSE26193、GSE30161和GSE63885队列中的分布情况,为卵巢癌预后模型的稳定性和预测可靠性提供独立证据。
基于列线图的生存模型的建立与评估
单因素与多因素Cox回归分析均表明,风险评分是卵巢癌患者预后的独立预测因子(图4A、B)。TCGA-OV队列中模型基因表达、对应的风险评分及临床病理特征的分布情况如图4C所示。为提高临床适用性,构建了一个结合风险评分、年龄、肿瘤分期和分级的预后列线图,用于估计总生存期(OS)(图4D)。与仅使用基因特征相比,整合后的列线图具有更优的预测性能。生存分析进一步显示,低风险组患者的总生存期显著长于高风险组(图4E;P < 0.0001)。该联合模型在预测总生存期时,获得的时间依赖性AUC值分别为0.769、0.690和0.728(图4F)。决策曲线分析表明,该列线图在一系列阈值概率范围内均表现出更高的净收益,支持其潜在的临床应用价值(图4G)。此外,校准曲线显示预测生存概率与实际观察到的生存概率之间具有良好的一致性,提示模型校准度良好(图4H)。综上所述,这些结果表明所提出的列线图在评估卵巢癌患者预后方面具有较强的预测能力。
基于PARDTG的预后模型与免疫浸润及肿瘤免疫微环境的关联
为表征免疫浸润情况,对各样本中的免疫细胞丰度进行了量化分析。共鉴定出17个基因与肿瘤浸润性免疫细胞显著相关,其中ADRA1D、KCNA1和SLC18A2与M2型巨噬细胞呈正相关(图5A)。随后,我们进一步分析了这些基因的细胞定位模式。点图分析显示,KRT81主要在CD8Tex和Tprolif细胞中表达,而EPHA4的表达则主要富集于内皮细胞和成纤维细胞,提示这些基因可能参与肿瘤微环境中不同细胞区室的功能调控(图5B)。此外,我们评估了患者的TIDE评分,发现高风险亚簇具有更高的TIDE评分且呈正相关关系(图5C)。进一步分析显示,高风险组的干细胞样富集评分显著高于低风险组(图5D)。体细胞突变分析表明,两个风险组均表现出较高的总体突变频率(图5E、F)。其中,高风险样本中CSMD3和MUC16的突变频率更高。
GSEA 分析显示,低风险组中显著富集了与免疫相关的通路,包括抗原加工与提呈以及同种异体移植物排斥;而高风险组则主要富集了与肿瘤侵袭和运动相关的通路,如肌动蛋白细胞骨架的调控、癌症中的蛋白聚糖以及运动蛋白图 5G,H这些发现表明,高风险组的患者可能对免疫治疗的应答有限。
卵巢癌预后相关PARDTGs的鉴定与网络分析
为了阐明该机制,我们鉴定了490个miRNA以及17个潜在的生物标志物调控网络(图6A)。其中,hsa-miR-27a-3p、hsa-miR-34a-5p、hsa-miR-106b-5p 和 hsa-miR-20b-5p 具有调控大多数基因的潜力。最终,我们的研究结果鉴定出37个调控候选诊断基因的转录因子(图6B)。此外,还发现 FOXC1 具有多种调控功能。
KRT81 表达的泛癌分析
从TCGA获取RNA-seq数据以进行评估 KRT81 表达。结果表明,该基因在大多数癌症中高表达,但在GBM、LGG、SKCM、TGCT和THCA中表达水平较低(图7A)。为了验证该结果 KRT81 在卵巢癌中高表达,经生物信息学分析确定后,我们进行了蛋白质印迹实验。结果表明 KRT81 表达在肿瘤组织中显著高于正常组织,并且与TCGA转录组数据基本一致(图7B, 补充材料 图S1, 和 补充表 S5)。为了说明之间的关系 KRT81 以及癌症,我们检测了基因表达和免疫细胞浸润(图7C。分析结果表明 KRT81 表达水平在大多数癌症中与T细胞、调节性T细胞(Tregs)以及M2型巨噬细胞的浸润呈正相关。此外,KRT81表达在大多数癌症中与基质评分和免疫评分呈正相关图7D)。此外,我们分析了两者之间的相关性 KRT81 表达水平与非整倍性评分,雷达图显示KRT81在UCEC、SARC、LUAD、LIHC和KIRP中与非整倍性评分相关(图7E)。随后我们分析了两者之间的相关性 KRT81 和肿瘤倍性,雷达图显示 KRT81 与 THCA、TGCT、SARC、MESO、LIHC 和 CESC 中的肿瘤倍性相关(图7F)。随后,雷达图显示KRT81与UCEC、THYM、LUAD、LIHC、GBM和BRCA中的SNV新抗原呈相关性(图7G)。此外,cBioPortal 在线分析显示,其最高突变频率 KRT81 基因突变发生在UCEC中,其主要类型为“mutation”和“Amplification”图 7H,I)。通过单变量Cox比例风险回归分析,我们发现KRT81是肾透明细胞癌(KIRC)、肺腺癌(LUAD)和胃腺癌(STAD)总生存期(OS)的预测因子(图7J).
数据可用性:
本研究中分析的公开数据集可从 TCGA、UCSC Xena 和 GEO 获取。本研究期间生成的原始 Western 印迹图像及相应的定量数据见于补充材料(补充图 S1 和 补充表 S5)。
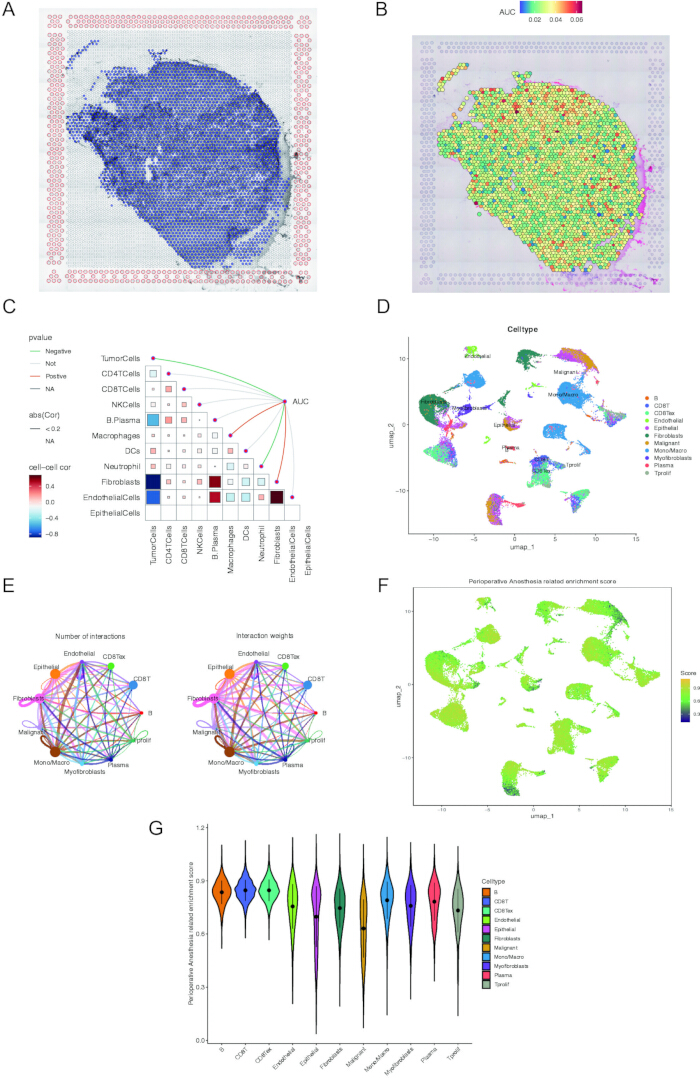
图1.空间转录组和单细胞RNA测序中与PARDTG相关的特征。(A,B)PARDTG表达强度的空间定位图;(C)PARDTG相关活性的Spearman相关性分析;(D)细胞类型分析;(E)细胞类型间相互作用数量与强度的分析;(F)细胞中PARDTG的富集值;(G)PARDTG的分布情况。缩写:PARDTG = 围手术期麻醉相关药物靶基因;scRNA-seq = 单细胞RNA测序。请点击此处查看该图的放大版本。
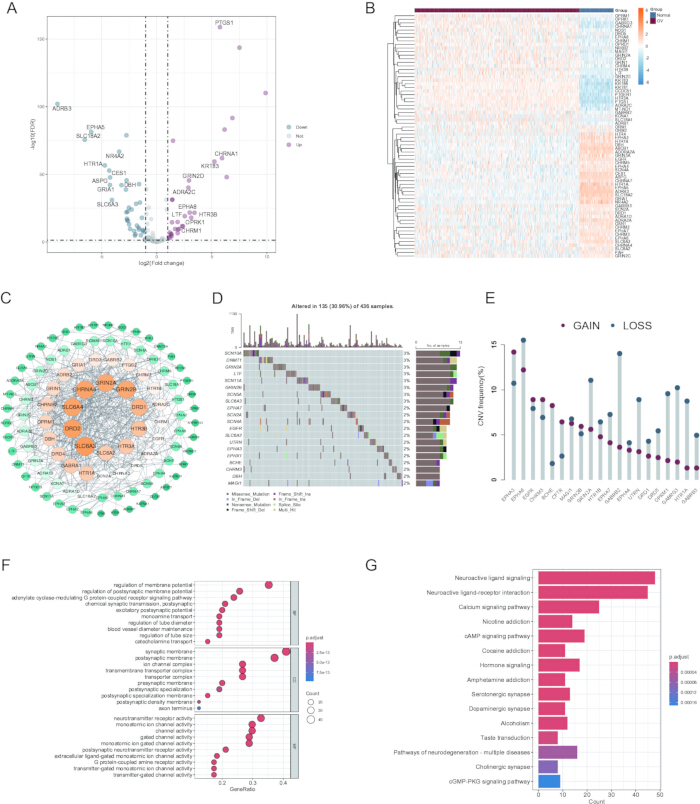
图2卵巢癌患者中PARDTGs的遗传改变图谱 (A) 卵巢癌中差异表达基因的火山图可视化(蓝色:下调的差异表达基因;红色:上调的差异表达基因;灰色:稳定表达基因),FDR< 0.05 和 |log2FC| > 1. (B热图显示卵巢癌组与正常组之间差异表达的特征。蓝色代表正常组,红色代表卵巢癌组,蓝色方块表示低表达,黄色方块表示高表达。C) 从String网站获取的围术期麻醉相关差异表达基因的蛋白质-蛋白质相互作用网络。D) TCGA 队列中排名前20的PARDTGs。E) 前20个PARDTG中CNV扩增、缺失及非CNV的频率。F富集的 GO 术语的点图。G) 富集的 KEGG 通路柱状图。OV = 卵巢癌;GO = 基因本体;KEGG = 京都基因与基因组百科全书;PPI = 蛋白质-蛋白质相互作用。 请点击此处以查看此图的放大版本。
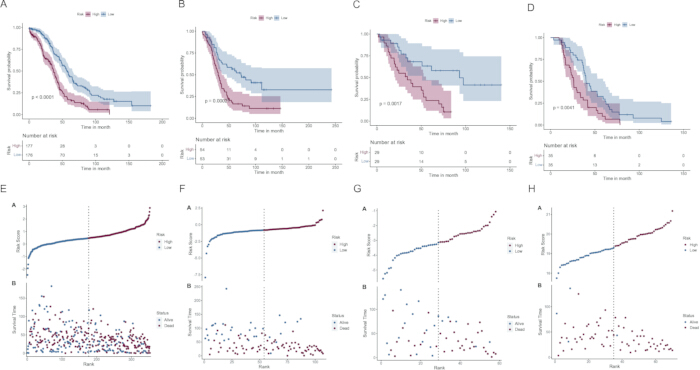
图3。基于PARDTG的卵巢癌预后标志物的构建与验证。(A-D)在(A)TCGA-OV、(B)GSE26193、(C)GSE30161、(D)GSE63885队列中低风险与高风险患者的总生存期(OS)。(E-H)基于生存状态和生存时间的PARDTG相关风险评分分布:(E)TCGA-OV、(F)GSE26193、(G)GSE30161、(H)GSE63885。请点击此处查看该图的高清版本。
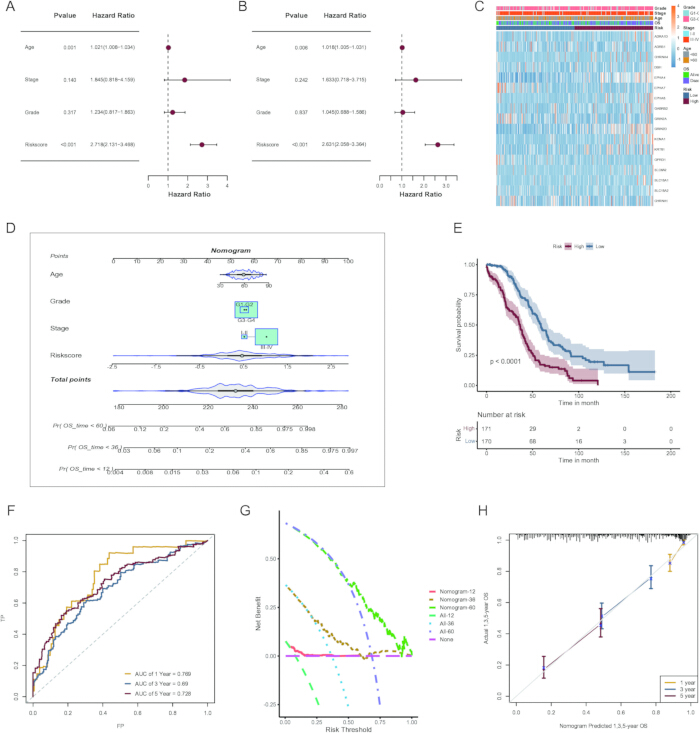
图 4.基于 PARDTG 衍生风险特征构建和验证预后列线图。(A,B)TCGA-OV 队列中的临床病理特征和风险评分。(C)按风险评分分组的临床特征分布及模型基因表达情况。(D)用于预测 OV 患者预后的列线图。(E)两组 OV 患者的 Kaplan-Meier 分析。(F)TCGA-OV 中的 ROC 曲线分析。(G)决策曲线分析(DCA)显示列线图及其他临床特征的净获益。(H)校准图显示 TCGA-OV 中的总生存率(OS)。缩写:ROC = 受试者工作特征曲线;DCA = 决策曲线分析。请点击此处查看该图的高清版本。
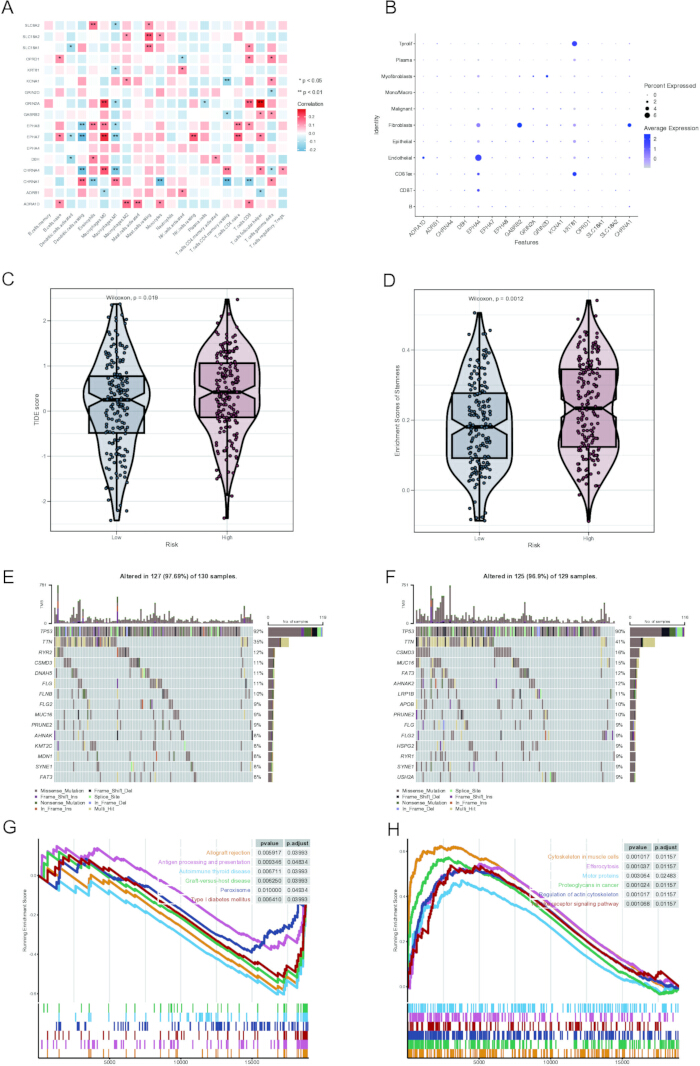
图 5。低风险与高风险患者肿瘤微环境分析。(A)PA相关预后模型中肿瘤浸润性免疫细胞与基因之间的相关性。(B)气泡图显示不同细胞亚型中预后生物标志物的平均表达水平及其比例。(C)TIDE评分的小提琴图。(D)肿瘤干性富集评分的小提琴图。(E,F)瀑布图展示(E)低风险组和(F)高风险组的体细胞突变特征。(G,H)KEGG通路的GSEA结果,分别对应(G)低风险亚组和(H)高风险亚组。缩写:TIDE = Tumor Immune Dysfunction and Exclusion;GSEA = Gene Set Enrichment Analysis。请点击此处查看该图的放大版本。
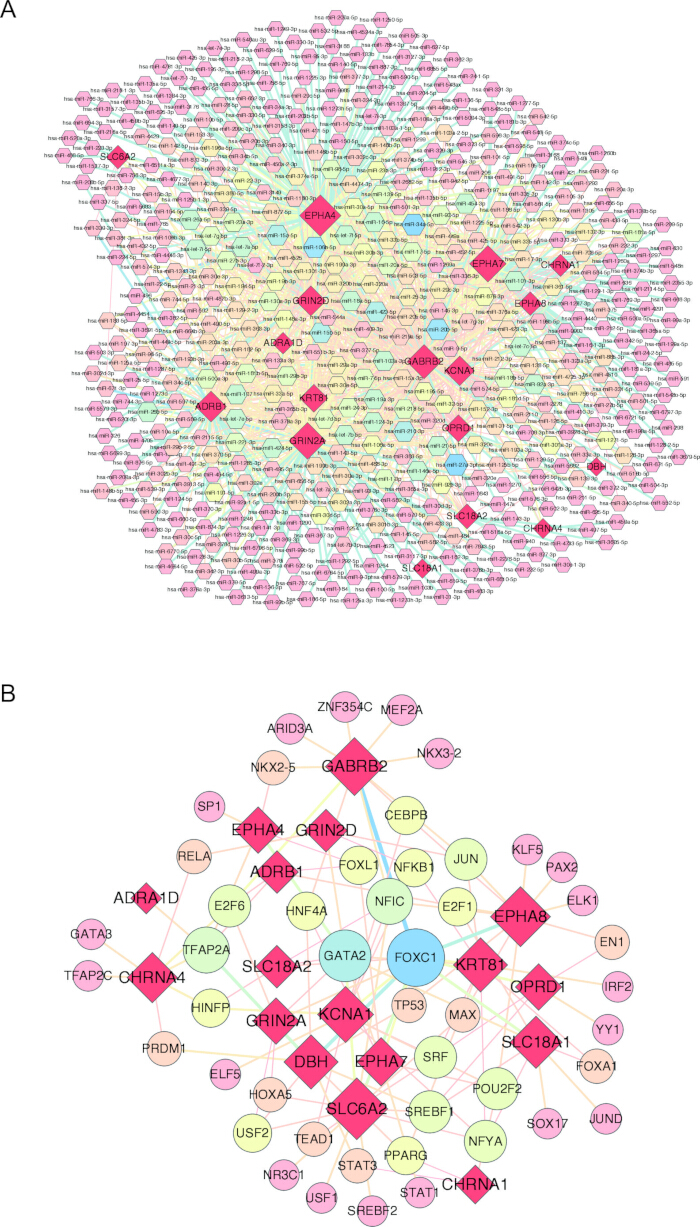
图 6.预后标志物的相互作用网络分析。 (A)miRNA-预后标志物共调控网络。(B)转录因子-预后标志物共调控网络。 请点击此处查看该图的放大版本。
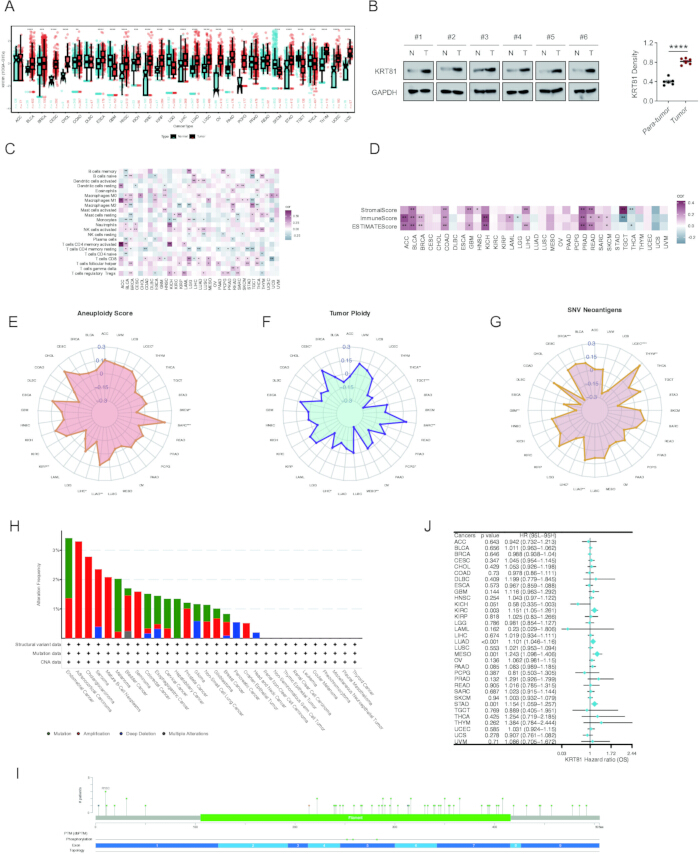
图7表达水平、免疫特征及遗传改变 KRT81 在人类肿瘤中。 (A) KRT81 TCGA 肿瘤及相邻组织中的表达。BWestern印迹分析 KRT81 在6名卵巢癌患者(n = 6)的配对邻近正常组织和肿瘤组织中检测蛋白表达水平。条带相对强度以GAPDH为内参进行归一化,数据采用配对t检验进行分析。数据以均值 ± 标准差表示。 (C) 相关性分析 KRT81 免疫细胞比例以热图形式展示。D) 相关性分析 KRT81 以及以热图形式展示的免疫、基质和ESTIMATE评分。E-G) 表达水平之间的相关性 KRT81 以及(E非整倍性评分,F肿瘤倍性,(GTCGA数据库中的SNV新抗原。H) KRT81 来自cBioPortal数据库中不同癌症类型的突变。I分布 KRT81 泛癌中的突变位点。J) 泛癌Cox回归分析 KRT81 在TCGA癌症中。*p < 0.05;***p < 0.001;****p < 0.0001。缩写:SNV = 单核苷酸变异;N = 正常;T = 肿瘤 请点击此处以查看此图的放大版本。
补充表 S1:围手术期麻醉相关药物靶点基因。请点击此处下载该文件。
补充表 S2:样本流说明。请点击此处下载该文件。
补充表 S3:围手术期麻醉相关药物靶基因的差异表达。请点击此处下载该文件。
补充表 S4:预后性围手术期麻醉相关药物靶点基因。请点击此处下载该文件。
补充表 S5:Western 印迹原始数据。请点击此处下载该文件。
补充图 S1:Western 印迹原始数据。请点击此处下载该文件。
讨论
作为癌症治疗流程中不可避免的组成部分,围手术期麻醉因其潜在的免疫调节作用、微环境重塑能力以及可能促进肿瘤播散的效应而受到越来越多的关注。随着癌症 increasingly 被视为一种系统性与生态性疾病,而非单纯的基因驱动局灶性病变27,围手术期的生理功能紊乱、炎症反应和代谢应激可能重塑微环境生态位,并影响肿瘤的进化轨迹。通过多层次转录组整合分析,本研究系统描绘了PARDTGs在卵巢癌(OV)中的表达模式、生物学关联及其预后价值,为围手术期精准麻醉提供了潜在线索。
空间转录组学和单细胞转录组学分析揭示了PARDTG活性存在显著的空间异质性,表现为在肿瘤上皮细胞中活性降低,而在免疫细胞、内皮细胞和成纤维细胞中活性升高。这种“非肿瘤细胞富集”模式提示,麻醉靶向网络可能主要通过调控间质细胞和免疫细胞状态发挥作用,而非通过直接影响肿瘤细胞的内在机制。这一发现与“肿瘤进展由肿瘤细胞及其宿主微环境共同塑造”的概念相吻合28。值得注意的是,手术诱导的急性炎症、短暂性免疫抑制以及组织重塑可能产生一个短暂存在的伤口愈合样微环境,肿瘤可借此增加播散和复发的风险29。
对TCGA队列的进一步分析发现,68个差异表达的PARDTGs在神经活性配体-受体相互作用、钙信号通路以及成瘾相关通路中显著富集。构建的蛋白质-蛋白质相互作用(PPI)网络突出了多个与神经递质转运蛋白和受体相关的枢纽基因,例如DRD2、SLC6A3和SLC6A430,提示围手术期神经递质信号在卵巢癌(OV)进展中可能具有额外的调控作用。近期研究表明,DRD2拮抗剂ONC206可在OV细胞及转基因小鼠模型中抑制肿瘤增殖与侵袭,诱导细胞周期阻滞和凋亡,凸显了该信号轴的治疗潜力。CHRNA4和GRIN2A分别编码胆碱能受体和NMDA受体相关蛋白;这些受体的激活可促进细胞内Ca2⁺内流31,32,而钙信号的扰动可重塑细胞骨架并激活促肿瘤的转录程序33。此外,与成瘾相关的受体(如μ-阿片受体)已被证实与mTORC1的激活及免疫逃逸有关34。综上所述,这些发现提示麻醉靶向通路与围手术期应激-神经-免疫网络之间可能存在交互作用,从而在短暂的围手术期窗口内影响肿瘤可塑性及复发风险。
17基因风险模型在多个独立队列中表现出稳定的预后性能。高风险患者在“肌动蛋白细胞骨架调控”和“癌症中的蛋白聚糖”等通路中富集,提示其细胞骨架重塑能力增强及转移潜能升高。免疫特征分析显示,高风险组中M2型巨噬细胞比例更高,免疫检查点相关基因表达上调,且TIDE评分升高。M2型巨噬细胞可促进免疫逃逸,而术后炎症激活可能驱动髓系来源抑制性细胞(MDSCs)的募集35。值得注意的是,EPHA4主要在内皮细胞和成纤维细胞亚群中表达,提示其可能参与血管调控、基质重塑及肿瘤微环境中的相互作用。EPHA4属于Eph受体酪氨酸激酶家族,通过Eph/ephrin信号通路在细胞间通讯中发挥重要介导作用。EPHA4的激活可调控下游涉及细胞骨架重排、细胞黏附、迁移以及细胞外基质组织的信号通路36。在肿瘤微环境中,EPHA4信号的异常调控已被证实与肿瘤细胞侵袭、血管生成反应、基质活化以及恶性细胞与周围基质成分之间的相互作用相关37。这些发现表明,EPHA4可能通过调控血管-基质间的通讯及肿瘤生态系统的重塑,促进高风险患者的侵袭性生物学特征。同时,高风险患者在MUC16和CSMD3等基因中表现出更高的突变频率,这些基因与基质相互作用和免疫逃逸相关38,39。综上所述,高风险患者呈现出以细胞骨架动态失调、免疫抑制性微环境和基质重塑为特征的恶性生态特征,提示PARDTGs可能与肿瘤生态改变及疾病进展相关。
麻醉药物还可通过调控非编码RNA网络,重编程多基因表达,影响肿瘤细胞的黏附、迁移、抗凋亡能力以及干性维持,从而可能改变术后复发风险40,41。在我们的miRNA–转录因子核心调控网络中,miR-27a-3p、miR-34a-5p和miR-106b-5p被鉴定为潜在的调控枢纽,大量证据支持其在卵巢癌(OV)进展及麻醉相关药理反应中的作用42,43,44。FOXC1作为核心转录因子,在促进卵巢癌的迁移、侵袭及EMT表型中发挥关键作用,并受多个上游非编码RNA的调控45。
泛癌分析旨在进一步探索KRT81在不同恶性肿瘤中的生物学特征,而非用于验证卵巢癌预后模型。在本研究的分析中,KRT81 在大多数癌症类型中显著上调,并与非整倍性、免疫浸润及基质评分相关,提示其参与生态位重塑和免疫逃逸过程。作为II型角蛋白家族成员,KRT81参与维持上皮细胞骨架完整性、细胞机械稳定性以及应激适应。KRT81表达失调可能通过影响细胞骨架组织、上皮分化以及肿瘤细胞与周围微环境之间的相互作用,进而影响肿瘤细胞的可塑性。此外,异常的角蛋白重塑已被证实可通过调控细胞增殖、迁移、侵袭以及免疫-基质间通讯,参与癌症进展过程。既往研究报道,KRT81 可作为卵巢癌免疫亚型分类和预后分层的生物标志物46,并在三阴性乳腺癌中参与免疫抑制性微环境的形成及免疫治疗反应的预测47。因此,KRT81 可能是围手术期肿瘤可塑性网络中的一个关键节点,具有机制层面和转化医学层面的重要意义。
综上所述,本研究首次在空间层面和单细胞水平上对卵巢癌(OV)中PARDTG表达生态进行了表征,并揭示了其与免疫微环境、干性特征及基因组不稳定性之间的关联,提示围手术期麻醉相关药物靶点基因可能与肿瘤的进化轨迹相关。然而,仍需承认存在若干局限性。首先,本研究主要基于公开的转录组数据集,样本来源、测序平台及队列特征的差异可能引入潜在的批次效应,影响研究结果的稳健性。其次,尽管使用了外部队列进行验证,但预后模型是基于回顾性数据集构建的,由于特征选择方法可能导致的过拟合问题尚不能完全排除。第三,尽管单细胞和空间转录组分析揭示了PARDTGs的生物学作用,但这些发现主要依赖于计算推断,仍需进一步的实验验证。此外,部分探索性分析(包括泛癌分析和免疫相关性分析)涉及多重比较,潜在的假阳性关联应谨慎解读。最后,空间转录组分辨率有限,且对预测的调控网络缺乏功能验证,也是本研究的局限之处。未来研究有必要结合实验模型和临床样本,进一步验证所发现的分子机制。
本研究揭示了PARDTGs在卵巢癌中具有重要的转录生态功能,可能参与术后微环境驱动的侵袭和免疫逃逸,为围手术期精准麻醉、风险分层及复发预防提供了新的分子依据。
披露
作者声明不存在任何竞争利益
致谢
我们衷心感谢在TCGA和GEO数据库中分享了宝贵数据集的研究人员,包括TCGA-OV、GSE26193、GSE30161、GSE63885、GSE154600和GSE211956。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 抗细胞角蛋白81抗体(兔多克隆) | Proteintech, USA | 11342-1-AP | |
| 抗GAPDH抗体(小鼠单克隆) | Proteintech, USA | 60004-1-Ig | |
| BCA蛋白检测试剂盒 | Thermo Fisher, USA | 23225 | |
| CIBERSORT | 斯坦福大学 | https://cibersort.stanford.edu | 免疫浸润 | LM22特征矩阵 | 免疫细胞浸润分析 |
| 卵巢癌患者临床特征 | UCSC Xena | http://xena.ucsc.edu/ | 临床数据 | 341例患者 | 临床相关性分析 |
| clusterProfiler软件包 | Bioconductor | https://bioconductor.org/packages/clusterProfiler | 功能富集分析 | 版本4.8.3 | GO、KEGG和GSEA分析 |
| ggplot2软件包 | CRAN | https://cran.r-project.org/package=ggplot2 | 数据可视化 | 版本4.0.2 | 数据可视化 |
| GSE26193 | GEO数据库 | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE26193 | 验证数据集 | 107个样本 | 外部验证 |
| GSE30161 | GEO数据库 | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE30161 | 验证数据集 | 58个样本 | 外部验证 |
| GSE63885 | GEO数据库 | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE63885 | 验证数据集 | 70个样本 | 外部验证 |
| GSVA软件包 | Bioconductor | https://bioconductor.org/packages/GSVA | 基因集富集分析 | 版本2.4.9 | ssGSEA分析 |
| limma软件包 | Bioconductor | https://bioconductor.org/packages/limma/ | 差异表达分析 | 版本3.56.2 | 差异表达基因分析 |
| 卵巢癌患者总生存信息 | UCSC Xena | http://xena.ucsc.edu/ | 生存数据 | 353例患者 | 预后模型构建 |
| PVDF膜 | Millipore, USA | IPVH00010 | |
| R | 统计计算R基金会 | https://www.r-project.org/ | 生物信息学软件 | 版本4.3.1 | 统计分析 |
| RIPA裂解液 | 碧云天,中国 | P0013B | |
| Seurat软件包 | CRAN | https://satijalab.org/seurat/ | 单细胞分析 | 版本5.4.0 | 单细胞RNA测序分析 |
| STRING数据库 | STRING联盟 | https://string-db.org | 蛋白质相互作用数据库 | 版本12.0 | 蛋白质-蛋白质相互作用网络构建 |
| survival软件包 | CRAN | https://cran.r-project.org/package=survival | 生存分析 | 版本3.5.5 | 生存分析 |
| TCGA TARGET GTEx(Toil)卵巢基因表达数据 | UCSC Xena | http://xena.ucsc.edu/ | 训练数据集 | 420个TCGA肿瘤样本 | 训练队列 |
| TCGA TARGET GTEx(Toil)卵巢正常组织数据 | UCSC Xena | http://xena.ucsc.edu/ | 参考正常数据集 | 88个GTEx正常样本 | 差异表达分析 |
参考文献
- Caruso G, Weroha SJ, Cliby W. Ovarian cancer: a review. JAMA. 2025;334(14):1278-91.
- Konstantinopoulos PA, Matulonis UA. Clinical and translational advances in ovarian cancer therapy. Nat Cancer. 2023;4(9):1239-57.
- Horowitz M, Neeman E, Sharon E, Ben-Eliyahu S. Exploiting the critical perioperative period to improve long-term cancer outcomes. Nat Rev Clin Oncol. 2015;12(4):213-26.
- Piegeler T, Beck-Schimmer B. Anesthesia and colorectal cancer: the perioperative period as a window of opportunity. Eur J Surg Oncol. 2016;42(9):1286-95.
- Zhang B, et al. Anesthetic propofol inhibits ferroptosis and aggravates distant cancer metastasis via Nrf2 upregulation. Free Radic Biol Med. 2023;195:298-308.
- He GN, et al. Ketamine induces ferroptosis of liver cancer cells by targeting lncRNA PVT1/miR-214-3p/GPX4. Drug Des Devel Ther. 2021;15:3965-78.
- Montégut L, et al. Benzodiazepines compromise the outcome of cancer immunotherapy. Oncoimmunology. 2024;13(1):2413719.
- Wall T, Sherwin A, Ma D, Buggy DJ. Influence of perioperative anaesthetic and analgesic interventions on oncological outcomes: a narrative review. Br J Anaesth. 2019;123(2):135-50.
- Ponferrada A, et al. Anaesthesia and cancer: can anaesthetic drugs modify gene expression? Ecancermedicalscience. 2020;14:1080.
- Piegeler T, et al. Endothelial barrier protection by local anesthetics: ropivacaine and lidocaine block tumor necrosis factor-α-induced endothelial cell Src activation. Anesthesiology. 2014;120(6):1414-28.
- Xu J, et al. Single-cell RNA sequencing reveals the tissue architecture in human high-grade serous ovarian cancer. Clin Cancer Res. 2022;28(16):3590-602.
- Yu D, et al. Development and validation of a breast cancer survival prediction model based on perioperative anesthesia-related drug target genes and analysis of immune microenvironment and drug sensitivity. Comput Biol Chem. 2026;120(Pt 2):108681.
- Wang S, et al. UCSCXenaShiny: an R/CRAN package for interactive analysis of UCSC Xena data. Bioinformatics. 2022;38(2):527-9.
- Gentric G, et al. PML-regulated mitochondrial metabolism enhances chemosensitivity in human ovarian cancers. Cell Metab. 2019;29(1):156-73.e10.
- Ferriss JS, et al. Multi-gene expression predictors of single-drug responses to adjuvant chemotherapy in ovarian carcinoma: predicting platinum resistance. PLoS One. 2012;7(2):e30550.
- Lisowska KM, et al. Gene expression analysis in ovarian cancer: faults and hints from DNA microarray study. Front Oncol. 2014;4:6.
- Liang L, et al. Integration of scRNA-seq and bulk RNA-seq to analyse the heterogeneity of ovarian cancer immune cells and establish a molecular risk model. Front Oncol. 2021;11:711020.
- Denisenko E, et al. Spatial transcriptomics reveals discrete tumour microenvironments and autocrine loops within ovarian cancer subclones. Nat Commun. 2024;15(1):2860.
- Quan W, et al. Single-cell analysis reveals the roles and regulatory mechanisms of type I interferons in Parkinson’s disease. Cell Commun Signal. 2024;22(1):212.
- Hu C, et al. CellMarker 2.0: an updated database of manually curated cell markers in human/mouse and web tools based on scRNA-seq data. Nucleic Acids Res. 2023;51(D1):D870-6.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43(7):e47.
- Yu G, Wang LG, Han Y, He QY. clusterProfiler: an R package for comparing biological themes among gene clusters. OMICS. 2012;16(5):284-7.
- Mayakonda A, et al. Maftools: efficient and comprehensive analysis of somatic variants in cancer. Genome Res. 2018;28(11):1747-56.
- Zu S, et al. Development and validation of a recurrence risk prediction model for elderly schizophrenia patients. BMC Psychiatry. 2025;25(1):73.
- Zhou G, et al. NetworkAnalyst 3.0: a visual analytics platform for comprehensive gene expression profiling and meta-analysis. Nucleic Acids Res. 2019;47(W1):W234-41.
- Liao C, Wang X. TCGAplot: an R package for integrative pan-cancer analysis and visualization of TCGA multi-omics data. BMC Bioinformatics. 2023;24(1):483.
- Swanton C, et al. Embracing cancer complexity: hallmarks of systemic disease. Cell. 2024;187(7):1589-616.
- Vendramin R, Litchfield K, Swanton C. Cancer evolution: Darwin and beyond. EMBO J. 2021;40(18):e108389.
- Demicheli R, et al. The effects of surgery on tumor growth: a century of investigations. Ann Oncol. 2008;19(11):1821-8.
- Marinho V, et al. Genetic influence alters the brain synchronism in perception and timing. J Biomed Sci. 2018;25(1):61.
- Pan X, et al. Hepatocyte CHRNA4 mediates the MASH-promotive effects of immune cell-produced acetylcholine and smoking exposure in mice and humans. Cell Metab. 2023;35(12):2231-49.e7.
- Camp AJ, et al. Loss of Grin2a causes a transient delay in the electrophysiological maturation of hippocampal parvalbumin interneurons. Commun Biol. 2023;6(1):952.
- Sun Y, et al. Identification of potential diagnoses based on immune infiltration and autophagy characteristics in major depressive disorder. Front Genet. 2022;13:702366.
- Lennon FE, Moss J, Singleton PA. The µ-opioid receptor in cancer progression: is there a direct effect? Anesthesiology. 2012;116(4):940-5.
- Mohammadpour H, et al. β2-adrenergic receptor-mediated signaling regulates the immunosuppressive potential of myeloid-derived suppressor cells. J Clin Invest. 2019;129(12):5537-52.
- Bhatia S, et al. Effects of altered ephrin-A5 and EphA4/EphA7 expression on tumor growth in a medulloblastoma mouse model. J Hematol Oncol. 2015;8:105.
- Dong Y, et al. MicroRNA-335 suppresses the proliferation, migration, and invasion of breast cancer cells by targeting EphA4. Mol Cell Biochem. 2018;439(1-2):95-104.
- Li X, Pasche B, Zhang W, Chen K. Association of MUC16 mutation with tumor mutation load and outcomes in patients with gastric cancer. JAMA Oncol. 2018;4(12):1691-8.
- Zhao Y, et al. Patient-derived ovarian cancer organoid carries immune microenvironment and blood vessel keeping high response to cisplatin. MedComm (2020). 2024;5(9):e697.
- Jiang S, et al. Effects of propofol on cancer development and chemotherapy: potential mechanisms. Eur J Pharmacol. 2018;831:46-51.
- Wang ZT, et al. Propofol suppresses proliferation and invasion of pancreatic cancer cells by upregulating microRNA-133a expression. Genet Mol Res. 2015;14(3):7529-37.
- Li E, Han K, Zhou X. MicroRNA-27a-3p downregulation inhibits malignant biological behaviors of ovarian cancer by targeting BTG1. Open Med (Wars). 2019;14:577-85.
- Zhang Y, et al. Sevoflurane inhibits the apoptosis of hypoxia/reoxygenation-induced cardiomyocytes via regulating miR-27a-3p-mediated autophagy. J Pharm Pharmacol. 2021;73(11):1470-9.
- Zhao H, et al. Sevoflurane inhibits migration and invasion of glioma cells via regulating the miR-34a-5p/MMP-2 axis. Life Sci. 2020;256:117897.
- Wu Z, et al. Circ-PTK2 (hsa_circ_0008305) regulates the pathogenic processes of ovarian cancer via the miR-639 and FOXC1 regulatory cascade. Cancer Cell Int. 2021;21(1):277.
- Hu Y, et al. DNA methylation and transcription factor-driven immune subtypes in ovarian cancer. Discov Oncol. 2025;16(1):1646.
- Yan Z, et al. The prognostic marker KRT81 is involved in suppressing CD8+ T cells and predicts immunotherapy response for triple-negative breast cancer. Cancer Biol Ther. 2024;25(1):2355705.