本文介绍一种利用CRISPR-Cas9基因编辑和体细胞核移植技术制备基因修饰胚胎的方法,用于构建人类疾病的小羊模型。该方法适用于在供体细胞中进行精确的基因编辑,并可产生无遗传嵌合现象的克隆胚胎。
本文内容
摘要
摘要
大型动物模型是研究人类疾病的重要工具。绵羊、猪和山羊在器官解剖结构、生理特征以及人类疾病复杂性方面往往能更准确地模拟人类情况,因此相较于啮齿类动物具有更高的临床相关性。CRISPR-Cas9 与体细胞核移植(SCNT)技术的结合使得构建大型动物模型在精确性、灵活性和遗传一致性方面得到显著提升。与受精卵显微注射相比,该方法的主要优势在于能够在移植前对基因编辑事件进行确认。 体外 在动物制备之前,检测基因编辑细胞中是否存在目标遗传修饰以及潜在的脱靶突变。此外,体细胞核移植(SCNT)可消除遗传嵌合现象,而该现象常由受精卵显微注射导致。本文描述通过非同源末端连接(NHEJ)和同源定向修复(HDR)技术生成基因编辑绵羊细胞,并进一步制备携带特定突变的克隆胚胎的方法。利用CRISPR-Cas9系统转染培养的体细胞(通常为胎儿成纤维细胞)以引入遗传修饰。通过聚合酶链式反应(PCR)扩增编辑基因并进行Sanger测序,结合插入缺失追踪分解分析软件(TIDE)/插入、缺失及重组事件追踪分析软件(TIDER)对混合细胞群体中的突变效率进行评估。对混合细胞进行有限稀释,以获得单细胞来源的克隆菌落,并通过PCR及编辑基因的DNA测序进行筛选。筛选出携带目标编辑的供体细胞进行扩增,并用于通过SCNT生成胚胎。在完成有限稀释与细胞筛选后,114个NHEJ修饰克隆中有22个(19.3%)含有敲除(KO)突变,56个HDR修饰克隆中有4个(7.1%)含有F508del突变。共从四个克隆中制备了370个基因编辑胚胎。这些方法已成功应用于胎儿成纤维细胞的精确基因编辑,并用于制备基因工程胚胎,以建立人类疾病的绵羊模型。
引言
动物模型是研究人类疾病生物学机制及开发新疗法的重要工具。体外模型(如细胞或类器官培养)无法重现器官中体内存在的多种细胞亚型及其复杂的细胞间相互作用1,2。因此,动物模型能够提供更完整的生物体系统,更详细地反映细胞与系统层面的相互作用、疾病进展过程以及治疗手段的安全性。啮齿类动物作为模型生物具有成本低、繁殖周期短和遗传背景清晰等优势,因而被广泛使用。然而,由于其与人类在生理结构和解剖学上存在差异,且代谢更快、寿命更短,啮齿类动物在模拟人类疾病方面存在局限性3,4。这一点在临床试验中得到了印证:大量在动物模型中测试的疗法最终未能通过临床验证,而其中大多数研究依赖的是啮齿类动物模型5,6,7,8。绵羊、猪、山羊、狗以及非人灵长类动物已被用于构建多种人类疾病的模型,有助于提高新疗法和药物在临床转化中的成功率3,9,10,11,12。由于这些物种在生物学上更接近人类,相较于啮齿类动物模型具有诸多优势。因此,大型动物疾病模型是目前最精确的模型系统,在将动物实验研究成果转化为临床应用中发挥着关键作用。
成簇规律间隔短回文重复序列(CRISPR)-Cas9 是一种多功能且可编程的动物细胞基因修饰方法,可用于引入精确的致病突变。CRISPR-Cas9 介导的基因编辑依赖于与靶位点互补的向导 RNA(gRNA),从而引导 CRISPR 相关蛋白 9(Cas9)在特定位点形成双链断裂(DSB)13。细胞对 DSB 的修复主要通过两种机制进行:非同源末端连接(NHEJ)和同源定向修复(HDR)。NHEJ 通路通过直接连接 DNA 断端来修复 DSB,该过程易出错,可能导致断裂位点产生随机插入或缺失(indels)14。这些突变可能通过引起移码突变或提前出现终止密码子,从而敲除(KO)基因功能。HDR 主要发生在细胞周期的 S 期和 G2 期,细胞利用同源等位基因作为修复模板来修复 DSB15,16。通过引入含有目标编辑序列的合成单链寡脱氧核苷酸(ssODN)或其他模板 DNA,细胞可利用该模板修复断裂,从而实现特定插入、缺失或替换,即所谓的基因敲入(KI)。CRISPR-Cas9 还可用于多重编辑,一次性引入多个突变,以构建多基因疾病模型3。与之前的基因编辑技术如锌指核酸酶(ZFNs)或转录激活因子样效应物核酸酶(TALENs)相比,CRISPR-Cas9 在大型动物细胞中的应用更为简便且资源效率更高17。通过设计新的 gRNA 即可轻松靶向不同基因位点,这大大加速了基于 CRISPR-Cas9 的新型大型动物模型的建立3,13。然而,仍存在若干局限性,包括 CRISPR-Cas9 的编辑效率,其效率因物种、细胞环境及编辑类型的不同而有显著差异18,19。特别是 HDR 的效率低于 NHEJ,且高度依赖于细胞类型、基因组位点及细胞周期阶段20,21。此外,在脱靶位点甚至靶位点引入非预期编辑的问题仍然存在22。尽管如此,CRISPR-Cas9 已成为构建基因工程大型动物模型的主要基因编辑平台。
体细胞核移植(SCNT)能够以高精度和高均一性创建基因修饰胚胎。该技术于1997年首次在哺乳动物中成功实现,其过程涉及将一个体细胞的细胞核转移至去核的卵母细胞中23。与合子显微注射等其他技术相比,SCNT具有诸多优势,后者是将遗传物质或DNA编辑系统直接注射到合子或早期胚胎中24,25,26。合子显微注射存在固有的遗传异质性风险,即胚胎内不同细胞之间可能出现嵌合现象(嵌合性),这通常发生在基因修饰之前已发生DNA复制或细胞分裂的情况下27,28,29。由于基因型鉴定和表型特征分析困难,这类嵌合胚胎作为动物模型的价值受到限制29。在SCNT中,基因编辑与胚胎生成过程相互分离;每个克隆胚胎均来源于单一细胞,从而消除了嵌合风险,并确保胚胎具有遗传均一性30,31,32。此外,在进行SCNT操作前,供体细胞可在体外(in vitro)接受基因编辑并经过严格筛选,以确认其单克隆性以及目标修饰的存在,从而节省时间和资源25,26。这一点在引入特定基因敲入(KIs)时尤为重要。细胞筛选还可识别脱靶位点的潜在突变,从而降低其他基因座发生遗传干扰的风险。这些优势解决了与CRISPR-Cas9技术相关联的许多问题。因此,与合子显微注射相比,SCNT在控制所得胚胎的遗传特性方面具有更高优势,尤其适用于多重编辑、大片段插入以及人源化等位基因等更复杂的基因修饰33。尽管如此,SCNT仍受限于较低的克隆效率、较高的技术要求以及异常的表观遗传重编程,后者可能导致克隆个体出现分子和表型层面的异常,进而掩盖创始动物中基因修饰的真实效应。然而,这些表观遗传改变不会遗传给后代32,33。尽管存在上述局限性,将SCNT与CRISPR-Cas9技术相结合,仍可实现对胚胎遗传背景的精确控制,从而支持非嵌合型大型动物疾病模型的可靠构建。本文描述了一种利用非同源末端连接(NHEJ)或同源定向修复(HDR)途径对绵羊胎儿成纤维细胞(SFF)进行基因修饰的详细方法,随后通过SCNT生成克隆胚胎,最终目标是建立人类疾病的绵羊模型。该方法在很大程度上适用于其他家畜物种,尽管在不同类型细胞中进行基因编辑可能需要优化条件,但本方案可作为有效的起点。
方案
所有动物实验程序均经犹他州立大学机构动物护理与使用委员会(IACUC:#15508 和 #10089)批准,并依照美国国立卫生研究院(NIH)指南进行。本研究使用中国台湾地区产罗姆尼羊(Ovis aries)分离羊胎儿成纤维细胞(补充文件 134)。实验方案的总体流程见图1。
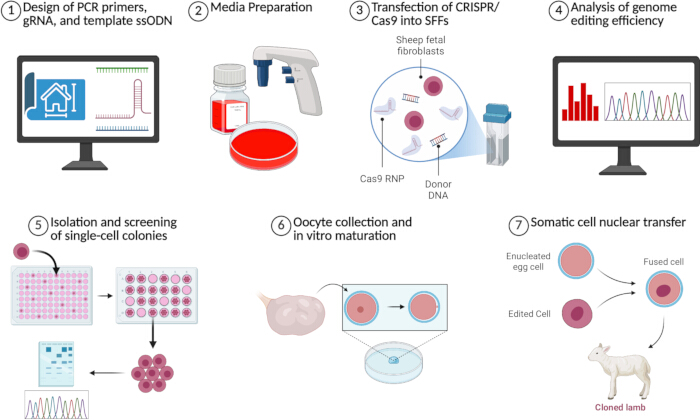
图1:用于产生基因修饰胚胎的CRISPR-Cas9与体细胞核移植(SCNT)方法概述。本图展示了该实验方案中七个主要步骤的概要。图示使用BioRender制作。Perisse, I. (2026)。请点击此处查看此图的放大版本。
1. PCR 引物、gRNA 和模板 ssODN 的设计
- 在 Benchling(https://www.benchling.com/academic)中打开要编辑的基因组区域。
- 设计PCR引物以扩增和测序目标基因组区域。
- 标记目标扩增区域,以及目标区域上下游各200个碱基对,以确保有足够的距离进行高质量的测序峰图判读,并利用TIDE软件准确分析突变效率。
- 在右侧导航栏中单击 引物 > 设计引物 > 向导.
- 下 地区,点击 使用选择. 在……之下 扩增子调整 大小 相应地调整其他任何参数。
- 点击 设计引物选择一个或多个罚分较低的引物对进行订购。
注意:根据所引入的编辑类型,建议设计仅与正确编辑的DNA结合的引物,以便快速筛选阳性克隆。
- 设计gRNA以利用CRISPR-Cas9编辑DNA
- 在 Benchling 中,选中需要编辑的目标区域,然后在右侧导航栏中点击 CRISPR > 设计并分析向导.
- 点击 基因组 下拉菜单中选择或导入模式生物基因组。根据需要调整其他参数。
- 点击 完成 > +.
- 下 基因组区域 点击 未设置区域 并选择或输入包含目标位点的基因组区域。点击 设置基因组区域.
- 选择一个或多个靶上得分和脱靶得分均较高的向导序列进行订购。
- 若进行KI编辑,需设计一条ssODN模板。
- 在右侧导航栏中,单击 CRISPR > 设计HR模板(ssODN)).
- 点击 基因组 下拉菜单并选择或导入模式生物基因组。点击 创建.
- 点击 序列图谱 标签,高亮显示要编辑的碱基,并通过键盘输入所需的修改内容来创建DNA序列的修改版本。返回到 设计人力资源模板 标签并单击 下一步.
- 调整 模板区域 在编辑的两侧各包含至少50个碱基对的同源臂,然后单击 下一步.
- 输入在步骤 1.3.5 中选定的 gRNA 序列。 指南 通过引入破坏原间隔序列邻近基序(PAM)的同义突变。点击 下一步.
- 点击 复制模板 并订购生成的ssODN模板。
注意:使用 Benchling 设计的用于构建携带敲除(KO)突变或 F508del 突变的绵羊囊性纤维化模型的 PCR 引物、CRISPR-Cas9 gRNA 和模板 ssODN 序列如下所示 表1.
2. 培养基制备
- 通过在高糖 Dulbecco 改良 Eagle 培养基(DMEM)中添加 15% 胎牛血清(FBS)和 1% 青霉素-链霉素(Pen/Strep)(v/v)来配制细胞培养基。使用前在 37 °C 水浴中预热。
- 通过在 DMEM 中添加 45% FBS 和 10% 二甲基亚砜(DMSO)来配制冻存培养基。
- 通过在 M199 培养基中添加 1% Pen/Strep、0.3% 牛血清白蛋白(BSA)V 型组分、1% FBS 和 0.06% 肝素钠盐来配制卵母细胞采集培养基。
- 订购体外成熟(IVM)和体外培养(IVC)培养基,这两种均为市售的无血清培养基,分别用于牛卵母细胞成熟和胚胎培养。
注意:融合后和 IVC 培养皿中加入七滴 40 µL 的 IVC 培养基,并覆盖经胚胎验证的矿物油。 - 通过在高糖 DMEM 中添加 0.5% FBS 和 1% Pen/Strep(v/v)来配制细胞饥饿培养基。使用前在 37 °C 水浴中预热。
- 按照先前描述的方法配制含 HEPES 的合成输卵管液(HSOF)培养基35。
- 在 500 µL HSOF 培养基中加入 4.5 mM 蔗糖和 10 µg/mL 细胞松弛素 B(CB),配制成去核培养基。
- 在 500 µL HSOF 培养基中加入 10 µg/mL 细胞松弛素 B(CB),配制成注射培养基。
注意:去核和注射培养基需在体细胞核移植(SCNT)当天新鲜配制。每种培养基各取一滴(200 µL)置于 100 mm 培养皿中,并覆盖经胚胎验证的矿物油。 - 按照先前描述的方法配制融合培养基35。从 4 °C 取出 5–10 mL 融合培养基,室温保存备用。
- 在 IVC 培养基中添加 10 µg/mL CB,配制成 CB 培养基。
注意:CB 培养皿中加入七滴 40 µL 的 CB 培养基,并覆盖经胚胎验证的矿物油。 - 在 HSOF 培养基中添加 5 µM 钙离子霉素钙盐,配制成离子霉素培养基。
- 在 IVC 培养基中添加 2 mM 6-二甲基氨基嘌呤(DMAP)和 10 µg/mL 环己酰亚胺(CHX),配制成激活培养基。
注意:激活培养皿中加入七滴 40 µL 的激活培养基,并覆盖经胚胎验证的矿物油。
3. 将CRISPR-Cas9转染入SFF细胞
- (条件)所有细胞培养操作均应在生物安全柜或层流罩中进行。将SFFs在含细胞培养基的T-25培养瓶中培养 37 °C 在5% CO₂中2,5% O₂2,以及90% N2 待转染前培养至约70%–80%汇合度。
- 从培养瓶中移除所有培养基,用 5 mL 杜氏磷酸盐缓冲液(DPBS)洗涤细胞一次。加入 1 mL 类胰蛋白酶解离酶,孵育 5–10 分钟,直至细胞解离。
- 使用等体积的细胞培养基稀释类胰蛋白酶解离酶,并在200 × g 5 分钟。
- (时间)通过孵育制备gRNA:Cas9核糖核蛋白(RNP)复合物 2.5 µL 的 100 µM gRNA 与 2.5 µL 的 5 µg/µL Cas9蛋白在室温下孵育10分钟。
注意:Cas9 RNP:gRNA 的比例可能需要根据细胞类型、靶基因以及靶点数量进行优化。 - 通过混合制备核转染溶液 82 µL 核转染溶液 18 µL 补充溶液
- 将核转染溶液与RNP复合物混合,若使用ssODN,则一并加入 2 µL 的 200 µM ssODN,然后用移液器轻轻混匀。
- 离心后,小心弃去上清液,将离心管倒置放在无绒毛的纸巾上,以去除残留的培养基。
注意:残留的培养基可能影响转染效率和细胞活力。在用核转染溶液重悬细胞沉淀前,务必完全去除多余液体。 - (关键步骤)将成纤维细胞重悬于核转染溶液中,然后将混合物转移至电转杯中 100 µL 核小杯,避免产生气泡。轻轻敲击核小杯底部于硬质表面,使混合液沉降至小杯底部。
注意:核电穿孔杯内的气泡可能干扰电穿孔效果。 - 使用程序EH-100或按照制造商的建议对细胞进行电穿孔。室温下孵育细胞10分钟以恢复。
- 使用移液管将电穿孔后的细胞转移至5 mL预先平衡的细胞培养基中,该培养基需添加HDR增强剂,终浓度为1–2 µM,这可能需要在其他细胞类型中进行优化。
- (条件)将细胞置于细胞培养基中培养 37 °C 在5% CO₂中2,5% O₂2,以及90% N2 在基因组DNA提取前48小时
- 吸除细胞培养基,用 DPBS 洗涤一次,加入 1 mL 类胰蛋白酶解离酶。
- 待细胞脱落后,加入1 mL细胞培养基以稀释类胰蛋白酶消化液。
- 将约三分之二的细胞悬液用于冻存,三分之一用于基因组DNA提取,分装至已标记的1.5 mL离心管中。所有离心管于200 × g 5 分钟。
- 将指定用于冷冻保存的细胞沉淀重悬于 500 µL 冻存液。将重悬的细胞转移至冻存管中,并置于程序降温盒内,于 -80 °C,尽量缩短细胞在转移至-80℃前停留在冻存液中的时间80 °C.
- 将指定用于DNA提取的细胞沉淀重悬于 200 µL 用DPBS提取基因组DNA,并根据制造商说明书使用基因组DNA纯化试剂盒进行纯化。
4. 基因组编辑效率的分析
- 使用高保真DNA聚合酶和先前设计的PCR引物,从分离的DNA中扩增目标位点。
- 通过1%琼脂糖凝胶电泳,使用1 kb DNA ladder确认PCR扩增结果。
- 使用PCR纯化试剂盒纯化PCR产物,并送样进行Sanger测序。
- 若进行了基因敲除(KO),请使用TIDE软件(https://apps.datacurators.nl/tide)评估编辑效率36。为准确分析编辑效率,应使用背景信号最小的高质量色谱图。
- 打开TIDE软件,在标题图框中命名样本。在向导序列下,输入所用gRNA的序列。
- 在对照样本色谱图下,点击浏览,上传未编辑对照样本的色谱图。
- 在测试样本色谱图下,点击浏览,上传已编辑测试样本的色谱图。
- 转至分解标签页,查看插入缺失(indel)谱型和突变效率。检查插入缺失谱图右上角的R2值。
- 如果R2值小于0.9,请在参数下的高级设置框中勾选,并调整比对窗口、分解窗口和插入缺失大小的滑块,直至R2值大于0.9且实现正确比对。
- 若进行了基因敲入(KI),请使用TIDER软件(https://apps.datacurators.nl/tider)评估编辑效率37。
- 打开TIDER软件。在标题图框中命名样本。在向导序列下,输入所用gRNA的序列。
- 在对照样本色谱图下,点击浏览,上传未编辑对照样本的色谱图。
- 在参考色谱图下,点击浏览,上传携带目标编辑的参考样本的色谱图。
注:若无此类序列,可通过PCR扩增生成,使用额外设计的引物将突变引入DNA序列中38。 - 在测试样本色谱图下,点击浏览,上传已编辑测试样本的色谱图。
- 转至分解标签页,查看插入缺失谱型、突变效率和HDR效率。检查插入缺失谱图右上角的R2值。
- 如果R2值小于0.9,请在参数下的高级设置框中勾选,并调整比对窗口、分解窗口、断裂位点上游距离和插入缺失大小的滑块,直至R2值大于0.9且实现正确比对。
注:(关键)若测序文件质量较差,可能需要重新测序。
5. 单细胞克隆的分离与筛选
- (条件)将转染后的SFFs在T-25培养瓶中于37 °C、5% CO2、5% O2和90% N2条件下复苏并培养过夜,或培养至细胞融合度达到约80%。
- 吸除培养基,用5 mL DPBS洗涤细胞一次,然后加入1 mL类胰蛋白酶解离酶进行细胞解离。
- 加入细胞培养基以稀释类胰蛋白酶解离酶,并将细胞悬液转移至15 mL锥形管中。在200 × g条件下离心5分钟。
- 弃去上清液,将细胞沉淀重悬于1 mL细胞培养基中。轻轻但充分混匀,以获得均一的单细胞悬液。
- (关键步骤)将细胞悬液稀释至1:10,然后使用台盼蓝染色和血细胞计数板进行细胞计数。
- 计算接种约一个细胞每孔所需的稀释后细胞悬液体积。
注:对于五块96孔板,准备约500个细胞。 - 每块96孔板在50 mL锥形管中准备10 mL细胞培养基。
- 将计算好的1:10稀释细胞悬液体积加入培养基中,通过轻柔吹打和颠倒混匀。
- 将稀释后的细胞悬液倒入无菌试剂储液槽中。
- 向每块96孔板的每个孔中分配100 µL细胞悬液。
- (条件)将培养板置于37 °C、5% CO2、5% O2和90% N2条件下培养5天。
- 在显微镜下观察每个孔,标记含有单个克隆的孔,排除含多个克隆的孔。
注:单细胞来源的克隆通常呈圆形、致密且形态均一。 - 将培养板放回培养箱,在相同条件下继续培养2天。
- 在96孔板中总共培养7天后,吸除含有单个生长克隆的孔中的培养基,每个选定孔用DPBS洗涤一次。
- 向每个选定孔中加入100 µL类胰蛋白酶解离酶,孵育至细胞脱落,然后向每个孔中加入100 µL细胞培养基以稀释类胰蛋白酶解离酶。
- 将每个孔中的全部液体转移至24孔板的一个孔中。
- 用额外的细胞培养基冲洗原始96孔板,并将冲洗液转移至对应的24孔板孔中,以最大化细胞回收率。用细胞培养基将每个24孔板孔中的终体积补至500 µL。
- (条件)将24孔板置于37 °C、5% CO2、5% O2和90% N2条件下培养3天。
- 在显微镜下观察各孔,选择接近汇合的克隆。
- 吸除选定用于收集的孔中的培养基,用DPBS洗涤一次,然后加入500 µL类胰蛋白酶解离酶。
- 待细胞脱落后,向每个孔中加入1 mL细胞培养基以稀释类胰蛋白酶解离酶。
- 根据步骤3.14–3.16冻存细胞并提取基因组DNA。
- 通过PCR扩增目标位点,并通过Sanger测序确认基因型。
- 根据测序结果鉴定野生型、基因敲除(KO)和基因敲入(KI)克隆。按照步骤4.4和4.5所述使用TIDE/TIDER分析,以评估HDR效率和插入缺失(indel)谱型,从而验证正确编辑并识别非单细胞来源的克隆。
注:此步骤也可进行脱靶分析(补充文件1)。 - 仅扩增具有目标基因型且细胞形态正常的克隆,用于后续的体细胞核移植(SCNT)实验。
6. 绵羊卵母细胞的采集与 体外 成熟
- 从当地屠宰场收集绵羊卵巢,并将其置于0.9%生理盐水中运输至实验室 25 °C 采集后4小时内
- 成熟卵母细胞 体外.
- 使用手术刀片在卵巢表面切开,同时将其浸没于卵母细胞采集液中,以释放卵丘-卵母细胞复合体(COCs)。
- (时间)选择具有至少1–3层致密卵丘细胞且胞质均匀的卵丘-卵母细胞复合体(COCs)用于体外成熟(IVM)。将COCs在新鲜的卵母细胞采集培养基中洗涤,然后置于预平衡的IVM培养基中培养,每孔最多40个COCs。 500 µL 在4孔板中加入IVM培养基,并于37℃、5% CO₂条件下孵育 38.5 °C 含5% CO2 21–22 小时。
- 检查卵母细胞的成熟情况。
- 使用移液器转移所需数量的COCs 200 µL 将等体积(1:1)的0.6 mg/mL透明质酸酶加入1.5 mL微量离心管中。
- 用移液器反复吹打混合液,直至所有卵丘细胞完全去除。将卵母细胞转移至1 mL HSOF液滴中,并依次通过另外三个HSOF液滴进行洗涤。
- 使用口吸移液管或一种 10 µL 使用移液器和吸头,在体视显微镜下滚动并挑选出具有第一极体的卵母细胞。可接受的第一极体排出率为50%–80%。
7. 体细胞核移植
- 在体细胞核移植(SCNT)前准备供体细胞。
- 在SCNT前3–5天,将冻存的细胞置于37 °C水浴中解冻1–2分钟,直至管内无冰晶残留。
- 取出细胞悬液,加入等体积的细胞培养基,转移至15 mL离心管中,在406 x g条件下离心5分钟。
- 弃去上清液,将细胞沉淀重悬于500 µL细胞培养基中。
- (条件)将细胞以不同浓度接种于4孔板中,每孔终体积为500 µL,在37 °C、5% CO2、5% O2和90% N2条件下培养。
- 每48小时更换一次细胞培养基。待细胞达到完全汇合后,在SCNT前24–48小时更换为细胞饥饿培养基。
注:细胞饥饿超过48小时可能会增加凋亡比例39,40。
- 准备供体细胞(SCNT当天)。
- 从孔中移除饥饿培养基,用500 µL DPBS (-)洗涤一次。
- 加入250 µL类胰蛋白酶解离酶,在37 °C孵育5分钟,或直至细胞从培养皿上脱落。
- 加入500 µL细胞培养基以稀释类胰蛋白酶解离酶。
- 将细胞转移至15 mL离心管中,在406 x g条件下离心5分钟。
- 弃去上清液,将细胞重悬于60–80 µL HSOF培养基中,并于4 °C保存备用。
- 去核卵母细胞。
- 使用微量移液器拉制仪拉制薄壁玻璃毛细管,并用微熔炉塑形,制备持卵管,使其内径为30 µm,外径为100 µm。
注:两种移液管也可从商业供应商处购买。 - 通过微量移液器拉制仪拉制薄壁玻璃毛细管,使用微磨器以45°角斜面打磨,并用微熔炉塑形,制备注射管,使其内径为20–25 µm。微量移液器拉制仪、微熔炉和微磨器的具体参数可参考先前报道41。
- 将处于减数第二次分裂中期(MII期)并可见第一极体的卵母细胞移入去核液滴中。使用持卵管固定卵母细胞,使极体位于4–5点钟位置。
注:显微操作的标准操作程序可参考先前报道41。 - (关键步骤)使用尖端锋利的斜面注射管刺穿透明带,吸出极体及其下方10%–20%的胞质。
- 将吸出的胞质推入液滴中,并释放卵母细胞脱离持卵管。
- 对所有卵母细胞重复步骤7.3.2–7.3.4,直至完成全部去核。将去核后的卵母细胞返回至IVM培养基中,在38.5 °C、5% CO2条件下孵育30分钟。
- 使用微量移液器拉制仪拉制薄壁玻璃毛细管,并用微熔炉塑形,制备持卵管,使其内径为30 µm,外径为100 µm。
- 将供体细胞注入去核卵母细胞。
- 将制备好的细胞悬液加入注射液滴底部,并将去核卵母细胞移入同一液滴中。
- 选择1–10个圆形、健康的细胞,将其吸入注射管中。
- 使用持卵管固定一个卵母细胞,用注射管刺穿透明带,将一个供体细胞置于透明带与卵质膜之间。
- 对所有去核卵母细胞重复步骤7.4.2–7.4.3,并在细胞融合前将其转移至含2–3 mL HSOF培养基的35 mm培养皿中。
- 融合去核卵母细胞与供体细胞。
- 将电融合脉冲发生器的导线连接至微融合腔室(0.5 mm)的电极上,并将腔室置于显微镜载物台上。
- 向腔室内加入600 µL融合液。
- (关键/相关设置)将4–6个胞质-细胞对排列在腔室两电极之间,使供体细胞位于6点或12点钟位置。施加两个2.0 kV/cm、持续40 µs的直流电融合脉冲。
- 将融合后的胞质-细胞对从融合腔室中取出,置于含有2–3 mL HSOF培养基的新35 mm培养皿中。
- (条件)重复步骤7.5.3–7.5.4,直至所有注射后的卵母细胞完成融合过程。在融合后培养皿中洗涤重构胚胎,并在38.5 °C、5% CO2、5% O2和90% N2条件下孵育30分钟。每15–20分钟更换一次腔室中的融合液。
- 激活并培养胚胎。
- (条件)融合后30分钟,将所有融合胚胎首先在CB培养基中于38.5 °C、5% CO2、5% O2和90% N2条件下孵育45分钟。
- 随后,将重构胚胎在含5 µM离子霉素的HSOF培养基中激活5分钟,接着在激活培养基中孵育4小时。
注:离子霉素溶液需在使用前新鲜配制。建议在成熟后24–26小时进行激活,以提高胚胎全程发育率。 - (条件)激活后,将重构胚胎洗涤并转移至IVC培养基中,每40 µL液滴最多放置40个胚胎,在38.5 °C、5% CO2、5% O2和90% N2条件下过夜培养,直至进行胚胎移植。
结果
该方案的主要步骤总结如下 图1我们利用CRISPR-Cas9和体细胞核移植技术(SCNT)构建了囊性纤维化(CF)的绵羊模型,该模型携带通过非同源末端连接(NHEJ)产生的敲除插入缺失突变(KO indel),或通过同源定向修复(HDR)引入的F508del突变。部分研究结果此前已发表。42,43我们针对囊性纤维化跨膜传导调节因子(Cystic Fibrosis Transmembrane Conductance Regulator)的第11号外显子,为两种策略设计了gRNA和PCR引物CFTR基于绵羊 GenBank 序列(NC_019461.2.0)设计了针对该基因的单链寡核苷酸(ssODN)。同时设计了一条用于敲入 F508del 突变的 ssODN,该突变为三个碱基对的缺失,是导致人类囊性纤维化(CF)患者中最常见的致病突变。 图2A 描绘第11外显子 CFTR 以及敲除(KO)和敲入(KI)的靶向策略,包括gRNA、PCR引物和突变的相对位置。首先从一只雄性和一只雌性家养罗姆尼绵羊中分离得到SFFs(O. arries) 妊娠第45天的胎儿。使用gRNA 1转染以实现基因敲除(KO) CFTR 随后通过电穿孔导入pX330-U6-Chimeric_BB-CBh-hSpCas9质粒(Addgene质粒42230)完成,操作步骤如前所述43CRISPR-Cas9 RNP 转染:通过电穿孔将含有 gRNA 2 和 ssODN 1 的 gRNA 复合物转染,以实现 F508del 突变的定点插入(KI)。TIDE 分析显示,细胞池中有 46.9% 的细胞含有 3 个核苷酸(nt)的缺失,其 R2 0.96。插入缺失突变谱及估计效率如图所示 图2B采用有限稀释法分离得到共170个单细胞来源的克隆,通过PCR和Sanger测序进行筛选。其中114个克隆来自未转染ssODN的转染样本,其中有22个(19.3%)含有敲除突变;56个克隆来自携带F508del突变的ssODN转染样本,其中4个(7.1%)为F508del纯合突变。选取两个含有敲除突变的克隆作为供体细胞用于后续实验 CFTR-/- 通过体细胞核移植(SCNT)获得的胚胎。KO突变分别为2个和7个核苷酸的缺失。这些克隆的Sanger测序结果如下所示。 图2C选择两个带有F508del突变的克隆进行后续生产 CFTRF508del/F508del 胚胎,其Sanger测序结果如图所示 图 2D共获得370个胚胎,其中233个胚胎含有KO突变,137个含有F508del突变(表2)。对于 体外 发育过程中,绵羊体细胞核移植胚胎的囊胚率约为10%–15%。该方案已成功用于编辑 CFTR 在SFF中编辑基因并产生胚胎,以建立绵羊囊性纤维化模型。

图2:生成 CFTR -/- 和CFTRF508del/F508del SFF 细胞 (A) 外显子11的示意图 CFTR 基因及用于通过NHEJ引入敲除突变(左)和通过HDR引入KI F508del突变(右)的CRISPR-Cas9靶向位点。箭头表示用于扩增第11外显子的正向与反向引物1(蓝色)以及正向与反向引物2(粉色)。B) 基于转染Cas9:gRNA2和ssODN1以引入F508del突变的混合细胞的Sanger测序数据绘制的图表,显示插入缺失谱和总体估计编辑效率。这些细胞中3 nt缺失的发生率为46.9%,与F508del突变相对应,其R2 0.96。C) 含随机双等位基因敲除突变的 CF19F 和 CF49 细胞克隆的 Sanger 测序结果。两个克隆均存在短片段缺失(CF19F,-2 nt;CF49,-7 nt)。D) 含有F508del突变(已移除“CTT”)的细胞克隆的Sanger测序结果。由BioRender创建。Perisse, I. (2026) https://BioRender.com/v74agcd。 请点击此处以查看此图的放大版本。
| 名称 | 突变类型 | 序列 |
| 正向引物 1 | KO | GCATAGCAGCATACCCAA |
| 反向引物 1 | KO | GTAACCAAACCAGCCCAC |
| gRNA 1 | KO | GGGAGAATTGGAACCTTCAG |
| 正向引物 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| 反向引物 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
表1:设计的寡核苷酸序列。 在Benchling中设计并用于构建携带KO突变或F508del突变的绵羊囊性纤维化模型的PCR引物、CRISPR-Cas9 gRNA以及模板ssODN序列。“*”表示硫代磷酸酯修饰。
| 克隆 | 基因型 | 胚胎数量 |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| 总计 | 370 |
表2:用作供体细胞的克隆及所产生胚胎的汇总。 共使用了四个克隆,产生了370个CFTR基因发生突变的胚胎。其中两个克隆含有敲除(KO)突变,另外两个含有F508del敲入(KI)突变。所有克隆均来源于雄性细胞,唯独CF19F来源于雌性细胞系。
补充文件1:绵羊胎儿成纤维细胞分离方案及脱靶分析。请点击此处下载该文件。
讨论
在此操作中,设计高效的引物、gRNA 和 ssODN 对于成功进行基因编辑至关重要。这些分子结合效率低下可能阻碍基因编辑及理想克隆的筛选,从而影响后续体细胞核移植(SCNT)的进行。建议在开展单细胞克隆分离前,购买每种序列的多个变异体用于测试和优化。在成纤维细胞中转染 Cas9 质粒以实现基因敲除(KO)通常编辑效率不理想,推荐使用 Cas9 核糖核蛋白复合物(RNP)以获得更高的编辑效率(70%–90%)44,45,46。成功的有限稀释应获得与基因敲除比例相近的克隆。基因敲入(KI)的预期编辑效率在很大程度上取决于所引入的编辑类型;根据我们的经验,删除突变通常比插入或替换突变更高效。因此,在有限稀释后含有 KI 突变的克隆比例也会有所不同。在我们的结果中,含有 F508del 突变的克隆率(7.1%)远低于估计的编辑率(46.9%),这并不理想。即使单细胞来源克隆中正确编辑的比例较低,仍可产生大量胚胎。然而,可用克隆的比例越高,所需的时间和资源就越少,因此优化至关重要。若基因编辑效率较低,可排查以下因素:确保电穿孔过程中电转杯内无气泡,通过滴定优化 Cas9 与 gRNA 的比例,并测试其他 gRNA 或 ssODN。此外,使用 Cas9 RNP 对提高编辑效率至关重要,实验结果表明,质粒递送方式的编辑效率较低43。若在有限稀释过程中细胞存活率差或克隆生长不良,可考虑提高培养基中的血清比例,添加生长因子补充物,或调整接种密度。接种前应准确计数细胞,并充分混匀细胞悬液。
作为一种生成动物模型的重要工具,体细胞核移植(SCNT)技术也包含若干可影响发育结果的关键步骤。首先,卵母细胞的质量通常受供体年龄和季节的影响,因为大多数绵羊品种属于季节性繁殖动物。然而,我们先前的研究结果表明,当从屠宰场来源的未成年绵羊获取卵巢/卵母细胞时,季节对体外胚胎发育并无影响47。此外,使用成年绵羊卵母细胞时,其体内发育能力与未成年绵羊卵母细胞相当35。绵羊SCNT胚胎的激活时间对足月发育至关重要。在成熟后24–26小时进行早期激活已被证明可减少早期妊娠丢失,并提高足月发育率35。这可能与高浓度成熟促进因子(MPF)的环境有关,该环境与早期激活相关,可促进体细胞核发生更高频率的染色体早熟凝集(PCC),而这一过程被认为有利于重编程48。
CRISPR-Cas9 由于具有多功能性、可编程性和操作简便等优势,在众多基因编辑技术中脱颖而出17。尽管该技术具有强大功能,但仍存在一定的局限性。CRISPR-Cas9 的编辑效率和脱靶效应可能因物种、细胞类型、基因组位点、gRNA 设计以及预期编辑类型的不同而有所差异,且其优化条件通常针对啮齿类动物或人类细胞18,49。此外,并非所有编辑位点均可通过 SpCas9 传统的 NGG PAM 序列实现靶向。目前已有多种策略可用于克服这些局限,包括优化 gRNA 设计和 Cas9 核糖核蛋白(RNP)的递送方式50。研究人员已发现或改造出多种 Cas 核酸酶变体,具有更高的编辑活性、更强的特异性以及更广的靶向范围,以应对上述挑战。此外,还开发了多种替代性的基因组编辑系统,包括碱基编辑器、先导编辑器和基于重组酶的编辑器,其中许多系统依赖于 CRISPR 引导的蛋白质50。重组酶介导的编辑在引入大片段插入序列方面尤为有效。上述任何一种策略均有可能用于改进本实验方案的编辑效果。
与合子显微注射相比,体细胞核移植技术(SCNT)能够通过对供体细胞进行筛选,实现对胚胎遗传背景的更精确控制 体外 在胚胎制备前对克隆性以及靶向和脱靶突变进行检测。这可以确认预期的基因修饰结果,并消除所获得胚胎中嵌合体的风险。24,25,26值得注意的是,在高MPF条件下,G0/G1期的供体细胞核可发生PCC并伴随较为正常的DNA复制,而S期和G2期的供体细胞核则容易出现DNA损伤和染色体异常51,52因此,协调供体细胞与受体细胞的细胞周期时相对于成功重编程至关重要。此外,体外成熟(IVM)和体外培养(IVC)培养基也会影响体细胞核移植(SCNT)胚胎的发育。大型后代综合征(LOS)常发生于 体外 牛和羊的受精胚胎与体细胞核移植(SCNT)胚胎均可能出现大型后代综合征(LOS)。其中一个可能的影响因素是卵母细胞成熟及胚胎培养培养基中含有血清。因此,在绵羊SCNT动物生产中使用无血清培养基可能降低LOS的发生率,并提高整体SCNT效率。尽管已开发出多种通过调控表观遗传重编程来提高克隆效率的策略,SCNT技术的应用仍受限于效率低下、成本高昂、需要专用设备、胚胎操作所需的技术专长以及大量受体动物的需求。53这些策略包括使用表观基因组修饰药物或敲低调控DNA甲基化、组蛋白修饰或X染色体失活的表观遗传调控因子。尽管将这些结果从小鼠转化到家畜物种中的进展有限,但其中一些技术已被用于提高猪和山羊的克隆效率54,55,56,57.
然而,CRISPR-Cas9 与体细胞核移植(SCNT)是生产基因编辑胚胎的有效技术组合。相较于 ZFNs 或 TALENs,CRISPR-Cas9 更为简便且易于编程,因而已成为基因编辑领域的主导技术。SCNT 通过在核移植前进行遗传筛选,并消除嵌合体风险,提高了胚胎生产的精确性。除动物疾病模型外,该方法在农业和生物医学领域亦具有广泛应用。在畜牧业中,可用于提升动物的抗病性、气候适应性以及生产性状25,58。此外,还可利用动物培育经免疫工程改造的器官,用于异种移植至人体,或作为生物反应器生产具有医学或工业价值的抗体、酶类或治疗性蛋白33,59。总之,CRISPR-Cas9 与 SCNT 是强大而灵活的技术手段,可实现精准的基因组编辑,并严格控制胚胎遗传背景,从而构建用于人类疾病研究的大型动物模型。
披露
作者使用了 Grammarly(Grammarly 公司)和 ChatGPT(OpenAI)来改进稿件的语言表达和可读性,符合科学出版机构认可的使用方式。这些工具未被用于生成本提案中的原创文本、研究概念、数据、图像或图表。在使用这些工具后,作者根据需要对内容进行了审阅和修改,并对最终内容承担全部责任。
致谢
本研究部分得到了犹他州农业实验站(UTAO1328)和囊性纤维化基金会(资助号 POLEJA23PO)的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1 kb DNA 标准分子量标记 | Thermo Fisher Scientific | SM0313 | DNA 大小标记 |
| 15 mL 离心管 | Thermo Fisher Scientific | 12-565-269 | |
| 1.5 mL 微量离心管 | Thermo Fisher Scientific | 05-408-129 | |
| 4D-Nucleofector 核心单元 | Lonza | AAF-1003B | |
| 4D-Nucleofector X 单元 | Lonza | AAF-1003X | |
| 4 孔培养皿 | Nunc | 144444 | |
| 50 mL 离心管 | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| 24 孔板 | Corning | 3524 | 细胞扩增 |
| 96 孔板 | Corning | 3596 | 单细胞克隆分离 |
| 琼脂糖 | Thermo Fisher Scientific | BP160-100 | 琼脂糖凝胶电泳 |
| 烧杯(250 mL) | Kimble | 14000-250 | |
| Benchling 软件 | Benchling | https://www.benchling.com/academic | 序列比对与分析 |
| IVC 培养基 | IVF Bioscience | 71005 | |
| IVM 培养基 | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | 设备(已停产) |
| BTX 微型载样室 | BTX | 450103 | |
| Cas9 蛋白 | Integrated DNA Technologies | Custom | CRISPR-Cas9 基因组编辑 |
| 葡萄糖酸氯己定(2%) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| CRISPOR 软件 | CRISPOR | https://crispor.gi.ucsc.edu/ | 脱靶效应预测软件 |
| 冻存管 | Thermo Fisher Scientific | 12-565-163N | |
| 细胞松弛素 B | Sigma-Aldrich | C6762 | |
| 二甲基亚砜 | Fisher Scientific | BP231-100 | 冷冻保存试剂 |
| DMEM 高糖培养基 | Cytiva | SH30022 | 成纤维细胞培养基 |
| DNA 纯化试剂盒 | Thermo Fisher Scientific | K0781 | 全血基因组 DNA 纯化 |
| 不含 Ca/Mg 的 DPBS | Cytiva | SH30256 | 用于细胞和组织洗涤 |
| 乙醇 | Pharco | 111000200CSGL | |
| 胎牛血清 | Cytiva | SH30396 | 细胞培养添加剂 |
| 镊子 | Skylar | 66-6112 | |
| 基因组 DNA 纯化试剂盒 | Qiagen | 69504 | 基因组 DNA 提取 |
| 庆大霉素溶液 | Gibco | 15750-060 | 用于冲洗培养基 |
| 向导 RNA | Integrated DNA Technologies | Custom | CRISPR 向导 RNA |
| HDR 增强剂 | Integrated DNA Technologies | 10007921 | 增强同源定向修复 |
| 血细胞计数板 | Hausser Scientific | 02-671-10 | 细胞计数 |
| 止血钳 | Roboz Surgical | RS-7884 | |
| 肝素钠盐 | Sigma-Aldrich | H3149 | |
| 热启动 DNA 聚合酶 | Promega | M5123 | PCR 扩增 |
| 透明质酸酶 | Sigma-Aldrich | H3506 | |
| 离子霉素 | Sigma-Aldrich | I0634 | |
| M199 培养基 | Cytiva | SH30253.01 | |
| 筛网(40 目) | Sigma-Aldrich | S-0770 | 孔径 380 μm |
| 显微拉针仪 | Narishige | MF-9 | |
| 微电极研磨仪 | Narishige | EG-4 | |
| 微量移液器拉制仪 | Sutter Instrument Co | P-87 | |
| 矿物油 | Kitazato/Dibimed | 96014 | |
| 口吸移液管 | Thermo Fisher Scientific | 13-678-20D | 一次性巴斯德移液管 |
| Mr. Frosty 冷冻容器 | Thermo Fisher Scientific | 15-350-50 | 程序降温冷冻容器 |
| 电穿孔杯 | Lonza | V4XP-3032 | 电穿孔比色皿 |
| P3 原代细胞 4D-Nucleofector X 试剂盒 L | Lonza | V4XP-3024 | 包含核转染液、补充液、电穿孔杯和转移移液管 |
| PCR 纯化试剂盒 | Qiagen | 28006 | PCR 产物纯化 |
| 青霉素-链霉素 | Gibco | 15070-063 | 抗生素添加剂 |
| 培养皿(100 mm) | Nunc | 172958 | |
| 培养皿(35 mm) | Nunc | 150460 | |
| 试剂储液槽 | CELLTREAT | 3054-1003 | |
| 手术刀 | MedBlades | MB 2-22 | |
| 剪刀 | Roboz Surgical | RS-6802 | |
| 单链寡脱氧核苷酸供体模板 | Integrated DNA Technologies | Custom | HDR 供体模板 |
| 氯化钠 | Thermo Fisher Scientific | BP358-212 | 用于生理盐水配制 |
| 蔗糖 | Sigma-Aldrich | S1888 | |
| 手术托盘 | Approved Vendor | 74262 | |
| SYBR Safe DNA 凝胶染料 | Thermo Fisher Scientific | S33102 | DNA 凝胶染色剂 |
| T-25 培养瓶 | Thermo Fisher Scientific | 156367 | 细胞培养瓶 |
| T-75 培养瓶 | Corning | 430641U | 细胞培养瓶 |
| 薄壁玻璃毛细管 | World Precision Instruments | TW100-6 | |
| TIDE/TIDER 软件 | TIDE/TIDER | https://tide.nki.nl/ | 基因组编辑分析软件 |
| 台盼蓝 | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | 类胰蛋白酶解离酶 |
参考文献
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
重印与许可
本文已发表
视频即将推出