这项in silico研究探讨了在遗传性FVII缺乏症的模型中,恢复HNF4α在F7启动子区域的结合是否能够改善F7基因的转录水平。通过计算分析,鉴定了关键的调控元件以及强烈的基因表达相关性。模拟结果预测,采用CRISPRa靶向干预可能使F7基因转录恢复至正常水平的约87%,值得进一步开展实验验证。
本文内容
摘要
摘要
遗传性凝血因子VII(FVII)缺乏症与F7基因表达降低及凝血功能受损相关,而调控F7转录的分子机制尚未完全阐明。本研究旨在通过计算方法探讨:在遗传性FVII缺乏症背景下,是否可通过转录因子调控、启动子基序校正或CRISPR激活(CRISPRa)介导的表观遗传调控,恢复F7启动子区域预测的HNF4α结合位点,从而理论上增强F7的转录水平。为此,我们开发了一套完全基于in silico(计算机模拟)的分析流程,利用JASPAR、FIMO和UCSC基因组浏览器数据集,识别保守的转录因子结合基序,以解析F7启动子的调控图谱。使用GTEx转录组数据评估肝脏中的基因表达相关性,同时利用ENCODE的ChIP-seq、ATAC-seq以及ChromHMM/Segway注释数据评估染色质可及性及调控背景。在CellDesigner中构建了肝脏特异性调控网络,用于模拟HNF4α缺失在24小时内对F7转录的预测影响。在F7近端启动子区域内共鉴定出六个高置信度的HNF4α结合基序,其中三个区域与已知的致病相关变异位点重叠。肝脏表达分析显示,F7与HNF4A(r = 0.68)和HNF1A(r = 0.61)之间存在显著正相关。计算建模预测,在模拟条件下,靶向HNF4α相关调控区域的CRISPRa可使模拟的F7转录水平提升至野生型水平的约87%,且具有预测的靶向特异性。总体而言,这项纯计算研究提出了一种整合多组学数据的分析框架,可用于优先筛选针对启动子的调控策略,以应对遗传性FVII缺乏症。通过将转录因子结合基序分析、染色质注释、转录组相关性分析、调控网络建模以及CRISPR向导序列优先排序整合于统一分析流程中,本研究不仅生成了可实验验证的假设,还提供了一种系统性方法,超越了以往针对单一变异或孤立实验的研究模式。
引言
凝血因子VII(FVII)是一种依赖维生素K的丝氨酸蛋白酶,通过外源性途径启动凝血级联反应。在血管损伤后,活化的FVII(FVIIa)与组织因子形成复合物,触发凝血酶生成和纤维蛋白凝块的形成。F7基因位于染色体13q34,编码FVII,主要在肝细胞中表达1。F7基因的致病性变异可导致遗传性凝血因子VII缺乏症,这是一种罕见的常染色体隐性出血性疾病,全球发病率约为每50万人中1例2。临床表现差异较大,通常与循环中残余的FVII活性相关3。
尽管大多数病例归因于F7编码区内的错义、无义或剪接位点突变,但已有报道显示启动子区域的变异可在不改变蛋白质结构的情况下降低基因表达4。例如,c.-94C>G启动子变异会破坏F7近端启动子内一个关键的Sp1结合位点,影响转录因子结合,显著降低F7的转录水平。此外,影响HNF-4结合位点的启动子突变也被证实可降低启动子活性,表明完整的转录因子结合对正常的F7表达至关重要5。已有研究报道c.-61T>G变异可破坏HNF4结合位点,说明不同的启动子变异可通过依赖不同转录因子的机制损害F7的转录6。
F7 的表达受到肝细胞富集的转录因子的严格调控,尤其是肝细胞核因子 4α(HNF4α)和肝因子 A1(HNF1α)7,8,9。HNF4α 是一种核受体,以同源二聚体形式结合 DNA,调控多种参与代谢和凝血过程的肝基因10。HNF4α 是一种核转录因子,通过与共激活因子及染色质重塑复合物相互作用,激活肝脏特异性基因11。包括小鼠基因敲除模型在内的实验研究表明,HNF4α 的缺失会导致广泛的肝功能障碍,并使包括 FVII 在内的多种凝血因子表达下调12。此外,已有报道指出 HNF4α 的协同作用可增强多个肝脏表达基因的启动子活性13。综上所述,这些观察结果提示,转录因子结合能力的受损可能在启动子变异携带者中导致 F7 表达降低。
表观基因组调控方法(如CRISPR激活技术,CRISPRa)已成为一种可在不改变DNA序列的前提下上调内源性基因表达的潜在工具。CRISPRa利用序列特异性的向导RNA(gRNA),将无催化活性的Cas9蛋白(dCas9)靶向至特定基因组位点。dCas9蛋白与转录激活结构域融合,例如VP64(单纯疱疹病毒VP16激活结构域的四聚体形式)或p300(一种通过染色质重塑促进转录的组蛋白乙酰转移酶)。14。近期研究,包括 Belali 等人的工作,进一步支持 HNF4 的核心调控作用α 在凝血相关基因网络中,强化了对转录因子引导的调控策略的关注15既往研究表明,基于转录激活样效应因子(TALE)和CRISPRa介导的方法可恢复受损的F7启动子活性16,17,18然而,这些研究评估的是针对启动子的单一策略,而本研究则在一个假设生成的计算框架内整合了基序预测、染色质注释、转录组相关性、调控网络分析以及gRNA优先级排序。尽管如此,HNF4的治疗相关性α 在 F7 启动子调控机制仍缺乏完整表征,尤其从整合性系统视角来看更是如此。
与以往研究集中于单个启动子变异或孤立的实验观察不同,本研究框架在一个计算工作流程中整合了转录因子基序预测、转录组相关性分析、染色质可及性分析、调控网络分析、CRISPR向导序列设计以及全基因组特异性评估。这种整合策略能够在实验验证前系统性地优先筛选候选调控干预靶点,从而相较于仅基于单一数据类型的分析,为假设生成提供了更为全面的平台。
方案
所使用的数据库列在材料表中。
启动子序列获取与计算注释
通过NCBI数据库和GRCh38/hg38参考基因组组装获取人类F7基因启动子区域(GenBank登录号:NG_009262.1)。所有分析均在可重复的计算框架内进行in silico分析。启动子区域定义为相对于UCSC基因组浏览器(RefSeq注释)获取的已注释转录起始位点(TSS)上游−1000至下游+100 bp的范围。序列以FASTA格式提取,并与Ensembl第109版数据进行坐标一致性交叉验证。使用自定义Python脚本(v3.10)和Biopython(v1.81)对启动子序列进行计算注释,包括转录因子结合位点(TFBS)、已知变异、CpG含量和GC组成。所有注释均为计算预测结果,未经实验验证。
转录因子结合位点(TFBS)分析
使用 JASPAR 2022 CORE 脊椎动物数据库,通过位置权重矩阵 MA0114.4(HNF4A)和 MA0046.2(HNF1A)鉴定预测的 HNF4α 和 HNF1α 结合基序。基序扫描使用 FIMO(MEME Suite v5.5.0)进行。工作流程包括启动子 FASTA 序列上传、PWM 选择、启动子特异性核苷酸背景建模以及对两条 DNA 链的扫描。基序显著性通过 p ≤ 1 × 10⁻4 的阈值进行评估,随后进行 Benjamini–Hochberg 校正。FIMO 输出结果以 TSV 文件格式导出,保留经校正后 q 值 <0.05 的预测基序。预测的转录因子结合位点(TFBS)坐标与来自 dbSNP build 155 和 HGMD Professional(2023.2)的疾病相关变异通过 BEDTools(v2.30)进行比对分析。疾病相关的 c.-61T>G 启动子变异在其报道位置邻近 HNF4α 结合位点的背景下进行评估,提示其可能在 F7 启动子活性中发挥调控作用。计算预测的基序重叠被视为一种预测性结果,不作为转录因子功能中断的实验证据。所鉴定的基序代表预测的转录因子结合潜力,而非经实验验证的结合占据状态。
进化保守性与表观遗传学注释
使用 UCSC 100 种脊椎动物比对(hg38)中的 PhyloP 和 PhastCons 分值评估预测调控区域的进化保守性。PhastCons 分值 ≥0.7 的区域被优先视为保守的调控元件。
利用 UCSC 基因组浏览器和 ENCODE 数据集评估调控性染色质环境。使用 hg38 基因组组装,并启用相关轨迹组,包括 ENCODE 转录因子 ChIP-seq、H3K27ac、H3K4me3、DNase I 超敏感性、ATAC-seq、ChromHMM 和 Segway 注释。适用时,信号轨迹以 BED 和 bigWig 文件格式导出。ENCODE bigWig 数据集使用 deepTools(v3.5.1)进行处理,技术重复的信号在下游分析前取平均值。将预测的转录因子结合位点与现有的 HNF4 结合位点进行比较α/HNF1α 使用 ChIP-seq 峰进行分析 ±50 bp 重叠窗口。这些分析用于推断调控潜力,并不证明功能性结合 体内.
基因表达相关性分析
肝脏RNA测序表达数据来自GTEx v8(226个肝脏样本)。F7、HNF4A和HNF1A的TPM标准化表达值经过log2(TPM+1)转换。使用R(v4.3.1)中的cor.test函数进行双尾Pearson相关性分析。在适用情况下,采用Benjamini–Hochberg方法对多重比较进行校正。相关性结果解释为关联性关系,而非直接调控因果关系的证据。
调控网络构建
使用最低相互作用置信度分数0.7,从STRING v11.5中获取蛋白质相互作用和调控网络信息。将STRING生成的TSV相互作用文件导入Cytoscape v3.9.1中进行网络构建和可视化。使用MCODE插件识别网络模块,参数如下:度数截断值 = 2;节点得分截断值 = 0.2;K-核 = 2;最大深度 = 100。
将显著的聚类结果导出用于后续解释。使用 STRING 富集分析进行功能富集,其错误发现率(FDR)<0.05。网络分析表示预测和人工审编的生物学关系,用于假设生成。
转录激活的计算建模
使用 CellDesigner v4.4 构建了一个动态调控模型,用于模拟 HNF4α 调控对 F7 转录的预测影响。该模型以 SBML 格式表示,并采用基于确定性常微分方程(ODE)的求解器进行模拟。模型输入包括:(1)来自 GTEx 肝脏数据的标准化 HNF4A、HNF1A 和 F7 表达值;(2)基于 FIMO 基序评分(按 0–1 缩放)得出的转录因子相对结合亲和力;(3)基于 ENCODE ATAC-seq 和 DNase-seq 信号强度得出的染色质可及性权重;(4)整合 H3K27ac 和 H3K4me3 谱图的活性染色质参数。
使用自适应数值积分法进行了为期24小时的模拟,输出结果在预设时间间隔记录。基因敲除条件通过将转录因子活性设为0%来建模。输出变量包括标准化的F7转录本丰度、启动子相对激活状态以及转录因子活性。所有表达输出均相对于未扰动的基线模型(100%)进行标准化。无法从公开数据集中获取的参数通过基于敏感性指导的调参方法进行估计,详见补充表1。所有模型输出均为在特定假设条件下的计算预测结果,不代表实验测得的生物学响应。
针对 HNF4α 基序的 CRISPRa gRNA 设计
CRISPR激活(CRISPRa)靶点完全通过计算机设计,所用工具为Benchling(2024版本)和CRISPOR。 F7 启动子区域(相对于TSS的−500至+100 bp)被扫描以寻找SpCas9 NGG PAM位点 ±200 bp 高置信度 HNF4α 基序。候选向导序列的筛选标准如下:(1)Doench 2016靶上评分≥50;(2)CFD脱靶评分≥70;(3)GC含量为40%–60%;(4)无长度≥4 bp的多聚T序列。
通过整合ATAC-seq预测的染色质可及性和NuPoP估算的核小体占位情况,优先筛选出具有可及性的调控区域。使用dCas9-VP64和dCas9-p300体系在计算模型中对潜在的CRISPRa响应进行了建模,并仅解释为预测的激活潜能。
用于基序恢复的 CRISPR-Cas9 编辑设计
为了评估纠正与HNF4α识别功能受损相关的启动子变异在理论上的可行性,选择c.-61T>G变异作为代表性的HNF4α相关调控变异。设计了两个SpCas9向导RNA(分别命名为gRNA-L和gRNA-R),使其位于c.-61T>G变异位点的两侧,并分别对它们进行独立评估以及作为联合双导向配置的评估。包含在变异位点处的参考启动子序列的单链HDR修复模板,采用100 bp同源臂进行建模。使用CRISPOR和Cas-OFFinder对候选向导RNA进行计算预测,以评估其特异性,同时使用CRISPRscan预测其切割活性。随后采用基于ICE的建模方法,估算单个及联合向导配置下的理论编辑结果。联合的gRNA-L/gRNA-R配置被视为一种双导向策略,而非第三个独立的向导。所有预测的编辑效率和结果均为计算估计值,不代表实际的HDR编辑效率、HNF4α结合功能的恢复、细胞中启动子序列的纠正或F7转录水平的恢复。
表观遗传编辑模拟与染色质可及性建模
使用来自HepG2细胞的ENCODE ATAC-seq和DNase-seq数据集评估了候选CRISPRa位点周围的染色质可及性。在以每个候选向导序列为中心的100 bp窗口内量化了信号强度。采用ChromHMM(15状态模型)和Segway注释对局部调控性染色质状态进行分类。
通过整合(1)基序邻近性、(2)ATAC-seq可及性、(3)DNase I 超敏性、(4)H3K27ac 富集度以及(5)H3K4me3 富集度,计算出一个综合激活评分,用于对候选的CRISPRa靶点进行排序。在模拟的染色质条件下,对预测的转录响应进行了模拟,并将其解释为理论估计值。
CRISPRa 与 HDR 策略的脱靶风险评估
使用CRISPOR CFD评分、Cas-OFFinder枚举和CRISPRscan预测进行全基因组特异性评估。筛选候选向导RNA以最小化预测的脱靶相互作用,特别是在转录活跃区域内的脱靶效应。
其他排除标准包括:(1) 在已注释的转录起始位点(TSS)区域±1 kb范围内存在预测的脱靶位点,(2) 与共有启动子区域重叠,(3) 与增强子元件重叠,(4) 根据ChromHMM和Segway注释,与邻近肝表达基因相关的调控区域重叠。
通过整合向导序列效率、预测脱靶负担以及染色质环境的复合特异性评分被用于优先筛选候选设计方案。这种多层次计算筛选策略可估算理论特异性,但不能替代全基因组范围的实验性脱靶验证。计算工作流程的概述,包括输入数据集、分析工具、过滤标准和输出检查点,详见补充表 2。
关键计算参数
计算流程的可靠运行依赖于多个预定义的参数设置。采用JASPAR数据库中的HNF4A和HNF1A位置权重矩阵,通过FIMO进行基序检测,并优化参数(p < 1 × 10⁻4;q < 0.05)。染色质整合分析要求使用一致的hg38坐标,并结合ENCODE项目中的ATAC-seq、DNase-seq、H3K27ac和H3K4me3数据集提供一致的支持证据。调控网络利用STRING数据库的相互作用信息(置信度≥0.70)并在Cytoscape中通过MCODE算法进行聚类分析生成。动态模拟在CellDesigner中使用基于确定性常微分方程(ODE)的求解器进行,输入参数包括GTEx来源的基因表达值、FIMO基序评分以及ENCODE染色质可及性权重。候选的CRISPRa向导RNA(gRNA)根据Doench 2016的靶上评分(≥50)、CFD特异性评分(≥70)、GC含量(40%–60%)、最少的预测脱靶位点以及位于可及染色质区域内的定位进行优先排序。工作流程的完成通过成功实现基序识别、网络构建、染色质注释、gRNA筛选以及稳定的模拟输出结果予以验证。
结果
预测 F7 启动子中功能性 HNF4α 和 HNF1α 结合基序
使用 FIMO 和 JASPAR 2022 数据库进行计算性基序扫描,在 F7 基因上游 1 kb 启动子区域内预测出三个高置信度的 HNF4α 和三个 HNF1α 结合基序。这些预测的基序位于保守的启动子区域,并对应于肝细胞核因子识别序列(p < 1 × 10⁻4)。值得注意的是,其中两个预测的基序位于先前报道的与遗传性凝血因子 VII 缺乏症相关的突变附近。HNF4α 相关基序位于 c.-61T>G 启动子变异位点附近。来自 ENCODE(HepG2)的 ChIP-seq 轨迹显示,在这些启动子区域存在 HNF4α 和 HNF1α 结合信号的富集,支持其在该计算框架中的潜在调控作用(图 1)。
F7 与肝转录因子表达的相关性
来自GTEx肝脏组织样本(n = 226)的转录组数据表明,F7 与 HNF4A 的表达之间存在显著正相关(Pearson相关系数 r = 0.68,p < 0.001),F7 与 HNF1A 的表达之间也存在显著正相关(r = 0.61,p < 0.01)。这些相关性重现了 F7、HNF4α 和 HNF1A 之间已知的调控关系17,18。在计算分析框架中,这些相关性作为内部验证步骤,支持该分析流程在扩展至启动子区变异情境之前,能够反映已确立的生物学规律(图2)。
调控网络与染色质景观分析
利用 STRING 和 Cytoscape 进行的网络建模预测,HNF4α 和 HNF1α 在富含凝血相关基因的肝转录调控网络中作为核心节点发挥作用。来自 ENCODE 的表观基因组数据证实,在 HepG2 细胞系和原代肝组织样本中,F7 基因的启动子区域与具有活性组蛋白修饰(H3K4me3、H3K27ac)和开放染色质状态的区域重叠(补充表 3 和 图 1)。比较转录组数据集显示,F7、HNF4A 和 HNF1A 在 HepG2、Huh7 和 Hep3B 细胞系中共同表达,但在不同细胞系中的表达水平存在差异。在可获取数据的 Huh7 和 Hep3B 细胞系中,其启动子可及性与组蛋白修饰谱总体上与 HepG2 一致,表明在肝源性细胞系中活性启动子的染色质结构具有高度一致性(补充图 1),而非肝源性细胞系(如 K562、HeLa)则显示出显著降低的染色质可及性。这些结果支持 F7 基因的肝脏特异性调控机制,同时也揭示了不同肝细胞模型之间的差异性(图 3)。
CRISPRa gRNA 设计与模拟转录激活
设计了四种gRNA,用于靶向靠近高评分HNF4α基序的F7基因近端启动子区域(补充表4)。所有gRNA均满足预设的高靶向活性(>60)和最低预测脱靶效应的标准。模拟结果显示,单独使用dCas9-VP64和dCas9-p300可分别将预测的F7表达水平提升至野生型参考值的68%和76%,而联合使用dCas9-VP64+p300激活系统则可将预测表达水平提高至野生型的87%(图4B;补充表5)。此处,野生型启动子活性被定义为100%(1.0),所有模拟值均以此为参照进行归一化处理。这些结果表明,联合CRISPRa激活可能在一定程度上补偿由启动子突变引起的转录抑制,但需注意的是,这些数值为计算预测结果,而非实验测定的表达水平。重要的是,通过动态调控模拟,明确评估了CRISPRa介导的F7表达恢复对内源性HNF4A活性的依赖性。CRISPRa虽能增强F7的转录,但仍依赖于功能性HNF4A的存在;因此,在HNF4A可用性或功能受损的条件下,预测的恢复效果显著降低(图4)。
体外 CRISPR-Cas9 HDR 策略用于基序恢复
对于已报道影响HNF4α识别的启动子变异,选择c.-61T>G变异作为代表性的HNF4α相关变异,而c.-94C>G则被单独处理,视为已知的Sp1位点变异,而非明确的HNF4α破坏性突变。针对HNF4α相关变异,采用CRISPR-Cas9 HDR校正策略进行in silico建模。选择两个gRNA(分别命名为gRNA-L和gRNA-R)以 flank 该变异位点,并分别评估其单独及联合使用的效果。相应的单链HDR修复模板包含具有经典HNF4α结合位点的参考启动子序列,并带有100 bp的同源臂。in silico评估使用Cas-OFFinder和CRISPRscan分析预测的gRNA特异性和切割活性,同时采用基于ICE的模型估算理论上的编辑结果。预测的编辑效率因gRNA构型不同而有所差异,其中gRNA-L/gRNA-R联合设计被评估为双gRNA策略,而非作为第三个独立的gRNA。尽管c.-94C>G由于其已知的调控相关性被保留在整体启动子分析中,但在HDR模型中并未将其解释为破坏HNF4α基序的变异。这些结果代表了对潜在启动子序列校正的计算预测,尚不能确立实验条件下的HDR效率、HNF4α结合的恢复或野生型F7启动子活性的重建(图5)。
染色质可及性与表观遗传激活潜能
在HepG2细胞中对ATAC-seq和DNase I超敏感性数据的分析预测,所有CRISPRa靶位点均位于染色质高度可及的区域。将这些结果与HNF4α ChIP-seq及H3K27ac富集数据整合,进一步支持了这些位点具有激活潜能。模拟的表观遗传编辑预测这些位点将发生有利的染色质重塑,并在CRISPRa介导的激活后增强转录因子的招募(图6)。
gRNA 设计的全基因组特异性评估
计算机模拟 CRISPRa gRNA 筛选显示,在 CRISPRa 和 HDR 两种方法中均具有较高的序列特异性(补充材料 表6)。CRISPOR 和 Benchling 分析排除了在转录活跃的启动子区域内具有高可能性脱靶效应的所有 gRNA。对于 CRISPRa 设计,来源于 ENCODE 的 ATAC-seq 和 H3K27ac 数据表明,所有选定的靶位点均位于 F7特异性的开放染色质区域。候选的gRNA序列未与增强子区域重叠,也不共享启动子元件。ChromHMM和Segway染色质状态注释进一步支持将这些区域归类为肝细胞特异性的活性启动子,且不与邻近共调控基因的启动子区域重叠。整合脱靶序列相似性、染色质可及性和调控注释的复合计算特异性评分预测,所选CRISPRa引导RNA导致非预期转激活的概率较低(0.4%–0.6%)图7)。常见的计算工作流问题、其可能原因及建议的纠正措施总结如下 补充表 7 以促进可重复性和一致性的实施。
数据可用性:
作者确认,支持本研究结果的所有数据均已提供在文章中,并可在 Zenodo 中获取:https://doi.org/10.5281/zenodo.21735831
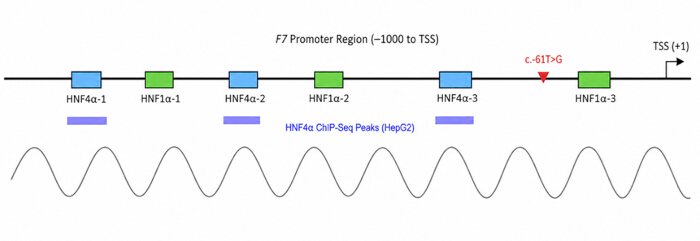
图1:F7 启动子区中预测的 HNF4α 和 HNF1α 结合基序。F7 基因上游1 kb启动子区域的示意图,显示了六个预测的 HNF4α 和 HNF1α 结合基序(彩色框)。图中叠加了脊椎动物保守性评分(PhyloP),并标注了已知与疾病相关的变异位点(红色标记),包括致病性突变 c.-61T>G。来自 HepG2 细胞的 HNF4α ChIP-seq 峰值显示富集情况。请点击此处查看该图的放大版本。
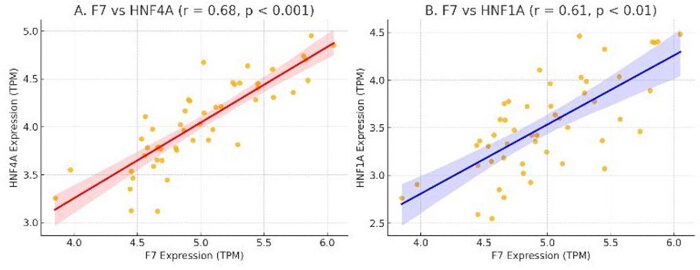
图2:F7 与肝转录因子之间的相关性。(A)F7 表达与 HNF4A 呈显著正相关(r = 0.68,p < 0.001)。(B)F7 表达也与 HNF1A 呈正相关(r = 0.61,p < 0.01)。每个点代表 GTEx 数据集中的一个肝脏样本。图中显示了带有 95% 置信区间的回归线。这些相关性为关联性,不能确立直接的调控因果关系。请点击此处查看该图的高清版本
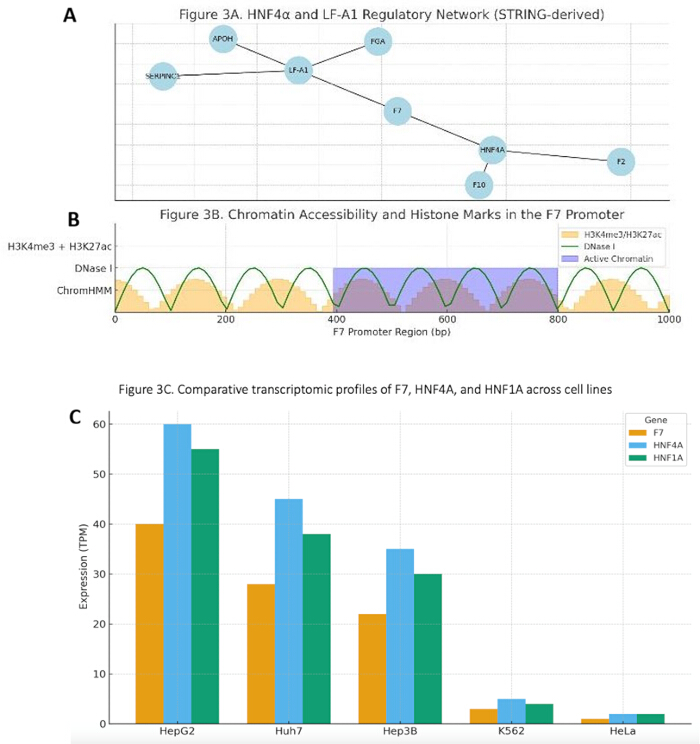
图3:肝脏调控网络富集与染色质景观。(A)基于STRING构建的以HNF4α为核心的转录调控网络,显示其与F7及其他凝血相关基因的预测调控关联。(B)采用UCSC浏览器样式的图谱展示HepG2细胞中F7启动子区域的开放染色质(DNase I)、组蛋白修饰(H3K4me3/H3K27ac)以及染色质状态分割(ChromHMM),结果符合转录活跃区域的特征。(C)比较转录组学显示,在肝源性细胞系(HepG2、Huh7、Hep3B)中F7、HNF4A和HNF1A存在共表达,但表达水平存在差异;而在非肝源性细胞系(K562、HeLa)中表达水平降低。Huh7和Hep3B中的启动子可及性与组蛋白修饰谱与HepG2总体一致。请点击此处查看该图的放大版本。
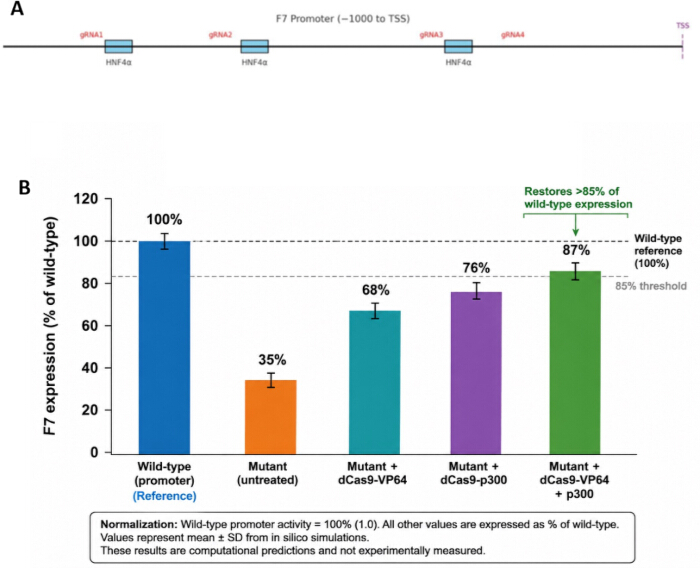
图4:CRISPRa gRNA设计与转录激活模拟。(A)示意图显示了相对于HNF4α结合基序和F7转录起始位点(TSS)预测的CRISPRa向导RNA(gRNA1–gRNA4)的位置。(B)在野生型和突变型启动子背景下,不同CRISPRa策略下F7的模拟转录输出。F7表达水平以野生型启动子为基准进行归一化,定义为100%(1.0)。在突变型启动子模型中,预测表达量为野生型的35%,使用dCas9-VP64时提升至76%,使用dCas9-p300时提升至76%,而联合使用dCas9-VP64+p300激活时达到87%,从而超过85%的阈值。in silico模拟整合了来自HepG2细胞的表观基因组和转录组数据,代表的是计算预测结果,而非实验测定的表达水平。请点击此处查看该图的放大版本。
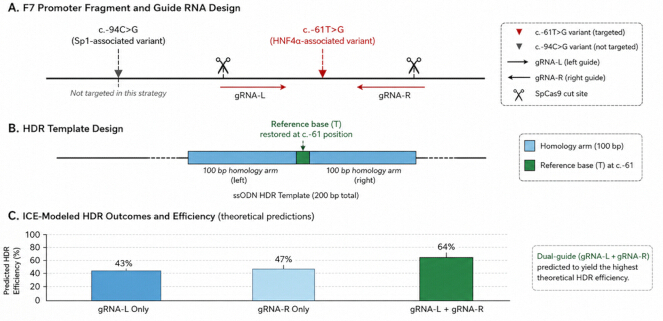
图5:用于基序校正的CRISPR-Cas9 HDR策略。(A)F7启动子区域示意图,显示靶向校正的c.-61T>G变异(与HNFa相关)。图中同时标出c.-94C>G变异(与Sp1相关)供审稿人参考,但本策略未靶向该位点。设计了两个SpCas9向导RNA(gRNA-L和gRNA-R)以 flank c.-61T>G位点。(B)单链HDR(sODN)修复模板,其在c.-61位置包含参考碱基(T),两侧为100 bp同源臂。(C)ICE模型预测的单个向导RNA及双导向(gRNA-L + gRNA-R)组合的编辑效率。预测表明,双导向策略具有最高的理论HDR效率。所有结果均为计算预测,尚未证实HDR成功、HNF4a结合恢复或F7转录活性重建。请点击此处查看该图的放大版本
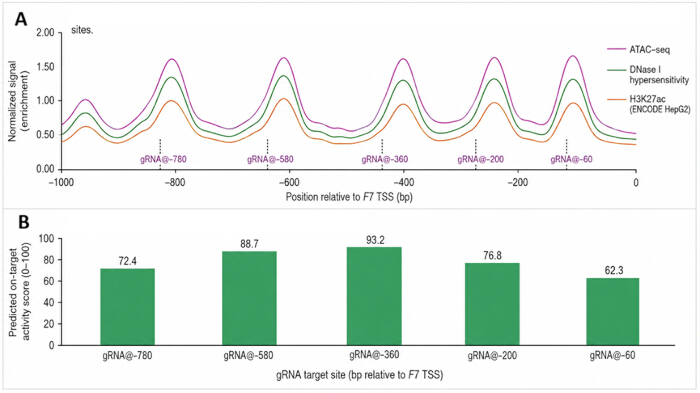
图6:染色质可及性与CRISPRa靶位点激活潜力。(A)F7启动子上游1-kb区域的ATAC-seq、DNase I超敏感性和H3K27ac富集轨迹显示了染色质可及性增加及活性调控染色质区域。垂直虚线表示五个CRISPRa gRNA靶位点的位置(gRNA@−780、gRNA@−740、gRNA@−580、gRNA@−360和gRNA@−200)。(B)各gRNA的预测转录激活评分表明,靶向染色质可及且H3K27ac富集的区域可能产生更强的F7激活效果,其中gRNA@−580的预测活性最高。请点击此处查看该图的放大版本。
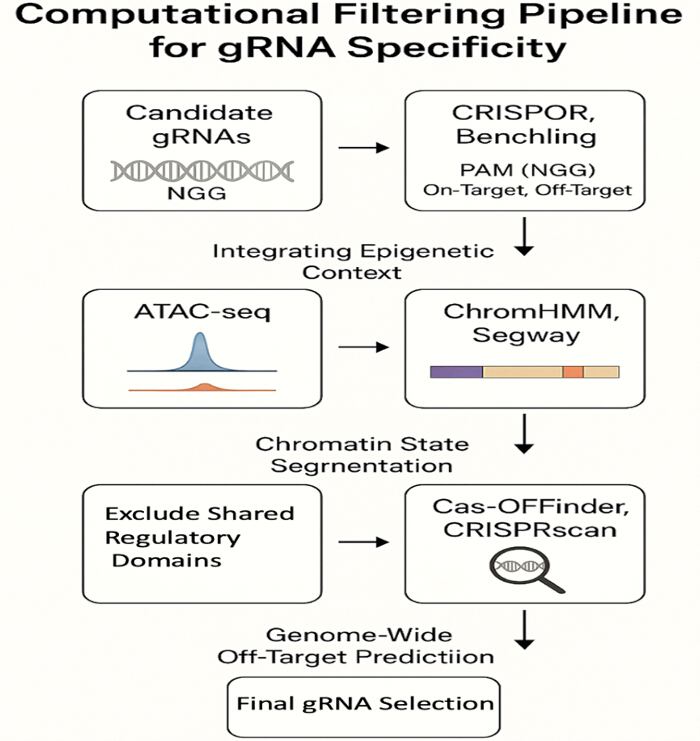
图7:gRNA特异性的计算筛选流程。用于识别高特异性CRISPRa和HDR gRNA的in silico流程示意图。该流程整合了基于序列的筛选(CRISPOR、Benchling)、表观遗传背景(ATAC-seq、H3K27ac)、染色质状态分割(ChromHMM、Segway)以及全基因组脱靶预测工具(Cas-OFFinder、CRISPRscan),以最大限度降低预测的转激活和切割风险。请点击此处查看该图的放大版本。
补充图1:HepG2、Huh7和Hep3B细胞中F7启动子区域的染色质可及性及启动子相关组蛋白修饰图谱的比较。标准化的ATAC-seq(A)可及性数据,以及H3K27ac(B)和H3K4me3(C)富集情况,显示这三种肝源性细胞系中均存在广泛一致的活性启动子染色质状态(D),支持将其用作F7调控分析的计算模型。请点击此处下载该文件。
补充表 1:计算转录模型中使用的参数。基于 CellDesigner 的 F7 转录调控模拟中所用参数值的汇总。参数包括 HNF4α 和 HNF1α 的转录因子活性系数、源自 ENCODE 染色质数据集的启动子可及性调节因子、转录速率常数以及 mRNA 降解参数。请点击此处下载该文件。
补充表 2:计算工作流程检查点。in silico 分析流程的概述,包括启动子注释、转录因子结合位点预测、CRISPRa 引导序列选择、染色质可及性评估、脱靶效应评估以及模拟基因组编辑分析各个阶段所使用的计算工具、输入数据集、关键过滤标准和预期输出结果。请点击此处下载该文件。
补充表3:ENCODE数据衍生的染色质可及性与启动子相关组蛋白修饰谱的比较分析 F7 HepG2、Huh7 和 Hep3B 细胞中的启动子标准化的ATAC-seq可及性、H3K27ac和H3K4me3富集度以及ChromHMM启动子状态注释表明,这三种肝细胞来源的细胞系中普遍存在一致的活性启动子结构。数值代表用于支持比较分析的计算衍生汇总结果 计算机模拟 分析。请点击此处下载此文件。
补充表4:靶向F7启动子的候选CRISPRa向导RNA的完整特异性及脱靶分析。该表格汇总了向导序列、预测的靶向效率、特异性评分、脱靶预测、染色质可及性、调控注释以及用于计算筛选向导RNA的综合排名。所有数值均为in silico预测结果。请点击此处下载该文件。
补充表5:预测的调控评分是通过整合启动子可及性、转录因子占据情况和CRISPRa激活参数的计算框架生成的。数值表示相对于野生型F7启动子(设定为1.0;100%表达)归一化的in silico估计值。这些模拟结果用于提出假设,不代表实验测定的F7转录活性。请点击此处下载该文件。
补充表6:针对F7启动子的选定CRISPRa和HDR向导RNA的全基因组脱靶分析及综合特异性评分。该表格总结了预测的靶向效率、特异性指标、脱靶特征、染色质环境以及用于评估向导RNA特异性和估算全基因组转激活风险的综合风险评分(in silico)。请点击此处下载该文件。
补充表7:在进行F7启动子分析过程中常见计算工作流问题的汇总,以及为确保结果可重复性、数据一致性和可靠的in silico建模效果所推荐的纠正措施。请点击此处下载该文件。
讨论
本研究提出了一种纯粹的计算性、假设生成框架,用于考察转录调控的 F7 基因,并为遗传性FVII缺乏症中候选启动子靶向策略的优先级排序提供依据。通过整合基序分析、转录组相关性、染色质注释和gRNA优先级排序,该流程预测调控关系和干预可行性,而非展示功能恢复。本研究的主要贡献在于系统性地缩小了F7基因启动子区域内可通过实验验证的靶点范围。 F7 启动子。
从机制上讲,这些发现支持了一个模型,即肝细胞富集的转录因子 HNF4α 与HNF1α 协同维持基础 F7 转录。保守、高亲和力 HNF4α 与致病性启动子变异重叠的基序分析表明,顺式调控结合能力的丧失是导致表达降低的一个合理机制性因素。 F7 转录4,5,10在肝脏基因网络中,HNF4α 作为一种先锋样核受体发挥作用,它能够稳定启动子可及性并募集共激活因子复合物,而HNF1α 常协同作用以增强转录输出。7,11,12。在 in silico 模型、降低的基序亲和力或模拟的转录因子耗竭导致预测值下降 F7 转录,与此协同调控架构相符。
在 F7、HNF4A 和 HNF1A 表达之间观察到的强烈肝脏特异性相关性进一步支持(尽管不能证明)它们存在共同的调控程序。重要的是,这些相关性是关联性的,无法确立直接的转录控制。尽管如此,将 HNF4A 置于网络拓扑的中心位置,α/HNF1α 凝血相关模块核心节点的富集机制与先前的实验文献一致,并支持将其列为优先研究对象。19,20.
表观基因组整合提供了额外的机制层面。预测的HNF4α 基序与活性染色质标记(H3K4me3、H3K27ac)表明近端 F7 启动子在肝细胞来源的数据集中位于一个允许性染色质环境中。21,22在计算分析背景下,这种可及性支持了转录上调策略(如CRISPRa)可能作用于该基因座的理论前提。然而,染色质状态具有高度的细胞类型特异性。– 且具有情境依赖性,ENCODE 衍生的信号可能无法完全代表患者肝细胞或疾病状态。23,24.
CRISPRa与HDR策略的建模为潜在调控关键位点提供了预测性见解。模拟结果表明,靶向高亲和力HNF4α结合位点可增强肝脏特异性基因的表达调控。α 基序可增强建模的 F7 在特定参数条件下,转录过程可能受到影响,而基于同源定向修复(HDR)的基序校正理论上能够恢复规范的结合结构。从机制上讲,CRISPR激活(CRISPRa)预计通过局部募集转录共激活因子(如VP64或p300)发挥作用,这些共激活因子在存在时可能与内源性肝脏转录因子产生协同效应。10,12,16.
该模型预测,当HNF4α结合位点位于核小体占据区域时,CRISPRa反应性会降低。α 活性降低,表明其依赖于完整的内源性调控回路。CRISPRa 的预期效果取决于完整的肝脏转录机制。携带致病性 HNF4A 变异的患者可能对 CRISPRa 反应不佳,因为 CRISPRa 是增强而非替代内源性转录。因此,该框架最适用于携带 F7 启动子变异且 HNF4A 活性完整的患者。
基序预测未获证实 体内 转录因子结合,以及源自公共数据集的染色质注释可能无法反映中国台湾患者的调控状态 F7 启动子变异体。同样地,相关性分析也无法区分直接与间接的调控关系。
动态转录模型依赖于参数估计以及关于转录因子协同性、染色质权重和转录动力学的简化假设。尽管应用了敏感性指导的调优,该模型仍是肝脏基因调控的抽象表示,可能无法捕捉非线性或特定情境的调控行为。参数化的微小变化可能改变预测的挽救幅度。为提升模型稳健性,转录因子活性系数和染色质可及性权重的估计值尽可能从公开可用的生物学数据集中选取并加以优化。 通过 敏感性引导的参数调优。尽管候选调控策略的定性排序在生物学上合理的参数范围内保持稳定,但转录拯救的定量预测应谨慎解读,因为它们仍依赖于模型假设。因此,预测的拯救百分比主要用于比较性优先级排序,而非作为生物学效力的精确估计。
CRISPR 向导的优先级排序基于 计算机模拟 评分算法无法完全预测实际应用中的编辑或激活效率。脱靶风险评估虽是多层次的,但无法替代 GUIDE-seq 或 Digenome-seq 等全基因组范围的实验性检测。25,26此外,仅凭计算脱靶预测不足以确立临床基因组编辑的生物安全性。尽管已整合多种预测工具来优先选择向导RNA,但确证生物安全性需要全基因组脱靶检测、转录组分析以及长期功能验证。未来的转化开发还应纳入瞬时CRISPR递送系统、剂量优化和全面的毒理学评估,以最大限度地减少非预期的基因组或表观基因组效应。同样,肝细胞中的同源定向修复效率通常较低。 体内且当前模拟未对 DNA 修复通路竞争或细胞周期效应进行建模。
临床转化可行性仍不确定。基于CRISPR系统的高效安全肝细胞递送仍是一大障碍。AAV载体面临载量限制与免疫原性问题,而脂质纳米颗粒系统在肝脏靶向性与作用持久性方面仍需进一步优化。27,28这些实际考量因素并未被明确建模,可能对现实世界的适用性产生重大影响。同样,基于同源定向修复的启动子校正策略应被视为一种计算性概念验证,而非临床优化的治疗方法。尽管预测的编辑效率为45%–在计算框架内,65%的结果令人鼓舞,但成熟肝细胞中的实际同源定向修复效率通常有限,因为同源定向修复在非分裂细胞中相对低效。因此,新兴技术如引物编辑或碱基编辑,最终可能为纠正启动子变异提供更具临床实用性的方法。 体内尽管 HepG2 来源的 ENCODE 数据集提供了全面的肝脏注释,但它们无法完全重现原代人肝细胞的特征。因此,当前的分析应被视为一个初步的计算优先排序框架,在考虑临床转化之前,需要在原代肝细胞、肝脏类器官以及合适的动物模型中进行验证。部分 F7 在此背景下,上调机制仍属推测。尽管既往临床观察提示血浆FVII的适度升高可降低出血风险,但本研究未能证明预测的转录变化会转化为功能性蛋白校正或临床获益。16,17.
尽管存在这些局限性,该框架仍具有更广泛的概念价值。这一整合流程阐明了如何联合分析启动子结构、转录因子依赖性及染色质背景,从而为受非编码变异影响的肝脏表达基因优先确定调控干预策略。29,30,31.
除HNF4外α 与HNF1αSP1 是一种重要的转录调控因子,可与肝细胞富集因子协同作用,建立肝脏特异性的染色质可及性与转录活性。因此, F7 启动子活性很可能通过一个涉及HNF4的协调转录因子网络介导。α, HNF1α以及 SP1,而非仅通过单个因子的结合事件。虽然 HNF4α此前已有研究描述了相关调控区域,而本计算框架则重新识别了这些调控元件,并评估了其利用基于CRISPR的方法进行靶向修复的潜力。
该框架通过整合转录因子基序预测与基于CRISPR的靶向技术,为治疗设计提供指导。预测的HNF4α 调控基序被用作CRISPR激活(CRISPRa)gRNA设计的候选区域,旨在增强内源性 F7 转录过程无需改变基因组序列。此外,对于被破坏或次优的调控基序,可优先采用 CRISPR-Cas9 介导的序列校正,以恢复其预测的转录因子结合潜力。这些应用凸显了该模型作为精准基因组调控筛选平台的实用性,但仍需通过实验验证来确认其调控活性和治疗可行性。该流程适用于预测会破坏 HNF4 结合的 F7 启动子变异。α 或 HNF1α 结合。该工作流程将启动子序列与公开的转录组学、表观基因组学和ChIP-seq数据集进行整合。由于该框架依赖于肝脏特异性调控结构,因此最适用于肝细胞或肝细胞来源的实验系统,不应外推至非肝组织。此外,该分析流程的预测性能取决于可用公共数据集的质量,因此可能无法完全捕获患者特异性的表观遗传变异或疾病相关的染色质重塑。
未来研究应纳入染色质免疫沉淀定量聚合酶链式反应或染色质靶向切割与标记技术。&RUN 法确认 HNF4α/HNF1α 在优先基序上的占有率、肝源细胞中的CRISPRa功能实验,以及FVII活性的蛋白水平测量。此外,启动子变体(如c.-61T)的等位基因特异性模型>G 对于确定预测的调控机制是否以突变依赖的方式运作将是必要的。
与传统基因替换策略相比,后者依赖于外源递送 F7 编码序列,所提出的CRISPRa框架旨在增强内源性 F7 在保留基因组天然调控的同时靶向该基因座。先前的研究已证实,利用TALE和CRISPRa技术可成功挽救F7启动子活性。16,17相比之下,本研究提供了一个整合的计算框架,用于在实验验证前优先考虑靶向启动子的策略。HDR介导的启动子校正在理论上可恢复天然DNA序列,但其依赖于效率相对较低的同源定向修复,尤其在静息肝细胞中。因此,本计算框架将CRISPRa定位为一种互补的调控策略,对于预测会损害转录因子结合的启动子变异可能具有优势,同时避免了永久性的基因组序列修饰。这些比较旨在为未来的实验评估优先考虑候选方法,而非确立治疗上的优越性。
尽管获得了这些机制性见解,但必须强调若干重要局限性。首先且最为关键的是,所有发现均源自计算分析与模拟模型;未进行实验验证。缺乏实验验证是本研究的核心局限。所有预测的转录因子结合事件、CRISPRa介导的转录激活、HDR效率以及脱靶评估均为计算预测,因此应被解读为可检验的假说,而非经实验验证的生物学现象。未来研究应使用荧光素酶启动子-报告基因检测、染色质免疫沉淀-定量聚合酶链式反应或CUT&RUN等技术验证这些发现。&开展实验以确认 HNF4α/HNF1α 占有率、在肝源细胞系或原代肝细胞中进行的CRISPRa激活研究、F7表达的定量PCR与蛋白质印迹分析,以及用于测定功能性FVII活性恢复情况的凝血实验。
总之,本研究提供了一个基于计算推导、机制信息支撑的框架,表明HNF4α的破坏可能是导致人类2型糖尿病中β细胞功能障碍的关键因素。α/HNF1α 调控架构可能导致降低 F7 转录以及靶向启动子调控理论上可以增强模拟的基因活性。然而,所有结论仍属预测性质,并取决于实验验证。这项工作最好被解读为一项系统性的假说生成工作,而非治疗效果的证据。
披露
作者声明无利益冲突。
致谢
作者感谢比沙大学研究生院与科学研究处于通过快速研究支持计划对本研究提供的资助。此外,本研究还获得 通过 由普林斯·萨塔姆·本·阿卜杜勒-阿齐兹大学项目编号(PSAU/2026/R/1448)提供资助
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Benchling | Benchling Inc. | 网络平台 | 用于CRISPR向导RNA设计和启动子序列分析。 |
| Cas-OFFinder | 基因组工程中心 | 当前版本 | 用于全基因组范围内预测CRISPR-Cas9脱靶切割位点。 |
| CellDesigner | 系统生物学研究所 | v4.4 | 用于转录调控的计算机模拟和CRISPRa模拟。 |
| ChromHMM | 布罗德研究所 | 当前版本 | 用于染色质状态分割和注释。 |
| CRISPOR | CRISPOR团队 | 当前网页版本 | 用于评估向导RNA效率及预测脱靶活性。 |
| CRISPRscan | CRISPRscan开发团队 | 当前版本 | 用于估算预测的CRISPR-Cas9切割效率。 |
| Cytoscape | Cytoscape联盟 | v3.9.1 | 网络可视化与分析平台。 |
| dbSNP数据库 | 美国国家生物技术信息中心(NCBI) | 当前发布版本 | 用于识别F7启动子区域内已知的单核苷酸多态性。 |
| dCas9-p300 CRISPRa系统(计算模型) | 不适用 | 不适用 | 仅用于模拟的计算建模表观遗传激活剂;未使用实验试剂。 |
| dCas9-VP64 CRISPRa系统(计算模型) | 不适用 | 不适用 | 仅用于模拟的计算建模转录激活剂;未使用实验试剂。 |
| ENCODE计划数据库 | ENCODE联盟 | 当前发布版本 | ChIP-seq、ATAC-seq、DNase I超敏感性和组蛋白修饰数据集的来源。 |
| F7启动子序列(GenBank) | 美国国家生物技术信息中心(NCBI) | NG_009262.1 | 用于启动子获取和注释的人F7基因参考序列。 |
| FIMO(寻找单个基序出现) | MEME Suite | v5.5.0 | 用于扫描F7启动子中预测的转录因子结合位点的计算工具。 |
| GTEx门户 | GTEx联盟 | 第8版(v8) | 用于相关性分析的肝脏转录组(TPM)数据来源。 |
| 人类基因突变数据库(HGMD) | HGMD专业版 | 当前发布版本 | 用于识别与疾病相关的启动子变异。 |
| ICE(CRISPR编辑推断) | Synthego公司 | 当前网页版本 | 用于计算建模预测CRISPR编辑结果。 |
| JASPAR数据库 | JASPAR联盟 | 2022年发布版 | 转录因子结合谱数据库,用于识别HNF4α和HNF1A结合基序。 |
| MCODE插件 | Cytoscape | 当前版本 | 用于识别高度连接的调控网络模块。 |
| MEME Suite | MEME Suite开发团队 | v5.5.0 | 支持基序发现和基序出现分析的软件包。 |
| 皮尔逊相关性分析 | 统计算法 | 不适用 | 用于评估F7、HNF4A和HNF1A表达之间的关联性。 |
| PhastCons保守性轨迹 | UCSC基因组浏览器 | 100种脊椎动物比对 | 用于评估基因组保守元件。 |
| PhyloP保守性轨迹 | UCSC基因组浏览器 | 100种脊椎动物比对 | 用于评估核苷酸水平的进化保守性。 |
| Segway | Hoffman实验室 | 当前版本 | 用于基因组分割和调控注释。 |
| 单链HDR修复模板(计算设计) | 不适用 | 不适用 | 在计算机中设计用于启动子基序恢复;未进行实验合成。 |
| SpCas9(计算模型) | 不适用 | 不适用 | 用于HDR向导RNA设计和编辑模拟的计算模型。 |
| STRING数据库 | STRING联盟 | v11.5 | 用于构建蛋白质–蛋白质相互作用和基因调控网络。 |
| UCSC基因组浏览器 | 加州大学圣克鲁兹分校 | 当前发布版本 | 用于评估启动子保守性、基因组注释和表观基因组轨迹。 |
参考文献
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.