本文介绍了一种利用外切酶V从单个人类卵母细胞中富集线粒体DNA,并构建双链测序文库的实验方案,可用于在Illumina兼容的测序平台上高精度检测线粒体DNA变异。
本文内容
摘要
摘要
卵细胞富含线粒体,这些是能够产生能量的细胞器,含有自身的基因组——线粒体DNA(mtDNA)。每个细胞中含有多个mtDNA拷贝,拷贝数因组织类型而异。卵细胞具有最高的mtDNA拷贝数,每个细胞含有数十万个mtDNA分子。由于线粒体仅通过母系遗传,因此对mtDNA变异的准确检测对于研究遗传、衰老和疾病至关重要。多个mtDNA拷贝的存在使得野生型和突变型分子可在同一细胞中共存,这种情况称为异质性(heteroplasmy),其中低频和新生突变可能以低于1%的频率出现。传统的下一代测序(NGS)缺乏足够的准确性,难以可靠区分这些稀有变异与文库构建和测序过程中引入的错误。本文介绍一种利用Exonuclease V去除线性DNA,从而从单个人类卵细胞中富集mtDNA的方案,随后进行双链测序文库制备,以实现高精度的mtDNA分析。该流程可实现对单个卵细胞的纠错测序,有助于可靠检测低频mtDNA变异,并分析异质性和新生突变。本方案提供了一种可重复的方法,用于在与Illumina兼容的测序平台上研究单个卵细胞中线粒体基因组的变异。
引言
线粒体在多种基本细胞过程中发挥关键作用,包括能量生成、细胞凋亡、信号传导以及钙稳态1。线粒体拥有自身的基因组,即线粒体DNA(mtDNA),在哺乳动物中为长约16.6 kb的环状双链分子。尽管在内共生过程中大多数原始线粒体基因已转移至核基因组,mtDNA仍保留了37个基因,编码13种氧化磷酸化(OXPHOS)多肽、22种转运RNA(tRNA)和两种核糖体RNA(rRNA)2。mtDNA的突变可损害线粒体的基因表达和功能,并可能导致严重的疾病3。由于线粒体仅通过母系遗传,卵母细胞中的mtDNA在受精、胚胎发育及子代健康中具有重要作用4。因此,检测和表征mtDNA突变及其频率具有重要意义。例如,了解与衰老和疾病相关的生殖系突变是开发女性不孕症治疗策略的重要前提。
与核DNA不同,每个细胞中含有多个拷贝的线粒体DNA(mtDNA),在体细胞中拷贝数从数百到数千不等,具体取决于组织类型,而在成熟卵母细胞中可超过10万个拷贝4。这种高拷贝数使得卵母细胞非常适合用于在单细胞水平上研究线粒体突变。然而,检测新生的mtDNA突变(尤其是频率极低的突变)仍然具有挑战性,因为传统二代测序(NGS)的错误率超过了众多真实变异的频率5。因此,需要采用纠错测序方法,以区分在文库构建、扩增和测序过程中引入的真实突变与技术假象。其中一种方法是双链测序(duplex sequencing, DS)6,7。在DS中,DNA片段在扩增前会连接上含有双链随机12核苷酸分子标签的接头。这些独特的分子标识符在两端标记每一个原始DNA分子,使得来源于同一条模板链的测序读段可根据其共有的标签序列归为一个家族。从每个读段家族生成单链一致性序列(SSCS),随后将来自原始DNA双链的互补SSCS合并,生成双链一致性序列(DCS)。只有在两个互补SSCS的大多数读段中均被检测到,并在最终的DCS中得到确认的变异,才被视为真实突变,从而使错误率比传统NGS方法低数个数量级8。该策略在检测单细胞中低频mtDNA变异和异质性方面具有显著优势。
大多数已发表的双链测序方案的一个主要局限在于文库构建过程中需要相对大量的起始DNA,这使得这些方法不适用于单细胞应用6,7,9。本方案的总体目标是通过优化的线粒体DNA(mtDNA)富集、文库构建和测序流程,实现对单个人类卵母细胞中mtDNA的高精度双链测序。为了最大限度减少对核线粒体DNA片段(NUMTs)的测序并提高测序效率,本方案引入了一步基于核酸外切酶V的富集步骤,该步骤可选择性消化线性DNA,同时保留环状mtDNA。该流程为单个卵母细胞中mtDNA变异的准确检测提供了一种实用方法,适用于研究异质性、从头突变、衰老以及线粒体疾病的相关研究。
方案
人类卵母细胞的采集和处理已获得林茨约翰内斯开普勒大学伦理委员会(批准号:1293/2020)的批准。所有操作均须依照机构指南进行,包括知情同意、样本匿名化处理,以及所有适用于人体组织使用的相关法规。
注意:尽管本方案是针对人卵母细胞描述的,但可通过调整物种特异性引物以适用于其他物种。整个实验过程中均应使用低吸附性耗材(例如离心管和移液器吸头),以最大限度减少样本损失。在首次纯化之前的所有操作步骤均需在原始的低吸附性卵母细胞收集管中进行。请勿涡旋振荡样本,因为涡旋可能损伤DNA链。应通过轻柔移液或轻轻弹击离心管来混匀反应组分,随后进行短暂离心。尽可能在独立的聚合酶链式反应(PCR)工作站或物理分隔的实验区域中进行DNA提取、预混液配制及反应体系搭建,以最大限度减少污染。
1. 缓冲液与试剂的配制
- 根据表1,将指定体积的贮存液与分子生物学级水混合,配制卵母细胞裂解缓冲液(OLB)、10 mM Tris-HCl、TE缓冲液、TElow缓冲液和10 mM Tris-NaCl,并将每种溶液定容至指定的最终体积。将配制好的缓冲液分装为每管1 mL,于4°C保存,并在1年内使用。
表1: 本实验方案中所用缓冲液的组成。用于配制10 mM Tris-HCl、TE缓冲液、TElow缓冲液、10 mM Tris-NaCl和卵母细胞裂解缓冲液(OLB)的缓冲液组分及终浓度。所有缓冲液均需使用分子生物学级水配制。如有需要,应根据生产商的建议,在配制缓冲液前调整Tris-HCl和EDTA贮存液的pH值。OLB在样品裂解前立即加入热不稳定蛋白酶K,具体操作如本方案所述。请点击此处下载该文件。
2. 单卵母细胞采集
注意:本方案中使用的人类卵母细胞来自奥地利林茨凯普勒大学医院生育中心(Kinderwunsch Zentrum)接受胞质内单精子注射(ICSI)治疗的患者。卵巢刺激方案根据患者预测的卵巢反应制定,并依据年龄、抗苗勒管激素(AMH)水平和体重等个体特征调整用药剂量,遵循欧洲人类生殖与胚胎学会(ESHRE)的建议10。采用促性腺激素释放激素(GnRH)激动剂或GnRH拮抗剂方案联合促性腺激素刺激实现垂体抑制,以促进卵泡成熟。在触发排卵前,通过经阴道超声定期监测卵泡生长。随后通过经阴道卵泡穿刺获取卵母细胞,并收集含有卵丘-卵母细胞复合体(COCs)的卵泡液11。仅在获得知情同意后,将无法用于患者ICSI治疗、否则将被丢弃的未成熟或未受精卵母细胞用于研究。优先向窦卵泡计数(AFCs)较高的患者征询卵母细胞捐赠意愿,因其更可能产生适合研究的未成熟或未受精卵母细胞。在选择用于研究的卵母细胞之前的所有操作均须符合国家关于体外受精及人类组织使用的法规。所有操作均应在层流罩内无菌条件下进行。确保所有直接接触卵母细胞的CE认证材料和培养基均为无菌、预热至37°C,并维持pH值在7.20–7.40之间。
- 在控制性卵巢超促排卵及经阴道取卵后,从卵泡液中收集卵丘复合体(COCs),并在无菌矿物油下转移至750 µL GM501培养基中。
- 通过透明质酸酶消化法去除透明带(ZP)周围的卵丘细胞。将卵母细胞在500 µL含透明质酸酶(80 U/mL)的GM501培养基中于37°C孵育30–60秒,随后用750 µL GM501培养基洗涤三次。使用去丘细胞移液管机械性小心去除残留的卵丘细胞。
- 对于处于后期I(TI)或中期II(MII)的卵母细胞,使用激光脉冲在极体附近对透明带进行打孔,并利用显微操作仪移除第一极体。根据透明带的厚度调整激光参数(1–3次脉冲;脉冲持续时间1.5–2.6 ms;光斑直径16–20 µm)。使用激光去除任何残留的卵丘细胞,以最大限度减少体细胞DNA对卵母细胞的污染。
- 将每个卵母细胞单独转移至200 µL低吸附管中含2–3 µL的1×磷酸盐缓冲液(PBS)中。立即将该管置于−20°C冷冻。如需长期保存,将冷冻样本转移至−80°C。
注意:解冻后,应连续进行后续操作,直至完成第一轮扩增步骤,不得中断。 - 为监测整个实验流程中可能存在的环境DNA污染,在文库构建阶段(第4步起)设置阴性对照,即在不含卵母细胞的情况下加入2 µL的1× PBS。该阴性对照需与所有卵母细胞样本同步处理。在整个实验流程的任一阶段,阴性对照中均不应检测到可识别的DNA。
3. 接头合成
注意:在开始文库构建之前,预先准备好接头。合成的接头可于 −80°C 保存最多 3 个月。应分装保存以避免反复冻融,解冻后的接头不得再次冷冻。本方案中使用的所有寡核苷酸序列均列于表 2中。
表2: 本实验方案中使用的所有寡核苷酸和引物。该表格列出了用于接头合成、文库扩增、定量聚合酶链式反应(qPCR)、文库定量以及线粒体DNA(mtDNA)富集度评估的所有寡核苷酸,包括其序列、纯化方法、提供量或推荐的储存浓度,以及生产厂家。表中所示的载体寡核苷酸序列为本方案中使用的示例序列。引物序列中的星号(*)表示硫代磷酸酯键。mws55接头中的随机核苷酸(N)代表唯一的分子标识符(UMI),而Y表示简并的嘧啶碱基(C或T)。除非另有说明,寡核苷酸均采用标准脱盐法进行纯化。请点击此处下载该文件。
- 准备一份96%乙醇(EtOH),并于−20°C保存,用于后续纯化步骤。使用前立即新鲜配制80% EtOH。
- 在200 µL低吸附离心管中,分别取20.5 µL的100 µM mws51_short和100 µM mws55寡核苷酸,混合后总体积为41 µL(每种寡核苷酸各2,000 pmol)。
- 将混合后的寡核苷酸在热循环仪中95°C孵育5分钟,热盖温度设为110°C。待样品温度达到95°C后开始计时,5分钟后关闭热循环仪,并将离心管留在仪器内1小时,使其缓慢冷却至室温(RT),完成退火(“退火接头”)。
- 通过混合以下组分配制延伸主混合液:1× NEB Buffer 2(10×母液取5.6 µL)、3.5 mM脱氧核苷三磷酸(dNTPs;10 mM母液取5.6 µL)、11.5 U Klenow片段(5 U/µL母液取2.3 µL)以及2.5 µL分子生物学级水,最终体积为16 µL。
- 取第3.3步制备的退火接头1 µL,用TElow缓冲液1:20稀释,标记为“退火”,并于4°C保存,用于琼脂糖凝胶电泳。
- 将16 µL延伸主混合液加入剩余的40 µL退火寡核苷酸中,充分混匀。
- 在热循环仪中37°C孵育1小时,热盖温度设为47°C。
- 通过乙醇沉淀法纯化延伸后的寡核苷酸。向56 µL反应混合物中加入28 µL乙酸铵(NH4OAc),充分混匀。
- 将整个反应液转移至1.5 mL低吸附离心管中,并加入168 µL冰浴预冷的96% EtOH。
- 反复倒置离心管数次,于−20°C孵育30分钟,使DNA沉淀。
- 新鲜配制1 mL 80% EtOH,并冷却至−20°C。将离心机预冷至4°C。
- 在14,000 × g下离心30分钟。
- 小心移除上清液,勿扰动沉淀。向每管中加入1 mL冰浴预冷的80% EtOH,不混匀或倒置离心管。
- 在14,000 × g下离心5分钟。
- 彻底去除残留EtOH,将DNA沉淀在空气中干燥10–15分钟,直至无可见液体,沉淀呈透明状。避免过度干燥寡核苷酸。
- 用41 µL分子生物学级水重悬沉淀。
- 取1 µL样品,用TElow缓冲液1:20稀释,标记为“延伸”,并于4°C保存。
- 通过混合以下组分配制限制性酶切主混合液:47 µL分子生物学级水、1× CutSmart Buffer(10×母液取10 µL)以及15 U HpyCH4III(5 U/µL母液取3 µL),最终体积为60 µL。
- 将60 µL限制性酶切主混合液加入40 µL纯化后的寡核苷酸中,充分混匀。
- 在热循环仪中37°C孵育16小时,热盖温度设为47°C。
- 新鲜配制6.5 mL 80% EtOH,并冷却至−20°C。将离心机预冷至4°C。
- 将酶切后的接头转移至1.5 mL低吸附离心管中,并加入900 µL分子生物学级水。
- 加入500 µL NH4OAc,充分混匀。
- 将溶液均分为六份,每份250 µL,分装至1.5 mL低吸附离心管中。每管加入500 µL冰浴预冷的96% EtOH。
- 反复倒置离心管数次,于−20°C孵育30分钟,使DNA沉淀。
- 在14,000 × g下离心30分钟。小心移除上清液,勿扰动沉淀。每管加入1 mL冰浴预冷的80% EtOH,不混匀或倒置。在14,000 × g下离心5分钟。
- 彻底去除残留EtOH,将接头沉淀在空气中干燥。
- 每份沉淀用6.7 µL Tris-NaCl缓冲液重悬,合并全部六份悬液,最终体积为41 µL。取1 µL,用TElow缓冲液1:10稀释,标记为“酶切”,并于4°C保存。
- 将接头储备液分装,并于−80°C保存。使用分光光度计测定接头浓度,并检测“酶切”样品的A260/280和A260/230吸光度比值。预期接头浓度为30–50 µM,A260/280比值应>1.7,A260/230比值应>1.9。
- 将“退火”、“延伸”和“酶切”样品在2%琼脂糖凝胶中125 V电泳45分钟,以验证接头形成及完全酶切(图1)。
注: “退火”样品应显示两条带,分别代表退火和未退火组分。退火接头迁移位置约为90 bp,由13 bp双链区和68 nt单链突出端组成;未退火寡核苷酸迁移位置约为60 bp。延伸后,接头由37 bp双链区和44 nt Y形突出端组成,迁移位置约为110 bp。酶切后,接头中移除一个8 bp片段。应观察到三条带:主带位于约100 bp(最终接头),另两条弱带分别位于约60 bp(残留未退火寡核苷酸)和8 bp(酶切片段)。
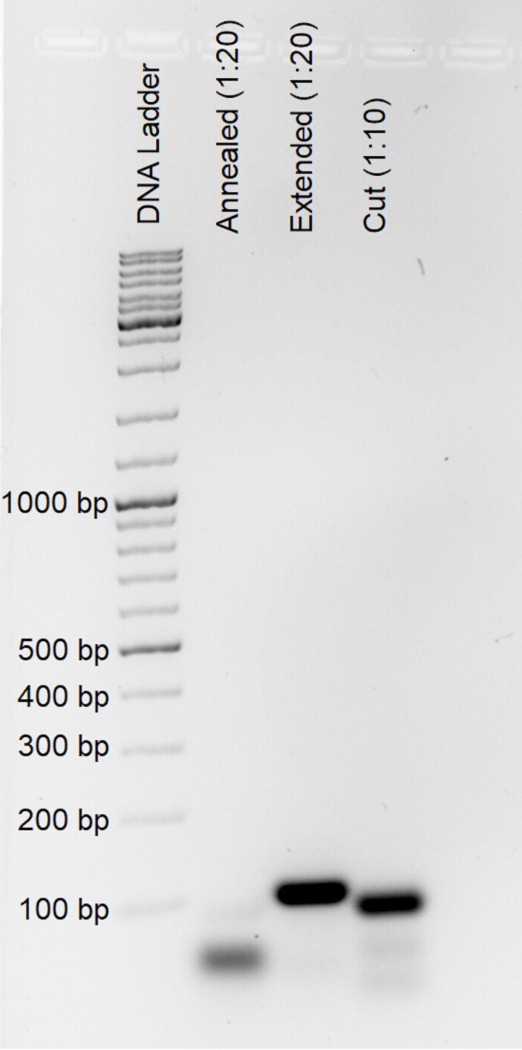
图 1。中间产物及最终双链测序接头的代表性片段大小分析。 在接头合成过程中,分别于寡核苷酸退火(“退火后”,稀释1:20)、填平延伸(“延伸后”,稀释1:20)和 HpyCH4III 限制性消化(“消化后”,稀释1:10)步骤后取样,通过2%琼脂糖凝胶电泳分析,以验证双链测序接头的正确形成。 请点击此处查看该图的放大版本。
4. 单卵母细胞裂解
- 通过将1 µL热不稳定蛋白酶K(0.120 U/µL)加入99 µL OLB中,配制添加热不稳定蛋白酶K的OLB(OLB+),使蛋白酶K的终浓度为0.0012 U/µL。
- 在室温下解冻卵母细胞。立即向每个卵母细胞中加入4 µL OLB+。用裂解缓冲液多次冲洗管壁,以确保卵母细胞完全转移至缓冲液中,并防止样品黏附于管壁。
- 充分混匀样品,短暂离心使内容物沉降至管底,随后在PCR仪中37°C孵育16小时,PCR仪盖温设定为47°C。
注意:在片段化前不单独评估卵母细胞裂解情况。在指定裂解条件下孵育16小时通常足以完全裂解单个卵母细胞。然而,由于操作过程中的样品损失以及不同卵母细胞间线粒体DNA拷贝数的差异,回收的DNA量可能有所变化。 - 将样品在PCR仪中55°C孵育15分钟(盖温设定为75°C),以灭活热不稳定蛋白酶K。
注意:在完成裂解及蛋白酶K灭活后,应连续进行后续操作,除非后续实验步骤中明确指出可暂停。
5. 外切酶V消化
- 在继续操作前,让样品平衡至室温。
- 通过混合 4 µL 的 25 mM 氯化镁(MgCl₂)、1 µL 的 10 mM Tris-HCl、1 µL 的 10 mM 三磷酸腺苷(ATP)以及 1 µL 的外切酶 V(10 U/µL 储存液),配制总体积为 7 µL 的外切酶 V 混合液。
- 将 1 µL 的 10 mg/mL 核糖核酸酶 A(RNase A)储存液加入 99 µL 分子生物学级水中,配制成 1 mg/mL 的 RNase A 工作液。向每个裂解的卵母细胞样品中加入约 0.1 µL 的稀释后 RNase A 溶液。
注意:此步骤应使用合适的移液器。当同时处理多个样品时,可使用合适的多通道移液器,但必须采取措施避免样品间的交叉污染。由于使用多通道移液器分配如此小的体积时移液准确性可能下降,因此需仔细检查所有通道。或者,将移液器吸头短暂浸入稀释后的 RNase A 溶液中,即可转移约 0.1 µL。此体积的微小偏差不会影响实验方案的效果。建议先使用单通道移液器验证转移体积的大致准确性。 - 向每个裂解的卵母细胞样品中加入 7 µL 外切酶 V 混合液,并充分混匀。将样品置于热循环仪中,在 37°C 下孵育 1 小时,同时将热盖温度设为 47°C。
- 向每个样品中加入 38 µL TE 缓冲液,使最终反应体积约为 51 µL。将样品在热循环仪中于 70°C 孵育 30 分钟(热盖温度设为 75°C),以热失活酶活性。
- 立即进入文库构建步骤。
6. 片段化
- 使用超声处理将DNA剪切至平均片段大小约为550个碱基对(bp)。
注意:本方案描述使用Covaris M220聚焦超声仪(以下简称超声仪)进行DNA片段化;但也可使用其他等效系统。由于样品在裂解后除DNA外还含有细胞碎片,因此需针对特定仪器和样品类型优化片段化条件,以获得以目标片段大小为中心、分布较窄的片段尺寸分布。 - 将全部样品体积(约51 µL)转移至50 µL聚焦超声管中。
- 在20°C条件下,使用10%占空比、75 W峰值入射功率和每爆发200个循环的参数,对DNA进行70秒的剪切。
- 由于超声管非低吸附管,应立即将每个剪切后的样品(约50 µL)从超声管转移至200 µL低吸附管中。原始卵母细胞收集管可用于此目的。检查超声管盖内是否有残留液体,并回收任何残留样品以最大化样品回收率。
- 立即进行末端修复和A尾添加步骤。
7. 末端修复/A加尾
- 配制末端修复/A尾化主混合液,其中包含7 µL末端修复反应缓冲液和3 µL末端修复酶混合液。
- 向每个样本中加入10 µL末端修复/A尾化主混合液,使最终反应体系体积为60 µL。通过移液器上下吹打10次,充分混匀。
- 将样本在20°C孵育30分钟,热循环仪盖子保持关闭;随后在65°C孵育30分钟,盖子温度设定为75°C。
- 立即进行接头连接步骤。
8. 接头连接
- 配制连接主混合液,其中包含 30 µL 连接混合液和 1 µL 连接增强剂。
- 解冻一份合成的接头,并用 Tris-NaCl 缓冲液将其稀释 4000 倍。
- 向每份末端修复并加 A 尾的 DNA 样品中加入 1.5 µL 稀释后的接头,再加入 31 µL 连接主混合液,并充分混匀。
- 将样品在 20°C 下孵育 15 分钟。向每个样品中再加入 1 µL 稀释后的接头,使最终反应体积达到 93.5 µL。充分混匀后,在 4°C 下孵育 16 小时。
- 立即进行纯化步骤。
9. 连接接头的DNA纯化
- 将磁珠和TElow缓冲液在室温下平衡至少30分钟。在此期间,配制新鲜的80%乙醇。通过将1 µL载体寡核苷酸(序列不在人类基因组中;见表2)加入99 µL TElow缓冲液中,配制终浓度为1 nM的载体寡核苷酸溶液。
- 将74.8 µL磁珠(对应0.8×的磁珠与样品比例)转移至1.5 mL低吸附离心管中。加入全部93.5 µL接头连接的DNA,并充分混匀。
- 将磁珠-样品混合物在室温下孵育15分钟。孵育7.5分钟后,轻轻混匀悬浮液,并短暂离心离心管。
- 短暂离心离心管,将其置于磁力架上,孵育5分钟以确保磁珠完全分离。小心移除并弃去澄清的上清液,然后立即盖上管盖。
- 加入400 µL 80%乙醇,孵育30秒,移除乙醇。再加入200 µL 80%乙醇,孵育30秒,移除乙醇。
- 将离心管从磁力架上取下并短暂离心。将离心管放回磁力架,移除残留的乙醇,并将磁珠在空气中干燥少于5分钟。
- 加入50 µL含载体寡核苷酸的TElow缓冲液。将离心管从磁力架上取下,通过移液充分重悬磁珠。
- 将悬浮液在室温下孵育5分钟,期间偶尔混匀。短暂离心离心管,放回磁力架,再孵育5分钟。
- 在第一次磁珠分离的最后5分钟内,准备一个新的1.5 mL低吸附离心管,其中加入40 µL磁珠。将50 µL洗脱液转移至该预装管中,以0.8×的磁珠与样品比例进行第二次纯化。
- 充分混匀后在室温下孵育15分钟。孵育7.5分钟后,轻轻混匀悬浮液,并短暂离心离心管。
- 将离心管置于磁力架上,孵育5分钟以确保磁珠完全分离。小心移除并弃去澄清的上清液,然后立即盖上管盖。
- 加入400 µL 80%乙醇,孵育30秒,移除乙醇。再加入200 µL 80%乙醇,孵育30秒,移除乙醇。
- 将离心管从磁力架上取下并短暂离心。将离心管放回磁力架,移除残留的乙醇,并将磁珠在空气中干燥少于5分钟。
- 向每个样品中加入15.5 µL Tris-HCl。将离心管从磁力架上取下,通过移液充分重悬磁珠。
- 将悬浮液在室温下孵育5分钟,期间偶尔混匀。短暂离心离心管,放回磁力架,再孵育5分钟。
- 将15 µL洗脱液转移至新的200 µL低吸附离心管中。取1 µL洗脱液,用Tris-HCl稀释10倍,用于阿摩尔级定量PCR(qPCR)和线粒体DNA(mtDNA)富集qPCR分析。
10. 阿摩尔量级的测定
注意:确定连接接头后的 DNA 大致含量,以调整后续扩增和加索引 PCR 中的 DNA 加样量及循环次数。由于样品量有限,直接进行浓度测定可能不够可靠,因此需通过 qPCR 估算 DNA 含量。采用琼脂糖凝胶电泳分析扩增产物,以评估片段大小分布并检测残留的接头二聚体。Cq 值可能因所用试剂和实时 PCR 仪器的不同而有所差异。根据接头二聚体的检测结果对接头二聚体 Cq 值、下游 DNA 加样量及 PCR 循环次数的调整主要基于经验观察,可能需要针对不同的文库制备进行优化。
- 配制包含阿摩尔级 qPCR 主混合液 5 µL 2 的× KAPA HiFi HotStart 反应混合液(下文简称 2× 高保真PCR混合液) 1 µL Illumina 双重-NEBNext 通用 PCR 引物10 µM(下文简称通用文库引物), 1 µL mws20 引物的10 µM), 0.5 µL 20分之× EvaGreen,以及 0.5 µL 每反应需使用分子生物学级水。
- 添加 8 µL 将主混合液分别加入指定的适用于qPCR的96孔板的各孔中。添加 2 µL 1:10 稀释样品,以获得最终反应体积 10 µL.
- 将反应板密封后,短暂离心,再放入实时荧光定量PCR仪中。
- 使用以下热循环条件进行 qPCR:45 秒,95 °C 98°C,随后进行45个循环:15秒,95°C 98°C,30 秒 65°C,以及45秒 72°C.
- 通过将荧光阈值设定为1,000相对荧光单位(RFU),确定定量循环数(Cq)。
注意:选择与实时 PCR 仪器兼容的荧光阈值,并在所有实验中使用相同的阈值,以便比较 Cq 值。 - 在1.5%琼脂糖凝胶中以125 V电压电泳分离qPCR扩增产物,运行40分钟。
- 检查凝胶中是否存在残留的接头二聚体。接头二聚体的迁移位置约为 130 bp图2).
- 如果可见接头二聚体,则使用下表所示的适当阿托摩尔Cq校正因子(ACF)调整Cq值 图 2根据琼脂糖凝胶中观察到的接头二聚体条带强度,参照图中所示的代表性示例选择ACF。 图2 作为参考。经ACF校正的attomole级Cq值在22–26之间为最佳;然而,数值 <29 通常可以接受。
注意:除了校正Cq值外,必要时可进行额外纯化;然而,这可能导致文库大量损失。具有明显接头二聚体条带的样本通常与较高的attomole qPCR Cq值相关,表明DNA投入量较低。Cq值≥29的样本通常会产生较大的家族序列规模和较低的线粒体DNA测序深度。<100×)因此可能被排除在测序之外。由于Cq值依赖于实时PCR仪器和检测条件,在实施本方案时应建立实验室特定的截断值。
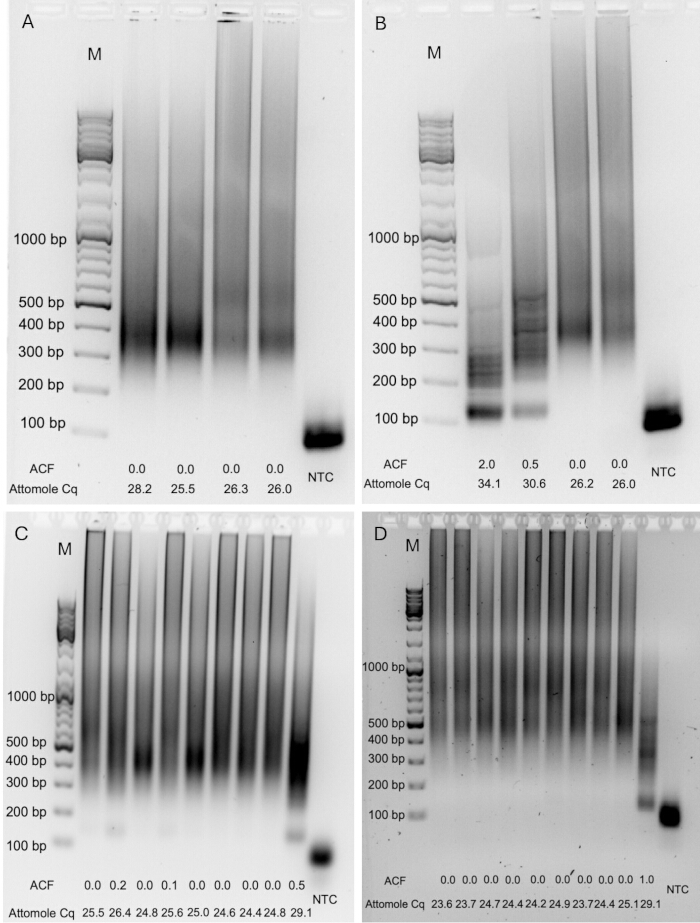
图2.用于估算文库投入量并识别接头/引物二聚体的阿摩尔级定量PCR(qPCR)产物示例。 通过1.5%琼脂糖凝胶电泳分析扩增后的阿摩尔级qPCR产物,以评估片段大小分布并检测残留的接头/引物二聚体。(A–D) 代表性示例,显示含有不同量接头连接DNA以及不同程度接头/引物二聚体的文库。每个样本均标出了阿摩尔Cq校正因子(ACF)及相应的未校正定量循环数(Cq)。M,DNA大小标记物;NTC,无模板对照。请点击此处查看该图的放大版本。
11. 线粒体DNA富集效果评估(可选)
注意:使用靶向线粒体 ND6 基因和核内 Alu 元件的引物,通过 qPCR 估算线粒体 DNA(mtDNA)的富集程度。通过计算核基因与线粒体基因靶标之间的 Cq 值差异,来估算 mtDNA 的富集水平。使用线粒体靶标的绝对 Cq 值来估算样本中 mtDNA 的含量。Cq 值可能因所使用的试剂、耗材和实时荧光定量 PCR 仪器的不同而有所变化。针对其他物种可调整引物序列。有关小鼠和猕猴特异性引物的信息,请参考先前发表的文献12,13。此步骤为可选,可在测序前对 mtDNA 富集程度提供粗略估计。
- 分别配制线粒体和核基因靶标的主混合液。每个反应中加入 5 µL 的 2× PowerUp SYBR Green 混合液、每对引物中的各 0.4 µL 引物(浓度均为 10 µM)以及 2.1 µL 分子生物学级水。
- 将 8 µL 相应的主混合液加入适用于 qPCR 的 96 孔板中指定的各孔内,再加入 2 µL 1:10 稀释的样本,使最终反应体积达到 10 µL。
- 密封反应板并短暂离心,然后将其放入实时 PCR 仪中。
- 采用以下热循环条件进行 qPCR:95°C 反应 2 分钟,随后进行 45 个循环,每个循环包括 95°C 变性 15 秒、56°C 退火 20 秒和 72°C 延伸 30 秒。
- 通过将荧光阈值设定为 100 RFU 来确定 Cq 值。
注意:应选择与实时 PCR 仪兼容的荧光阈值,并在所有实验中使用相同的阈值,以便比较 Cq 值。测序完成后,将 Cq 值与基于测序结果的富集效率相关联,并将这些值作为后续文库构建的参考依据。 - 通过从线粒体靶标 Cq 值中减去核靶标 Cq 值(CqmtDNA − CqnDNA)计算与富集相关的 ΔCq 值。在获得初步测序数据后,应建立实验室特异性的标准曲线,以估算来源于线粒体 DNA(mtDNA)的测序读段比例。
注意:若尚未获得测序数据,可使用 公式 1,基于由七个卵母细胞文库生成的示例标准曲线(ΔCq = −0.8,16.83%;ΔCq = −2.1,33.62%;ΔCq = −3.0,45.57%;ΔCq = −3.9,60.34%;ΔCq = −5.0,77.98%;ΔCq = −6.2,89.25%;ΔCq = −8.4,95.09%),粗略估算预期的 mtDNA 来源测序读段百分比。应实现 ΔCq 值 <−1,以确保有效去除核 DNA。若富集效率较低,可通过分配更多的测序读段来获得足够的 mtDNA 测序深度进行补偿;但此方法可能增加核线粒体 DNA 片段(NUMT)污染。由于 ΔCq 与 mtDNA 含量之间的关系取决于试剂、耗材、仪器和实验条件,公式 1 仅可作为示例性校准,应尽可能建立实验室特异性的标准曲线。
估算的 mtDNA (%) = −11.006 × ΔCq + 13.776 (1)
12. 文库扩增
注意:第一次扩增需连续进行两轮 PCR。首先使用单一引物进行第一轮 PCR,实现线性扩增;随后加入第二引物,通过第二轮 PCR 实现指数扩增。
- 根据attomole级qPCR的结果确定第一次扩增PCR的DNA投入量。
- 对于单卵母细胞文库,应使用qPCR attomole Cq值通常大于22的样本。若样本Cq值较低,应将其稀释至Cq值约为22,具体方法依据 表3Cq 值 ≥29 的文库通常会产生较大的家族序列数量和较浅的线粒体 DNA 测序深度,因此不建议继续进行文库制备或测序。
- 配制扩增主混合液,包含 20 µL 2 的× 高保真 PCR 混合液和 4 µL mws20 引物的10 µM每反应)
- 添加 24 µL 扩增主混合液至 14 µL 稀释样品的
- 使用以下热循环条件进行线性扩增 PCR:95 °C 预变性 3 min;随后 95 °C 变性 45 s,60 °C 退火 45 s,72 °C 延伸 1 min,共 25 个循环;最后 72 °C 终延伸 5 min。 98°C,随后进行12个循环,每个循环15秒,温度为 98°C,30 秒 60°C,以及45秒 72°C,随后在2分钟内 72°C.
- 添加 4 µL 通用文库引物的10 µM)并充分混匀。
- 使用以下热循环条件进行指数扩增PCR:45秒,95°C 98°C,随后进行9个循环,每个循环15秒,温度为 98°C,30秒于 65°C,以及45秒 72°C,随后在 2 分钟内延伸 72°C.
注意:第一次扩增完成后,样品可保存于 4°C 必要时可稍后继续进行该方案。从卵母细胞裂解到第一轮扩增的所有前期步骤必须连续完成,不得中断。 - 添加 10 µL 向每个样品中加入分子生物学级水。
- 使用试剂纯化扩增的DNA 40 µL 磁珠(0.8× 样品体积),按照步骤9.9–9.15中所述的第二次磁珠纯化程序进行操作。用 200 µL 80%乙醇中洗脱DNA 15.5 µL Tris-HCl 的,并转移 15 µL 洗脱液转移至新管 200 µL 低吸附管
注意:此处为合适的暂停点。将纯化的 DNA 储存于 4°C 或立即进行索引。
表3: 用于标准化首次文库扩增聚合酶链式反应(PCR)中DNA上样量的稀释倍数及相应的定量聚合酶链式反应(qPCR)定量循环(Cq)校正因子。 对于attomole qPCR Cq值低于目标值的样品,在首次扩增PCR前使用分子生物学级水进行稀释。校正后的Cq值通过将相应的稀释校正因子加至实验测得的Cq值获得,随后用于确定加接头PCR的循环数以及目标测序深度(见表4)。表中所列样品体积与加水体积最终使首次扩增PCR的上样总体积为14 µL。星号(*)表示所列稀释校正因子应加至实验测得的attomole qPCR Cq值,以获得校正后的Cq值。这些校正因子是针对本实验流程通过经验确定的。请点击此处下载该文件。
13. 索引
- 根据表4中经二聚体校正和稀释校正的attomole qPCR Cq值,确定索引PCR的循环数。
- 为每个样本配制含有25 µL 2×高保真PCR混合液和10 µL 10 µM独特双索引引物对的索引主混合液。
- 将35 µL索引主混合液加入到15 µL每个扩增后的样本中。
- 使用以下热循环条件进行索引PCR:98°C预变性45秒,随后进行适当次数的循环(每循环包括98°C变性15秒、65°C退火30秒、72°C延伸45秒),最后在72°C下延伸2分钟。
- 使用40 µL磁珠(为样本体积的0.8×)纯化带索引的文库。用80% EtOH洗涤磁珠两次,并用21 µL TElow缓冲液洗脱DNA。
- 将洗脱液转移至低吸附DNA管中。
- 使用Qubit高灵敏度DNA检测试剂盒或同等荧光定量方法测定DNA浓度。
- 文库可在测序前暂存于4°C,或长期保存于−80°C。
注意:此步骤为安全的暂停点。
表4: 基于校正后的阿托摩尔定量聚合酶链式反应(qPCR)定量循环(Cq)值确定的加索引聚合酶链式反应(PCR)循环数和目标测序深度。 校正后的Cq值整合了实验测得的阿托摩尔qPCR Cq值,以及相应的接头二聚体校正因子(图2)和稀释校正因子(表3)。该校正后的Cq值用于确定加索引PCR的循环次数,以及建议分配给每个文库用于混合的成对末端测序读数。目标测序读数分配仅作为初步指导,实际应用中可能需要根据实时PCR仪器、测序平台、多重策略及具体实验要求进行实验室特异性优化。请点击此处下载该文件。
14. 质量控制
- 使用 Bioanalyzer、TapeStation 或其他等效的核酸片段分析仪器,评估文库质量、片段大小分布以及是否存在残留的接头或引物二聚体。片段大小应在约 300 至 1,000 bp 范围内。较小的残留峰(在 Bioanalyzer 曲线中占样品荧光强度 [RFU] 的 <5%)通常可接受(图 3A–D)。残留的接头或引物二聚体会在约 70–150 bp 处呈现为明显的峰(图 3E–H)。最终文库浓度应至少为 5 ng/µL。若未达到上述任一质量标准,请参阅 补充文件 1(故障排除指南)。
- (可选)若检测到接头或引物二聚体(图 3E–H),用分子生物学级水将文库体积调整至 50 µL,加入 40 µL 磁珠(0.8× 样品体积),并进行一次额外纯化。用 80% EtOH 洗涤磁珠两次,并将纯化后的文库洗脱于 21.5 µL 的 TElow 缓冲液中。
- (可选)重复质量控制分析(步骤 14.1),以确认完全去除接头和引物二聚体。
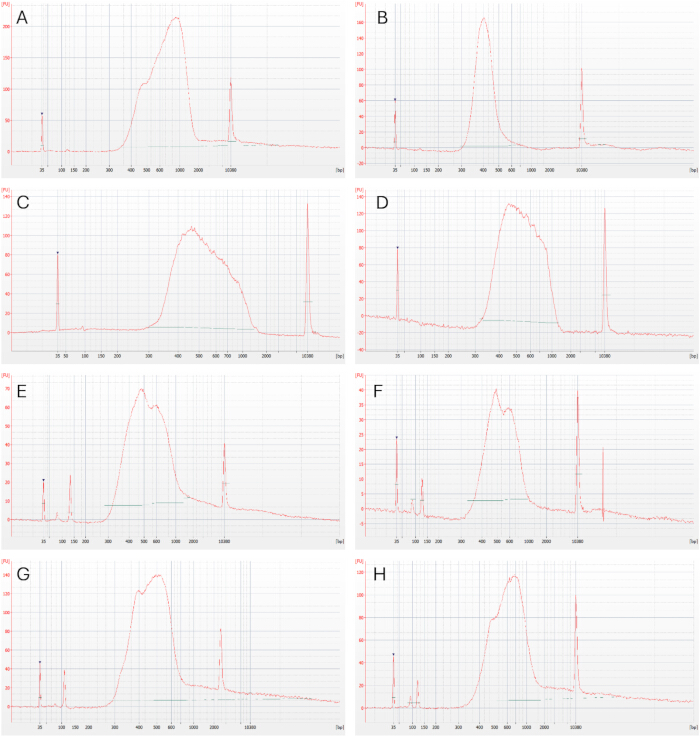
图3.带索引的测序文库的代表性片段分析。 通过Bioanalyzer片段分析生成的代表性电泳图,显示索引PCR后文库的质量。(A–D)具有预期片段大小分布(约300–1000 bp)且无可检测到的接头/引物二聚体的文库,适用于无需额外纯化的测序。(E–H)含有残留接头和/或引物二聚体的文库,在测序前需要额外的磁珠纯化步骤。约35 bp和10,380 bp处的峰分别对应于下部和上部内部标记物。请点击此处查看该图的放大版本。
15. 文库合并与测序
- 使用适用于Illumina文库的基于qPCR的文库定量检测方法(如Collibri文库定量试剂盒),按照制造商提供的方案测定每个加索引文库的浓度。将每个文库用所提供的文库稀释缓冲液按1:100,000比例稀释,并对每个样本至少进行双份分析;建议进行三份分析。标准品需进行三份分析。
- 计算每个样本和标准品的平均定量循环(Cq)值。根据标准品的平均Cq值生成标准曲线,并依照制造商说明计算每个文库的浓度。
- 根据第10步获得的经接头二聚体校正和稀释校正后的atto摩尔qPCR Cq值以及表4中提供的分配比例,合并文库。
注意:合并比例取决于每个卵母细胞文库的校正后Cq值及其对应的目标双端测序读段数量。表4中的数值为近似值,可能因不同的实时PCR仪器而有所差异。建议建立适用于本实验室的具体数值以获得最佳性能。 - 通过将每个文库的目标双端测序读段数除以所有文库目标读段数的总和,计算每个文库的相对合并比例。将该比例乘以最终文库池的总摩尔量,确定每个文库所需的量,然后根据其测定的摩尔浓度计算相应的文库体积。混合计算所得的各文库体积,构建最终的文库池。
- 使用Illumina测序平台或其他兼容Illumina接头序列的平台对合并后的文库进行测序。采用双端测序模式,最小读长为2 × 150 bp。推荐使用更长的读长(如2 × 250或2 × 300 bp),因为这有助于更好地识别和过滤来源于较短核线粒体DNA片段(NUMTs)的读段。
- 例如,在Illumina NovaSeq 6000平台上对合并文库进行测序,使用SP Reagent Kit v1.5(500个循环)的双通道边合成边测序化学方法,双端测序配置为2 × 250 bp,并加入5% PhiX对照。按照制造商说明加载文库并执行测序。典型的测序性能应达到≥75%的碱基质量分数≥Q30,且≥60%的簇通过过滤。
16. 生物信息学分析
注意:以下工作流程描述了使用 Du Novo 分析工具在 Galaxy 中进行数据分析8,14,15。也可通过本地安装 Du Novo 或其他专为双链测序数据开发的软件进行分析。
- 将使用 BCL Convert 或同等解复用工具生成的已解复用双端 FASTQ 文件上传至本地 Galaxy 服务器或公开可用的 Galaxy 实例14.
- 使用 FastQC(Galaxy 版本 0.72+galaxy1)评估测序读段质量。至少检查每个碱基的序列质量(Per Base Sequence Quality)、每条序列的 GC 含量(Per Sequence GC Content)以及接头污染(Adapter Content)模块。
- 使用 Du Novo 分析流程(Galaxy 版本 3.0.2)从去多重的双端 FASTQ 文件中生成单链共识序列(SSCSs)和双链共识序列(DCSs)。SSCS 构建时,最小家族大小设为三个读段;当某核苷酸在至少 70% 的读段中出现时,将其确定为共识核苷酸15启用条形码纠错功能,最多允许三个错配。有关该流程使用的详细说明,请参考 Galaxy Training Network 的 Du Novo 教程。16.
- 使用 Sequence Content Trimmer(Galaxy 版本 0.2.3)去除由“NRYSWKMBDHV”表示的碱基,并剔除长度短于 10 bp 的读段。
- 从5'端截去前10个核苷酸′ 使用FASTQ Trimmer(Galaxy版本1.1.5)对每个DCS的末端进行截短,以减少末端修复相关偏差。使用BWA-MEM(Galaxy版本0.7.17.1)将截短后的DCS读段比对至人类参考基因组,例如包含修订版剑桥参考序列(rCRS;NC_012920.1)的GRCh38.p14。
注意:也可使用其他人类基因组组装版本,包括 T2T-CHM13v2.0 或更新的组装版本。 - 使用 BAMTools 根据多种属性过滤 BAM 数据集(Galaxy 版本 2.5.2+galaxy1)对 BAM 文件进行过滤。保留比对质量 >20 个比对到 chrM、代表主要比对结果、成对、正确配对且其配对读段已比对上的序列。这些标准可减少潜在的 NUMT 来源比对17.
- 使用 Bam Left Align(Galaxy 版本 1.3.1)对读段进行左对齐。使用 BAMUtil clipOverlap(Galaxy 版本 1.0.15+galaxy1)剪切成对 DCS 读段的重叠区域。
- 使用 LoFreq(Galaxy 版本 2.1.5+galaxy2)以默认参数调用单核苷酸变异(SNVs)及插入/缺失(indels)
- 排除包含两个以上变异的成对双链一致性序列(DCS)读段(若存在),以减少潜在的NUMT污染。经过高效线粒体DNA富集的样本通常不含可检测到的NUMT来源读段;然而,若核DNA去除不充分,则可能导致出现NUMT来源序列。
- 利用供体特异性的线粒体DNA序列差异(包括固定变异和高频异质性)检查每个文库是否存在潜在的样本间交叉污染。若检测到交叉污染,应采取所述的预防措施 补充文件1(故障排除指南). 如果片段大小分布超出推荐范围,或平均片段大小为 >900 bp,按照之前所述方法进行两次尺寸选择性纯化18.
- 根据研究目的对检测到的变异进行下游分析。
- 仅包含线粒体 DCS 测序深度平均值 ≥100 的样本× 用于下游分析。未对成对末端读长数量或SSCS或DCS的产出设定固定的最低阈值。
结果
从代表不同成熟阶段的人类卵母细胞中制备双链测序文库,这些阶段包括生发泡期(GV)、第一次减数分裂中期(MI)、第二次减数分裂中期(MII)、原核期(0PN)以及三原核期(TI)卵母细胞。成功制备的文库在Illumina NovaSeq 6000平台上使用SP流动池进行测序,采用2 × 250 bp的双端测序模式。数据分析在Galaxy中进行,使用Du Novo分析流程对读段家族进行分组并生成一致性读段8,14,15。补充表1总结了成功处理文库的代表性测序指标,而文库制备过程中结果不理想且未进行测序的样本则汇总于补充表2中。
在文库构建过程中进行了多个质量控制步骤,以评估接头连接DNA的量、线粒体DNA富集情况、文库浓度以及片段大小分布。第一个质量控制步骤是阿摩尔级qPCR检测,用于估计接头连接DNA的量(图4A、B)。当通过琼脂糖凝胶电泳检测到qPCR扩增产物中存在接头或引物二聚体时,需对计算得到的定量循环(Cq)值进行校正(图2A–D)。接头或引物二聚体通常出现在Cq值较高的样本中,表明其接头连接DNA的量较低。根据本方案所述条件,获得的平均校正后阿摩尔级qPCR Cq值为25.8(补充表1)。基于校正后的Cq值,按照 表3 所示稀释方案调整第一次扩增PCR的DNA上样量。校正Cq值 ≥22 的样本无需稀释直接使用,而校正Cq值 <22 的样本则在扩增前进行稀释。此调整旨在优化读段家族大小,并减少所需的测序读段数量。校正Cq值 >28 的样本通常产生更大的读段家族(平均家族大小为21.8),导致双重校正序列(DCS)数量较少,且平均线粒体DNA测序深度 <200×(补充表1)。将校正后的Cq值调整至22–28范围时,平均家族大小为7.91,接近先前报道的约六个家族成员这一双重测序最优值6,7。然而,对于DNA起始量极低的样本(例如单个卵母细胞),较大的家族大小可能更有利,因其可提高测序深度。
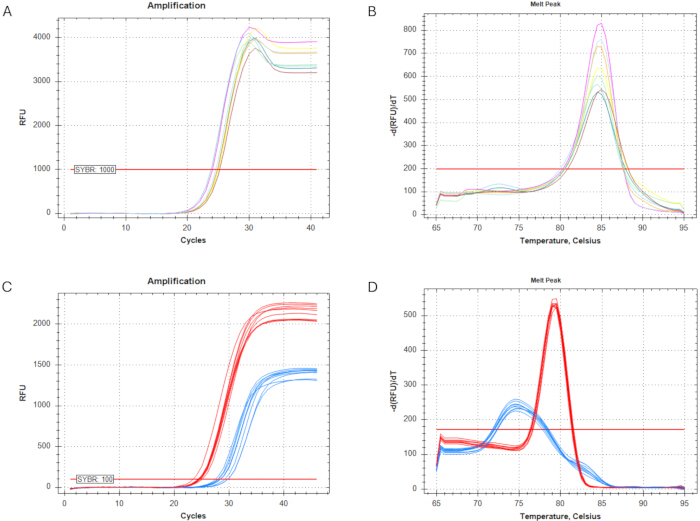
图4用于文库定量和线粒体DNA(mtDNA)富集程度评估的定量PCR(qPCR)检测。 纯化的接头连接DNA在qPCR分析前按1:10稀释。(A)用于估算接头连接DNA含量的zeptomole级qPCR检测的扩增曲线。荧光阈值设定为1,000相对荧光单位(RFU)。(B)zeptomole级qPCR检测的熔解曲线分析。(C)线粒体DNA富集qPCR检测的扩增曲线。荧光阈值设定为100 RFU。线粒体NADH脱氢酶6亚基(ND6)靶标的扩增以红色显示,核Alu重复元件靶标的扩增以蓝色显示。(D)线粒体和核qPCR产物的熔解曲线分析。 请点击此处以查看此图的放大版本。
在文库合并前,使用 Bioanalyzer 或 TapeStation 对所有文库进行分析,以评估片段大小分布并检测残留的接头或引物二聚体。图中展示了理想文库与含有残留接头或引物二聚体的文库的代表性示例 图3A–H. 衔接子或引物二聚体在约 70–150 bp 处呈现为峰图3E–H);检测到后,在测序前对文库进行额外的磁珠纯化。由于有意省略了片段大小选择以最大限度减少样本损失,测序文库的中位插入片段长度为 275 bp(补充表1).
通过使用线粒体和核基因组靶向位点的qPCR评估mtDNA富集程度,从而预测预期比对到线粒体基因组的测序读段比例图4C,D)。线粒体靶标的平均Cq值为25.2,核靶标的平均Cq值为29.7(补充表1),对应于一个平均值 ΔCq(CqmtDNA − CqnDNA−4.5。平均而言,67.5%的成对末端测序读段比对到线粒体参考基因组。在文库合并时,同时考虑了线粒体DNA富集估计值和校正后的阿摩尔qPCR Cq值。根据所示的测序分配方案,校正Cq值较高且线粒体DNA富集效率更高的文库将按比例分配较少的测序读段。 表4 以促进各样本间测序产出的均衡性。
根据校正后的阿摩尔级 qPCR Cq 值,为每个文库平均分配了 400 万条成对末端测序读段(表 4)。由于簇生成效率较低,测序后每个文库平均仅获得 130 万条成对末端测序读段;然而,该测序产出足以满足后续双链测序分析的需求(补充表 1)。将 DCS 比对至线粒体参考基因组后,在整个线粒体基因组范围内获得了中位测序深度 567×(图 5A、B、D;补充表 1)。平均而言,每个文库生成 344,554 条 SSCS 和 96,322 条 DCS(补充表 1)。所获得的文库平均读段家族大小为 8.32,且通常在校正后阿摩尔级 qPCR Cq 值较高的文库中观察到更大的家族大小(图 5C、E;补充表 1)。这些结果与先前在最佳簇密度条件下开展的研究结果一致,在该研究中实现了中位 mtDNA 测序深度 1,440×19。
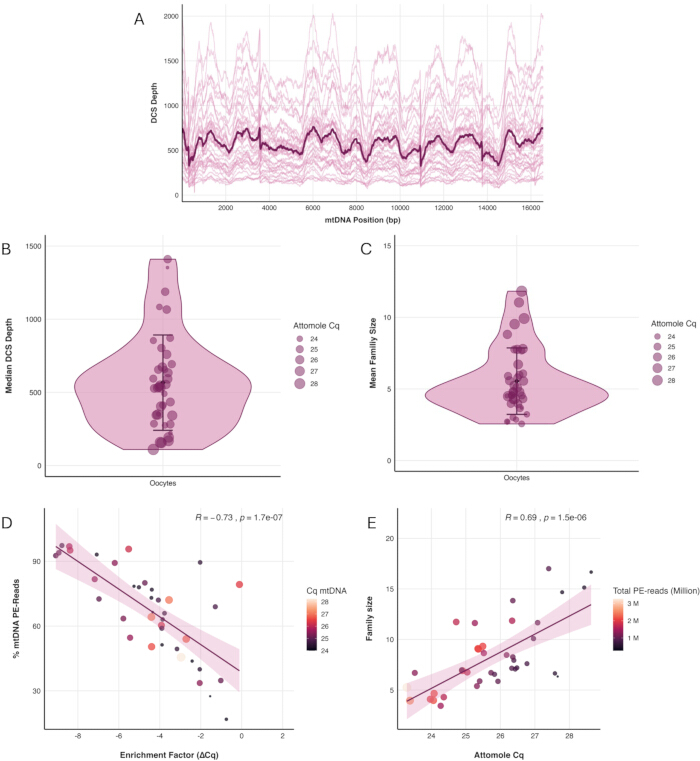
图5.单卵母细胞duplex测序文库的测序性能。 (A)线粒体基因组上duplex共识序列(DCS)的测序深度。细线代表单个文库,粗线代表所有文库的平均深度。(B)单个文库中DCS中位深度的分布。(C)单个文库中DCS平均家族大小的分布。在(B)和(C)中,每个点代表一个文库,点的颜色表示atto摩尔qPCR定量循环(Cq)值。(D)mtDNA富集估计值(ΔCq)与比对到线粒体参考基因组的测序读段比例之间的皮尔逊相关性。(E)atto摩尔qPCR Cq值与平均DCS家族大小之间的皮尔逊相关性。在(D)和(E)中,每个点代表一个文库;点的颜色表示atto摩尔qPCR Cq值,点的大小表示该文库获得的成对末端读段总数。n = 39个文库。请点击此处查看该图的放大版本。
补充表1:优化的人类卵母细胞双链测序文库的测序与文库质量指标。 本表总结了通过质量控制并纳入下游分析的文库在测序前的质量指标、定量聚合酶链式反应(qPCR)测定结果、测序性能以及双链测序分析结果。报告的参数包括卵母细胞发育阶段、线粒体DNA(mtDNA)富集qPCR结果、attomole级qPCR测定值、接头二聚体校正因子(ACF)、建库PCR循环数、预期的成对末端测序深度、文库浓度、测序产出量、mtDNA富集度、单链一致性序列(SSCS)和双链一致性序列(DCS)的读段数量、家族大小统计量、测序深度以及插入片段大小分布。样本标识符在分析前已匿名化处理。预期的成对末端读段数量根据校正后的attomole级qPCR定量循环(Cq)值确定(见表4)。 请点击此处下载该文件。
补充表 2. 未纳入下游双链测序分析的低质量人卵母细胞文库的测序前质量指标。 本表格总结了未达到纳入下游测序分析标准的文库在测序前的质量控制结果。报告的参数包括样本编号、卵母细胞发育阶段、线粒体 DNA(mtDNA)富集定量聚合酶链式反应(qPCR)结果、接头二聚体校正因子(ACF)、校正后的阿摩尔级 qPCR 定量循环数(Cq)、加标签聚合酶链式反应(PCR)循环数,以及使用 Qubit 高敏 DNA 检测试剂盒测定的文库浓度。文库的排除依据是本方案中所述的质量控制标准。 请点击此处下载该文件。
补充文件1:单卵母细胞线粒体DNA双链测序文库制备的故障排除指南。 本补充文件针对实验流程中的关键步骤提供了故障排除建议,包括防止样品损失、接头制备与质量评估、磁珠纯化、文库质量控制、测序表现、样品间交叉污染以及核线粒体DNA片段(NUMT)污染等问题。该指南是对主实验方案的补充,当文库质量指标或测序表现超出推荐范围时,应参考本指南进行排查和优化。 请点击此处下载该文件。
讨论
在卵母细胞中鉴定出的线粒体DNA(mtDNA)变异反映了新生突变、跨代异质性的变化以及衰老和疾病对女性生殖系的影响的综合作用。本方案描述了一种从单个卵母细胞中富集mtDNA的方法,随后进行双链测序文库制备和测序,从而实现对mtDNA突变的高精度检测与分析。尽管卵母细胞中mtDNA拷贝数较高,该工作流程仍需从单个细胞制备完整的测序文库。因此,整个实验过程中必须谨慎处理样本,具体注意事项详见补充文件1(故障排除指南)。即使采取了谨慎的样本处理措施,在初始操作步骤中因卵母细胞丢失或文库制备过程中样本丢失,仍可能导致约5%的文库制备失败。
文库构建过程中及构建完成后的质量控制对于验证接头连接是否成功、评估线粒体DNA富集程度、优化扩增所需的DNA投入量、检测残留的接头或引物二聚体,以及判断是否需要额外的纯化或扩增步骤至关重要。在整个文库构建过程中使用相同的实时定量PCR仪器,可提供一致的反应条件,从而提高下游质量控制和方案优化所依赖的测量结果之间的可比性、可重复性和可靠性。本方案中所述的文库扩增和加索引的PCR循环数,若使用不同的仪器、酶或试剂,可能需要进行调整。初始扩增步骤分为两个阶段:首先使用单个引物进行线性扩增,随后加入第二条引物后进行指数扩增。该策略可最大限度地降低在第一轮扩增循环中引入的错误被扩增至难以与真实DNA突变区分的水平的可能性。推荐的循环数旨在为双链测序分析获得最佳的读段家族大小;然而,具体循环数可能需要根据投入DNA的量和质量进行优化。DNA投入量较低的样本可能需要增加扩增循环数,而DNA投入量较高的样本则可能需要减少循环数,以避免过度扩增并保持文库的复杂性。
尽管本方案以单个人类卵母细胞为例进行演示,但该实验流程并不局限于人类样本。我们此前已将相同方法应用于小鼠和猕猴生殖系突变发生的研究12,13,表明在优化物种特异性引物序列及其他必要的实验参数后,双链测序文库制备方法可适用于多种物种的卵母细胞。尽管双链测序具有广泛的适用性,但本文所述的线粒体DNA富集与文库制备流程难以直接应用于单个体细胞,因为体细胞的线粒体DNA拷贝数通常比卵母细胞低数个数量级,限制了文库制备所需的输入DNA量。然而,当与文库制备前优化的线粒体DNA富集方法结合时,仍可从大量体细胞样本中构建双链测序文库。双链测序的另一局限性在于需要对DNA进行片段化,这可能引入人为误差,尤其是在片段末端附近。因此,通常在后续分析中排除位于片段末端的碱基,且插入和缺失的检测与表征也可能受到片段化过程的影响。近年来长读长测序技术的进步,特别是牛津纳米孔技术公司(Oxford Nanopore Technologies)开发的技术,未来可能实现对完整线粒体DNA分子的高精度无片段化测序。然而,目前实现可靠突变检测所需的精度仍依赖于对天然、非扩增DNA分子的分析。由于单个卵母细胞中的DNA量不足以支持这些方法,因此目前将其应用于此类样本尚不现实。
与以往研究中使用的方法(包括长片段PCR和传统的高通量并行测序20,21,22)相比,本实验方案具有多项优势。每一轮扩增步骤均可能引入人为假象性突变,从而干扰对低频变异的检测,通常需要设定至少1%的次要等位基因频率阈值。相比之下,双链测序(duplex sequencing)实现了显著更低的错误率,其突变识别准确性优于传统测序方法5。因此,该方法为检测和定量罕见的线粒体DNA(mtDNA)突变提供了更为可靠的框架。我们先前利用该工作流程发现,与大多数体组织不同,卵母细胞基本避免了与年龄相关的mtDNA突变累积19。然而,在子宫内膜异位症等改变卵巢微环境并损害卵母细胞质量的疾病状态下,这种明显的保护效应是否仍然存在,目前尚不清楚,有待进一步研究。
披露
作者声明不存在利益冲突。
致谢
我们衷心感谢林茨开普勒大学医院体外受精中心团队在卵母细胞采集方面提供的支持。我们还感谢 N. Stoler 和 A. Nekrutenko 在 Galaxy 平台上搭建双端测序分析实例,并为数据分析提供了指导。本研究得到了奥地利科学基金会(FWF)谢林格奖学金(DOI: 10.55776/J4096;BA)和 FWF 独立项目(DOI: 10.55776/P36928;BA)的资助。KDM 的研究部分由美国国立卫生研究院资助项目 R01GM116044 及宾夕法尼亚州立大学伊伯利科学学院 Willaman 讲席基金资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 96 Unique Dual Index Primer Pairs | New England Biolabs | E6440S/L | Unique dual-index primer pairs for indexing PCR |
| Absolute ethanol, molecular biology grade, 96% | Fisher BioReagents | 15518181 | 使用分子生物学级水配制新鲜的80%乙醇溶液。 |
| Agarose, low electroendosmosis | Biozym | 840000 | For preparation of 1.5% and 2% agarose gels |
| Ammonium acetate solution, 5 M | Thermo Fisher Scientific | J60688.AD | Used for ethanol precipitation |
| ATP, 10 mM | New England Biolabs | P0756S/L | Used for Exonuclease V digestion |
| Automated electrophoresis instrument | Agilent Technologies | G2992AA | 本研究使用了已停产的 Agilent 2100 Bioanalyzer;也可使用 4150 TapeStation 或等效的核酸片段分析仪器。 |
| Bioanalyzer High Sensitivity DNA Kit | Agilent Technologies | 5067-4626 | For library size-distribution and adapter-/primer-dimer assessment |
| Carrier oligonucleotide | Integrated DNA Technologies (IDT) | Custom synthesis | 该序列不与人类基因组互补。表2中提供了一个示例序列。配制100 nM的储备液,并稀释至终浓度为1 nM。 |
| CFX96 Touch Real-Time PCR Detection System | Bio-Rad | 12011319 | 本研究使用的仪器已停产;可采用 CFX Opus 96 或等效的实时 PCR 仪器,但 Cq 值可能有所不同。 |
| Collibri Library Quantification Kit | Invitrogen | A38524100 | 用于在合并前对已加索引文库进行定量。 |
| Cumulus-cell removal medium containing hyaluronidase (80 U/mL) | Gynemed | 4 HY 0010 | GM501 Hyaluronidase |
| DNA low-binding PCR tube, 200 µL | Corning | PCR-02-L-C | Axygen Maximum Recovery tube |
| DNA low-binding tube, 0.5 mL | Biozym | 710136 | |
| DNA low-binding tube, 1.5 mL | Biozym | 710176 | |
| DNA Polymerase I, Large (Klenow) Fragment (5 U/µL) | New England Biolabs | M0210S/L | 用于接头延伸步骤 |
| dNTP Mix (equimolar dATP, dCTP, dGTP, and dTTP), 10 mM | New England Biolabs | N0447S/L | 用于接头延伸步骤 |
| EDTA, 0.5 M (pH 8.0) | Fisher BioReagents | 10628203 | Component of TE and TElow buffers |
| EvaGreen dye, 20× | Biotium | 31077-T | Used in attomole qPCR |
| Exonuclease V (RecBCD), 10 U/µL | New England Biolabs | M0345S/L | Used for digestion of linear DNA |
| Fixed-height comb | Bio-Rad | 1704446EDU | For agarose gel electrophoresis |
| Focused-ultrasonication instrument | Covaris | 500295 | M220 focused ultrasonicator |
| Focused-ultrasonication tube, 50 µL | Covaris | 520166 | microTUBE-50 AFA Fiber Screw-Cap |
| Gel-loading dye, 6× | Thermo Fisher Scientific | R1161 | TriTrack DNA Loading Dye |
| GM501 Mineral Oil | Gynemed | 4 MO 0100 | 用于覆盖卵母细胞收集液,以防止蒸发,并在卵母细胞操作过程中维持稳定的无菌培养条件,包括温度、渗透压和 pH 值。 |
| High-fidelity PCR Mix, 2× | KAPA Biosystems | KK2602 | KAPA HiFi HotStart ReadyMix |
| High-sensitivity fluorometric DNA assay kit | Invitrogen | Q32854 | Qubit dsDNA High Sensitivity Assay Kit |
| HpyCH4III restriction enzyme (5 U/µL) | New England Biolabs | R0618S/L | Used for adapter restriction digestion |
| Laboratory centrifuge, refrigerated | Eppendorf | 5406000313 | Must support 14,000 &× g,4℃ °C |
| Laser system for zona pellucida opening | Vitrolife | 19310/0146 | Used for polar-body removal |
| Library preparation kit | New England Biolabs | E7645S/L | NEBNext Ultra II DNA Library Prep Kit; includes end repair/A-tailing and ligation reagents |
| Magnesium chloride solution, 25 mM | New England Biolabs | B9021S/L | Used for Exonuclease V digestion |
| Magnetic bead purification reagent | Beckman Coulter | A63881 | AMPure XP Beads |
| Magnetic rack | Invitrogen | 12-321-D | For magnetic-bead separation |
| Micromanipulator | Luigs & Neumann GmbH | SM II/2 | Used for polar-body removal |
| Microscope | Olympus | IX51 | Used for polar-body removal |
| Molecular biology-grade water | Thermo Fisher Scientific | 327290010 | Used for reagent preparation and dilutions |
| Oocyte culture medium | Gynemed | 4 GM 501H-20 | GM501 Cult medium |
| PCR plate, 96-well | Biozym | AF4TI-0960-C | Clear wells, clear frame, low-profile, skirted |
| PCR plate seal | Bio-Rad | MSB1001B | 兼容实时 PCR 仪 |
| Phosphate-buffered saline (PBS), 20× | Cell Signaling Technology | 9808S | 稀释至 1&用分子生物学级水稀释 |
| Pipettes for manipulation and transfer of cumulus–oocyte complexes (COCs) and oocytes | CooperSurgical | MXL3-150 (150 µm) | 用于机械法去除卵丘细胞以及转移卵丘-卵母细胞复合体与卵母细胞。具体操作请参阅制造商说明。's website for additional pipette sizes. |
| Power supply for gel electrophoresis | Bio-Rad | 1645050 | PowerPac Basic Power Supply |
| PowerUp SYBR Green Master Mix, 2× | Applied Biosystems | 15350929 | Used for mitochondrial and nuclear qPCR assays |
| Qubit Fluorometer | Invitrogen | Q33238 | 已停产的 Qubit 1 荧光计曾被使用;可使用更新版本或等效的荧光核酸定量仪器。 |
| RNase A, 10 mg/mL | Thermo Fisher Scientific | 10753721 | 使用前稀释至 1 mg/mL。 |
| Spectrophotometer | Thermo Fisher Scientific | NDULTRAGL | 本研究使用的是已停产的 NanoDrop OneC 仪器;可使用其较新型号或等效的微量分光光度计。 |
| SYBR Safe DNA Gel Stain | Invitrogen | S33102 | For agarose gel electrophoresis |
| Thermal cycler | Bio-Rad | 1861096 | T100 Thermal Cycler |
| Thermolabile Proteinase K (0.120 U/µL) | New England Biolabs | P8111S/L | Used for single-oocyte lysis |
| Tris-acetate-EDTA (TAE) buffer, 50× | Fisher Scientific | BP1332-1 | 稀释至 1× for agarose gel electrophoresis |
| Tris-HCl (pH 8.0), 1 M | Fisher BioReagents | 10336763 | Used for reagent preparation and dilutions |
| Tween 20 | Fisher BioReagents | 11417160 | 卵母细胞裂解缓冲液组分 |
| Universal DNA ladder | Thermo Fisher Scientific | SM0333 | GeneRuler Ready-to-Use DNA Ladder (100–1,000 bp) |
| Wide Mini-Sub Cell GT Cell | Bio-Rad | 1704468EDU | For agarose gel electrophoresis |
| Wide Mini-Sub Cell GT UV-Transparent Gel Tray (15 × 7 cm) | Bio-Rad | 1704426 | For agarose gel electrophoresis |
参考文献
- Dyall SD, Brown MT, Johnson PJ. Ancient invasions: from endosymbionts to organelles. Science. 2004;304:253-257. doi:10.1126/science.1094884.
- Pakendorf B, Stoneking M. Mitochondrial DNA and human evolution. Annu Rev Genomics Hum Genet. 2005;6:165-183. doi:10.1146/annurev.genom.6.080604.162249.
- Ng YS, Turnbull DM. Mitochondrial disease: genetics and management. J Neurol. 2016;263:179-191. doi:10.1007/s00415-015-7884-3.
- Shoubridge EA, Wai T. Mitochondrial DNA and the mammalian oocyte. In: St John JC, editor. Current Topics in Developmental Biology. Vol. 77: The Mitochondrion in the Germline and Early Development. San Diego (CA): Academic Press; 2007. p. 87-111. doi:10.1016/S0070-2153(06)77004-1.
- Fox EJ, Reid-Bayliss KS, Emond MJ, Loeb LA. Accuracy of next generation sequencing platforms. Next Gener Seq Appl. 2014;1:1000106. doi:10.4172/jngsa.1000106.
- Kennedy SR, et al. Detecting ultralow-frequency mutations by Duplex Sequencing. Nat Protoc. 2014;9:2586-2606. doi:10.1038/nprot.2014.170.
- Schmitt MW, et al. Detection of ultra-rare mutations by next-generation sequencing. Proc Natl Acad Sci U S A. 2012;109:14508-14513. doi:10.1073/pnas.1208715109.
- Stoler N, et al. Family reunion via error correction: an efficient analysis of duplex sequencing data. BMC Bioinformatics. 2020;21:96. doi:10.1186/s12859-020-3419-8.
- Abascal F, et al. Somatic mutation landscapes at single-molecule resolution. Nature. 2021;593:405-410. doi:10.1038/s41586-021-03477-4.
- The ESHRE Guideline Group on Ovarian Stimulation, Ata B, Bosch E, Broer S, Griesinger G, Grynberg M, et al. ESHRE guideline: ovarian stimulation for IVF/ICSI: an update in 2025. Hum Reprod. 2026;41:498-514. doi:10.1093/humrep/deag018.
- The ESHRE Working Group on Ultrasound in ART, et al. Recommendations for good practice in ultrasound: oocyte pick up. Hum Reprod Open. 2019;2019:hoz025. doi:10.1093/hropen/hoz025.
- Arbeithuber B, et al. Age-related accumulation of de novo mitochondrial mutations in mammalian oocytes and somatic tissues. PLoS Biol. 2020;18:e3000745. doi:10.1371/journal.pbio.3000745.
- Arbeithuber B, et al. Advanced age increases frequencies of de novo mitochondrial mutations in macaque oocytes and somatic tissues. Proc Natl Acad Sci U S A. 2022;119:e2118740119. doi:10.1073/pnas.2118740119.
- The Galaxy Community. The Galaxy platform for accessible, reproducible, and collaborative data analyses: 2024 update. Nucleic Acids Res. 2024;52:W83-W94. doi:10.1093/nar/gkae410.
- Stoler N, Arbeithuber B, Guiblet W, Makova KD, Nekrutenko A. Streamlined analysis of duplex sequencing data with Du Novo. Genome Biol. 2016;17:180. doi:10.1186/s13059-016-1039-4.
- Nekrutenko A, Stoler N. Calling very rare variants. Galaxy Training Network. Available from: https://training.galaxyproject.org/training-material/topics/variant-analysis/tutorials/dunovo/tutorial.html. Accessed July 25, 2026.
- Barnett DW, et al. BamTools: a C++ API and toolkit for analyzing and managing BAM files. Bioinformatics. 2011;27:1691-1692. doi:10.1093/bioinformatics/btr174.
- Illumina. Double sided size selection and bead clean up. Illumina Knowledge Base. Available from: https://knowledge.illumina.com/library-preparation/general-library-prep/library-preparation-general-library-prep-reference_material-list/000006157. Accessed July 25, 2026.
- Arbeithuber B, et al. Allele frequency selection and no age-related increase in human oocyte mitochondrial mutations. Sci Adv. 2025;11:eadw4954. doi:10.1126/sciadv.adw4954.
- Mertens J, et al. Mitochondrial DNA variants segregate during human preimplantation development into genetically different cell lineages that are maintained postnatally. Hum Mol Genet. 2022;31:3629-3642. doi:10.1093/hmg/ddac059.
- Mertens J, et al. Children born after assisted reproduction more commonly carry a mitochondrial genotype associating with low birthweight. Nat Commun. 2024;15:1232. doi:10.1038/s41467-024-45446-1.
- Van Der Kelen A, et al. The interplay between mitochondrial DNA genotypes, female infertility, ovarian response, and mutagenesis in oocytes. Hum Reprod Open. 2025;2025:hoae074. doi:10.1093/hropen/hoae074.
重印与许可
本文已发表
视频即将推出