内源性逆转录病毒来源的顺式调控元件调控早期胚胎基因表达。本方案描述了通过CRISPR-Cas9介导删除人类 naive 多能干细胞中的这些元件,以评估其在基因调控和着床前后发育过程中的作用。
方法文章
利用顺式调控元件的基因删除解析非编码基因组在人类着床前模型中的功能
91 次观看
⸱
2026年9月11日
* These authors contributed equally
本文内容
摘要
摘要
顺式调控元件以时空特异性的方式协调基因表达,并在发育过程中促进不同细胞状态的建立。灵长类胚胎中大量具有转录活性的顺式调控元件起源于古老的逆转录病毒整合到生殖系基因组的事件。这些内源性逆转录病毒,也称为长末端重复序列逆转录转座子,保留了内在的调控活性,且通常具有物种特异性,因此很可能是调控胚胎发育过程中物种分化特征的重要候选因子。由于人类胚胎研究受到伦理和法律限制,长期以来难以直接研究人类胚胎发生过程中的基因调控机制。人类 naive 多能干细胞以及基于三维干细胞的囊胚模型为研究早期发育过程提供了替代系统。本实验方案描述了利用 CRISPR-Cas9 技术介导的人类 naive 多能干细胞中源自内源性逆转录病毒的顺式调控元件的删除方法。通过核转染递送预先组装的 Cas9 蛋白与单导向 RNA 形成的核糖核蛋白复合物,随后进行单细胞克隆、基于 PCR 的基因分型、Sanger 测序、细胞扩增、冷冻保存以及编辑后细胞系的基因组稳定性评估。所获得的野生型、杂合型以及纯合或半合子缺失克隆,为研究单个源自内源性逆转录病毒的元件在人类着床前发育模型中对基因调控的贡献提供了平台。该方法可实现对物种特异性非编码调控序列的直接功能验证,并有助于深入探究参与人类早期发育的转录调控机制。
引言
发育过程中基因表达的精确调控对于复杂生物系统的建立至关重要。这些调控信息的大部分由顺式调控元件(CREs)编码,CREs 是包含转录因子结合位点的非编码 DNA 序列,可控制转录活性1。在灵长类胚胎发生过程中,大量活跃的 CREs 来源于内源性逆转录病毒(ERVs),也称为长末端重复序列(LTR)逆转录转座子2,3。ERVs 起源于远古逆转录病毒对生殖细胞系的感染,并在种群中固定下来。在进化过程中,大多数 ERV 插入序列积累了突变,破坏了编码病毒蛋白的开放阅读框,常常导致单个 LTR(solo LTRs)的形成4。尽管发生退化,许多源自 ERV 的序列仍保留内在的调控活性,并且通常是物种特异性的,因此成为驱动物种分化发育过程的重要候选因素。ERVs 可作为增强子、启动子或染色质边界元件,从而调控基因表达程序以及基因组的三维结构5,6。
在哺乳动物着床前发育过程中,许多进化上较年轻的内源性逆转录病毒(ERV)家族会以特定阶段的方式被转录激活。这种激活由早期胚胎发育过程中广泛存在的DNA低甲基化所促进,后者暴露了长末端重复序列(LTR)内的转录因子结合位点7,8,9,10。越来越多的证据表明,ERV被征用为顺式调控元件(CRE)对哺乳动物胚胎发育具有重要贡献。在小鼠中,鼠内源性逆转录病毒-L(murine endogenous retrovirus-L)元件在二细胞阶段高度表达,并通过作为基因启动子促进合子基因组的激活11。小鼠特有的逆转座子MT2B2也可作为启动子,驱动一种保守的CDK2AP1亚型表达,该亚型对胚胎增殖至关重要12。在人类中,不同的ERV家族可作为增强子或启动子,调控滋养层细胞的基因表达13。人类内源性逆转录病毒K(HML-2)家族的ERV,特别是LTR5_Hs亚型,从八细胞阶段到囊胚阶段均具有转录活性9。LTR5_Hs元件可发挥增强子功能14,15,16,17,其中至少一个仅存在于人类的插入序列对于着床前发育至关重要,其通过激活ZNF729发挥作用——ZNF729是一种转录因子,可调控人类 naive 多能干细胞(hnPSCs)中数百个管家基因启动子的活性14。综上所述,这些研究结果表明,ERV已重塑了发育过程中的基因调控网络,并可能参与介导着床前后发育过程中的物种特异性特征。
人类 naive 多能干细胞在转录组、DNA 甲基化状态以及女性细胞中的 X 染色体激活状态方面,与人类着床前上胚层相似18。稳定培养 hnPSCs 需要白血病抑制因子、丝裂原活化蛋白激酶抑制剂 PD0325901、非典型蛋白激酶 C 抑制剂 Gö6983,以及 Wnt 信号通路的抑制,这些条件 collectively 称为 PXGL 培养条件19。在这些条件下,hnPSCs 保留了向滋养层和下胚层谱系分化的潜能20,21,22。它们还可以生成类囊胚(blastoids),即基于干细胞的三维模型,能够重现人类囊胚的关键特征23,24,25,26,27,28,29。类囊胚提供了一个可扩展的实验系统,可用于研究人类早期胚胎发育的特有特征,同时减少使用人类胚胎所涉及的伦理和法律限制。因此,hnPSCs 和类囊胚为功能上研究参与人类着床前及围植入期发育的调控序列提供了有价值的平台。
成簇规律间隔短回文重复相关蛋白9(CRISPR-Cas9)技术可实现对哺乳动物细胞基因组位点的靶向编辑,广泛应用于功能基因组学研究30该系统利用一条单导向RNA(sgRNA),其长度通常为17–24个碱基对,将Cas9引导至位于原间隔序列邻近基序(PAM)附近的互补基因组序列。随后Cas9切割双链DNA,产生双链断裂。在缺乏同源修复模板的情况下,细胞通过非同源末端连接等方式进行修复 通过 非同源末端连接可引入核苷酸插入或缺失30当设计两个sgRNA以侧翼包围CRE时,可同时进行切割,移除中间序列并产生CRE功能缺失等位基因。然而,对人神经前体干细胞(hnPSCs)中ERV来源的CRE进行功能解析在技术上仍具挑战性,因为基于质粒的递送可能导致编辑效率较低,未保护的sgRNA易被降解,且传统的人神经前体干细胞培养通常依赖小鼠胚胎成纤维细胞饲养层。
本方案通过核转染技术将预组装的 Cas9-sgRNA 核糖核蛋白复合物递送至 hnPSCsvia nucleofection31,32,从而克服上述局限。该方法可避免质粒整合,限制 Cas9 活性持续时间,并实现对内源性逆转录病毒(ERV)来源的顺式调控元件(CREs)的高效删除。采用此工作流程,ERV 完全删除效率达到约 10%–78.9%,在分离的克隆中平均有 43.6% 获得纯合或半合子缺失。所获得的基因编辑 hnPSC 细胞系可用于研究单个 ERV 来源调控元件对基因表达及早期发育表型的影响(图 1)。本方法的创新之处在于,将基于核糖核蛋白的基因组编辑技术与人类 naive 多能干细胞模型相结合,从而能够在人类胚胎着床前发育过程中直接功能解析物种特异性的非编码调控元件。
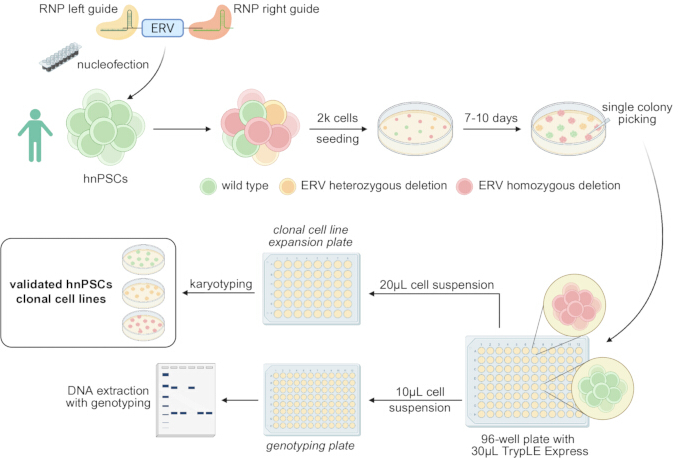
图1:人类原始多能干细胞中内源性逆转录病毒(ERV)删除流程概览。 通过核转染将成对的Cas9-单导向RNA(sgRNA)核糖核蛋白复合物递送至人类原始多能干细胞(hnPSCs)中,以删除源自内源性逆转录病毒(ERV)的顺式调控元件。细胞恢复后进行低密度接种,挑取单个克隆,扩增并进行基因型和核型分析,以鉴定野生型、杂合子和纯合子删除克隆。请点击此处查看该图的放大版本。
方案
PB004 人 naive 多能干细胞系是通过重编程志愿者供体的外周血细胞而获得,这些供体均签署了书面知情同意书,并遵循相关机构和国家指南,经东京大学医学科学研究所伦理委员会批准(批准号:21-68-0409)33。这些细胞经过短串联重复序列(STR)鉴定,并常规检测支原体污染。本实验方案中使用的研究工具列于材料表中。
1. 培养人类幼稚型多能干细胞
- 配制培养基
注意: 从维持在经灭活的小鼠胚胎成纤维细胞(MEF)饲养层上的人 naive 多能干细胞(hnPSCs)开始。在进行基因组编辑之前,细胞复苏后至少传代一次。
注意: 仅将立即使用的 PXGL 培养基体积加热至适宜温度 37 °C请勿反复加热完全配制好的储备液。- 制备 N2B27 基础培养基和 PXGL 培养基
- 将500 mL高糖DMEM/F-12与500 mL Neurobasal培养基混合,加入L-谷氨酰胺至终浓度为2 mM,以及2-巯基乙醇至终浓度为 100 µM.
警告: 根据机构的化学品安全规程操作2-巯基乙醇。 - 加入5 mL N2添加剂、10 mL B27添加剂,以及(如有需要)10 mL 抗生素-抗真菌剂溶液。将培养基经0.22 μm滤膜过滤 0.22 µm 或 0.45 µm 必要时使用孔径过滤装置。
- 将所得的 N2B27 基础培养基储存在 4 °C 在避光条件下最长可保存1个月。
- 估算一周所需的PXGL培养基体积。在N2B27基础培养基中添加 1 µM PD0325901 2 µM XAV939 2 µM Gö6983 和 10 ng/mL 重组人白血病抑制因子
- 添加 10 µM 在解冻、传代、核转染或以单细胞形式接种 hnPSCs 时,向 PXGL 培养基中添加 Y-27632。将 PXGL 培养基储存在 4 °C 在避光条件下最长保存1周。
- 将500 mL高糖DMEM/F-12与500 mL Neurobasal培养基混合,加入L-谷氨酰胺至终浓度为2 mM,以及2-巯基乙醇至终浓度为 100 µM.
- 配制洗涤液
注意: 离心过程中使用含牛血清白蛋白(BSA)的洗涤液,以减少人神经前体细胞(hnPSCs)因黏附塑料耗材而造成的损失。- 向500 mL DMEM/F-12中加入BSA,使其终浓度为0.1%。将洗涤液储存于 4 °C 长达2个月。
- 制备MEF培养基
- 向500 mL高糖型DMEM培养基中加入50 mL胎牛血清、1 mM丙酮酸钠和5 mL稳定型L-谷氨酰胺补充剂。
- 如需要,加入抗生素-抗真菌素溶液。用滤器过滤培养基 0.22 µm 或 0.45 µm 孔径滤器单元(如需要),并将 MEF 培养基保存于 4 °C 长达1个月。
- 制备 N2B27 基础培养基和 PXGL 培养基
- 制备MEF饲养层
注意: MEFs 为 hnPSCs 提供生长支持34使用经γ射线照射或丝裂霉素C处理灭活的小鼠胚胎成纤维细胞(MEFs)。MEFs可由实验室自行制备35 或从商业来源获取。来源于CD1或CF1小鼠的MEFs适用于本方案。本文所述实验使用购自商业来源的CF1 MEFs进行。- 在解冻或传代hPSCs前48小时,准备好所需数量的MEF包被孔。用0.05–0.1 mL/cm²的包被液对组织培养表面进行包被2 0.1% 明胶溶液,并在 37 °C 30 分钟。
- 吸弃明胶溶液,接种 2–3 × 10⁴ 失活的 MEFs/cm2 在MEF培养基中。
- 将MEFs在37°C、5% CO₂的培养箱中孵育 37 °C,95% 湿度和 5% CO₂₂ 使用前至少培养48小时。若饲养层未立即使用,每3天更换一次MEF培养基。
- 使用MEF饲养层时,应在铺板后7天内使用。在接种hPSCs前检查饲养层,弃用出现明显脱落或退化的孔。
- 传代人神经前体细胞
- 吸弃 hnPSC 培养物中的 PXGL 培养基。按每平方厘米培养面积加入 0.05–0.1 mL 的2 细胞解离试剂,并将细胞在 37 °C 5 分钟。
- 用移液器轻轻吹打菌落数次,使用一个 1,000 µL 用移液器制备细胞悬液。将悬液转移至含有5–10 mL洗涤液的15 mL锥形管中,轻轻颠倒混匀3次。
- 将细胞在250离心 × g 3 分钟。离心期间,吸除已制备的 MEF 饲养层中的培养基,用磷酸盐缓冲液洗涤饲养层一次,然后吸除洗涤液。
- 吸出洗涤液,注意不要扰动 hnPSC 细胞沉淀。将细胞重悬于含有 PXGL 培养基中 10 µM Y-27632,并以1:3或1:4的传代比例将细胞接种至制备好的MEF饲养层上。
- 每3–4天传代一次细胞,并在 37 °C,7% CO₂₂,以及5% O₂₂.
2. 鉴定并设计删除内源性逆转录病毒来源的顺式调控元件
注意:以下实验步骤针对内源性逆转录病毒(ERV)来源的顺式调控元件(CRE)进行了优化,但也可根据需要调整用于其他特定的顺式调控元件。
- 确定内源性逆转录病毒(ERV)的基因组坐标
- 根据生物学问题以及启动子、增强子或染色质边界活性的现有证据,选择一个ERV候选序列。
- 打开UCSC基因组浏览器(访问于2026年5月15日),选择适当的物种和基因组组装版本36,并导航至“Repeats”(重复序列)部分。
- 将RepeatMasker轨道设置为“Full”(该轨道在UCSC的最后更新时间为2022年10月18日)。刷新浏览器并定位候选ERV,其将以LTR反转座子的形式显示。
注意:RepeatMasker使用经过整理的资源(如RepBase和Dfam)来识别和分类转座元件37–39。 - 选择候选LTR以显示其基因组坐标。记录ERV的坐标以及该元件上下游各100 bp的区域。
注意:对于位于hg38组装中chr1:207635112–207636074的LTR5_Hs元件,应使用chr1:207635012–207635112设计左侧向导RNA,使用chr1:207636074–207636174设计右侧向导RNA。
- 使用Benchling设计向导RNA
- 打开一个Benchling项目(访问于2026年5月15日)。选择+,导航至CRISPR,然后选择CRISPR向导RNA设计功能。
- 选择“从染色体坐标导入”,选择适当的基因组组装版本,并输入ERV上游100 bp区域的坐标。
- 选择“单向导RNA”作为设计类型,并将向导RNA长度设置为20 bp。选择与Cas9核酸酶兼容的原间隔序列邻近基序(PAM),当使用Streptococcus pyogenes Cas9时,使用NGG。
- 在高级设置中启用“在脱靶搜索中包含被屏蔽区域”。
注意:排除预测会靶向多拷贝重复序列的向导RNA。在多个基因组位点发生切割可能会降低细胞活力并干扰结果解释。 - 在基因组浏览器中检查该基因组区域,确认向导序列不与附近的重复元件重叠。选择“完成”。
- 导航至序列图谱并选择完整序列。选择“设计CRISPR”,然后选择+。
- 选择一个预测靶向效率高且预测脱靶评分低的向导RNA40。将选定的上游向导RNA设计为左侧向导RNA,并使用ERV下游100 bp区域重复该流程以获得右侧向导RNA。
- 使用COSMID41(访问于2026年5月15日)进行额外的体外脱靶分析。排除预测会靶向编码基因、其他顺式调控元件(CREs)或多拷贝重复元件的向导RNA。
- 使用CRISPOR设计向导RNA
- 在UCSC基因组浏览器中打开ERV上游100 bp区域。选择“View”(视图),然后选择“DNA sequence”(DNA序列),并点击“Get DNA”以获取上游序列的FASTA格式。
- 打开CRISPOR(版本5.2)42,将FASTA格式的上游序列粘贴到步骤1的输入框中。
- 在步骤2中选择适当的基因组组装版本,在处理示例人类基因座时选择hg38。在步骤3中选择适当的原间隔序列邻近基序(PAM),然后提交序列进行分析。
- 查看按特异性评分排序的候选向导RNA,选择一个具有高特异性评分和合适预测效率的向导RNA。
- 将选定的向导RNA设计为左侧向导RNA。使用ERV下游100 bp区域重复步骤2.3.1–2.3.4,以获得右侧向导RNA。
- 将每个向导RNA设计为单向导RNA(sgRNA),其中CRISPR RNA已预先与反式激活CRISPR RNA(tracrRNA)杂交。
- 设计用于基因分型的PCR引物
- 将ERV的基因组区间分别向上游和下游各扩展约500 bp。
注意:对于示例基因座chr1:207635112–207636074,使用扩展区间chr1:207634612–207636574。 - 将扩展后的序列导入Primer3(版本4.1.0)43。
- 将引物最小、最佳和最大长度分别设置为18、20和25个核苷酸;最小、最佳和最大熔解温度分别设置为57 °C、59 °C和62 °C;最小、最佳和最大GC含量分别设置为30%、50%和70%。
- 设置产物大小范围,以生成一个跨越完整ERV及两个向导RNA切割位点的扩增子。在靶向的ERV上游和下游各设计一个引物。
- 确认预期的野生型和缺失型扩增产物可通过琼脂糖凝胶电泳区分。将这对引物标记为引物1和引物2,如图2A所示。
- 将ERV的基因组区间分别向上游和下游各扩展约500 bp。
3. 将成对的引导RNA转染至人源神经前体细胞(hnPSCs)
- 在进行核转染前48小时,准备含有灭活MEF饲养层的12孔板。计算所需的核转染反应次数,每对左引导和右引导各使用一次反应。
- 对于每次反应,将3.6 µL核转染补充剂与16.4 µL核转染溶液混合,并将混合物平衡至室温。
- 在不同的离心管中分别制备左引导和右引导的Cas9核糖核蛋白复合物。对于每种引导RNA,将2.9 µL磷酸盐缓冲液、0.6 µL 100 µM sgRNA和0.5 µL 62 µM高保真Cas9核酸酶混合,在室温下孵育10–20分钟。
- 在核糖核蛋白孵育期间,吸除hPSCs的培养基,加入足量的细胞解离试剂覆盖细胞,并在37 °C孵育5分钟。
- 加入5 mL洗涤培养基,收集解离的细胞。以250 × g离心3分钟,吸除上清液,并用含有10 µM Y-27632的2 mL PXGL培养基轻柔重悬细胞沉淀。
- 为每次核转染反应计数2–3 × 10⁵个细胞。以250 × g离心所需数量的细胞3分钟,彻底吸除上清液,并使用10 µL移液枪头吸除残留液体,注意不要扰动细胞沉淀。
注意:核转染前不要进行MEF细胞的去除。将解离后的混合细胞(包括残留的MEF细胞)一并计为hPSCs。 - 将2 µL左引导Cas9复合物与2 µL右引导Cas9复合物混合,通过移液吹打5次混匀。将 4 µL混合后的核糖核蛋白混合物加入20 µL核转染溶液中。
- 将hPSC细胞沉淀重悬于完整的核转染混合液中,避免产生气泡。将悬液转移至一个核转染微电穿孔杯中,然后轻轻敲击电穿孔杯,确保液体覆盖杯底。
注意:细胞重悬后应立即进行后续操作。每次同时处理的反应数不超过两个。 - 使用P3原代细胞程序DN-100进行核转染。立即将转染后的细胞重悬于预热的含有10 µM Y-27632的PXGL培养基中。
- 将细胞接种至已准备好的12孔MEF饲养层板中的一个孔内,轻轻以“T”字形移动培养板,使细胞均匀分布。
- 在开始克隆分离前,将细胞至少孵育2天。保留一份未编辑的hPSCs储备细胞,并平行建立野生型克隆细胞系。
4. 获得克隆型人神经前体细胞系
- 在接种单细胞前48小时,准备一个含有灭活MEF饲养层的10 cm培养皿。
- 吸除转染后及平行培养的野生型hnPSC培养物中的培养基。加入细胞解离试剂,于37 °C孵育5分钟。
- 加入5 mL洗涤培养基,收集解离的细胞。在250 × g条件下离心3分钟,吸除上清液,并将细胞充分重悬于400 µL含有10 µM Y-27632的PXGL培养基中。
注意:确保形成完全的单细胞悬液。解离不完全可能导致产生包含混合基因型的克隆。 - 计数细胞,并将约2,000个细胞接种至已准备好的10 cm MEF饲养层培养皿中,使用含10 µM Y-27632的PXGL培养基。均匀分布细胞,以尽量减少新生克隆之间的接触。
- 将剩余的细胞悬液分为两份。一份冷冻保存作为备份,另一份用于提取基因组DNA,进行群体水平的基因分型。
- 将低密度接种的细胞培养7–10天。接种后的第一天不更换培养基;第2至第4天每天用3 mL新鲜PXGL培养基替换3 mL旧培养基;从第5天开始,每天更换一半培养基。每日观察培养情况,当出现空间分离的单细胞克隆时,进行克隆挑取。
注意:根据hnPSC细胞系的生长速率调整培养时间。
5. 对野生型和编辑后的群体进行大规模基因分型
注意:使用基因组DNA提取试剂盒从群体样本中提取基因组DNA。为优化本实验中的PCR反应,可能需要测试不同的DNA聚合酶。本研究所述实验常规使用高保真DNA聚合酶预混液。
- 使用基因组DNA提取试剂盒,从野生型和编辑后的bulk细胞群体中分离基因组DNA。
- 使用引物1和引物2以及合适的DNA聚合酶,通过PCR扩增目标基因组区域。在总体积为20 µL的反应体系中,使用高保真DNA聚合酶预混液,包含10 µL的2×预混液、7 µL H₂O、0.5 µL的10 µM引物1、0.5 µL的10 µM引物2,以及约50 ng/µL的基因组DNA 2 µL。对于对应于位于chr1:207635112–207636074(hg38)位置的LTR5_Hs元件的PCR(见图2),引物序列为CCCCTCCAAGATGACCAGTT(引物1)和GGCCTCGCAAATCTTAACCC(引物2)。扩增程序为:98 °C预变性30 s,随后进行30个循环的98 °C变性10 s、64 °C退火30 s、72 °C延伸45 s,最后在72 °C延伸10 min。
- 将野生型群体的基因组DNA作为对照纳入实验。
- 使用含安全DNA染料的1%琼脂糖凝胶,在TAE(Tris-乙酸-EDTA)缓冲液中对PCR产物进行电泳分离。以80 V电压电泳约45分钟。在第一泳道加入 DNA marker,用于估计条带大小。
- 使用数字凝胶成像系统观察扩增的DNA条带。
- 比较野生型和编辑后bulk群体所得的PCR产物。在图2B中,引物1和引物2从野生型等位基因扩增出1,468 bp的条带,从编辑后的等位基因扩增出500 bp的条带。
- 在进行克隆挑取前,需确认该引物对可产生可区分的全长产物与缺失产物。
- 若未检测到缺失产物,应重新设计向导RNA或优化核转染条件。
6. 挑选并扩增单细胞克隆
注意:根据群体PCR结果确定需要挑选的菌落数量。当检测到清晰的缺失条带时,至少挑选48个经编辑的菌落。同时从平行的野生型群体中大约挑选8个菌落。目标是获得足够数量的克隆(例如,4个野生型、5个纯合子和3个杂合子克隆)。
- 准备培养板和试剂
- 确定需要处理的克隆数量,并在挑取克隆前至少48小时,在48孔板中准备好相应数量的小鼠胚胎成纤维细胞(MEF)饲养层孔。在挑取克隆当天,吸除MEF培养基,每孔用磷酸盐缓冲液洗涤一次,吸除洗涤液,然后加入含有10 µM Y-27632的PXGL培养基。
- 在圆底96孔板的所需孔中各加入30 µL细胞解离试剂。将细胞外基质试剂用冷的DMEM/F-12培养基按1:4比例稀释,并在另一块96孔板中用含有10 µM Y-27632的PXGL培养基准备相应数量的孔。向每孔中加入稀释后的细胞外基质试剂,使其终浓度为20 µL/mL。
注意:使用此无饲养层的96孔板进行基因分型,以避免小鼠基因组DNA的扩增。 - 将约40 µL洗涤培养基滴加至无菌10 cm培养皿盖的内表面。将解离板、扩增板、基因分型板以及培养皿盖放入生物安全柜中。
- 挑取克隆
注意:应在生物安全柜内的显微镜下进行克隆挑取。使用可调间距移液器时,以每组八个克隆的方式进行处理。- 将移液器设定为20 µL,并安装无菌吸头。通过将吸头浸入洗涤培养基液滴中并反复吹打两次来预润洗吸头。
- 选择一个空间上孤立、且看起来起源于单个细胞的克隆。避免选择与邻近克隆接触或含有明显分离亚克隆的克隆,并挑选能够代表培养物中各种大小和形态的克隆。
- 用预润洗过的吸头轻轻在克隆下方刮擦,吸取消落的克隆,并将其转移至含有30 µL细胞解离试剂的圆底96孔板的一个孔中。重复此操作,直至将八个克隆转移至该板的一列中。
- 将克隆在细胞解离试剂中于37 °C孵育5–10分钟。将可调间距移液器调整至96孔板的间距,通过反复吹打约15次使每个克隆解离成单细胞悬液。
- 在显微镜下观察各孔,确认克隆已完全解离。吸取每孔中约20 µL的解离后细胞悬液,将移液器间距调整为48孔板格式,将悬液分配至克隆扩增板中对应含MEF的孔中。
- 吸除每孔中剩余的约10 µL细胞悬液,将移液器间距调回96孔板格式,将悬液分配至无饲养层基因分型板中对应的孔中。
- 重复上述操作,直至完成所需数量的编辑型和野生型克隆的挑取。将扩增板和基因分型板放回培养箱中继续培养。
7. 对克隆细胞系进行基因型鉴定与保藏
注意:在处理大量克隆时,应使用快速基因组DNA提取试剂而非试剂盒。
- 提取基因组DNA
- 在挑取克隆后将基因分型板孵育24–48小时,并确认每个孔中可见足够量的贴壁细胞。吸除培养基,向每孔加入20 µL快速基因组DNA提取液。
- 将板在室温下孵育5分钟,然后将每孔中的全部液体转移至PCR板中对应的孔。用铝箔密封PCR板。
- 将板在65 °C孵育6分钟,随后在98 °C孵育2分钟。直接取2–4 µL所得裂解液作为PCR的DNA模板。
- 鉴定并验证编辑后的克隆
- 使用引物1和2,在先前所述的PCR及循环条件下扩增目标基因组区域。以未编辑的野生型克隆DNA和编辑后的混合群体DNA作为对照。
- 按照步骤5.4–5.5中所述条件,通过琼脂糖凝胶电泳分离PCR产物。将各克隆系获得的PCR条带大小与野生型及编辑后混合群体对照进行比较,如图2C所示。
- 使用洁净的手术刀切下相关PCR条带,利用试剂盒从切下的凝胶片段中纯化DNA。将纯化的PCR产物送至合适的测序机构进行Sanger测序,将测序结果与参考序列比对,确认每个克隆的缺失连接处及基因型。对于产生意外PCR产物或测序结果不明确的克隆,应予以丢弃或重新评估。
- 扩增、冻存并进行质量控制已验证的克隆
- 在确认基因型后,确定克隆扩增板中对应的孔。至少扩增两个独立获得的编辑克隆,以及多个通过相同单细胞克隆程序平行获得的野生型克隆。
- 在开始下游实验前,对每个已验证的编辑克隆和野生型克隆冻存足够数量的冻存管。在所需克隆系完成验证并冻存之前,保留编辑后的混合群体作为备份。
- 对选定的人神经前体细胞(hnPSC)克隆进行核型分析或其他经验证的基因组稳定性评估。在用于下游实验前,确认所选克隆保持预期的hnPSC形态和生长特性。
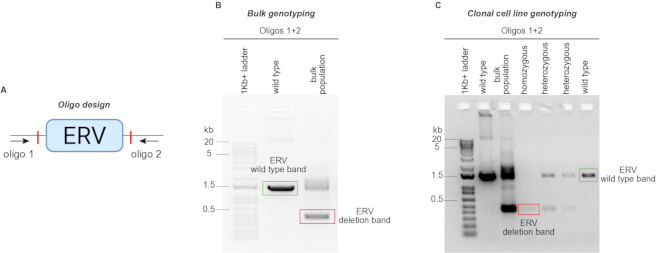
图2:基于PCR的ERV缺失检测。(A)位于靶向ERV上游和下游的基因分型引物设计。(B)代表性群体PCR结果,显示全长野生型产物和较小的缺失产物。检测到缺失产物可确认编辑成功,并有助于指导选择进行克隆筛选的菌落数量。(C)单个克隆细胞系在Sanger测序前的代表性PCR基因分型。野生型克隆产生全长产物,杂合子克隆同时产生全长和缺失产物,纯合缺失克隆仅产生较小的缺失产物。 请点击此处查看该图的放大版本。
结果
该实验流程可用于获得携带靶向缺失内源性逆转录病毒(ERV)来源的顺式调控元件(CREs)的克隆型人 naive 多能干细胞(hnPSC)系。如图1所示,设计一对单导向RNA(sgRNAs)以分别位于目标ERV的两侧,分别与Cas9组装后,在核转染前混合,并递送至hnPSC中。经过恢复培养后,将编辑后的细胞群体以低密度接种,以便形成并分离来源于单个细胞的克隆集落。
群体水平PCR可初步判断目标缺失是否成功。位于两个sgRNA切割位点外侧的引物可从野生型等位基因扩增出较长的产物,从缺失型等位基因扩增出较短的产物(图2A、B)。在编辑后的群体中同时检测到两种产物,表明该培养物中含有未编辑细胞与已编辑细胞的混合物。若未能检测到缺失产物,则提示编辑效率低下,表明在进行大量克隆筛选前,应重新评估向导RNA设计、核糖核蛋白复合物组装或核转染条件。对单个克隆进行PCR基因分型可区分野生型、杂合缺失和纯合缺失基因型(图2C)。野生型克隆仅产生全长扩增产物,杂合缺失克隆同时产生全长和缺失型产物,而纯合缺失克隆仅产生较短的缺失型产物。对PCR产物进行Sanger测序可确认预期的缺失连接处序列以及扩增等位基因的身份。
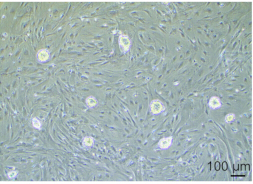
单细胞克隆通常在培养7–10天后可见,可通过其空间分离性和致密形态进行识别(图3)。应挑选不同大小和形态的克隆进行后续操作,因为功能调控元件的缺失可能改变细胞的增殖或分化行为。应避免挑选来自重叠或未完全分离细胞的克隆,因其可能含有混合基因型。
 0
图3:克隆挑取前 hnPSC 集落的代表性形态。 用于单克隆分离阶段的空间分离的 hnPSC 集落的明场显微镜图像。比例尺 = 100 µm。 请点击此处查看该图的放大版本。
在检测的所有ERV位点中,完全缺失的频率在分离的hnPSC克隆中占10%–78.9%,纯合或半合子缺失的平均频率和中位数频率分别为43.6%和45.8%(表1)。观察到的变异可能反映了不同位点在向导RNA活性、染色质可及性、细胞系背景和生长条件方面的特异性差异。同时获得的野生型克隆可作为对照,其经历了与基因编辑细胞系相同的单细胞克隆、扩增和培养过程。
| 左侧引导 | 右侧引导 | 上游PCR引物 | 反向 PCR 引物 | 挑取克隆 | 野生型 | 异源 纯合缺失 | Com- 完全缺失 | 未- 目标重 排列 ments | 有效 | 条带不清晰可见 | % 杂合度 纯合的 | % 同源性 纯合的 | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6(智人 纯合的 | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11(智人 杂合的 | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12(智人) 纯合的 | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15(智人 杂合的 | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2(智人 杂合的 | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6(智人 杂合的(zygous) | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA(半量) 纯合的 | 4(半) 杂合的 | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA(半量) 杂合的 | 9(半 纯合的 | 0 | 4 | 11 | NA | 69.2 | ||||
表1:内源性逆转录病毒(ERV)的基因删除效率。 数据显示属于LTR5_Hs家族的ERV结果。通过构建单克隆细胞系,检测LTR5_Hs元件是否调控所示基因的表达。该表格包括每个ERV的基因组坐标、用于删除的向导RNA、用于基因分型的PCR引物以及克隆基因分型结果。“有效”指具有可解释基因分型结果的克隆。非预期重排指与预期的野生型或删除产物大小不符的扩增产物。“条带不清晰可见”指未获得可解释PCR产物的样本。删除百分比的计算以具有可解释基因分型结果的克隆数作为分母。杂合删除指在两个等位基因之一中ERV被删除的克隆。完全删除指在两条染色体拷贝中ERV均被删除的克隆(纯合克隆),或在性染色体仅有的单条染色体拷贝中被删除的克隆(半合子克隆)。
经验证的野生型、杂合型以及纯合型或半合型缺失克隆可进一步扩增、冷冻保存,并进行基因组稳定性评估。这些细胞系为研究单个内源性逆转录病毒来源的顺式调控元件(CRE)对基因表达、细胞增殖、谱系分化以及基于干细胞的人类早期发育模型的影响提供了平台。
讨论
本方案描述了一种基于CRISPR-Cas9核糖核蛋白的方法,用于在人神经前体细胞(hnPSCs)中删除内源性逆转录病毒(ERV)来源的顺式调控元件(CREs)。该方法结合了成对sgRNA设计、预组装Cas9-sgRNA复合物的瞬时递送、单克隆分离、基于PCR的筛选、Sanger测序以及基因组稳定性评估。由于hnPSCs对解离和培养环境扰动敏感,多个步骤对实验成功至关重要,包括维持健康的饲养层支持培养体系、使用完全的单细胞悬液、尽量缩短细胞重悬与核转染之间的时间,以及在细胞经历应激操作期间在培养基中添加Y-27632。此外,该方法要求谨慎选择向导RNA,因为ERV属于重复序列,选择不当的向导RNA可能导致多个基因组位点被切割。因此,脱靶效应评估应涵盖重复区域,并排除在编码基因、其他顺式调控元件或多位点可转座元件上具有预测活性的向导RNA。
群体水平基因分型是实验流程中的一个重要决策环节。在挑取菌落之前检测到缺失产物,可确认切割和缺失事件已经发生,并有助于确定需要筛选的菌落数量。当未检测到缺失产物时,最有效的补救措施通常是重新设计一个或两个sgRNA,而不是直接进行大规模的菌落分离。核转染后细胞回收率低可能源于起始细胞质量差、细胞沉淀中残留培养基去除不完全、重悬后处理延迟,或对细胞的操作过于频繁。单细胞解离不完全可能导致产生包含混合基因型的菌落,而过密的接种则可能引起相邻菌落融合。通过充分但轻柔的解离、稀疏接种以及选择分离良好的单个菌落,可减少这些问题的发生。
完全ERV删除的效率在不同测试位点间为10%–78.9%,平均为43.6%。该范围表明编辑效率具有显著的位点依赖性,并可能因hNPSC细胞系及培养条件的不同而有所差异。细胞周期活性可影响CRISPR-Cas9编辑效率,因此增殖速率的差异可能影响克隆的获得。30此外,删除具有重要调控功能的内源性逆转录病毒(ERV)可能会降低细胞增殖能力、改变克隆形态,或导致无法获得纯合克隆。某些经基因编辑的细胞群体还可能获得补偿性的基因组改变,从而维持持续生长。因此,应分析多个独立获得的克隆,并在重新分离或复苏额外克隆后验证意外出现的表型。在进行下游分析解释之前,必须进行基因型确认、核型分析,并与平行的野生型克隆进行比较。
该方法的一个主要局限性是通量较低。每个位点都需要单独进行向导RNA设计、核转染、克隆分离、基因分型、序列验证和扩增。因此,该方法最适合对选定的内源性逆转录病毒(ERV)进行有针对性的功能验证,而不适用于全基因组范围的筛选。利用dCas9介导的表观遗传调控因子对ERV进行多重或家族范围的操控,可同时干扰多个相关元件14,但这种方法可能产生更广泛的脱靶效应,且难以明确具体是哪一个插入位点导致了表型变化。相比之下,本策略可实现位点特异性的删除,从而能够将分子或发育层面的影响直接归因于特定的ERV来源的顺式调控元件(CRE)。
该方法具有重要意义,因为内源性逆转录病毒(ERVs)在哺乳动物调控网络的进化过程中发挥了重要作用,并可在早期发育阶段作为启动子、增强子及其他调控元件发挥作用5,6,13,14,44,45,46,47。已有研究证实,某些特定的ERVs在发育过程中执行关键功能12,13,14。通过本方案获得的基因编辑人多能干细胞(hnPSC)系可用于基因表达分析、增殖检测、二维谱系分化,以及人源囊胚样结构或其他基于干细胞的胚胎模型的构建14,23。上述应用应严格遵循适用于基于人干细胞的胚胎模型研究的伦理与监管框架48,49,50。
基因组编辑、克隆自动化操作以及高通量基因分型技术的未来发展,可能实现对单个内源性逆转录病毒插入位点进行更系统的评估51。在这些方法尚未常规应用之前,本方法提供了一种可在单基因座分辨率下检测选定非编码调控元件的可重复实验框架。该方法的主要优势在于,能够在人类胚胎着床前模型中将明确的基因组缺失与分子及发育表型相关联,从而有助于阐明物种特异性的内源性逆转录病毒来源序列如何在人类胚胎发生过程中塑造基因调控程序。
披露
未声明任何利益冲突。
致谢
感谢 Jaaved Mohammed 博士在基因组编辑方面的有益讨论。感谢马克斯·普朗克基金会对本研究及 Fueyo 实验室的支持。Merel Wentink r获得了伊拉斯谟+ 奖学金(编号 50377)。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 2-巯基乙醇 | Gibco | 21985023 | 添加至 N2B27 基础培养基中。请依照机构化学安全规程进行操作。 |
| 4D Nucleofector X-Unit | Lonza | AAF-1003X | 用于核转染的设备。 |
| 琼脂糖标准品,1 kg | Roth | 3810.4 | 用于制备DNA电泳凝胶。 |
| Alt-R S. pyogenes Cas9 HiFi V3 核酸酶 | Integrated DNA Technologies | 1081060 | 用于组装核糖核蛋白复合物的高保真Cas9核酸酶 |
| Alt-R 合成单导向 RNA | Integrated DNA Technologies | NA | 定制的sgRNA,用于靶向选定的ERV两侧区域。向导序列见表1。 |
| 抗生素-抗真菌剂 | Gibco | 15240062 | 细胞培养基可选抗生素添加剂 |
| Axiovert 40 CFL 显微镜 | 蔡司 | 491202-0002-001 | 用于培养过程中常规观察MEF和hnPSCs。 |
| B-27 补充剂,50× | Gibco | 17504044 | 添加至N2B27基础培养基的补充剂。 |
| 牛血清白蛋白第五组分,7.5% 溶液 | Gibco | 15260037 | 添加至洗涤液中,以减少人神经前体细胞因黏附塑料耗材而造成的损失。 |
| C1000 Touch 96孔快速反应热循环仪 | Bio-Rad | 1851196 | 用于PCR扩增的设备。 |
| CF1 小鼠胚胎成纤维细胞,经辐照 | 赛默飞世尔科技 | A234181 | 用于支持 hnPSC 培养的灭活 MEF 饲养层细胞。可使用经验证的自制替代品。 |
| Countess 3 自动细胞计数仪 | 赛默飞世尔 / 英潍捷基 | AMQAX2000 | 用于计数MEFs或hnPSCs。 |
| DMEM/F-12 | Gibco | 11330032 | N2B27 培养基和洗涤培养基的组分;也用于稀释细胞外基质试剂。 |
| 杜尔贝科’不含钙和镁的磷酸盐缓冲液 | Gibco | 14190144 | 用于清洗饲养层。 |
| ESGRO Complete 明胶溶液 | Sigma-Aldrich | SF008 | 用于在接种MEF饲养层细胞前包被培养容器。 |
| FBS Supreme | PAN-Biotech | P30-3031 | 用于制备MEF培养基。 |
| 滤器单元,1,000 mL 0.22 µm 孔径 | 康宁 | 431098 | 用于大体积培养基的无菌过滤。 |
| 滤器单元,500 mL 0.22 µm 孔径 | 康宁 | 431097 | 用于培养基的无菌过滤。 |
| FreSR-S 冷冻保存培养基 | STEMCELL Technologies | 5859 | 用于 hnPSCs 的冷冻保存。 |
| GelDoc 凝胶成像系统 | 伯乐(Bio-Rad) | 170-8195 | 用于观察电泳凝胶中DNA条带的设备。 |
| Geltrex Flex LDEV-Free hESC-Qualified 低生长因子基底膜基质 | 赛默飞世尔科技 | A4000046803 | 用于在无MEF条件下培养hNPSCs的细胞外基质 |
| Generuler 1 Kb Plus DNA Ladder | Fischer Scientific | 11581625 | 用于测量电泳中DNA条带的大小。 |
| GlutaMAX 补充剂 | Gibco | 35050061 | 用于MEF培养基中的稳定型L-谷氨酰胺补充剂 |
| Gö6983 | Bio-Techne | 2285/10 | 用于制备PXGL培养基的非典型蛋白激酶C抑制剂。 |
| 高糖Dulbecco’改良型伊格尔培养基 | Gibco | 11965092 | 用于制备MEF培养基的基础培养基。 |
| 核型分析 | 生命&大脑 | NA | 用于检测染色体异常。 |
| L-谷氨酰胺 | Gibco | 25030081 | 添加至 N2B27 基础培养基中。 |
| Monarch Spin gDNA 提取试剂盒 | New England Biolabs | T3010 | 用于编辑后群体基因组DNA提取的试剂盒 |
| Move It 8通道可调间距移液器,30–300 µL | Eppendorf | 3125000176 | 用于在96孔基因分型板与48孔扩增板之间转移解离的菌落。 |
| N-2 Supplement, 100× | Gibco | 17502048 | 添加至N2B27基础培养基的补充剂。 |
| Neurobasal 培养基 | Gibco | 21103049 | N2B27基础培养基的组分。 |
| 尼康变焦体视显微镜 | 尼康 | SMZ1270 | 用于 hnPSC 克隆挑取。 |
| NucleoSpin 凝胶与 PCR 产物纯化试剂盒 | Machery-Nagel | 740609.25 | 用于Sanger测序前从凝胶中提取DNA。 |
| P3 原代细胞 4D-Nucleofector X 试剂盒 S | Lonza | V4XP-3032 | 用于递送 Cas9-sgRNA 核糖核蛋白复合物的核转染试剂盒。包含电转杯。 |
| PB004细胞系 | Hiromitsu Nakauchi 教授惠赠 | NA | STR鉴定,支原体检测。发表于PMID: 26023098。33 |
| PCR 引物 | Sigma-Aldrich | NA | 用于通过PCR对hNPSC克隆进行基因分型。序列见表1。 |
| PD0325901 | Selleck Chemicals | S1036 | 用于配制PXGL培养基的MEK抑制剂。 |
| Phusion Green Hot Start II 高保真 PCR 预混液 | 赛默飞世尔科技 | F566L | 用于PCR基因分型的含DNA聚合酶的预混液 |
| QuickExtract DNA提取溶液 | Biosearch Technologies | QE09050 | 用于从克隆细胞基因分型板中快速提取基因组DNA。 |
| 重组人白血病抑制因子 | Gibco | 300-05-50UG | 添加至PXGL培养基中。可使用经过验证的等效自配试剂。 |
| 桑格测序 | Eurofins | NA | 用于对DNA进行测序以验证基因型。 |
| 丙酮酸钠,100 mM | Gibco | 11360070 | 添加至MEF培养基中。 |
| SYBR Safe DNA凝胶染料 | 赛默飞世尔科技 | S33102 | DNA电泳凝胶染色 |
| TrypLE Express 酶,1×酚红 | Gibco | 12605036 | 用于传代、核转染制备和克隆分离过程中hPSCs的解离。 |
| 水,无核酸酶,分子生物学级,超纯 | 赛默飞世尔科技 | J71786.AP | 用于基因分型 PCR。 |
| XAV939 | 细胞导向系统 | SM38-50 | 用于制备PXGL培养基的Wnt通路抑制剂。 |
| Y-27632 | STEMCELL Technologies | 72304 | 解冻、传代、核转染恢复及单细胞铺板过程中添加ROCK抑制剂。 |
参考文献
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.