本方案介绍了一种利用人诱导性多能干细胞生成血管类器官的方法。
本文内容
摘要
摘要
由人多能干细胞(hPSCs)衍生的血管类器官已成为研究血管发育、疾病机制及药物反应的强有力三维模型。现有的血管类器官方案可生成自我组织化的内皮细胞–周细胞网络;然而,批次间差异、类器官形成不一致以及周细胞覆盖不足等问题可能影响其可重复性与可扩展性。本研究提出了一种优化的从人诱导性多能干细胞(hiPSCs)生成血管类器官的方案,显著提高了可重复性与结构的一致性。关键优化包括:改进拟胚体形成的条件,优化中胚层诱导与血管特化阶段生长因子的浓度与作用时间,以及改善三维培养条件,以促进周细胞的有效招募及内皮–周细胞间的相互作用。优化后的类器官表现出高度分支的CD31阳性内皮网络,并被PDGFR-β阳性周细胞稳定包绕,与原始方案相比,批次间变异显著降低。本文提供了类器官生成、整体免疫荧光表征及质量控制评估的详细分步操作流程。该优化方法可实现高质量血管类器官的规模化生产,适用于研究血管细胞相互作用、疾病建模及化合物筛选,从而降低了实验室采用此类模型系统的技术门槛。
引言
三维(3D)类器官已成为研究人类器官发育与疾病的有力工具 体外与传统的二维细胞培养模型相比,具有更优的结构仿生性和病理生理相关性1,2近年来,已成功建立了多种组织类型的人多能干细胞(hPSC)来源类器官,包括肠道3, 脑4,5,肾脏6,肝脏7,8,以及视网膜9然而,类器官研究中的一个主要挑战是在长期培养过程中血管化不足,这可能导致缺氧和坏死,从而阻碍类器官的扩增与分化10,11为解决这一局限性,已提出多种共培养策略,包括引入内皮细胞或间充质干细胞以促进血管网络的形成12,13然而,传统的二维培养和动物模型无法完全再现人类血管生物学特征,而共培养方法则会引入额外的实验复杂性。14因此,能够自主血管化的血管类器官提供了一种颇具前景的人源性替代方案。15.
血管网络的形成涉及血管发生和血管生成,这一过程由内皮细胞与壁细胞(如周细胞和血管平滑肌细胞)之间的相互作用所协调,并受到多种信号分子的严格调控,包括VEGF(血管内皮生长因子)、TGF-β(转化生长因子-β)、PDGF(血小板源性生长因子)和血管生成素16。2019年,Wimmer及其同事建立了一种直接从人多能干细胞(hPSCs)生成自组装三维血管类器官的方法17,18。该体系可同时生成内皮细胞和周细胞,形成具有管腔结构和基底膜覆盖的微血管网络。在此平台基础上,血管类器官已被用于在高糖和促炎性细胞因子(TNF-α和IL-6)刺激下模拟糖尿病性血管病变;这些类器官重现了基底膜增厚的现象,这是糖尿病微血管病变的典型特征17。此外,该模型还被用于研究遗传性血管疾病,并作为血管毒性筛选的平台19。最近,一些以方法优化为导向的研究进一步改进了血管类器官的生成策略。例如,单细胞RNA测序技术的进步鉴定出关键调控因子如MECOM和LEF1,为表征和优化人类血管类器官的形成提供了分子框架。此外,Xu等人引入了微孔阵列以促进均一胚体的形成,并加入CEPT cocktail以提高细胞存活率,从而有效降低了批次间的差异性20。
为了提高血管类器官生成的均一性、可重复性和通量,本研究对 Wimmer 等人17,18 描述的原始方案进行了系统性优化,以解决若干关键局限性。首先,原始方案采用在低吸附培养板中自然聚集的方式形成类胚体,可能导致聚集体尺寸在批次间存在较大差异,从而引起分化效率的不均一。在优化后的方案中,聚集体形成阶段结合使用聚乙烯醇(PVA)和轨道振荡,以促进细胞均匀聚集,提高类胚体尺寸的一致性。其次,原始方案在血管网络形成阶段采用完全更换培养基的方式,可能导致生长因子浓度剧烈波动,影响血管出芽的持续进行及周细胞的募集。相比之下,优化方案在每次换液时保留三分之一的条件培养基,以维持内源性促血管生成因子,稳定培养环境。第三,原始方案在类器官分离与成熟过程中需要多次转移培养板,增加了操作步骤及类器官丢失的风险。优化方案通过将分离后的类器官直接单个转移至96孔低吸附培养板的孔中,避免了上述步骤,从而简化了操作流程并提高了通量。综上所述,该优化方案提供了详细的分步操作流程和关键的质量控制节点,降低了采用该模型系统的操作门槛,有助于推动血管类器官在血管发育、疾病机制研究及高通量药物筛选中的广泛应用。
方案
本研究中使用hPSCs已获得安徽大学生物医学伦理委员会(BECAHU_2026-010)批准。
1. 人类诱导性多能干细胞的培养
注意:在无饲养层条件下培养人诱导多能干细胞(hiPSCs)。所有操作均须在II级生物安全柜中进行,并采用无菌技术。
- 基底膜基质包被培养板的制备
- 从 −20 °C 取出一瓶基底膜基质,在 4 °C 条件下过夜解冻约 12–16 小时。避免反复冻融。
- 在无菌条件下将解冻后的基底膜基质充分混匀,并分装成单次使用量(例如每管 1 mL)。分装后可在 −20 °C 保存长达 2 年。
注意:操作过程中应保持基底膜基质、移液器、枪头和离心管处于低温状态,以防止提前凝固。避免引入气泡。 - 将所需用量的基底膜基质分装物置于冰上解冻。用预冷的 DMEM 按 1:200 的比例稀释基底膜基质(每 1 mL DMEM 中加入 5 µL 基底膜基质;终浓度约为 5 µg/mL)。
- 通过移液轻轻混匀溶液,直至无可见颗粒残留。
- 向 12 孔板的每孔中加入 0.5 mL 稀释后的基底膜基质。轻轻倾斜并旋转培养板,使底部表面完全被覆盖。
- 将包被好的培养板在 37 °C、5% CO₂ 培养箱中孵育至少 2 小时,或在 4 °C 过夜。
注意:密封后可在 4 °C 保存 1–2 周。使用前将培养板恢复至室温,并立即吸除包被液。
- 人诱导多能干细胞(hiPSCs)的解冻
- 从液氮中取出一支冻存的 hiPSCs 冻存管,立即放入 37 °C 水浴中。轻轻摇动冻存管,当仅剩少量微小冰晶时(1 分钟内)取出。
注意:避免在 37 °C 下长时间暴露于二甲基亚砜(DMSO)以及不完全解冻,这两种情况均会降低细胞活力。 - 用 70% 乙醇对外表面进行消毒,并在生物安全柜内打开。
- 将细胞悬液缓慢逐滴加入含有 3 mL 预热的化学成分明确的 hPSC 维持培养基(或等效的化学成分明确维持培养基)的 15 mL 圆底离心管中。转移过程中轻柔混匀,以逐步稀释 DMSO,减少渗透压应激。
- 使用摆动桶转子,在室温(22–24 °C)下以 300 × g 离心 3 分钟。
- 小心吸除上清液,避免扰动细胞沉淀。将沉淀轻柔重悬于 1 mL 预热的化学成分明确的 hPSC 维持培养基中。
注意:使用 P1000 移液器轻柔吹打 2–3 次,以最大限度减少机械剪切力和气泡产生。
- 从液氮中取出一支冻存的 hiPSCs 冻存管,立即放入 37 °C 水浴中。轻轻摇动冻存管,当仅剩少量微小冰晶时(1 分钟内)取出。
- hiPSCs 的接种与培养
- 从培养箱中取出预先包被的 12 孔板,吸除包被液。无需洗涤各孔。
- 常规复苏解冻后,每孔接种约 1 × 10⁵–2 × 10⁵ 个活细胞。根据 hiPSC 细胞系及实验需求调整接种密度。
- 将细胞悬液沿每孔壁缓慢加入,避免移液枪头接触包被表面。
- 加入 Y-27632 至终浓度为 5 µM,以促进细胞解冻后的存活与贴壁。
注意:仅在初次接种培养基中使用 Y-27632。次日更换为不含 Y-27632 的化学成分明确的 hPSC 维持培养基。 - 将细胞置于 37 °C、5% CO₂ 及饱和湿度条件下培养。
- 约 16–24 小时后观察细胞贴壁情况和形态。吸除培养基,并更换为新鲜预热的不含 Y-27632 的化学成分明确的 hPSC 维持培养基。
- 每日或隔日更换培养基,直至细胞达到约 70%–80% 汇合度,用于传代或分化。
注意:每日观察培养状态。选择具有紧密、边界清晰的克隆形态、高核质比且自发分化程度低的细胞集落。
2. 人类诱导多能干细胞聚集体的生成与分化
注意:将人诱导多能干细胞(hiPSCs)在化学成分明确的hPSC维持培养基中,以无饲养层条件培养于基底膜基质包被的培养板上。使用0.02% EDTA每4–5天传代一次。为最大化血管分化效率,应使用接种密度和克隆大小适宜、且自发分化程度最低的细胞培养物。
- 单细胞悬液的制备
- 吸除化学成分明确的hPSC维持培养基,并用0.5 mL DMEM洗涤6孔板每孔中的hiPSC。
- 吸除DMEM,每孔加入0.5 mL 0.02% EDTA。室温(22–23 °C)孵育2–4分钟,观察细胞直至细胞开始变圆。
- 使用P1000移液器吹打使细胞脱离,轻柔吹打2–3次,将细胞团解离为单细胞悬液。
- 将细胞重悬于5 mL化学成分明确的hPSC维持培养基中,并将悬液转移至15 mL锥形管。
- 取10 µL细胞悬液与10 µL 0.1%台盼蓝溶液混合。取10 µL混合液加入细胞计数板,测定活细胞数量。
- 计算获得每孔5 × 10⁵个活细胞所需的细胞悬液体积。
- 在室温(22–23 °C)下以300 × g离心5分钟,吸除上清液。
- 将细胞重悬于新鲜的化学成分明确的hPSC维持培养基中,每孔体积为3 mL,培养基中含50 µM Y-27632。
- 细胞团形成
- 将3 mL细胞悬液加入低吸附6孔板的每孔中,并加入PVA至终浓度为0.25%。
- 将培养板置于50 rpm的摇床上,37 °C孵育1天。
- 在继续下一步前,确认形成的细胞团具有光滑的边界,直径约为50–100 µm或更大。
- 注意:针对不同hiPSC细胞系优化聚集时间。必要时可将孵育时间延长至2–3天,以获得所需大小的细胞团。
- 中胚层诱导
- 第0天,使用无菌10 mL一次性移液管将细胞团转移至15 mL锥形管中。保留原始低吸附培养板用于后续重铺。
- 让细胞团依靠重力自然沉降约15–20分钟。
- 注意:操作细胞团时应轻柔,使用重力沉降而非离心,以尽量减少机械损伤。
- 细胞团沉降后,小心吸除上清液。
- 将细胞团重悬于每孔3 mL N2B27培养基中,培养基中添加12 µM CHIR99021和30 ng/mL BMP-4。
- 将细胞团转移回低吸附培养板,37 °C继续孵育。
- 每天使用P1000移液器轻柔吹打一次细胞团,以减少过度融合。中胚层诱导持续3天。
- 血管谱系诱导
- 第3天,将细胞团转移至15 mL锥形管中,依靠重力自然沉降。保留原始6孔板。
- 细胞团沉降后,小心吸除上清液。
- 将细胞团重悬于每孔3 mL N2B27培养基中,培养基中添加100 ng/mL VEGF-A和2 µM forskolin。
- 将细胞团转移回低吸附6孔板,继续孵育2天。
3. 血管网络和类器官的生成
- 胶原蛋白 I–基底膜基质的制备
- 收集在一个 6 孔板中生成的类器官聚集体,用于包埋至一个 12 孔板中。每孔使用约 40–60 个聚集体。
- 准备足够的胶原蛋白 I–基底膜基质混合物,为 12 孔板的每个孔添加两层,每层 0.5 mL。
- 为一个 12 孔板准备 12 mL 基质。所有组分保持在冰上,使用前立即配制混合物,并避免引入气泡。
- 向 12 孔板的每个孔中加入 0.5 mL 基质。轻轻摇晃培养板,使基质均匀分布。
- 将培养板在 37 °C 下孵育 2 h,使第一层基质凝固。
- 类器官聚集体的包埋
- 使用无菌的 10 mL 一次性移液管将聚集体转移至 15 mL 圆锥形离心管中,并通过重力使其自然沉降。
- 吸除上清液,并用 1 mL N2B27 培养基将聚集体清洗两次。最后一次清洗后,尽可能去除残留的培养基。
- 配制新鲜的胶原蛋白 I–基底膜基质混合物,并将其保持在冰上。
- 将清洗后的聚集体轻轻重悬于新配制的基质中。
- 从培养箱中取出含有已凝固第一层的 12 孔板。
- 向每个孔中加入 0.5 mL 含聚集体的基质。
- 轻轻摇动培养板,时间不超过 1 min,使聚集体均匀分布。
- 立即在 37 °C 下孵育 2 h,使第二层基质凝固。
- 血管出芽的诱导
- 将添加了 15% FBS、100 ng/mL VEGF-A 和 100 ng/mL FGF-2 的 N2B27 培养基预热至 37 °C。
- 将预热的补充培养基加入各孔,以诱导血管分化。
- 在接下来的 1–3 天内监测培养物中的血管出芽情况。
- 注意:在将培养基加入培养物前,应将其预热至 37 °C,以尽量减少凝胶基质的不稳定。
- 培养基更换与培养维持
- 包埋后第 3 天进行首次换液。
- 此后每隔一天更换一次培养基,使用含 15% FBS、100 ng/mL VEGF-A 和 100 ng/mL FGF-2 的新鲜 N2B27 培养基。
- 每次换液时保留三分之一的条件培养基,并用新鲜补充培养基替换剩余的三分之二。
- 在第 10 天进行血管类器官的分离。
4. 血管类器官的建立及染色前准备
- 分离单个血管网络
- 将无菌刮勺的圆头沿孔板边缘插入,并轻轻将凝胶基质从底部剥离。
- 继续将刮勺从孔板边缘向中心移动,直至整个凝胶基质自由漂浮。
- 使用两根无菌针从凝胶中切除单个血管网络。在不损伤血管网络的前提下,尽可能去除多余的基质。
- 分离类器官的培养
- 使用无菌一次性移液器将每个分离的类器官直接转移至低吸附96孔板的单个孔中。
- 向每孔中加入100 µL N2B27培养基,添加15% FBS、100 ng/mL VEGF-A和100 ng/mL FGF-2。
- 将类器官继续培养5天,并每天更换添加了补充物的培养基。
- 在成熟第5天确认类器官呈现圆形且完全包被的形态。
- 血管类器官的固定
- 将形态成熟的类器官转移至2 mL微量离心管中。每管处理的类器官数量不超过约60个。
- 小心吸除培养基,并加入含4%多聚甲醛(PFA)的PBS。
- 在室温下固定类器官1小时。
注意:PFA具有毒性且为疑似致癌物。操作时应在化学通风橱内进行,并穿戴适当的个人防护装备。 - 吸除PFA,替换为PBS。
暂停点:固定的血管类器官可在4 °C的PBS中保存长达1个月。
5. 血管类器官的染色与共聚焦成像
- 封闭与通透化
- 向每个含有固定血管类器官的离心管中加入 2 mL 封闭缓冲液。
- 将离心管垂直置于摇床上,室温震荡孵育 2 小时,以实现类器官的封闭与通透化。
- 一抗孵育
- 吸除封闭缓冲液,加入 50–100 µL 用封闭缓冲液按 1:100 稀释的一抗溶液。
- 将离心管直立放置于摇床上,4 °C 震荡孵育过夜。
- 洗涤与二抗孵育
- 用 PBST 洗涤样本 3 次,每次 10–15 分钟,洗涤过程中保持离心管垂直并持续震荡。
- 加入用封闭缓冲液按 1:300 稀释的荧光标记二抗。
- 室温孵育 2 小时。
- 细胞核复染与最终洗涤
- 用 PBST 洗涤样本 2 次,每次 10–15 分钟。
- 加入用 PBS 按 1:5,000 稀释的 Hoechst 溶液,室温孵育 10–15 分钟。
- 用 PBS 洗涤 10–15 分钟。
- 共聚焦成像
- 将染色后的类器官转移至共聚焦成像培养皿中。
- 在所有实验组中采用一致的成像参数获取共聚焦图像。
- 血管类器官的定量图像分析
注意:使用 Fiji/ImageJ 和 AngioTool 进行定量图像分析。所有实验组须保持显微镜采集参数一致。- 聚集体直径测量
- 使用带有校准标尺的倒置显微镜获取第 0 天 hiPSC 聚集体的明场图像。选择彼此分离良好的聚集体成像,并在图像中包含比例尺。
- 将每张图像导入 Fiji/ImageJ。使用“直线”工具沿比例尺画线,然后选择 分析 > 设置标尺。
- 输入已知距离和单位(例如 100 µm),并选择 全局,以将该标尺校准应用于当前会话中的所有图像。
- 使用“直线”工具沿每个聚集体最宽处画线。选择 分析 > 测量 或按 Ctrl+M,记录直径(单位:µm)。
- 每批至少测量 30 个聚集体。
- 对于非球形聚集体,使用椭圆或多边形选择工具勾勒每个聚集体轮廓。选择 分析 > 设置测量值 > Feret 直径,并记录测量值。
- 从“结果”表格中导出测量数据,并将数据汇编至电子表格中。
- 计算每批的平均值、标准差(SD)和变异系数(CV),其中 CV = SD/平均值 × 100%。
- 类器官直径测量
- 使用带有校准标尺的倒置显微镜获取第 15 天成熟血管类器官的明场图像。每张图像中均需包含比例尺。
- 将每张图像导入 Fiji/ImageJ,并按照步骤 5.6.1.2 所述方法校准标尺。
- 使用“直线”工具沿每个类器官最宽处画线。选择 分析 > 测量 或按 Ctrl+M,记录直径(单位:µm)。
- 每批至少测量 30 个类器官。
- 对于形状不规则的类器官,测量其最长和最短直径,取其平均值;或按照步骤 5.6.1.6 所述方法测定 Feret 直径。
- 导出测量数据,并计算每批的平均值、SD 和 CV。
- CD31 阳性血管面积的定量
- 获取第 15 天经 CD31 染色的完整血管类器官的共聚焦 z 轴层扫图像。所有样本使用相同的激光功率、增益、偏移和针孔设置。
- 使用显微镜软件或 Fiji/ImageJ 从 z 轴层扫图像生成最大强度投影(MIP)。
- 应用强度阈值分割 CD31 阳性血管网络,同时排除背景信号。
- 选择 处理 > 噪声 > 去除杂点,使用 2–5 像素的半径去除微小伪影。选择 处理 > 二值化 > 填充空洞,以填补血管网络内的微小间隙。
- 选择 分析 > 设置测量值,启用 面积 和 面积分数。选择 分析 > 测量,以确定血管面积。
- 将 CD31 阳性血管面积计算为占类器官总面积的百分比。
- 从三次独立实验批次中,每批至少分析三个类器官。导出测量数据用于统计分析。
- PDGFR-β 阳性周细胞覆盖率的定量
- 获取第 15 天经 CD31 和 PDGFR-β 染色的完整类器官的共聚焦 z 轴层扫图像。生成 MIP 图像。
- 将 CD31 和 PDGFR-β 的 MIP 图像导入 Fiji/ImageJ,确认图像对齐。
- 对 CD31 通道进行阈值处理,生成定义血管网络的二值化掩膜。
- 采用相同的分割方法对 PDGFR-β 通道进行阈值处理,生成周细胞信号的二值化掩膜。
- 选择 处理 > 图像计算器,对 CD31 和 PDGFR-β 掩膜执行 AND 运算,以识别重叠像素。
- 测量重叠信号的面积。
- 计算周细胞覆盖率:(CD31 阳性血管内 PDGFR-β 阳性面积 / 总 CD31 阳性血管面积)× 100%。
- 从三次独立实验批次中,每批至少分析三个类器官。导出测量数据用于统计分析。
- 使用 AngioTool 进行分支指数分析
- 获取第 15 天经 CD31 染色的完整类器官的共聚焦 z 轴层扫图像。生成 MIP 图像。
- 启动 AngioTool,加载 MIP 图像。
- 根据图像中观察到的典型血管直径设置血管直径参数。
- 调整强度阈值以分割血管网络并排除背景信号。设置最小血管尺寸以排除微小伪影。
- 运行分析,记录血管面积、血管密度、总血管长度、分支节点数量和分支指数。
- 验证输出图像:确认血管以黄色轮廓显示,血管骨架以红色显示,分支点以蓝色圆点标记。
- 从 AngioTool 导出定量结果。
- 从三次独立实验批次中,每批至少分析三个视野,并将数据汇编用于统计分析。
- 聚集体直径测量
6. 血管类器官的定量实时 PCR 分析
注意:所有 RNA 提取及后续操作均须在无 RNase 条件下进行。
- RNA 提取
- 在 1.5 mL 无 RNase 的微量离心管中收集 5–10 个成熟的第 15 天血管类器官。彻底去除残留培养基。
注意:必要时可合并多个类器官以获得足够的 RNA。 - 加入含 1% β-巯基乙醇的裂解缓冲液 350 µL。
- 用移液器吹打样品 10–15 次,直至类器官完全裂解。
- 将裂解液转移至置于收集管中的基因组 DNA 去除离心柱。室温下以 11,000 × g 离心 30 秒。
- 弃去离心柱,保留穿流液。
- 向穿流液中加入等体积的 70% 乙醇(约 350 µL),并通过移液充分混匀。
- 将最多 700 µL 混合液转移至置于收集管中的 RNA 离心柱。以 11,000 × g 离心 30 秒后弃去穿流液。
- 向离心柱中加入 350 µL 洗涤缓冲液 1。以 11,000 × g 离心 30 秒后弃去穿流液。
- 按每份样品将 10 µL DNase I 与 70 µL DNase 消化缓冲液混合,配制 DNase I 反应液。
- 直接向离心柱膜上加入 80 µL DNase I 反应液,室温孵育 15 分钟。
- 向离心柱中加入 350 µL 洗涤缓冲液 1。以 11,000 × g 离心 30 秒后弃去穿流液。
- 向离心柱中加入 500 µL 洗涤缓冲液 2。以 11,000 × g 离心 30 秒后弃去穿流液。
- 用 500 µL 洗涤缓冲液 2 重复洗涤一次。
- 将空离心柱以 11,000 × g 离心 2 分钟,以干燥膜。
- 将离心柱转移至新的 1.5 mL 无 RNase 的微量离心管中。直接向膜上加入 30–50 µL 无 RNase 水,室温孵育 1 分钟。
- 以 11,000 × g 离心 1 分钟以洗脱 RNA。将 RNA 储存于 −80 °C 直至使用。
注意:通过分光光度法测定 RNA 浓度和纯度。A260/A280 比值在 1.8–2.1 范围内为可接受值。
- 在 1.5 mL 无 RNase 的微量离心管中收集 5–10 个成熟的第 15 天血管类器官。彻底去除残留培养基。
- cDNA 合成
- 在冰上配制逆转录反应体系。
- 将 600 ng 总 RNA 与含逆转录酶、缓冲液、dNTPs 和随机引物的 4 µL RT 预混液混合。加入无 RNase 水至终体积为 20 µL。
- 在 37 °C 孵育反应体系 15 分钟,随后在 85 °C 孵育 5 秒。
- 将所得 cDNA 储存于 −20 °C 直至使用。
- 定量实时 PCR
- 每反应配制 9 µL qPCR 预混液:将 5 µL 2× SYBR Green 预混液、3 µL 无 RNase 水以及各 10 µM 的正向和反向引物预混液 1 µL 混合。
- 将 9 µL 预混液分装至 96 孔 qPCR 板的每个孔中。
- 向每孔加入 1 µL cDNA,使最终反应体积为 10 µL。
- 用光学粘性封膜密封反应板,并以 1,000 × g 离心 1 分钟。
- 在 95 °C 进行初始变性 30 秒。
- 进行 40 个扩增循环,每个循环包括 95 °C 变性 5 秒,随后 60 °C 退火/延伸 30 秒。
- 进行熔解曲线分析以确认扩增产物的特异性。
注意:每个样品应设置双复孔或三复孔。 - 采用 2−ΔΔCt 法计算目的基因的相对表达量。将 Ct 值归一化至内参基因(如 GAPDH),并以未分化的 hiPSC 样品作为对照进行表达量校准。
7. 统计学分析
- 每种条件下至少进行三次独立的生物学重复实验(n ≥ 3),定量数据以均值 ± 标准差(SD)表示。
- 将每次独立制备的批次视为一个生物学重复,对每批中测量的30个独立结构取平均值,得到该批次的单个平均值,用于类器官或类器官直径的汇总分析。
- 对每批中多个类器官或多个视野的血管面积、周细胞覆盖度和分支指数测量值进行平均,获得该批次的单个批次水平值,并使用这些批次水平值进行统计学比较。
- 采用非配对双尾 Student t 检验,将优化后的方案与原始 Wimmer 方案进行比较。
- 统计学显著性定义为 p < 0.05;根据情况标注显著性水平:p < 0.05、p < 0.01 和 p < 0.001。
- 所有统计分析均使用第10版统计分析软件完成。
结果
本研究描述的优化方案采用逐步分化策略,可在约15天内由人诱导多能干细胞(hiPSCs)生成成熟的血管类器官(图1A)。简言之,在第−1天,将hiPSC细胞聚集体置于添加0.25% PVA的低黏附培养板中,并在旋转摇床上形成聚集体。从第0天开始,使用CHIR99021(12 µM)和BMP-4(30 ng/mL)诱导中胚层,持续3天;随后在第3至第5天,使用VEGF-A(100 ng/mL)和forskolin(2 µM)进行血管谱系特化,持续2天。第5天时,将细胞聚集体包埋于I型胶原-基底膜基质中,并在N2B27培养基中培养,培养基中添加VEGF-A(100 ng/mL)、FGF-2(100 ng/mL)和15% FBS,以促进血管出芽。第10天时,将单个血管网络从凝胶中分离,并转移至低黏附96孔板中,每孔放置一个类器官,以进行进一步成熟。至第15天,获得具有圆形、完全包封形态的成熟血管类器官(图1B)。
为了确认分化细胞的血管特性,对内皮细胞标志物CD31进行了整体免疫荧光染色,并结合Hoechst进行细胞核复染。共聚焦显微镜观察显示,存在广泛的CD31阳性内皮细胞网络,形成分支状的管状结构。对z轴层扫图像进行三维重建进一步揭示了类器官内血管网络的复杂性(图1C)。此外,通过定量实时PCR分析血管谱系特异性基因的表达来评估分化效率。与未分化的hiPSCs相比,第15天的类器官中内皮标志物CD31和CDH5以及周细胞标志物PDGFR-β的表达显著上调。相反,多能性标志物OCT4、SOX2和NANOG的表达明显下调,表明已成功向血管谱系分化(图1D)。CD31与PDGFR-β的共染色结果显示,PDGFR-β阳性的周细胞紧密附着并包绕CD31阳性的内皮管状结构,提示形成了具有周细胞覆盖的血管结构(图1E)。综上所述,这些结果表明,该优化后的方案能够稳定地生成包含内皮细胞和周细胞的血管类器官,其具有复杂的三维血管网络结构。
为了系统评估优化后方案所取得的改进效果,进行了定量形态计量分析,以比较使用原始Wimmer方案与优化方案在多个独立批次中生成的类器官。明场显微镜观察显示,两种方案在分化过程中表现出显著的形态学差异。原始方案在多个阶段产生的聚集体和类器官大小不均、形状不规则;而优化方案从第0天起即形成边界光滑、大小一致的均匀聚集体,并在第15天进一步发育为更圆润、大小均一的成熟血管类器官(图2A)。
第0天对类球体直径的定量分析证实,优化后的方案生成的类球体均一性显著优于原始方案(优化方案:120.3 ± 5.4 µm,CV = 4.47%;每批次测量30个类球体;n = 3个独立批次;原始方案:112.2 ± 34.7 µm,CV = 30.93%;n = 3个独立批次;t = 6.159,df = 4,p = 0.004;图2B)。这种均一性的改善在分化终点仍得以保持。使用优化方案生成的第15天类器官表现出显著降低的尺寸变异性(670.8 ± 63.5 µm,CV = 9.47%;每批次测量30个类器官;n = 3个独立批次),而使用原始方案生成的类器官尺寸变异性较高(615.4 ± 270.9 µm,CV = 44.0%;n = 3个独立批次;t = 8.430,df = 4,p = 0.001;图2C)。
接下来通过量化CD31阳性内皮细胞覆盖面积和PDGFR-β阳性周细胞覆盖面积来评估血管网络的形成。在三个独立批次中,优化后的方案产生的内皮细胞覆盖面积显著高于原始方案(40.1 ± 2.9% vs. 28.0 ± 7.0%;t = 2.856,df = 4,p = 0.05;图2D)。使用优化方案的周细胞覆盖面积也显著更高(36.2 ± 2.5% vs. 17.5 ± 5.2%;t = 6.636,df = 4,p = 0.003)(图2E)。利用AngioTool进行分支指数分析进一步显示,采用优化方案生成的类器官形成了更复杂的血管网络(50.2 ± 3.8 vs. 24.1 ± 6.9 个点/mm2;t = 6.163,df = 4,p = 0.004;图2F)。最后,类器官整体形成效率被定义为第15天时发育为成熟血管类器官的初始聚集体所占百分比。在三个独立批次中,优化方案的形成效率显著高于原始方案(64.3 ± 3.8%;n = 3 vs. 41.3 ± 10.8%;n = 3;t = 3.433,df = 4,p = 0.03),相当于类器官产量提高了约1.6倍(每1 × 10⁶个起始细胞可获得60–67个类器官 vs. 29–50个类器官;图2G)。此外,优化方案显著降低了批次间变异性(标准差为3.8% vs. 10.8%),进一步证明其可重复性更佳。
原始和优化方案的定量结果,包括聚集体和类器官直径、类器官产量和形成效率、血管面积、周细胞覆盖率、分支指数、失败率以及批次间变异性,均总结于表1中。用于hiPSC维持和血管类器官分化的培养基与基质溶液的组成见表2,全 mount 免疫荧光染色所用封闭缓冲液的配方见表3。定量实时PCR分析所用引物序列列于表4。血管类器官生成与表征过程中关键试剂的工作浓度及配制条件见补充表1。
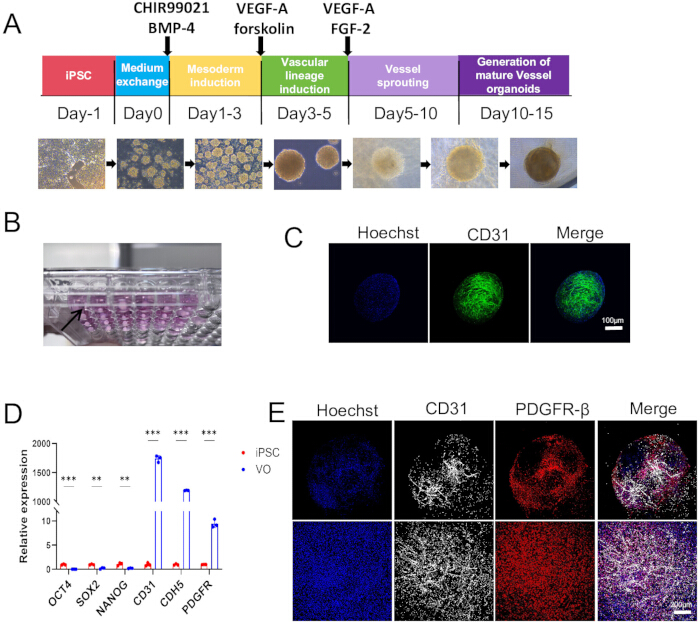
图 1:由人诱导性多能干细胞衍生的血管类器官的生成与表征。(A)逐步诱导血管类器官分化的示意图。hiPSC 细胞聚集体首先在 CHIR99021 和 BMP-4 作用下诱导形成中胚层,随后在 VEGF-A 和佛司可林(forskolin)作用下诱导血管谱系分化,接着在 VEGF-A 和 FGF-2 存在下发生血管出芽,最终成熟为血管类器官。代表性明场图像展示了从第 −1 天到第 15 天分化过程中形态学的变化。(B)在 96 孔板中单独培养的成熟血管类器官的代表性宏观图像。(C)第 15 天血管类器官的代表性共聚焦图像,经 CD31(绿色)染色并用 Hoechst(蓝色)复染,显示类器官内的内皮网络结构。比例尺 = 100 µm。(D)对第 15 天血管类器官(VO)与未分化 hiPSCs 中的多能性标志物 OCT4、SOX2 和 NANOG,以及血管谱系标志物 CD31、CDH5 和 PDGFR-β 进行定量实时 PCR 分析。数据来自三次独立实验,以均值 ± 标准差表示。统计学显著性采用非配对双尾 Student t 检验确定。(E)第 15 天血管类器官的代表性整体免疫荧光图像,经 CD31(白色)、PDGFR-β(红色)和 Hoechst(蓝色)染色,显示 PDGFR-β 阳性周细胞与 CD31 阳性内皮网络的共定位关系。比例尺 = 200 µm。请点击此处查看该图的放大版本。
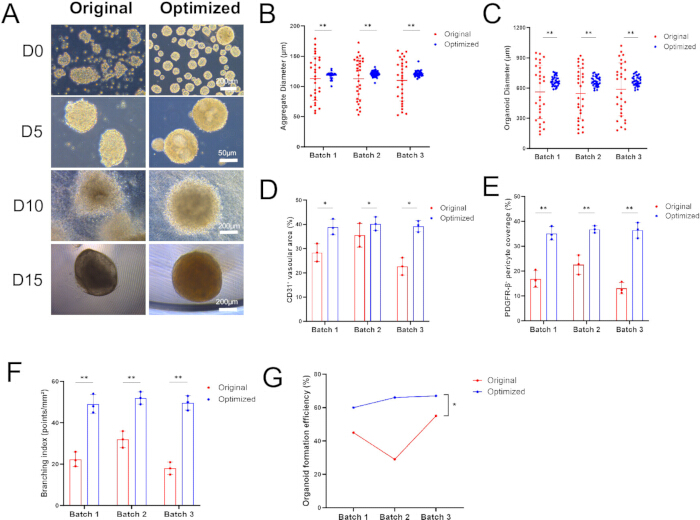
图 2:使用原始 Wimmer 方案与优化方案生成的血管类器官的定量比较。(A)代表性明场图像,显示在第 0 天(D0)、第 5 天(D5)、第 10 天(D10)和第 15 天(D15)使用原始方案和优化方案生成的聚集体及血管类器官的形态。比例尺 = 200 µm(D0)、50 µm(D5)、200 µm(D10)和 200 µm(D15)。(B)在三个独立批次中对第 0 天的聚集体直径进行定量。每个批次和每种条件下测量 30 个聚集体,结果取平均值得到批次水平的均值。(C)在三个独立批次中对第 15 天的类器官直径进行定量。每个批次和每种条件下测量 30 个类器官,测量结果取平均值得到批次水平的均值。(D)在三个独立批次中对使用原始方案和优化方案生成的类器官中 CD31 阳性血管区域进行定量。(E)在三个独立批次中对 PDGFR-β 阳性周细胞覆盖面积进行定量。(F)使用 AngioTool 在三个独立批次中对血管分支指数进行定量。(G)在三个独立批次中的类器官形成效率,计算为在第 15 天发育为成熟血管类器官的初始聚集体所占百分比。数据以三个独立批次水平均值的平均值 ± 标准差表示(n = 每种条件 3 个独立批次)。采用未配对双尾 Student t 检验对批次水平均值进行统计学显著性分析。请点击此处查看该图的高清版本。
表1:使用原始Wimmer方案与优化方案进行血管类器官生成的定量比较。 比较第0天聚集体的直径及大小变异性、第15天类器官的直径及大小变异性、类器官产量、类器官形成效率、CD31阳性血管面积、PDGFR-β阳性周细胞覆盖率、血管分支指数、失败率以及批次间变异性。数据以均值±标准差(SD)表示(如适用)。每种条件下,每个批次测量30个结构,共三个独立批次。血管面积、周细胞覆盖率和分支指数的测量来自每个批次至少三个类器官或视野,共三个独立批次。缩写:CV = 变异系数;SD = 标准差。 请点击此处下载该表格。
表2:hiPSC 维持和血管类器官分化所用培养基与基质溶液的配制。 本表列出了化学成分明确的 hPSC 维持培养基(PGM1)、基底膜基质包被溶液、0.02% EDTA 传代洗涤液、N2B27 基础培养基、N2B27 完全分化培养基以及用于 hiPSC 维持、分化、血管网络形成和类器官培养的 I 型胶原溶液的组成与配制方法。适用时提供了储存条件和配制要求。缩写:DMEM = Dulbecco 改良 Eagle 培养基;EDTA = 乙二胺四乙酸;FBS = 胎牛血清;FGF-2 = 成纤维细胞生长因子 2;hiPSC = 人诱导性多能干细胞;NEAA = 非必需氨基酸;PGM1 = 多能性生长主液 1;VEGF-A = 血管内皮生长因子 A。请点击此处下载该表格。
表3:血管类器官全 mount 免疫荧光染色用封闭缓冲液的配制。 用于全 mount 免疫荧光染色的封闭与通透缓冲液的组成成分及保存条件。缩写:BSA = 牛血清白蛋白;FBS = 胎牛血清;PBS = 磷酸盐缓冲液。请点击此处下载该表格。
表4:用于定量实时PCR分析的引物序列。 使用正向和反向引物序列检测血管谱系标志物CD31、CDH5和PDGFR-β;多能性标志物OCT4、SOX2和NANOG;以及看家基因GAPDH的表达。引物序列以5′→3′方向列出。缩写:qPCR = 量化实时PCR。请点击此处下载该表格。
补充表1:血管类器官生成与表征过程中关键试剂的工作浓度及配制条件。 列出了Y-27632、CHIR99021、BMP-4、VEGF-A、forskolin、FGF-2、PVA、一抗与二抗稀释液、Hoechst工作液、PBST洗涤液以及4% PFA固定液的工作浓度、稀释比例,以及配制或储存条件。这些试剂在hiPSC复苏与聚集体形成、中胚层及血管谱系诱导、血管网络形成、整体免疫荧光染色以及类器官固定等步骤中使用。缩写:BMP-4 = 骨形态发生蛋白4;FGF-2 = 成纤维细胞生长因子2;PFA = 多聚甲醛;PVA = 聚乙烯醇;PBST = 含Tween 20的磷酸盐缓冲液;VEGF-A = 血管内皮生长因子A。 请点击此处下载该表格。
讨论
本文所述的优化方案对Wimmer等人最初建立的血管类器官分化体系引入了若干关键性改进。18,旨在提高血管类器官生成的均一性、可重复性及结构完整性。与原始方案相比,优化后的方法在以下几个方面实现了显著改进。首先,通过优化聚集体形成条件,大幅提升了类胚体的均一性。原始方案采用在低吸附6孔板中进行自然聚集的方式生成hiPSC聚集体,接种密度为2 × 10⁵ 每孔细胞数为 NC8 细胞系 5 × 10⁵ 每孔细胞数适用于H9细胞系,并依靠重力驱动细胞聚集。该方法在很大程度上依赖于对接种密度和孵育时间的经验性控制,导致聚集体大小在不同批次间存在差异。在优化后的方案中,虽然仍采用低吸附6孔板进行细胞聚集,但引入了三项改进以提高聚集体的均一性:(1)接种 5 × 10⁵ 每孔细胞数以提供足够细胞数量用于稳定聚集;(2) 添加 0.25% 聚乙烯醇(PVA)以减少非特异性细胞-基质黏附并促进同型细胞-细胞聚集;(3) 将培养板置于旋转摇床中孵育 37 °C 通过持续轻柔振荡促进细胞均匀分布和同步聚集。这些改进有助于形成形态更规则、球形更一致且边界更平滑的细胞聚集体,从而为后续的中胚层诱导和血管分化提供更为均一的起始材料(图2A,B).
如果细胞聚集体过小、脆弱或无法形成光滑的边界,应首先在接种前验证细胞活力,因为细胞状态不佳是导致聚集体形成效率低下的常见原因。对于聚集体形成能力较差的 hiPSC 细胞系,可将接种密度提高至每孔 1 × 10⁶ 个细胞,或将孵育时间从 1 天延长至 2–3 天。相反,过大的聚集体通常是由多个聚集体融合所致。在孵育期间增加轻柔吹打的频率,以减少聚集体之间的融合。在此初始阶段维持聚集体大小的均一性至关重要,因为大小的异质性直接影响血管分化效率的可重复性。
其次,优化培养基更换策略可更好地维持血管分化过程中的培养环境。在血管网络形成阶段,本方案在每次更换培养基时保留三分之一的条件培养基,并用含有相同补充物的新鲜 N2B27 完全分化培养基替换剩余的三分之二。相比之下,原始方案采用完全更换培养基的方式。由于 VEGF-A 和 FGF-2 在 37 °C 的培养条件下不稳定,完全更换培养基可能导致生长因子浓度发生显著波动,从而可能影响内皮细胞的持续增殖和血管出芽。保留部分条件培养基可保留细胞分泌的促血管生成因子和细胞外组分,同时最小化培养环境的剧烈变化。该策略与更显著的血管网络形成以及更广泛的周细胞覆盖相关(图 2D、E)。
如果在加入培养基后凝胶基质变得不稳定或发生坍塌,请首先确认培养基是否已充分预热至 37 °C,因为低温培养基可能导致凝胶收缩。此外,应通过确认 I 型胶原溶液的 pH 值约为 7.4,并确保 I 型胶原和基底膜基质批次均能形成稳定的凝胶,以验证胶原聚合是否成功。如果基质仍然脆弱或无法凝固,请更换新的基底膜基质或 I 型胶原批次,并在添加培养基前于 37 °C 充分孵育凝胶 2 小时。如有必要,可将聚合时间延长至最多 3 小时。
第三,简化血管类器官的分离与成熟过程可提高通量和实验一致性。在原始方案中,血管网络在12孔板中培养至第10天后,需逐个转移至6孔低吸附板中继续培养1天(第11天),随后再转移至96孔超低吸附板中持续培养至第15天。这两个板间转移步骤增加了操作复杂性,并提高了类器官丢失的风险。优化后的方案引入了三项重要简化措施:(1)将分离后的类器官直接转移至96孔超低吸附板中,每孔放置一个类器官,从而省去中间的6孔板培养步骤,减少操作次数和机械损伤;(2)每孔培养一个类器官,以防止悬浮培养过程中发生融合,保持每个类器官的独立性;(3)连续5天每天更换培养基,持续提供营养物质和生长因子,促使类器官发育为圆形、完全包被的结构。这些改进简化了类器官培养流程,提高了实验通量,并有利于后续高通量药物筛选应用。
为尽量减少类器官在分离过程中的损失,切割前应确保I型胶原-基底膜基质已完全从孔板底部脱离。用无菌刮铲从孔底边缘向中心方向轻轻移动,直至整个凝胶自由漂浮。转移分离的类器官时,应使用无菌一次性移液管而非P1000移液器吸头,以降低机械应力,减少类器官剪切损伤。若类器官在操作过程中发生破碎,需重新评估分化质量,包括起始细胞的活力以及VEGF-A和FGF-2等关键生长因子的活性。若类器官在悬浮培养中发生融合,可使用两个P200移液器吸头轻轻将其分开。然而,从成熟阶段开始,每孔接种单个类器官进行培养,是防止融合最有效的方法。
第四,培养基系统的统一简化了实验流程,并减少了批次间的差异。原始方案在使用CHIR99021和BMP-4诱导中胚层以及使用VEGF-A和forskolin诱导血管谱系阶段采用N2B27培养基,但在血管网络形成阶段则转换为含FBS、VEGF-A和FGF-2的无血清造血细胞培养基。相比之下,优化后的方案在整个血管网络形成及后续类器官成熟阶段均使用N2B27完全分化培养基,并添加15% FBS、VEGF-A和FGF-2,从而保持了相同的N2B27基础配方。这种统一的策略减少了因更换培养基带来的额外变量,并简化了试剂配制过程。N2B27培养基中使用的明确成分B27和N2添加剂可能也有助于提高批次间的一致性,尽管在本研究中尚未通过实验单独分离出该改进措施相对于其他方案变更的相对贡献。优化方案的有效性得到了第15天类器官中血管谱系标志物表达上调以及多能性标志物表达下调的支持。图1D)。此外,整体免疫荧光染色显示广泛的 CD31+ 内皮细胞网络以及与之密切相关的 PDGFR-β+ 周细胞,证实了具有壁细胞覆盖的血管结构的形成(图1C,E)。PDGFR-β 是人类血管类器官中周细胞的成熟标志物,这一点已在先前的研究中得到证实21.
如果血管出芽较差,或形成较大且未分化的细胞团块而缺乏内皮网络,则可能是中胚层诱导不足所致。应确认CHIR99021和BMP-4具有活性且使用浓度正确。周细胞招募不良,表现为围绕CD31+内皮管结构的PDGFR-β+细胞稀疏,可能反映了VEGF-A或FGF-2活性未达最佳状态。通过测试不同批次的生长因子,并对胎牛血清(FBS)批次进行功能验证以评估其支持血管类器官形成的能力,可能改善血管壁细胞的覆盖程度。为系统验证上述四项方法学改进的有效性,进行了定量形态计量分析,比较优化后的方案与原始Wimmer方案(图2;表1)。明场显微镜观察显示,两种方案在分化全过程中的形态学差异显著。原始方案在各个阶段均产生大小不一、形状不规则的细胞聚集体和类器官,而优化方案自第0天起即持续形成边界光滑、大小均一的聚集体。这些聚集体在第15天进一步发育为更圆润且尺寸均一的成熟血管类器官(图2A)。
定量分析证实,与原始方案相比,优化方案在第0天生成的类器官聚集体尺寸更加均一(120.3 ± 5.4 µm,CV = 4.47%,n = 3个独立批次),而原始方案的聚集体尺寸为(112.2 ± 34.7 µm,CV = 30.93%,n = 3个独立批次;图2B)。这种均一性的改善在分化终点(第15天)仍得以保持,采用优化方案生成的类器官同样表现出显著降低的尺寸变异性(图2C)。这些结果表明,与原始方案相比,PVA辅助聚集结合轨道式摇床震荡的方法可减少类器官聚集体的尺寸异质性,从而为后续的中胚层诱导和血管分化提供更均一的起始材料。然而,由于优化方案包含了多个同时进行的改进措施,本研究尚未通过实验手段分别解析每一项单独改动对观察到的改善效果所作的具体贡献。
优化后的方案还显著增强了血管网络的形成,增加了 CD31+ 内皮细胞覆盖面积(40.1 ± 2.9% vs. 28.0 ± 7.0%;t = 2.856,df = 4,p = 0.05;图 2D)和 PDGFR-β+ 周细胞覆盖面积(36.2 ± 2.5% vs. 17.5 ± 5.2%;t = 6.636,df = 4,p = 0.003;图 2E)。使用 AngioTool 进行分支指数分析进一步表明,优化方案生成的血管网络更为复杂(50.2 ± 3.8 vs. 24.1 ± 6.9 个点/mm2;t = 6.163,df = 4,p = 0.004;图 2F)。这些改进可能源于两个互补因素:第一,均一的细胞聚集体为血管出芽提供了更一致的起始条件;第二,保留三分之一的条件培养基可能有助于维持添加的促血管生成因子,同时保留细胞分泌的因子,从而支持周细胞向内皮管结构的迁移与结合。
最终,优化后的方案使类器官形成效率提高了约1.6倍(64.3 ± 3.8% vs. 41.3 ± 10.8%;t = 3.433,df = 4,p = 0.03),相当于每1 × 10⁶个起始细胞可获得60–67个成熟类器官,而原始方案仅获得29–50个类器官(图2G)。值得注意的是,优化后的方案显著降低了批次间的变异性,批次均值范围为60.0%至67.0%(SD = 3.8%),而原始方案的批次间变异明显更大,批次均值范围为29.0%至50.0%(SD = 10.8%)。
综合图2和表1中呈现的定量数据,表明优化后的方案在类器官聚集体的均一性、血管网络形成、壁细胞募集、血管复杂性以及类器官产量方面均实现了系统性改进。这些改进直接解决了原始方案在可重复性和可扩展性方面的重大局限性。
总之,本优化方案通过四个主要改进克服了原始方法的关键局限性:优化类器官聚集体的形成、改进培养基更换策略、简化类器官分离与成熟的操作流程,以及统一培养基体系。这些改进共同使血管类器官的生成更加高效、可重复且可扩展,从而提供了更可靠的实验体系。 体外 用于血管发育研究、疾病建模及药物筛选的平台。然而,与原始方法相同,当前方案仍依赖于动物来源的组分,包括基底膜基质和胎牛血清(FBS)。因此,未来的研究工作可聚焦于开发化学成分明确的合成基质和无血清培养体系,以进一步提升该平台的转化潜力。
需要注意的是,优化后的方案引入了多项同时进行的改进措施——包括添加PVA、轨道式摇床振荡、保留条件培养基、简化的成熟流程以及统一的培养基系统——而目前的数据尚无法确定是哪一项单独的改进措施导致了类器官均一性、内皮细胞覆盖、周细胞覆盖或类器官产量的提升。本研究旨在评估这些优化措施作为一个完整方案所产生的累积效应,而非解析每个单独组分的具体贡献。未来还需通过因子实验或消减实验来明确每项改进的具体作用,并进一步优化该方案。
尽管存在这些局限性,本方案仍为血管类器官的生成提供了一种实用且可重复的技术基础。血管类器官领域中若干新兴研究方向为该方案的进一步优化和应用拓展带来了新的机遇。近年来,合成型无动物成分水凝胶的发展为基底膜基质和I型胶原提供了极具前景的替代方案,其中动态水凝胶已被证明可促进血管生成,并引导血管类器官向微动脉方向分化22。一种基于单层“悬滴”培养的稳定无动物源性方法也已建立,可在维持细胞完整性的同时提高实验的可重复性及与自动化操作的兼容性23。单细胞多组学研究在人类血管类器官发育过程中实现了前所未有的细胞异质性解析,揭示了关键的细胞命运决定和状态转变过程,有望指导分化方案的靶向优化24。微流控平台的引入使得具有可灌注毛细血管网络的功能性血管化类器官芯片得以构建,通过血管内灌注显著促进了类器官的生长、成熟与功能完善25。此外,专用的血管类器官芯片系统正逐步发展为药物筛选和疾病建模的有力平台,在再生医学和重建外科领域具有广阔的应用前景26。结合本文所提出的优化分化方案,这些互补性技术有望加速血管类器官在疾病建模与治疗筛选中的转化应用。
尽管当前方案使用单个人诱导多能干细胞(iPSC)系进行了验证,但该分化方法的稳健性已通过多个独立批次获得的一致结果得到支持。然而,仍需在更多 iPSC 及胚胎干细胞(ESC)系中进行评估,以进一步确立其普适性。优化的培养条件,特别是聚乙烯醇(PVA)的添加、轨道式摇床振荡以及条件培养基的保留,旨在解决类器官培养中的基本问题,包括聚集体的均一性、传质效率以及旁分泌支持,因此可能在不同细胞系背景下提供类似的益处。
披露
作者声明不存在相互竞争的经济利益。
致谢
本工作得到国家自然科学基金委员会青年科学基金项目(C类)(编号:32200655)和面上项目(编号:32270847)的支持。作者同时感谢安徽大学公共服务平台提供的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.22 μm 瓶顶过滤器 | Nalgene | FPE204030 | 用于培养基和缓冲液的无菌过滤 |
| 15 mL 圆锥形离心管 | SparkJade | GD0001 | 无菌 |
| 2 mL 微量离心管 | Eppendorf | 22363204 | 无菌 |
| 2-巯基乙醇(1000×) | Gibco | 21985023 | 在通风橱中使用 |
| Alexa Fluor 488 AffiniPure F2 片段 驴抗兔 IgG(H+L) | Lablead | Y1104 | 二抗;按1:300稀释 |
| Alexa Fluor 594 AffiniPure F(ab′)2 片段 驴抗山羊 IgG(H+L) | Lablead | Y1007 | 二抗;按1:300稀释 |
| 抗CD31抗体 | Cell Signaling | 3528s | 一抗;在封闭缓冲液中按1:100稀释 |
| 抗PDGFR β 抗体 | Zenbio | 347269 | 一抗;在封闭缓冲液中按1:100稀释 |
| 自动细胞计数仪 | Life Technologies | Countess™ II | 包含计数室载玻片 |
| B27添加剂(50×) | Gibco | 17504044 | 用于N2B27培养基;在4ºC下解冻,分装后于−20ºC保存,避免反复冻融 |
| 台式离心机 | Zonkia | SC-3610 | 配备摆动桶转子 |
| 生物安全柜(II级) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | 用无菌ddH2O溶解至100 ng/μL,分装后于−20 °C保存 |
| 牛血清白蛋白(BSA) | Biosharp | 9048-46-8 | 用于封闭缓冲液 |
| CHIR99021 | MCE | HY-10182 | 用DMSO配制成10 mM母液,于−20ºC保存,有效期最长1年 |
| CO2 培养箱 | Fisher Scientific | LS-CO150 | 37 ºC,5% CO2,湿度恒定 |
| 共聚焦成像培养皿 | Biosharp | BS-20-GJM | 染色后用于成像 |
| 共聚焦显微镜 | LEICA | NA | 配备10×、20×、63×物镜及ZEN软件 |
| DMEM | Vivacell | C3113-0500 | 用于Matrigel稀释和I型胶原溶液 |
| DMEM/F-12,含GlutaMAX添加剂 | Gibco | 10565018 | 用于Matrigel稀释和N2B27培养基 |
| EDTA(0.5 M,pH 8.0) | Invitrogen | AM9260G | 用PBS稀释至0.02%用于传代 |
| 胎牛血清(FBS) | Gibco | 10270-106 | 用于N2B27完全分化培养基(终浓度15%) |
| FGF-2 | Novoprotein | C046 | 用无菌PBS配制成1 mg/mL母液,分装后于−20ºC保存 |
| 佛司可林 | R&D Systems | 1099 | 用DMSO配制成10 mM母液,于−20ºC保存 |
| HEPES(1M) | Gibco | 15630080 | 用于I型胶原溶液 |
| Hoechst染料 | Beyotime | C1071S-4 | 用去离子水配制成1 mg/mL母液,分装后于−20ºC保存 |
| 倒置显微镜 | LEICA | DMIL LED | 常规细胞观察 |
| Matrigel(生长因子减少型) | STEEMA | BM05 | 分装后于−20ºC保存,避免反复冻融;操作时置于冰上 |
| MEM非必需氨基酸溶液(NEAA,100×) | Gibco | 11140035 | 用于N2B27培养基 |
| N2添加剂(100×) | Gibco | 17502048 | 用于N2B27培养基;避光保存于−20ºC |
| Neurobasal培养基 | Gibco | 21103049 | 用于N2B27培养基 |
| 无核酸酶水(DNase/RNase-free) | Lablead | Doo55WJ | 用于RNA/cDNA制备和qPCR |
| 轨道摇床 | Joan Lab | NA | 用于洗涤步骤 |
| 多聚甲醛(4%溶液) | Servicebio | G1101 | 用PBS稀释至4%用于固定;在通风橱中使用 |
| 青霉素-链霉素(100×) | Gibco | 15140122 | 用于N2B27培养基 |
| PGM1培养基 | Cellapy | A1517001 | hiPSC扩增培养基;避光保存于4ºC,有效期2周 |
| PGM1添加剂(25×) | Cellapy | A1517101 | 与PGM1基础培养基配合使用 |
| 聚乙烯醇(PVA) | Sigma-Aldrich | P8136 | 在PGM1中以0.25%(w/v)浓度溶解以促进聚集体形成 |
| PureCol(牛I型胶原,3 mg/mL) | Advanced BioMatrix | 5005 | 用于I型胶原-Matrigel混合物;需测试批次的聚合能力 |
| qPCR热循环仪 | Thermo Fisher | StepOnePlus™ | 具备熔解曲线功能;用于实时PCR检测 |
| 逆转录试剂盒 | Accurate Biology | AG11706 | 用于从总RNA合成cDNA;包含含逆转录酶的RT预混液、缓冲液、dNTPs和随机引物 |
| RNA提取试剂盒 | Yeasen | 19221ES50 | 用于从血管类器官中分离总RNA;包含gDNA去除柱和无RNase的DNase I |
| 碳酸氢钠(7.5%) | Gibco | 25080094 | 用于I型胶原溶液 |
| 脱氧胆酸钠 | Sigma-Aldrich | D6750 | 用去离子水配制成1%(w/v)溶液用于封闭缓冲液 |
| 氢氧化钠(1.0 N) | Sigma-Aldrich | S2770 | 用于调节I型胶原溶液的pH |
| 无菌一次性移液管(10 mL) | Bkmamlab | 110205007 | 独立包装,无菌 |
| 无菌滤芯移液器吸头(1000、200、20 μL) | Biozym | VT0270/VT0250/VT0220 | 无菌,带滤芯 |
| 无菌针头(30 G) | NA | NA | 用于解剖血管网络 |
| 无菌刮刀(圆头) | Fisher Scientific | 21-401-5 | 不锈钢 |
| SYBR Green预混液 | Accurate Biology | AG11733 | qPCR用2×浓度;包含热启动DNA聚合酶、缓冲液、dNTPs和SYBR Green染料 |
| 组织培养处理12孔板 | BD Falcon | 353043 | 用于凝胶包埋和血管网络培养 |
| 组织培养处理6孔板 | Eppendorf | 30720113 | 标准TC处理 |
| Triton X-100 | Sigma-Aldrich | T9084 | 用于封闭缓冲液 |
| 台盼蓝(0.4%) | Thermo Fisher | 15250061 | 用于细胞计数 |
| Tween 20 | Sigma-Aldrich | P7949 | 用于配制0.05% PBS-T洗涤液 |
| 超低吸附6孔板 | Corning | 3471 | 用于聚集体形成和分化 |
| 超低吸附圆底96孔板 | Beyotime | FULA962-6pcs | 用于血管类器官的悬浮培养 |
| VEGF-A | Proteintech | HZ-1038 | 用无菌PBS配制成1 mg/mL母液,分装后于−20ºC保存 |
| 水浴锅 | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | 用无菌PBS或DMSO配制成10 mM母液,于−20ºC保存;工作浓度:5 μM(解冻时)、50 μM(聚集体形成时) |
参考文献
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.