本方案描述了一种无标记、多基因重组 Escherichia coli 菌株的构建及其分子鉴定,该菌株旨在实现与重金属抗性及螯合相关基因的染色体整合。
本文内容
摘要
摘要
重金属污染由于金属污染物的持久性、毒性和生物累积性,仍然是一个重大的环境挑战。基因工程细菌为重金属修复提供了一种潜在的解决方案;然而,基于质粒的表达系统在质粒维持和抗生素筛选方面可能存在局限性。本研究描述了一种无标记、多基因重组 E. coli 菌株的构建方案,该菌株旨在将与重金属抗性和螯合相关的基因整合到染色体中。设计并合成了一个4,741 bp的多基因表达盒,包含 cadD、 cadA和金属硫蛋白(mt)基因,同时包含脂蛋白外膜蛋白A(Lpp-OmpA)表面展示系统,以及在组成型丙酮酸脱氢酶(Ppdh)启动子控制下的绿色荧光蛋白 (gfp) 报告基因。将该构建体克隆至pKIKOArsBKm整合载体中,并通过λ Red介导的重组技术导入 E. coli MG1655菌株。随后利用Flp重组酶–Flp识别靶点(FLP-FRT)重组系统切除卡那霉素抗性表达盒。通过限制性酶切分析、质粒提取和聚合酶链式反应(PCR)扩增对构建体组装和染色体整合进行评估,同时通过抗生素敏感性试验检测抗性基因的丢失情况。从基因组DNA中成功扩增出预期的 cadD、 cadA和 mt 片段,且未检测到质粒DNA,这些结果均支持多基因表达盒已成功整合至染色体。尽管本方案建立了重组菌株构建与分子鉴定的基本框架,但整合位点的确证、功能基因的表达、长期遗传稳定性以及重金属生物吸附性能仍需进一步实验验证。
引言
由于金属污染物具有持久性、不可生物降解性和毒性,重金属污染已成为一个主要的环境问题。与有机污染物不同,重金属会在生态系统中积累,并通过生物富集和生物放大作用进入食物链,对环境和人类健康构成严重威胁。传统的修复技术,包括化学沉淀、离子交换和膜过滤,通常伴随着较高的运行成本、在低金属浓度下效率有限,以及产生二次污染物等问题。因此,生物修复策略因其环境可持续性和成本效益,作为去除重金属的替代方法正受到越来越多的关注1。
在这些生物方法中,细菌生物吸附已成为一种有前景的重金属修复技术。生物吸附是指生物材料通过金属离子与微生物细胞表面存在的羧基、羟基、氨基和磷酸基等官能团之间的物理化学相互作用,被动吸附金属离子的过程2。这些相互作用通过离子交换、络合、配位和沉淀等机制促进金属的去除。由于细菌具有较高的比表面积、快速的生长能力以及多样的细胞表面化学特性,因而成为高效的生物吸附剂。细菌生物吸附的效率受多种因素影响,包括细菌种类、金属离子特性、pH值、温度以及竞争性离子的存在3。除了被动吸附外,细菌还可通过胞内螯合、生物富集、生物矿化及其他解毒机制主动去除重金属,从而增强其金属去除能力4。
细菌对重金属污染环境的适应性由多种抗性机制介导,包括膜相关外排泵、金属结合蛋白、酶促解毒系统以及氧化还原途径,这些机制共同维持细胞内金属稳态。多个重金属抗性操纵子,如 mer、 chr、 ars 和 cad 系统,已被广泛表征,是构建细菌生物吸附剂的重要遗传资源。 mer 操纵子通过将有毒的Hg2⁺还原为易挥发的单质汞(Hg°)来实现汞的解毒5,而 chr 操纵子则通过将毒性较强的Cr6⁺还原为毒性较低的Cr3⁺来赋予细菌铬酸盐抗性6。类似地, ars 操纵子通过将砷酸盐还原为亚砷酸盐,再经主动外排实现解毒7。 cadA 基因在 Staphylococcus aureus RN4220 和 Bacillus megaterium TWSL_4 中被鉴定,编码一种P型ATP酶,可主动将镉离子从细胞质中排出,从而降低细胞内毒性,增强细菌的重金属抗性8,9。金属结合蛋白如金属硫蛋白和植物螯合肽,通过螯合金属离子并阻止其与关键细胞组分相互作用,进一步提高细菌对重金属的耐受性10。
合成生物学的最新进展使得能够理性设计具有增强金属结合能力的细菌生物吸附剂。先前的研究已证明,通过在 Bacillus subtilis 和 Pseudomonas putida11中过表达金属结合蛋白,可提高对重金属的去除效率;将细菌细胞固定于海藻酸盐基质或生物膜中以增强其稳定性和可重复使用性12;以及在 E. coli 中引入合成金属结合肽以增强对汞和砷的生物吸附13。尽管取得了这些进展,大多数工程化生物吸附剂仍依赖质粒表达系统,需要持续使用抗生素筛选,且易受质粒不稳定性、分离丢失、基因拷贝数波动以及代谢负担增加的影响。这些局限性降低了其在环境与工业应用中的适用性,而这些应用场景对长期遗传稳定性和生物安全性要求至关重要。
因此,细菌生物吸附剂的战略开发需要整合微生物学、分子生物学、合成生物学和环境工程学。基因组学、蛋白质组学和代谢组学的进步进一步加深了我们对细菌响应重金属胁迫机制的理解,有助于鉴定出用于构建性能更优生物吸附剂的新型基因和调控通路。
与传统的质粒依赖性方法不同,本研究建立了一个工程化平台,用于构建一种染色体整合、无标记、多基因重组的 E. coli 菌株,该菌株携带与重金属抗性及螯合相关的基因。该工程策略结合了λ Red同源重组、FLP-FRT介导的标记基因切除、组成型多基因表达盒以及基于Lpp-OmpA的表面展示设计。多基因表达盒中包含 cadD (619 bp)、 cadA (2,564 bp)以及金属硫蛋白(mt)(154 bp),这些基因的选择基于其先前报道在重金属抗性和金属螯合中的作用。这些基因置于组成型 Ppdh启动子调控之下,各自配备核糖体结合位点,其中 mt 与Lpp-OmpA融合以实现预期的表面定位。在表达盒下游还插入了一个 gfp 报告基因。
该表达盒设计用于整合到 E. coli MG1655 的染色体中,而非在多拷贝质粒上持续维持。选择该策略旨在建立一种工程化框架,以减少对质粒维持和持续抗生素筛选的依赖。实验流程中引入了FLP-FRT介导的可筛选抗生素抗性标记的切除,并通过抗生素敏感性测试评估了所得表型。本研究重点在于重组构建体的组装及重组菌株的分子鉴定。长期遗传稳定性、整合基因的功能性表达、蛋白质定位、重金属去除能力及环境性能尚未评估,需进一步实验验证。
本方案适用于分子生物学、微生物生物技术及合成生物学领域的研究人员,旨在构建无标记、染色体整合的多基因细菌菌株。该方法特别适用于实验室规模的基因工程操作以及对重组 E. coli 菌株进行分子水平评估,以用于未来的重金属生物修复研究,而非直接应用于环境治理。
方案
所有实验均按照机构实验室生物安全指南以及处理基因改造微生物的相关法规进行。本研究中使用的所有材料和软件均列于材料表中。
1. 多基因表达载体的设计与in silico分析。
- 选择重金属抗性基因。
- 选择重金属抗性基因 cadD (619 bp), cadA (2,564 bp)和金属硫蛋白(线粒体;154 bp),先前从 表皮葡萄球菌 TWSL_17 巨大芽孢杆菌 TWSL_4,以及 Staphylococcus warneri TWSL_6。
- 获取核苷酸序列 cadD, cadA,以及 线粒体 分别来自NCBI GenBank数据库,登录号为MK900473.1、MK327282.1和MK900456.1。
注意:这些基因的选择基于先前对细菌菌株重金属耐受性和去除能力的表征,生物吸附剂构建体中所整合的各遗传元件的核苷酸序列来源列于表1。
- 执行 计算机模拟 目的基因及其编码蛋白的分析。
- 导入核苷酸序列 cadD, cadA,以及 线粒体 导入软件(例如 SnapGene)并分析编码序列。
- 使用 ExPASy 翻译服务器将核苷酸序列翻译成相应的氨基酸序列。
- 将CadD、CadA和Mt的预测氨基酸序列提交至I-TASSER,预测其三维蛋白结构及潜在的配体结合位点。
- 使用 TMHMM Server 分析 CadD、CadA 和 Mt 蛋白序列以预测跨膜结构域。
- 使用 ExPASy TMPRED 服务器分析蛋白质序列,以预测疏水性谱图和膜结合区域。
注意:记录预测的配体结合残基、结构参数、跨膜结构域和疏水性谱图,以用于后续解释所编码蛋白质的预测功能和定位。
- 设计多基因表达盒。
- 设计一个包含组成型丙酮酸脱氢酶操纵子启动子(Ppdh)的4,741 bp多基因表达盒, cadD, cadALpp-OmpA 线粒体,以及 gfp 报告基因
- 将选定的基因置于组成型Ppdh启动子下游,并插入核糖体结合位点(RBS;5′-AGGAGG-3′)每个编码序列的上游。
- 将金属硫蛋白序列与Lpp-OmpA序列融合,以构建Lpp-OmpA-Mt组分,旨在实现金属硫蛋白在细菌外膜的定位。
- 整合 gfp 作为后续评估表达载体表达情况的报告基因,位于重金属相关基因的下游。
- 使用 SnapGene 验证最终 4,741-bp 构建体中遗传元件的方向、核苷酸位置及整体结构。
- 合成并克隆多基因表达载体。
- 将最终的4,741 bp多基因表达载体提交进行商业合成,并在BamHI和XhoI限制性酶切位点之间克隆至pET-21a载体中。
- 收到重组 pET-21a 质粒后,按照供应商说明书重新悬浮质粒,并进行转化 E. coli BL21(DE3)
注意: E. coli BL21(DE3)用于在pET-21a表达载体中扩增商业合成的多基因构建体。尽管BL21(DE3)主要用于重组蛋白表达,但其基因型与pET-21a兼容,并在本研究中成功应用。也可选用专门的克隆菌株,例如 E. coli DH5α 或可使用 TOP10 菌株进行初始质粒扩增,因为此阶段无需表达 T7 RNA 聚合酶。
2. 构建多基因生物吸附盒。
- 将构建好的质粒转化至 E. coli BL21(DE3)中。
- 将E. coli BL21(DE3)感受态 细胞置于冰上解冻。
- 向50 µL的E. coli BL21(DE3)感受态细胞中加入10–100 ng含有生物吸附剂构建序列的重组pET-21a质粒。轻轻混匀,避免反复吹打。
- 将细胞悬液置于冰上孵育30分钟。
- 在42 °C下进行热激处理45秒。
- 立即将离心管转移至冰上,孵育2分钟。
- 加入500 µL预热(37 °C)的无菌SOC培养基(含分解代谢抑制物的优化培养基),不含抗生素。将培养物在37 °C、180 rpm振荡条件下孵育1小时,以促进细胞恢复。
- 取100 µL转化后的菌液涂布于含氨苄青霉素(100 µg/mL)的LB(Luria-Bertani)琼脂平板上。将平板在37 °C下孵育16–18小时。
- 验证携带重组质粒的阳性转化子。
- 从选择性琼脂平板上挑取一个分离良好的单菌落,接种至5 mL含氨苄青霉素(100 µg/mL)的LB液体培养基中。
- 在37 °C、180 rpm振荡条件下培养16–18小时。
- 从培养16–18小时的细菌培养物中提取质粒DNA。
- 将5 mL培养16–18小时的菌液转移至离心管中,在11,000 × g条件下离心1分钟收集菌体。彻底弃去上清液。
- 用250 µL预冷的ET缓冲液充分重悬菌体沉淀。
- 加入250 µL新鲜配制的裂解缓冲液,通过反复倒置离心管数次轻轻混匀(切勿涡旋)。将混合物置于冰上孵育5分钟。
- 加入300 µL中和溶液,通过反复倒置离心管数次轻轻混匀(切勿涡旋)。
- 在11,000 × g条件下离心10分钟,然后小心地将上清液转移至新的微量离心管中,避免扰动沉淀。
- 按1:1体积比向收集的上清液中加入TE平衡酚,充分混匀。在11,000 × g条件下离心10分钟,然后小心地将上层水相转移至新的微量离心管中,避免扰动界面。
警告:酚具有强腐蚀性和毒性,可导致严重化学灼伤。所有含酚溶液的操作必须在经认证的化学通风橱内进行,并佩戴适当的个人防护装备。 - 向回收的水相中加入两倍体积的无水乙醇,随后加入0.1倍体积的0.1 N醋酸钠。充分混匀后于−20 °C孵育15分钟,使DNA沉淀析出。
- 在11,000 × g条件下离心20分钟。小心去除上清液,避免扰动DNA沉淀。
- 用70%(v/v)乙醇清洗DNA沉淀,离心重新收集沉淀。小心吸除乙醇,将沉淀置于空气中干燥。
- 将干燥的DNA沉淀溶解于20 µL TE缓冲液或无核酸酶水中。
暂停点:提取的质粒DNA可于−20 °C保存,待后续进行限制性内切酶消化及重组质粒验证。
- 通过限制性内切酶消化验证提取的质粒。
- 在无菌微量离心管中配制50 µL的限制性酶切反应体系,包含500 ng质粒DNA、5 µL 10×限制性内切酶缓冲液、BamHI和XhoI各10 U,并用无核酸酶水补足至终体积50 µL。
注意:选择BamHI和XhoI是因为在将合成的生物吸附剂基因盒克隆至pET-21a载体时使用了这两个限制性酶切位点。
- 在无菌微量离心管中配制50 µL的限制性酶切反应体系,包含500 ng质粒DNA、5 µL 10×限制性内切酶缓冲液、BamHI和XhoI各10 U,并用无核酸酶水补足至终体积50 µL。
- 将反应体系在37 °C孵育1小时。
- 通过琼脂糖凝胶电泳分离并分析酶切后的DNA片段,以确认生物吸附剂基因盒的存在及其预期大小。
- 使用100 mL 1× TAE缓冲液配制1%(w/v)琼脂糖溶液。
- 将琼脂糖悬浮液放入微波炉加热至完全溶解,溶液呈透明状。将熔化的琼脂糖冷却至约60 °C。
- 向冷却后的熔融琼脂糖中加入10× DNA Safe Stain,使其终浓度为1×。轻轻混匀,避免产生气泡。
- 将琼脂糖混合液倒入含有合适梳子的凝胶制备模具中。去除可见气泡,并在室温下静置至凝胶完全凝固。
- 将凝固的凝胶转移至电泳槽中,加入足够的1× TAE电泳缓冲液以覆盖凝胶表面。小心移除梳子。
- 将每份DNA样品5 µL与1 µL 6× DNA上样缓冲液混合后,分别加入不同的加样孔中。
- 在100 V电压下电泳40分钟,或直至DNA片段实现充分分离。
- 使用紫外透射仪观察DNA条带,并通过适当的凝胶成像系统记录凝胶图像。
警告:紫外线辐射可能对眼睛和皮肤造成损伤。操作紫外透射仪时应使用防护罩和适当的防紫外线设备。
注意:应设置未酶切的质粒样品作为对照,以验证琼脂糖凝胶上限制性内切酶是否完全消化。
- 保存经验证的重组菌株。
- 将经验证的重组单菌落接种至5 mL含氨苄青霉素(100 µg/mL)的LB液体培养基中,在37 °C、180 rpm振荡条件下培养16–18小时。
- 将培养16–18小时的菌液与无菌甘油混合,使终浓度为15%(v/v)。
- 将甘油菌液分装至无菌冻存管中,于−80 °C保存。
暂停点:在进行染色体整合前,可将甘油菌种于−80 °C长期保存。
3. 生物吸附盒的克隆至染色体整合载体(pKIKOArsBKm)及整合至宿主基因组(E. coli MG1655)
- 将生物吸附剂基因盒克隆至 pKIKOArsBKm 整合载体中。
- 用 SacI 和 BamHI 分别酶切含有生物吸附剂基因盒的重组 pET-21a 质粒和 pKIKOArsBKm 整合载体。
- Prepare a 50 µL restriction digestion reaction containing 500 ng of plasmid DNA, 1× 限制性内切酶缓冲液、SacI 和 BamHI 各 1 U,以及无核酸酶水,终体积为 50 µL。 µL. 将反应混合物在 37°C 下孵育。 °C for 1 h.
- 使用琼脂糖凝胶电泳分离经限制性内切酶消化的DNA片段,具体操作步骤参照第2.2.6节所述。
- 切下与 4,741 bp 生物吸附剂基因盒及线性化 pKIKOArsBKm 载体对应的条带。将每个切下的凝胶块转移至一个预先称重的微量离心管中。
NOTE: 在观察与切胶过程中,尽量减少目标 DNA 片段暴露于紫外光的时间。 - 从琼脂糖凝胶中纯化切下的生物吸附剂基因盒与线性化 pKIKOArsBKm 载体。
- 称量装有凝胶切片的离心管,通过减去空管重量计算切下琼脂糖的质量。
- Add 1× TE 缓冲液的体积应相当于凝胶切片质量的五倍,按每 1 mg 琼脂糖使用 5 µL TE 缓冲液的比例添加。 µL of TE buffer per 1 mg of agarose (e.g., add 500 µ向 100 mg 凝胶切片中加入 500 µL TE 缓冲液)。
- 将试管置于 65°C 水浴中孵育。 °直至琼脂糖完全融化。让样品冷却至室温,然后进行苯酚抽提。
- Follow Steps 2.2.3.6–2.2.3.10 以进行目标 DNA 片段酚抽提和 DNA 沉淀。
**暂停点:** 将纯化的 DNA 储存于 −20 °C until required for subsequent cloning or ligation.
- 使用 T4 DNA 连接酶,以插入片段与载体质量比约 3:1 的比例,将纯化的生物吸附剂基因盒连接至线性化的 pKIKOArsBKm 载体中。
- Prepare a 10 µ配制 10 µL 连接反应体系,其中包含 150 ng 纯化的生物吸附剂基因盒、49.2 ng 线性化的 pKIKOArsBKm 载体、1 µL 10X T4 DNA 连接酶缓冲液及 3 U T4 DNA 连接酶。 µ1 µL 10X T4 DNA 连接酶缓冲液,以及 3 U T4 DNA 连接酶。加入无核酸酶水,使最终体积达到 10 µL。 µL,维持插入片段与载体质量比约为3:1。
- 用移液器轻轻混匀反应体系,并于 4°C 孵育 16–18 小时。–4°C 孵育 16-18 小时。 °C.
- Transform 5 µ将连接反应混合液 5 µL 转化至 E. coli Pir1 cells.
- Thaw E. coli Pir1 感受态细胞置于冰上。
- Add 5 µ将 5 µL 连接反应混合物加入 50 µL µL of E. coli Pir1 感受态细胞。轻轻混匀内容物,避免反复吹打。
- 将细胞悬液置于冰上静置 30 分钟。
- 将细胞置于42°C进行热激处理。 °C for 45 s.
- 立即将试管放回冰上,并在此条件下保持 2 分钟。
- Add 500 µL of sterile, prewarmed (37 °C) 不含抗生素的 SOC 培养基。将细胞置于 37°C 下恢复 1 小时。 °在 37 °C、180 rpm 的摇动条件下进行培养。
- Plate 100 µ将转化混合物涂布于含卡那霉素(50 µg/mL)的 LB 琼脂平板上。 µ使用无菌涂布棒将转化混合物涂布于含卡那霉素(50 µg/mL)的 LB 琼脂平板上。将平板置于 37°C 培养 16–18 小时。从 LB 琼脂平板上挑选分离良好的卡那霉素抗性重组菌落。通过步骤 2.2.3 所述的质粒提取方法,随后进行步骤 2.2.6 所述的琼脂糖凝胶电泳,以确认重组整合质粒的存在。**暂停点**:将完成的连接反应产物储存于 -20°C,以备后续转化和重组 pKIKOArsBKm 构建体的验证。将含有重组 pKIKOArsBKm 构建体的连接产物转化至大肠杆菌 MG1655 中。 制备 λ Red 重组宿主细胞。 制备化学感受态大肠杆菌 MG1655 细胞。 从 LB 琼脂平板上挑选一个分离良好的大肠杆菌 MG1655 单菌落,接种于 5 mL LB 肉汤中。将培养物置于 37°C、振荡培养 16–18 小时。取 0.5 mL 过夜培养物转移至 50 mL 无菌的超级肉汤(SOB)培养基中。将培养物置于 37°C、以 180 rpm 振荡培养,直至 OD₆₀₀ 达到 0.4–0.6。 °C for 16–18 h.
- 从 LB 琼脂平板上挑选分离良好的卡那霉素抗性重组菌落。
- 通过质粒提取(步骤2.2.3所述)确认重组整合质粒的存在,随后进行琼脂糖凝胶电泳(步骤2.2.6所述)。
**暂停点**:将完成的连接反应产物储存于 -20 °C,直至后续转化及重组 pKIKOArsBKm 构建体验证所需。将含有重组 pKIKOArsBKm 构建体的连接产物转化至 E. coli MG1655。 制备 λ Red 重组宿主细胞。 制备化学感受态 E. coli MG1655 细胞。 从 LB 琼脂平板上挑取一个分离良好的 E. coli MG1655 单菌落,接种于 5 mL LB 肉汤中。于 37 °C 振荡培养 16–18 小时。取 0.5 mL 过夜培养物转移至 50 mL 无菌 Super Optimal Broth (SOB) 培养基中。于 37 °C、180 rpm 振荡培养,直至 OD₆₀₀ 达到…… −20 °直至后续转化和重组 pKIKOArsBKm 构建体验证所需。
- 用 SacI 和 BamHI 分别酶切含有生物吸附剂基因盒的重组 pET-21a 质粒和 pKIKOArsBKm 整合载体。
- 将含有重组 pKIKOArsBKm 构建体的连接产物转化至 E. coli MG1655.
- Prepare λ Red recombination host cells.
- Prepare chemically competent E. coli MG1655 cells.
- Select a well-isolated single colony of E. coli 从 LB 琼脂平板上挑取一个分离良好的单菌落,接种于 5 mL LB 肉汤中。将培养物置于 37°C 下振荡培养 16–18 小时。 °C for 16–在摇床中振荡培养 18 小时。
- 将 0.5 mL 过夜培养物转移至 50 mL 无菌超级肉汤 (SOB) 培养基中。在 37°C 下培养该菌液。 °在 37 °C、180 rpm 振荡条件下培养,直至 OD₆₀₀ 达到₆₀₀ reaches 0.35–0.45.
- 立即将培养物转移至冰浴中并彻底冷却。
- 将预冷的培养物转移至无菌、预冷的 50 mL 离心管中,于 10,000 × g 在 4°C 下处理 10 分钟。 °C.
- 小心移除上清液,并将细胞沉淀轻柔地重悬于 20 mL 冰预冷的去离子水中。
- 将细胞悬液在 10,000 × g 下离心。 × g 在 4°C 下静置 10 分钟。 °C. 小心弃去上清液。
- 将细胞沉淀物轻柔重悬于2 mL预冷的0.1 M氯化钙溶液中,并将悬液置于冰上静置30分钟。
- 将悬浮液在10,000 × g下离心。 × g 在 4°C 下静置 5 分钟。 °C,然后小心移除上清液。
- 将最终获得的细胞沉淀物轻柔地重悬于 1 mL 冰预冷的 0.1 M CaCl₂ 溶液中。₂. Dispense 80 µ将化学感受态细胞分装为 L 等份。 E. coli MG1655 细胞分装至无菌、预冷的微量离心管中。使用化学感受态 E. coli MG1655 细胞立即用于转化,或将等分样品储存于 −80 °C until use.
- Transform chemically competent E. coli MG1655 细胞,其 λ 使用热激转化法将 λ Red 重组质粒 pKD46 导入细胞。
- 向 80 µL 的 λ Red 重组感受态细胞中加入 100 ng pKD46 质粒。 µL of a chilled microcentrifuge tube containing chemically competent E. coli MG1655 细胞。轻轻混匀内容物,避免反复吹吸。
- 将细胞悬液置于冰上孵育 30 分钟。
- 将细胞置于42°C进行热激处理。 °C for 45 s.
- 立即将试管转移至冰上,并在冰上静置 2 分钟。
- Add 500 µ将不含抗生素的无菌 SOC 培养基补足至 50 mL。将培养物在 30°C 下孵育。 °在 37°C 下以 180 rpm 振荡培养 1 小时,使其恢复。
- Spread 100 µ将转化培养物涂布于含氨苄青霉素(100 µg/mL)的 LB 琼脂平板上。 µg/mL)。将平板在 37 °C 下孵育 16-18 小时。–30°C 培养 18 小时 °C.
NOTE: Maintain E. coli MG1655(pKD46) 于 30 °直至步骤 3.2.2 使用前,均需保持低温以维持温度敏感型 pKD46 质粒的稳定性。
- Prepare chemically competent E. coli MG1655 cells.
- Prepare electrocompetent E. coli MG1655(pKD46) cells.
- Inoculate 1 mL of a 16–18 h-grown E. coli 将 MG1655(pKD46) 培养物转移至含有 250 mL LB 肉汤(添加了氨苄青霉素(100 µg/mL))的锥形瓶中。 µg/mL),并在30°C下孵育培养物。 °在 37°C、180 rpm 振荡条件下培养,直至 OD₆₀₀ 达到₆₀₀ reaches 0.35–0.40.
- 添加经滤膜灭菌的10% (w/v) L-阿拉伯糖至终浓度为0.1% (w/v),以诱导表达。 λ Red recombination proteins.
注意:对于250 mL培养物,加入2.5 mL 10% (w/v) L-阿拉伯糖,使其终浓度达到约0.1% (w/v)。 - 将诱导培养物在30°C下继续孵育15分钟。 °在 37°C 下以 180 rpm 的转速振荡培养。
- 将含有培养物的锥形瓶转移至冰浴中,孵育40分钟。
- 将预冷的培养物转移至预冷的离心管中,以1,800 × g离心收集细胞。 × g 在 4°C 下静置 15 分钟。 °C. 小心移除上清液。
- 将细胞沉淀物轻柔重悬于30 mL冰预冷的10%(体积/体积)甘油中,随后以3,000 × g离心。 × g 在 4°C 下静置 5 分钟。 °C.
- 弃去上清液,并重复步骤3.2.2.6所述的洗涤操作两次,总计使用冰预冷的10%(体积比)甘油进行三次洗涤。最后一次洗涤后,小心弃去上清液,将沉淀重悬于200 µL冰预冷的10%(体积比)甘油中。 µL of ice-cold 10% (v/v) glycerol.
- 分装电转化感受态细胞。 E. coli MG1655(pKD46) 细胞至 50 µ将细胞分装为 50 µL 等份,并置于冰上保存直至电转化。
**注意**:请立即使用新鲜制备的电转感受态细胞进行电穿孔。或者,可将细胞分装至无菌微量离心管中,冷冻于 −80 °C,并在后续使用前置于冰上解冻。
- 将步骤3.1.5中获得的整合重组质粒线性化。
- 用 NotI 限制性内切酶消化含有生物吸附剂基因盒的重组 pKIKOArsBKm 质粒,以线性化该整合构建体。
- 按步骤2.2.6所述,通过琼脂糖凝胶电泳确认重组质粒已完全酶切。
- 采用酚抽提与DNA沉淀法纯化酶切反应混合物中的线性化DNA片段,具体操作步骤参照2.2.3.6节。–2.2.3.10.
- 将线性化整合构建体电转化至电感受态细胞中。 E. coli MG1655(pKD46).
- 将步骤 3.2.3.3 中纯化的线性化 DNA 约 250 ng 加入 50 µ新鲜制备的电转化感受态细胞 E. coli MG1655(pKD46) 细胞。轻轻混匀,将细胞-DNA混合物转移至预冷的电转杯中。
- 以 1.8 kV、600 Ω 的条件对细胞进行电穿孔。 Ω, and 25 µ使用电穿孔仪进行电穿孔。
- Immediately add 500 µ向电转杯中加入 1 mL SOC 培养基,轻轻重悬细胞。
- 将复苏的细胞悬液转移至无菌微量离心管中,于 37 °C 下静置复苏 1 小时。 °在 37 °C、180 rpm 振荡条件下培养。
- Spread 100 µ将复苏的细胞悬液涂布于添加了卡那霉素(50 µg/mL)的 LB 琼脂平板上。 µg/mL),并于37°C孵育16-18小时。 °C.
- 筛选重组菌落以鉴定染色体整合情况。
- 挑取单个卡那霉素抗性菌落,分别接种至含10 mL LB肉汤的独立试管中,卡那霉素终浓度为50 µg/mL。 µg/mL.
- 将培养物在 37°C 下振荡培养 16 小时。–37 °C 下孵育 18 小时。 °在 37 °C、180 rpm 振荡条件下培养。
- 将每种培养物各取 5 mL 转移至单独的灭菌管中,并按步骤 2.2.3 所述进行质粒 DNA 的提取。
- 按步骤2.2.6所述,通过琼脂糖凝胶电泳分析分离的DNA。
- 通过琼脂糖凝胶电泳检测,鉴定出无质粒DNA可检出的样品,并保留这些样品用于后续染色体整合的评估。
- 从步骤 3.2.5.3 中保留的各 5 mL 培养物中分离基因组 DNA,并将分离的基因组 DNA 用作 PCR 扩增的模板。 cadD, cadA, and mt genes as described in Step 3.2.7.
- 将 5 mL 的 16–将培养 18 小时的细菌培养物转移至无菌离心管中,以 11,000 × g 在 4°C 下静置 10 分钟。 °C. 弃去上清液。
- 用5 mL无菌磷酸盐缓冲盐水(PBS)轻柔重悬细胞沉淀。以11,000 × g离心。 × g 在 4°C 下静置 10 分钟。 °C,随后完全移除上清液。
- 将洗涤后的细胞沉淀重悬于 100 µL 无菌、预冷的 10% 甘油中。 µ加入1 mL溶菌酶溶液(50 mg/mL),并将悬浮液在37°C下孵育。 °C for 1 h.
- Add 500 µ向经溶菌酶处理的细胞中加入 5 M 硫氰酸胍溶液。轻轻混匀,室温孵育 10 分钟。
**注意**:硫氰酸胍具有危害性,与酸或漂白剂混合时可能释放有毒气体。请穿戴适当的个人防护装备,并按照机构化学品安全规程处理含胍溶液。 - 将样品置于冰上静置 10 分钟,然后加入 250 µ在轻柔混匀的同时加入 1/10 体积的冰冷 7.5 M 乙酸铵。将混合物继续置于冰上 10 分钟。
- 向裂解液中加入等体积的 TE 平衡酚(体积比为 1:1)。充分涡旋振荡,并在 10,000 × g 下离心。 × g for 15 min.
**注意:** 苯酚和氯仿具有毒性及腐蚀性。操作苯酚时,应在经认证的化学通风橱内进行,并穿戴适当的个人防护装备。 - 小心地将上层水相转移至一个新的无菌微量离心管中,避免扰动界面。
- 向回收的水相中加入0.1倍体积的乙酸钠溶液和2倍体积的无水乙醇。轻轻颠倒混匀,随后于 −20 °C for 20 min.
- 将样品在 10,000 × g 下离心。 × g 15 分钟后,小心移除上清液,注意勿扰动 DNA 沉淀。
- 用 100 µL 70% 乙醇洗涤 DNA 沉淀。 µL of 70% (v/v) ethanol.
- 以 10,000 × g 离心 10 分钟。 × g 离心 10 分钟后,弃去剩余乙醇,并在室温下将 DNA 沉淀风干 10 分钟。
- 将干燥的DNA沉淀重悬于20 µL无核酸酶水中。–50 µL of TE buffer or nuclease-free water.
**暂停点:** 将分离的基因组 DNA 储存于 −20 °C until required for downstream molecular analysis.
- Evaluate chromosomal integration by gene-specific PCR and plasmid DNA analysis.
- Prepare separate 25 µ用于扩增的 L PCR 反应混合物 cadD, cadA, and mt genes.
- 在每个反应中,加入相应的正向和反向引物,使其终浓度达到0.4 µM。 µ各 1 M,连同 1× PCR buffer, 200 µM of each dNTP, 1.5 mM MgCl₂、步骤 3.2.6 中分离的 100 ng 基因组 DNA,以及 0.2 U/µL 的 Taq DNA 聚合酶µ加入无核酸酶水,使最终反应体积达到 25 µL。 µL.
- 使用以下循环程序通过 PCR 扩增目标基因:初始变性温度为 95 °在 94°C 下进行 5 分钟变性;随后进行 35 个循环,每个循环包括 94°C 变性 °在基因特异性温度(见附表)下退火 30 秒, Table 2并在72°C下进行延伸。 °在72°C下进行最终延伸反应,持续1分钟。 °C for 5 min.
- 按步骤2.2.6所述,使用1 kB DNA ladder作为分子量标准,通过琼脂糖凝胶电泳分析PCR产物。
- 通过比较 PCR 产物与 1 kb DNA 分子量标准的迁移情况,评估 PCR 产物,并鉴定对应于预期扩增子大小的条带: cadD, 2,564 bp for cadA, and 154 bp for mt.
注意:未检测到质粒 DNA 且扩增出预期大小的片段, cadD, cadA, and mt 从基因组DNA中分离出的片段为生物吸附剂基因盒的染色体整合提供了证据支持。
- Prepare separate 25 µ用于扩增的 L PCR 反应混合物 cadD, cadA, and mt genes.
- Prepare λ Red recombination host cells.
4. 切除卡那霉素抗性标记。
- 使用生物吸附基因盒制备电转感受态重组 E. coli MG1655 细胞。
- 将一个经步骤 3.2.7 确认携带染色体整合型生物吸附盒的重组 E. coli MG1655 单菌落接种至 5 mL 含卡那霉素(50 µg/mL)的 LB 液体培养基中。
- 在 37 °C、180 rpm 振荡条件下培养,直至 OD₆₀₀ 达到 0.4–0.6。
- 当 OD₆₀₀ 达到 0.4–0.6 后立即将培养物置于冰上,并在冰上孵育 15 分钟。
- 在 4 °C 条件下以 4,000 × g 离心 10 分钟收集细胞,弃去上清液。
- 用预冷的去离子水洗涤菌体沉淀两次,再用预冷的 10% (v/v) 甘油洗涤一次。
- 将最终的菌体沉淀重悬于 50 µL 预冷的 10% (v/v) 甘油中。
注意:在整个洗涤过程中,应始终保持细胞及所有溶液处于低温状态,以维持其电转感受态。
- 辅助质粒 pCP20 的电穿孔转化
- 将 50 ng pCP20 辅助质粒加入 50 µL 电转感受态细胞中,轻轻混匀后转移至预冷的电穿孔杯中。
- 采用以下参数进行电穿孔:2.5 kV、600 Ω、25 µF。
- 电击后立即向电穿孔杯中加入 1 mL SOC 培养基,并轻轻重悬细胞。
- 将复苏后的细胞转移至无菌培养管中,在 30 °C、180 rpm 振荡条件下孵育 1 小时。
- 取 100 µL 复苏后的菌液涂布于含氨苄青霉素(100 µg/mL)的 LB 琼脂平板上,在 30 °C 培养 16–18 小时。
- 挑选分离良好的单菌落,用于确认阳性重组子。
- 通过质粒提取(见步骤 2.2.3)和琼脂糖凝胶电泳(见步骤 2.2.6)确认 pCP20 质粒的存在。
注意:转化后的细胞应维持在 30 °C 培养,以保留温度敏感型 pCP20 质粒。
- 切除卡那霉素抗性基因盒
- 将步骤 4.2 中确认的氨苄青霉素抗性单菌落接种至不含抗生素的 LB 液体培养基中,在 42 °C、180 rpm 振荡条件下培养 16–18 小时,以诱导 FLP 重组酶表达并消除温度敏感型 pCP20 质粒。
- 将培养 16–18 小时的菌液分别划线接种于不含抗生素、含卡那霉素(50 µg/mL)和含氨苄青霉素(100 µg/mL)的 LB 琼脂平板上,在 37 °C 培养 16–18 小时。
- 筛选仅在无抗生素 LB 琼脂平板上生长,而在含卡那霉素或氨苄青霉素的平板上不生长的菌落,将其作为潜在的无标记重组子。
- 挑取单菌落重新划线接种至新鲜的无抗生素 LB 琼脂平板上,以纯化无标记重组子。
暂停点:将纯化后的无标记重组菌株以甘油保存液形式储存于 −80 °C,直至后续进行分子验证或功能表征时使用。
5. 通过荧光显微镜分析所构建的全细胞生物吸附剂的GFP表达。
- 准备用于重金属暴露的细菌培养物。
- 将5 µL来自步骤4.3.4的重组无标记 E. coli MG1655菌株(该菌株含有染色体整合的生物吸附构建体)的16–18小时培养物接种至LB液体培养基中,培养基中分别含有终浓度为1、5、10、50、100、500或1000 ppm的Cd2⁺、Zn2⁺或Pb2⁺。
- 配制重金属溶液时,首先通过将分析纯氯化镉(CdCl₂)、氯化锌(ZnCl₂)和硝酸铅[Pb(NO₃)₂]分别溶解于无菌LB液体培养基中,制备无菌的2000 ppm Cd2⁺、Zn2⁺和Pb2⁺储备液。
- 使用0.22 µm膜滤器过滤每种储备液以实现无菌处理,并将无菌储备液储存于4 °C备用。
- 通过将各储备液用无菌LB液体培养基稀释,配制新鲜的工作液,使金属离子终浓度分别为1、5、10、50、100、500和1000 ppm。
注:每种金属溶液应单独配制,以避免不同金属离子之间发生沉淀或相互作用。
- 设置四个对照条件:野生型 E. coli MG1655菌株,其培养条件与重组菌株相同;无标记的重组 E. coli MG1655菌株(含有染色体整合的多基因表达盒),在未添加重金属的LB液体培养基中培养,作为重组菌无金属对照;表达GFP的 E. coli JM109菌株(携带pQBIT-GFP-T7质粒),作为GFP阳性生物对照;未接种的LB液体培养基,其中含有相应浓度的重金属,作为非生物对照。
- 将所有培养物在37 °C、180 rpm振荡条件下培养16–18小时。
- 将5 µL来自步骤4.3.4的重组无标记 E. coli MG1655菌株(该菌株含有染色体整合的生物吸附构建体)的16–18小时培养物接种至LB液体培养基中,培养基中分别含有终浓度为1、5、10、50、100、500或1000 ppm的Cd2⁺、Zn2⁺或Pb2⁺。
- 制备显微镜载玻片。
- 用移液器吸取1 µL各细菌培养物,分别滴加至洁净的玻璃显微镜载玻片上,涂布成一层薄而均匀的细胞层,并让涂片在空气中完全干燥。
- 采集荧光图像。
- 使用配备FITC滤光片组(激发波长460–490 nm)的荧光显微镜,在600×放大倍数下观察制备好的样品。
- 对所有重组菌株及对照样品,使用相同的显微镜设置采集荧光图像及相应的明场图像。
注:为确保不同处理组间GFP荧光强度可直接比较,所有样品的曝光时间、增益、照明强度和放大倍数必须保持一致。
注意:应避免样品长时间暴露于激发光下,以尽量减少GFP的光漂白。
结果
计算机模拟 多基因生物吸附剂构建体的设计
设计的多基因生物吸附剂盒总长度为4,741 bp,包含组成型Ppdh启动子,其后依次排列重金属抗性基因cadD、cadA和mt,构成一个多顺反子操纵子。在每个编码序列上游均插入了独立的核糖体结合位点(RBS),以促进高效翻译;同时在生物吸附剂基因下游包含一个gfp报告基因,用于监测该表达载体的表达情况(图1)。
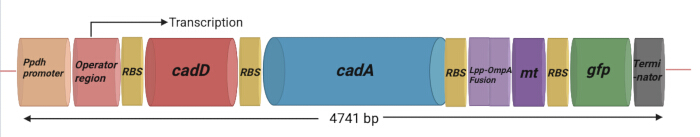
图1:多基因表达盒的设计与结构。 该4,741-bp的多基因表达盒由组成型丙酮酸脱氢酶(Ppdh)启动子和其后的操纵区组成,用于驱动与重金属抗性及螯合相关基因的表达。该表达盒包含重金属抗性基因cadD和cadA、金属硫蛋白基因(mt)、一段与mt融合的脂蛋白外膜蛋白A(Lpp-OmpA)表面展示元件(旨在实现细胞表面定位),以及gfp报告基因。在各个编码序列上游均引入了独立的核糖体结合位点(RBS;5′-AGGAGG-3′),以支持多基因表达盒内的翻译过程。在gfp下游设有一段终止子序列。整个表达盒设计为4,741-bp,用于后续在E. coli中的克隆及染色体整合。缩写:Ppdh = 丙酮酸脱氢酶启动子;RBS = 核糖体结合位点;Lpp-OmpA = 脂蛋白–外膜蛋白A;mt = 金属硫蛋白;gfp = 绿色荧光蛋白基因;bp = 碱基对;E. coli = Escherichia coli。请点击此处查看该图的放大版本。
为了促进胞外金属的螯合,将mt基因与Lpp-OmpA外膜锚定序列融合,以实现金属硫蛋白在细胞表面的定位。根据构建设计,CadD和CadA被靶向至内膜,作为跨膜金属转运蛋白;而Lpp-OmpA-Mt融合蛋白则被靶向至外膜。绿色荧光蛋白(GFP)报告蛋白设计为在细胞质中表达,以便监测生物吸附剂基因的表达(图2)。
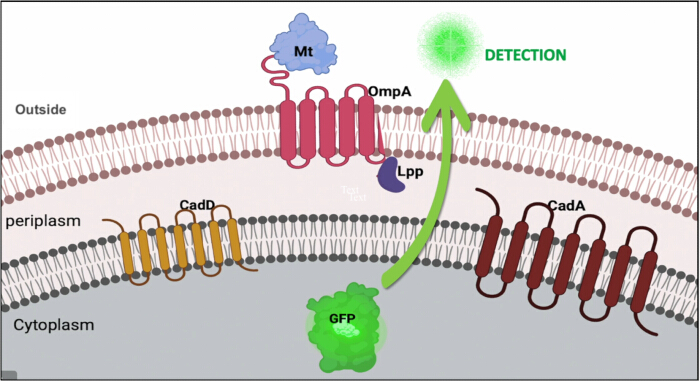
图2:多基因生物吸附构建体表达蛋白的预测定位。CadD 和 CadA 设计为定位于内膜,脂蛋白外膜蛋白 A(Lpp-OmpA)-金属硫蛋白融合蛋白靶向定位于外膜,绿色荧光蛋白作为细胞质报告蛋白被包含在构建体中。缩写:Lpp-OmpA = 脂蛋白–外膜蛋白 A;Mt = 金属硫蛋白;GFP = green fluorescent protein。请点击此处查看该图的放大版本。
生物吸附剂构建体中所包含的每个遗传元件的核苷酸序列来源列于表1中。
| 生物吸附剂构建体中的遗传元件 | 在构建体中的位置(bp) | 来源/参考文献 |
| Ppdh | 7-74 | Gao 等,2002.14 |
| 操纵子 | 75-92 | 表皮葡萄球菌菌株 TWSL_22 的 cad D 操纵区:NCBI 基因库登录号:MK900473.1 |
| cadD | 97-716 | NCBI 基因库登录号:MK900473.1 |
| cadA | 770-3334 | NCBI 基因库登录号:MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo 等,1995.15 |
| mt | 3755-3909 | NCBI 基因库登录号:MK900456.1 |
| gfp | 3960-4679 | TPMV_P-EGFP_H-His6 载体,NCBI 基因库登录号:MF379627.1 |
| 终止子 | 4684-4741 | 巨大芽孢杆菌菌株 TWSL-4 的 cadAC 操纵子终止区:NCBI 基因库登录号:MK327282.1 |
表1:生物吸附剂构建体中遗传元件的核苷酸序列来源。该表总结了插入4,741 bp多基因构建体中的遗传元件,包括各元件的序列来源、登录号或参考文献,以及其在基因构建体中的核苷酸位置。缩写:Ppdh = 丙酮酸脱氢酶启动子;Lpp-OmpA = 脂蛋白-外膜蛋白A;mt = 金属硫蛋白;gfp = 绿色荧光蛋白基因;NCBI = 美国国家生物技术信息中心;bp = 碱基对。
合成构建体的转化及验证 E. coli BL21(DE3)
通过限制性酶切成功验证了携带生物吸附剂基因盒的重组pET-21a质粒(图3A)。使用BamHI和XhoI进行双酶切,产生两个DNA片段,分别对应pET-21a载体骨架(5,331 bp)和生物吸附剂基因盒(4,741 bp),与预期构建片段大小一致。尽管由于两个DNA片段大小相近,在1%琼脂糖凝胶上的分离效果有限,但两个条带均清晰可辨,证实了重组构建体的完整性。
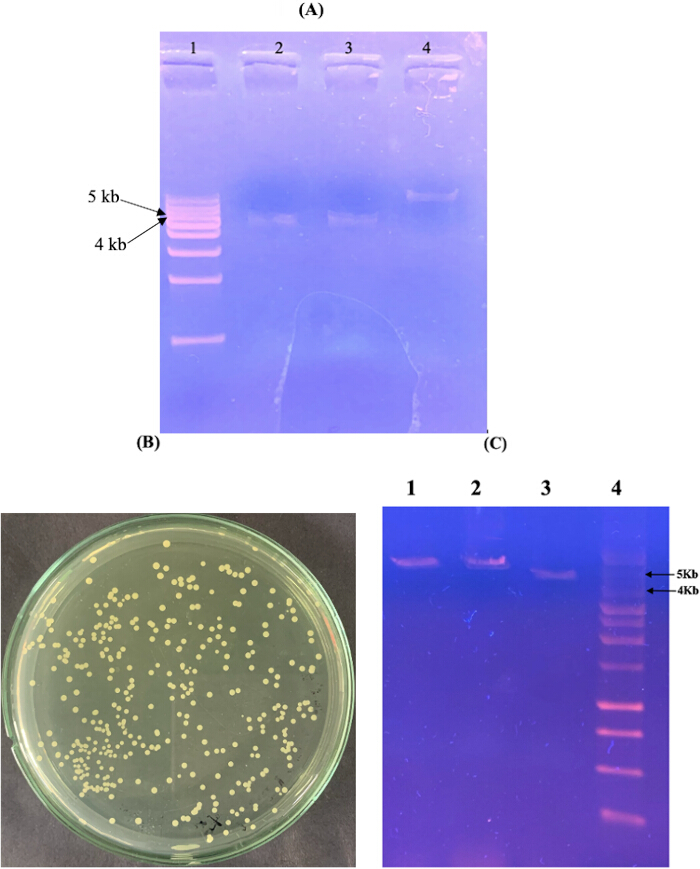
图3:重组生物吸附剂质粒的构建与验证。(A)将合成的生物吸附剂结构克隆至pET-21a表达载体后进行的限制性酶切分析。第1道,1 kb DNA标准分子量标记;第2–3道,双酶切后的重组质粒,显示pET-21a载体骨架(5,331 bp)和生物吸附剂基因盒(4,741 bp);第4道,未酶切的重组质粒。(B)携带重组生物吸附剂质粒的氨苄青霉素抗性E. coli BL21(DE3)转化子。(C)从代表性转化子中提取质粒进行的限制性酶切分析。第1道,BamHI酶切质粒;第2道,XhoI酶切质粒;第3道,BamHI/XhoI双酶切质粒;第4道,1 kb DNA标准分子量标记。缩写:DNA = 脱氧核糖核酸;bp = 碱基对;kb = 千碱基;E. coli = Escherichia coli。请点击此处查看该图的放大版本。
将重组质粒转化至 E. coli BL21(DE3),成功回收了氨苄青霉素抗性菌落(图3B)。随后通过限制性酶切分析了来自代表性转化子的质粒DNA。使用BamHI、XhoI及两者的联合双酶切消化,均产生了预期的限制性酶切图谱,证实了重组生物吸附剂质粒在 E. coli BL21(DE3) (图3C).
生物吸附剂基因盒染色体整合的评估 E. coli MG1655
生物吸附剂基因盒已成功克隆至染色体整合载体pKIKOArsBKm中。重组克隆最初通过添加卡那霉素(50 µg/mL)的LB琼脂平板进行筛选(图4A)。限制性酶切分析证实生物吸附剂基因盒已成功插入整合载体(图4B)。用NotI线性化重组质粒后,获得大小约为8.9 kb的预期DNA片段;而使用BamHI和SacI进行双酶切,则从4.2 kb的载体骨架上释放出4.7 kb的生物吸附剂基因盒,证实该构建体已正确插入pKIKOArsBKm。未酶切的质粒表现出预期的切口型和超螺旋构象。
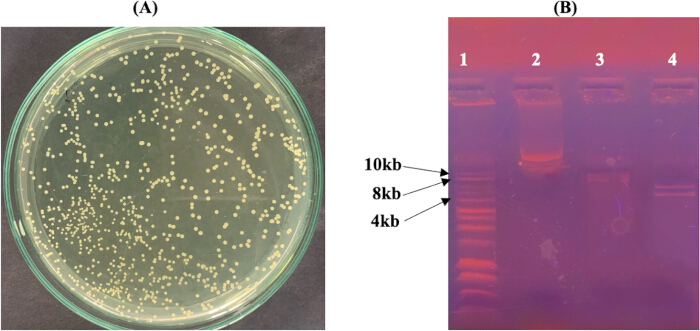
图4重组染色体整合载体的构建,该载体携带生物吸附剂基因盒。 (A) 卡那霉素抗性 E. coli 携带重组质粒 pKIKOArsBKm 的 Pir1 菌落。B) 重组质粒 pKIKOArsBKm 的限制性酶切分析。泳道 1,1 kb DNA ladder;泳道 2,未酶切的重组质粒;泳道 3,NotI 线性化质粒(约 8.9 kb);泳道 4,BamHI/SacI 双酶切质粒,显示 4.2 kb 的载体骨架和 4.7 kb 的生物吸附盒。缩写:DNA = 脱氧核糖核酸;kb = 千碱基对 大肠杆菌 = Escherichia coli。 请点击此处以查看该图的放大版本。
将线性化的重组pKIKOArsBKm质粒随后导入电转化感受态的E. coli MG1655(pKD46)细胞中,以实现λ Red介导的染色体整合。在含卡那霉素的培养基上筛选后,从代表性重组菌落中分离基因组DNA和质粒DNA,以验证整合是否成功。
如图5所示,从代表性重组菌落中分离得到基因组DNA(泳道1),而在质粒提取产物中未检测到明显的质粒DNA(泳道2)。使用表2中描述的基因特异性引物对基因组DNA样品进行PCR扩增,获得了预期大小的扩增片段:cadD(619 bp)、cadA(2,564 bp)和mt(154 bp)(泳道4–6)。综合来看,基因组DNA样品中未检测到质粒DNA,同时检测到三个目标基因,这些结果表明多基因生物吸附盒已整合至E. coli MG1655的染色体中。
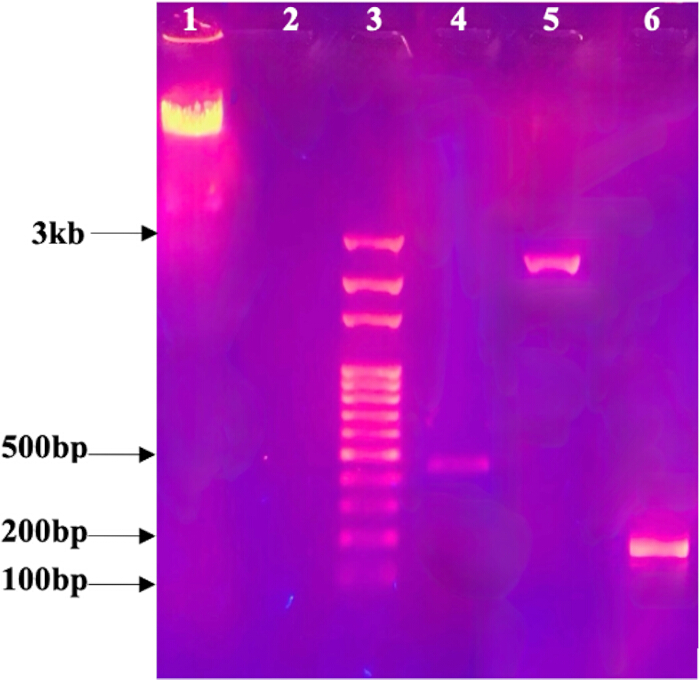
图5重组蛋白的分子评估 E. coli 携带生物吸附基因盒的菌株 第1泳道,从重组子中分离的基因组DNA E. coli MG1655;第2道,来自相应重组菌落的质粒提取结果,显示无可检测的质粒DNA;第3道,100 bp DNA Marker;第4道,PCR扩增产物 cadD (619 bp);第5泳道,PCR扩增产物 cadA (2,564 bp);第6泳道,PCR扩增产物 线粒体 (154 bp)。缩写:DNA = deoxyribonucleic acid;PCR = polymerase chain reaction;bp = base pairs;mt = metallothionein 大肠杆菌 = Escherichia coli。 请点击此处以查看此图的放大版本。
| 目的DNA序列 | 引物名称 | 寡核苷酸序列 (5’→3’) | *Tan (℃) | 预期PCR产物大小 (bp) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
表2:用于扩增的引物详细信息 cadD, cadA 和 线粒体 该表格列出了用于扩增 cadD、cadA 和 mt 基因的上下游引物序列,以及相应的退火温度和预期扩增产物大小。*T一个- PCR 中每对引物的退火温度。
重组体中卡那霉素抗性标记基因的切除效果评估 E. coli MG1655
用pCP20辅助质粒转化后,在添加氨苄青霉素(100 µg/mL)的LB琼脂平板上回收得到氨苄青霉素抗性菌落。从代表性转化子中提取质粒DNA后检测到对应于pCP20的质粒DNA(图6)。
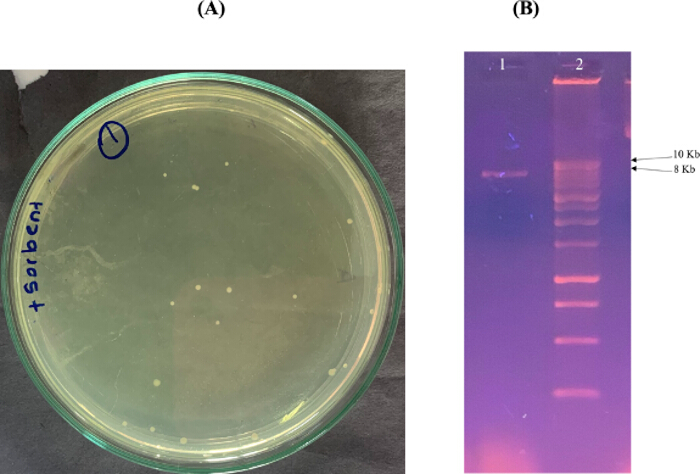
图6:将pCP20质粒转入携带染色体整合型生物吸附盒的重组E. coli MG1655中的验证结果。(A)导入pCP20辅助质粒后获得的氨苄青霉素抗性转化子。(B)琼脂糖凝胶电泳验证pCP20质粒的存在。泳道1,分离的pCP20质粒(约9.3 kb);泳道2,10 kb DNA ladders。缩写:DNA = 脱氧核糖核酸;kb = 千碱基对;E. coli = Escherichia coli。请点击此处查看该图的放大版本。
在进行FLP重组酶介导的标记基因切除以及pCP20质粒的温度处理消除后,通过抗生素敏感性测试对重组菌落进行了评估。如图7所示,测试的菌落在不含抗生素的LB琼脂培养基上能够生长,但在添加了卡那霉素(50 µg/mL)或氨苄青霉素(100 µg/mL)的LB琼脂培养基上均不能生长。该抗生素敏感表型表明,在标记基因切除和质粒消除操作后,菌株已失去对卡那霉素和氨苄青霉素的抗性。
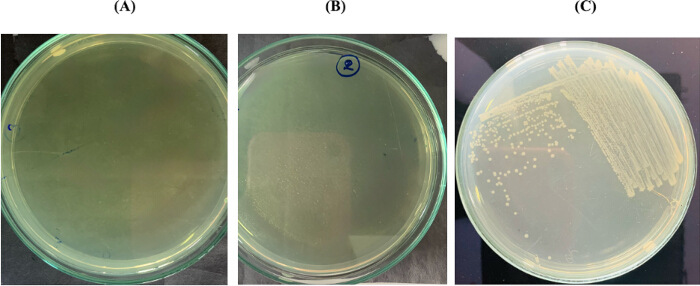
图7:确认由翻转酶介导的卡那霉素抗性标记的切除以及pCP20辅助质粒的消除。(A)在添加卡那霉素(50 µg/mL)的Luria-Bertani琼脂培养基上无细菌生长。(B)在添加氨苄青霉素(100 µg/mL)的LB琼脂培养基上无细菌生长。(C)在不含抗生素的LB琼脂培养基上细菌正常生长,证实标记切除后细胞仍具活力。缩写:LB = Luria-Bertani;E. coli = Escherichia coli。请点击此处查看该图的放大版本。
荧光显微镜分析重组蛋白 E. coli 携带生物吸附构建体的MG1655
重组 E. coli 通过染色体整合程序获得的MG1655在暴露于Cd后检测其绿色荧光是否可被观察到2⁺, Zn2⁺, 和 Pb2⁺ 在1至1,000 ppm浓度范围内。在任何测试的金属浓度下,重组细胞均未观察到可检测的绿色荧光。所有四个对照样品中均未检测到荧光信号。
讨论
本文所述方案介绍了一种构建染色体整合、无标记、多基因重组 E. coli 菌株的工作流程,该菌株包含与重金属抗性及螯合相关的基因。该方法结合了多基因表达盒的组装、将片段克隆至pKIKOArsBKm整合载体、λ Red介导的染色体整合、FLP-FRT介导的可选择标记切除、重组菌落的分子鉴定以及荧光显微镜检测。该策略旨在避免最终构建体保留在多拷贝质粒上,同时获得不含卡那霉素抗性标记的重组菌株。
成功实施本方案有几个关键步骤。在λ Red介导的整合过程中,重组前需将温度敏感型pKD46质粒维持在30 °C,并用L-阿拉伯糖诱导λ Red重组蛋白的表达,这对于实现高效的重组工程至关重要16,17。制备电转化感受态 E. coli MG1655(pKD46)细胞时,还需将细胞和洗涤溶液保持在低温,并在电转化前尽量减少残留盐分。重组质粒pKIKOArsBKm在电转化前应完全线性化并纯化,因为线性DNA是λ Red介导重组的底物。已有文献报道,pKIKO整合系统可容纳相对较大的DNA插入片段,并支持高效的染色体整合18,19。筛选后,应通过质粒DNA和基因组DNA的制备对候选菌落进行评估。在本研究中,基因组DNA制备物中未检测到质粒DNA,同时成功扩增出 cadD、 cadA和 mt ,这些结果与染色体整合一致。然而,仅凭这些检测尚不能明确确定基因组整合事件的具体细节。在今后的方案应用中,可通过连接特异性PCR、跨越整合边界的测序或全基因组测序,更直接地确认整合位点。
标记基因的切除是该方法的另一个关键步骤。FLP-FRT 重组系统提供了一种在基因组编辑完成后去除可选择性抗生素抗性标记的方法16,20。在引入温度敏感型辅助质粒 pCP20 后,转化子需在 30 °C 下培养,随后在 42 °C 下孵育,以促进 FLP 介导的标记基因切除以及 pCP20 质粒的丢失。然后应在无抗生素、含卡那霉素和含氨苄青霉素的培养基上对菌落进行评估。若菌落在无抗生素培养基上生长,而在含卡那霉素和氨苄青霉素的培养基上不生长,则可作为筛选标记基因成功切除并清除质粒后的候选菌落的实用方法。如果仍有抗生素抗性菌落存在,则在进一步表征之前,可能需要进行额外的单菌落纯化及温度依赖性的质粒清除步骤。此处使用的染色体整合策略不同于传统的基于质粒的表达方法。
质粒系统可提供更高的基因拷贝数,因此在需要强重组蛋白表达时可能具有优势。然而,基于质粒的系统可能受到质粒分离不均、拷贝数波动、代谢负担以及依赖选择压力维持质粒稳定性等因素的影响。染色体整合避免了将最终的生物吸附盒维持为染色体外质粒的需要,本方案中选择该策略以实现更持久的遗传构型。先前的研究已将染色体整合描述为一种在细胞分裂过程中改善遗传稳定性的方法21,22。然而,本研究中所构建的重组菌株的长期遗传稳定性并未被直接评估。因此,不应将遗传稳定性的提高视为本方案中经实验验证的结果。多基因设计是本方法的另一特点。该策略并非引入单一的金属相关基因,而是将 cadA、 cadD 和金属硫蛋白(mt)基因与Lpp-OmpA表面展示系统以及一个 gfp 报告基因组合在一起。以往的重组细菌生物吸附策略通常集中于单一的金属结合蛋白或抗性决定因子11,13,23,24。本研究所采用的模块化构型允许将多个遗传元件整合到单一的染色体整合流程中。因此,通过根据预期应用调整基因、启动子、报告基因或表面展示元件,该方案可适用于其他多基因构建。然而,在方法优化过程中应考虑基因盒尺寸的增加以及表达基因数量的增多可能对重组效率、转录、翻译及细胞代谢负担产生的影响。
本研究的一个重要局限性在于,在所测试的实验条件下,未证实工程化表达盒的功能性表达。重组细胞在暴露于 Cd2⁺、Zn2⁺ 或 Pb2⁺ 后,未观察到可检测的 GFP 荧光信号。因此,当前数据未能确立完整多基因表达盒的功能性表达,也未证明重组菌株具有重金属生物吸附能力。染色体整合通常产生的基因拷贝数低于多拷贝质粒系统,且重组表达还可能受到基因组插入位点和启动子活性的影响22,25。细胞对重金属胁迫的响应也可能进一步影响异源基因的表达26,27。这些因素仅代表可能的考虑因素,而非本研究中未检测到荧光现象的经实验证实的解释。在应用本方案时,若未检测到荧光信号,应评估培养条件、金属暴露条件、启动子活性以及报告基因的表达情况。独立检测转录水平和蛋白质生成有助于区分表达不足与荧光检测灵敏度的限制。同时表达多个重组蛋白可能对宿主细胞造成额外的代谢负担,尤其在胁迫性培养条件下更为显著28。
在确定无法检测到GFP荧光的原因之前,这些可能性需要通过直接的实验验证。本方案在表征最终重组菌株方面也存在局限性。基因特异性PCR以及无法检测到质粒DNA的存在,虽可作为染色体整合的间接证据,但并不能确定整合位点的精确序列或长期遗传稳定性。在标记基因切除后,抗生素敏感性可作为实用的筛选手段,但在需要更直接验证时,可辅以对含FRT区域的分子分析。此外,荧光显微镜可对可检测的GFP荧光进行定性评估,但不能替代对转录水平或蛋白质丰度的定量测量。因此,定量逆转录PCR、蛋白质分析、定量荧光测定以及基于测序的验证可进一步加强利用本方案所构建菌株的表征。
在评估工程菌株作为功能性重金属生物吸附剂之前,还需进一步优化并进行功能表征。必须通过金属吸收或去除的直接测量来确定其生物吸附性能。还应通过实验验证蛋白质的表达与定位,特别是Lpp-OmpA-金属硫蛋白融合蛋白。需要开展长期传代实验,以确定在相关培养条件下染色体整合是否能够提供预期的遗传稳定性。无标记基因组编辑技术还可避免多个可筛选标记的累积,从而有利于后续进行多轮染色体修饰,为多基因构建体的进一步开发提供可能15,27。
总体而言,本方案提供了一种构建和评估染色体整合、无标记、多基因重组细菌菌株的方法学框架。其模块化设计可适用于其他金属相关基因组合、报告系统或合成生物学应用。本研究建立了基因工程与筛选的工作流程;但在得出有关环境或生物修复应用的结论之前,仍需对功能表达、长期遗传稳定性、蛋白质定位以及重金属生物吸附性能进行实验验证。
披露
作者声明无任何利益冲突。
致谢
本研究由科伦坡大学研究基金(项目编号:AP/3/2/2018/CG/33)资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.22 μm 膜过滤器 | 赛默飞世尔科技 | 596-3320 | 无 |
| 1 kb DNA 标记物 | 普洛麦格公司 | G5711 | 无 |
| 10 kb DNA ladder | N/A | N/A | 图6所用的分子量标记物 |
| 100 bp DNA Ladder | N/A | N/A | 图5中使用的分子量标记物 |
| 10X T4 DNA连接酶缓冲液 | 普洛麦格公司 | C1263 | 无 |
| 6× DNA上样缓冲液 | N/A | N/A | 用于琼脂糖凝胶电泳 |
| 琼脂糖 | 分子设计 | A113-3 | 无 |
| 乙酸铵 | N/A | N/A | 配制为7.5 M溶液用于基因组DNA提取 |
| 氨苄青霉素 | 赛默飞世尔科技 | J60977.14 | 无 |
| BamHI 限制性内切酶 | New England BioLabs | R0136S | 无 |
| 氯化镉 | 赛默飞世尔科技 | 219141000 | 无 |
| 氯化钙 | 赛默飞世尔科技 | 012316.A7 | 无 |
| 离心 | 赛默飞世尔科技 | Heraeus Fresco 21 / 75002478 | 无 |
| 去离子水 | 赛默飞世尔科技 | 751-610 | 无 |
| DNA安全染料 | 分子设计 | C138 | 无 |
| dNTP混合液 | 普洛麦格公司 | U1511 | 无 |
| 电泳设备 | BioRad | 1704405 | 无 |
| 电穿孔比色皿 | 伯乐(BioRad) | 1652086 | 无 |
| 电穿孔仪 | BioRad | 1652100 | 无 |
| 大肠杆菌 BL21(DE3) | 科伦坡大学,化学系 | N/A | 无 |
| 大肠杆菌 MG1655 | 日本横滨,东京科学大学理学部生命科学与技术系 | N/A | 无 |
| 大肠杆菌 Pir1 感受态细胞 | 赛默飞世尔科技 | C101010 | 无 |
| 大肠杆菌 BL21(DE3) 感受态细胞 | ThermoFisher Scientific | C600003 | 无 |
| 大肠杆菌 含 pQBIT-GFP-T7 质粒的 JM109 菌株 | 日本横滨,东京科学大学理学部生命科学与技术系 | N/A | 无 |
| ET缓冲液 | N/A | N/A | 配制 1 L ET 缓冲液,将 6.06 g Tris 碱和 3.72 g EDTA 溶解于约 800 mL 去离子水中。用 HCl 调节 pH 至所需值,充分混匀,再用去离子水定容至 1 L |
| 乙醇 | 赛默飞世尔科技 | T038181000CS | 无 |
| 乙二胺四乙酸(EDTA) | 赛默飞世尔科技 | 17892 | 无 |
| 荧光显微镜 | 沿海显微镜 | 奥林巴斯 BX53/11679 | 无 |
| 凝胶电泳装置 | 伯乐(Bio Rad) | 1704405 | 无 |
| 冰醋酸 | MilliporeSigma | PHR1748 | 无 |
| 甘油 | MilliporeSigma | G5516 | 无 |
| 硫氰酸胍 | 赛默飞世尔科技 | 433941000 | 无 |
| 盐酸(HCl) | MilliporeSigma | 1.00317 | 无 |
| 卡那霉素 | ThermoFisher Scientific | 15160054 | 无 |
| L-阿拉伯糖 | ThermoFisher Scientific | 365185000 | 无 |
| 硝酸铅 | 赛默飞世尔科技 | 211565000 | 无 |
| Luria–Bertani (LB) 琼脂 | 分子设计 | C120 | 无 |
| Luria–Bertani (LB) 肉汤 | 分子设计 | C121 | 无 |
| 裂解缓冲液 | N/A | N/A | 配制裂解缓冲液时,取适量体积的5 M NaOH和20% (w/v) SDS储备液,使终浓度分别为0.2 N NaOH和1% (w/v) SDS。用蒸馏水定容至所需终体积,充分混匀。 |
| 溶菌酶 | 赛默飞世尔科技 | 89833 | 无 |
| 氯化镁(MgCl2) | N/A | N/A | 在PCR反应中以1.5 mM的终浓度使用 |
| 中和溶液 | N/A | N/A | 使用3 M醋酸钾和冰醋酸配制中和缓冲液,用蒸馏水定容至所需终体积,充分混匀。 |
| NotI 限制性内切酶 | New England BioLabs | R0189S | 无 |
| pCP20 | 日本横滨,东京科学大学,生命科学与技术学院 | N/A | 无 |
| PCR仪 | 赛默飞世尔科技 | Applied Biosystems MiniAmp / A37834 | 无 |
| pET-21a 质粒转化的大肠杆菌 BL21(DE3) | 科伦坡大学,化学系 | N/A | 无 |
| 磷酸盐缓冲液 | MilliporeSigma | P4474 | 无 |
| pKD46 | Creative Biogene | OVT2612 | 无 |
| pKIKOArsBKm | Addgene | 46766 | 无 |
| 乙酸钾 | MilliporeSigma | 236497 | 无 |
| 限制性内切酶缓冲液 | N/A | N/A | 用于限制性内切酶消化反应 |
| SacI 限制性内切酶 | New England BioLabs | R0156 | 无 |
| 摇床培养箱 | 晶体技术与产业 | IS-A6 | 无 |
| 乙酸钠 | 赛默飞世尔科技 | A13184.30 | 无 |
| 十二烷基硫酸钠(SDS) | 赛默飞世尔科技 | 15525017 | 无 |
| 氢氧化钠(NaOH) | MilliporeSigma | 567530 | 无 |
| 超优肉汤(SOB)培养基 | MilliporeSigma | H8032 | 无 |
| 含分解代谢抑制物的超优培养基(SOC培养基) | 赛默飞世尔科技 | J60255.AK | 无 |
| T4 DNA连接酶 | 普洛麦格公司 | M1801 | 无 |
| TAE 缓冲液 | 赛默飞世尔科技 | B49 | 无 |
| Taq DNA聚合酶 | 普洛麦格公司 | M3001 | 无 |
| TE缓冲液 | MilliporeSigma | 93283 | 无 |
| TE 平衡酚 | 赛默飞世尔科技 | 15513039 | 无 |
| Tris 碱 | N/A | N/A | 用于制备ET缓冲液 |
| 通用PCR缓冲液 | 普洛麦格公司 | M7911 | 无 |
| 紫外透射式凝胶成像仪 | 实验室交流平台 | TFX-35M, 021425 | 无 |
| 紫外/可见分光光度计 | 微生物检测 | Jenway 6300,TE15 | 无 |
| 水浴锅 | 赛默飞世尔科技 | TSGP05 | 无 |
| XhoI 限制性内切酶 | New England BioLabs | R0146S | 无 |
| 氯化锌 | 赛默飞世尔科技 | A16281.36 | 无 |
| 引物 | |||
| cadD 正向引物(SD-EF) | N/A | N/A | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| cadD 反向引物(SE-XHR) | N/A | N/A | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| cadA 正向引物(PD-BF) | N/A | N/A | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| cadA 反向引物(PF-XHR) | N/A | N/A | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| 线粒体正向引物(SEmtF) | N/A | N/A | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| 线粒体反向引物(SEmtR) | N/A | N/A | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| 软件/工具名称 | 版本/服务器 | URL | 访问日期 |
| ExPASy 工具 | TMPRED 服务器 | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy 翻译工具 | ExPASy 翻译工具 | https://web.expasy.org/translate/ | N/A |
| I-TASSER | N/A | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | GenBank数据库 | https://www.ncbi.nlm.nih.gov/genbank/ | N/A |
| SnapGene | v.7.1.2 | N/A | N/A |
| TMHMM | 2.0 版 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
参考文献
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.