本研究通过整合机器学习、单细胞RNA测序和实验验证,在溃疡性结肠炎中鉴定了五种与铜死亡和铁死亡相关的生物标志物,为临床诊断和靶向免疫治疗提供了见解。
本文内容
摘要
摘要
溃疡性结肠炎(UC)是一种病因尚未完全明确的慢性肠道疾病,在新近工业化的国家中其患病率和住院率呈上升趋势。在 UC 中,肠上皮细胞过度死亡破坏了黏膜屏障,并触发炎症反应。铁死亡(ferroptosis)和铜死亡(cuproptosis)是两种新近被定义的程序性细胞死亡形式。目前大多数 UC 研究分别探讨了这两种死亡方式,但它们在 UC 进展中的联合作用仍缺乏充分表征。为探究其在 UC 发病机制中的协同作用,我们采用逐步递进的研究策略,首先通过大规模转录组分析鉴定候选靶点,随后在体外模型中进行验证。将差异表达基因(DEGs)与铁死亡相关基因(FRGs)及铜死亡相关基因(CRGs)进行交集分析。利用多种机器学习算法结合加权基因共表达网络分析(WGCNA)对重叠靶点进行优先排序。结果发现五个生物标志物——LCN2、IDO1、CXCL2、NOS2 和 CD274——在 UC 中显著上调。单细胞分析进一步刻画了这些标志物在不同细胞类型中的表达特征,其中 LCN2 和 NOS2 主要在上皮细胞中富集。通过体外实验进一步评估了这些标志物的机制相关性。在 Caco-2 细胞模型中,使用铁死亡或铜死亡抑制剂处理可减轻与 UC 相关的炎症反应,并调控生物标志物的表达。本研究鉴定了五个与 UC 进展相关的生物标志物,并提供了实验证据,支持其在临床诊断和治疗干预中的潜在应用价值。
引言
溃疡性结肠炎(UC)是一种反复发作的炎症性肠病,其全球疾病负担日益加重,并带来显著的长期治疗成本1,2。尽管氨基水杨酸类药物、糖皮质激素、生物制剂和小分子疗法已拓展了治疗选择,但许多患者仍难以实现持久缓解3,4。这一尚未满足的临床需求凸显了识别可重复的分子标志物和可干预的作用机制的重要性,这些标志物和机制可能有助于实现早期诊断以及基于机制指导的治疗5。
铁死亡是一种由脂质过氧化、谷胱甘肽耗竭和GPX4活性受损驱动的铁依赖性程序性细胞死亡形式6。溃疡性结肠炎(UC)中铁和丙二醛水平升高与铁死亡相关的上皮损伤一致,而实验性激活SLC7A11–GSH–GPX4轴或直接抑制铁死亡可保护肠道屏障7,8。
2022年描述了一种名为铜死亡(cuproptosis)的细胞死亡方式,当铜与线粒体中的脂酰化蛋白结合时会触发该过程,导致蛋白质聚集和蛋白毒性应激9。由于肠道在铜代谢中起核心作用,该通路的紊乱可能会加剧溃疡性结肠炎(UC)中的氧化性和炎症性上皮损伤10。
铁死亡与铜死亡可能通过金属离子失衡、线粒体代谢、谷胱甘肽耗竭以及氧化应激等机制发生交汇11。然而,这种串扰是否在溃疡性结肠炎中产生可重复的分子特征,以及该分子特征是否对通路特异性抑制产生响应,目前仍未明确。
本研究的假设是,溃疡性结肠炎(UC)中铁死亡与铜死亡通路间的失调性交互作用会汇聚形成一种可重复的生物标志物特征谱,该特征谱可在批量及单细胞转录组数据集中被优先识别,并在肠道上皮损伤模型中通过通路特异性抑制得以缓解。因此,本研究整合了多队列生物信息学分析、机器学习、单细胞分析以及靶向的Caco-2细胞实验,以识别并功能验证候选生物标志物(图1)。
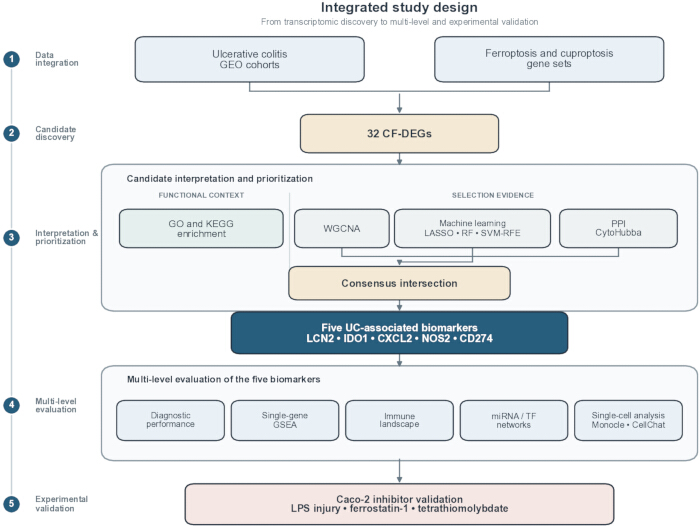
图1:研究工作流程。 整合多队列转录组筛查、基于机器学习和网络的生物标志物优先排序、单细胞定位以及在Caco-2细胞中基于抑制剂的验证的综合工作流程。UC:溃疡性结肠炎;GEO:基因表达综合数据库;WGCNA:加权基因共表达网络分析;PPI:蛋白质-蛋白质相互作用;ROC:受试者工作特征;GSEA:基因集富集分析。 请点击此处查看该图的放大版本。
方案
本研究使用了公开可用的数据集和商业获取的人类细胞系。未涉及人类受试者、新采集的人体组织或脊椎动物;因此,无需机构伦理委员会批准。本实验方案中使用的研究工具、软件和在线资源列于材料表中。
1. 差异表达分析的数据处理
为建立转录组学发现队列和验证队列,使用“溃疡性结肠炎”作为检索词在基因表达综合数据库(Gene Expression Omnibus, GEO)中进行搜索。选取四个数据集——GSE87466、GSE92415、GSE107499 和 GSE75214 作为训练集,而 GSE47908 被保留用于外部验证。训练数据集采用 Sangerbox 3.0 中的 ComBat 方法进行标准化和批次效应校正,而验证数据集则独立处理。
从FerrDB获取了共计583个铁死亡相关基因(FRGs),并补充了文献报道的基因,以减少单一来源偏差12。铜死亡相关基因(CRGs)集合共96个,来源于已发表的研究12,13,14。差异表达分析采用limma进行,筛选阈值为|log₂倍数变化| > 1且经Benjamini–Hochberg校正的P < 0.05。标准化、批次校正、差异表达和聚类的诊断图见补充图1。样本组成、检测平台及队列分配信息见补充表1。
2. UC中CF-DEG的鉴定
采用 |r| > 0.5 且 P < 0.05 的阈值进行 Pearson 相关性分析,以鉴定共表达的铁死亡相关基因(FRGs)和铜死亡相关基因(CRGs)。将所得基因集与差异表达基因(DEGs)取交集,以确定铜死亡-铁死亡共表达的差异表达基因(CF-DEGs)。
3. 富集分析
使用 clusterProfiler 和 Bioinformatics.com.cn 平台进行基因本体(GO)和京都基因与基因组百科全书(KEGG)富集分析。显著性阈值采用经 Benjamini–Hochberg 校正的 P < 0.05。富集分析图见补充图 2。
4. 加权基因共表达网络分析(WGCNA)
采用加权基因共表达网络分析(WGCNA)研究基因表达谱的模块化结构。通过层次聚类结合goodSamplesGenes函数识别并剔除异常样本。随后确定合适的软阈值幂参数(β),以满足网络构建的无标度拓扑准则。
利用处理后的表达数据构建基因共表达分析的拓扑重叠矩阵(TOM)。采用动态树切割方法,将表达模式高度一致的基因聚类为基因模块,每个模块至少包含100个基因。通过分析模块特征基因(MEs)与表型之间的关联,鉴定与疾病过程相关的模块,并提取相应的基因集。WGCNA筛选的诊断结果见补充图3。
5. 生物标志物的选择
为优先选择候选对象进行实验后续研究,平行应用了三种机器学习算法15。采用最小绝对收缩与选择算子(LASSO)回归进行特征筛选,采用树数量为500的随机森林对基因重要性进行排序,采用支持向量机-递归特征消除(SVM-RFE)方法识别交叉验证误差最低的特征子集。完整筛查诊断结果见补充图5。
基因的重要性根据各个基因对分类准确性的贡献进行评估,并将排名较高的基因收集起来以构建初步的基因集合16。SVM-RFE算法通过迭代式特征剔除实现特征筛选与模型优化,从而确定用于分类的最优特征子集17。三种算法共同筛选出的基因被视为通过机器学习鉴定出的候选生物标志物。
利用CF-DEGs构建蛋白质-蛋白质相互作用(PPI)网络,并使用CytoHubba对核心节点进行排序。通过关键WGCNA模块、三种机器学习输出结果以及PPI核心基因集的交集,确定了五个整合候选生物标志物:LCN2、IDO1、CXCL2、NOS2和CD274。这些基因被归类为与溃疡性结肠炎(UC)相关的诊断候选基因。后续的抑制剂实验进一步将LCN2、IDO1、CXCL2和NOS2归类为铁死亡抑制响应标志物,将CD274归类为铜死亡抑制响应标志物。这些基因并未被视为任一通路的已证实上游调控因子。
6. 预测模型开发与多方法评估
为了评估所鉴定基因特征的临床转化潜力,使用 rms 软件包构建列线图以评估其诊断性能。通过校准曲线、Hosmer–Lemeshow(HL)检验以及 Harrell 一致性指数(C 指数)来评价模型性能。
采用HL检验和平均绝对误差(MAE)评估模型校准度。以P值>0.05和MAE<0.1分别作为可接受模型拟合优度和准确性的阈值。绘制受试者工作特征(ROC)曲线,并计算曲线下面积(AUC),以评估列线图对UC的预测性能。使用独立数据集评估模型的泛化能力和稳定性。
7. 基因集富集分析 (GSEA)
在训练集中,对每个生物标志物与所有其他基因之间进行Spearman相关性分析。根据相关性结果进行排序,生成有序基因集。使用分子特征数据库(MSigDB)中的c2.cp.kegg_medicus.v2025.1.Hs.symbols基因集作为参考,进行基因集富集分析(GSEA)。具有显著富集的生物学通路 P < 0.05 被认为显著富集。
8. 免疫景观分析
采用 CIBERSORT 工具和 LM22 特征矩阵对表达数据进行去卷积分析,以估算 22 种免疫细胞亚型的比例。随后进行斯皮尔曼相关性分析,以评估五种生物标志物与免疫细胞亚型之间的关联性。
9. 调控网络分析
通过 NetworkAnalyst 平台,从整合的 ChEA3 和 TarBase 9.0 数据库中获取了与基因相关的转录因子(TF)和微小RNA(miRNA)调控信息。在调控网络中仅包含与至少两个节点相关的miRNA。
10. 单细胞RNA测序
整合了UC单细胞数据集GSE116222(包含三个健康样本和三个UC样本)和GSE214695(包含六个健康样本和六个UC样本)。筛选细胞的标准为:检测到200–5,000个基因、>1,000个唯一分子标识符、线粒体转录本比例< 30%、血红蛋白转录本比例< 3%以及核糖体转录本比例< 50%。使用NormalizeData函数进行数据归一化,并在聚类与注释前采用Harmony进行批次效应校正。
过滤后,使用 NormalizeData 函数对数据进行标准化。采用 Harmony 方法以最小化样本间的批次效应。使用统一流形近似与投影(UMAP)和t分布随机邻域嵌入(t-SNE)进行降维和细胞聚类,以表征细胞群体内的局部和全局结构。共保留31,712个高质量细胞用于进一步分析。细胞类型根据经典细胞标志基因进行注释。
使用 Monocle 2 对溃疡性结肠炎组织中的上皮细胞和髓系细胞状态变化进行拟时序分析。评估了细胞发育轨迹及组间差异,并可视化了拟时序轨迹上生物标志物的表达模式。
采用CellChat评估上皮细胞与髓系细胞亚群之间的细胞间通讯。整合各亚群特异性表达模式,以推断上皮细胞与髓系细胞之间的相互作用概率及关键信号通路,并表征其潜在的细胞间调控网络。
11. 细胞实验
人Caco-2结肠腺癌细胞在含10%胎牛血清、100 U/mL青霉素和100 µg/mL链霉素的杜尔贝科改良伊格尔培养基中,于37 °C、5% CO₂条件下培养。Caco-2细胞被选为可重复的肠上皮单层模型,用于肠道屏障及炎症-损伤检测;然而,其恶性来源限制了向非恶性结肠上皮的直接外推。存档实验记录中未提供传代信息。
一个 体外 通过将细胞暴露于炎症性损伤模型中建立 1 µg/mL 脂多糖(LPS)处理24小时。细胞被分为二甲基亚砜溶剂对照组、仅LPS组、LPS + 4 µM ferrostatin-1组,或LPS + 40 µM 四硫钼酸盐组,终溶剂浓度保持一致。仅脂多糖组作为抑制剂挽救实验的阳性损伤/模型对照。
- 细胞活力
根据制造商说明书,使用细胞活力检测试剂盒评估细胞活力。在37 °C孵育约2 h后,使用酶标仪在450 nm处测定吸光度。 - MDA和Fe²⁺水平测定
根据各制造商说明书,使用相应的检测试剂盒测定细胞内丙二醛(MDA)和Fe2⁺水平。采用双辛可宁酸法测定总蛋白含量,并将各检测结果归一化至相应样品的蛋白含量。 - 铜离子荧光探针检测
去除培养基后,加入Cu2⁺特异性荧光探针,终浓度为1 µM,在37 °C孵育30 min。使用倒置荧光显微镜直接获取图像(无需洗涤),激发波长和发射波长分别为510 nm和578 nm。各组图像采集参数保持一致,标尺校准为50 µm。 - RT-qPCR
使用基于苯酚–胍盐的RNA提取试剂分离总RNA。取1 µg RNA,利用第一链cDNA合成试剂盒合成互补DNA,并采用基于SYBR Green的试剂进行实时PCR。每个反应设技术重复三次。引物序列见补充表2,相对信使RNA丰度采用2⁻ΔΔCt法计算。
12. 统计分析
使用 Shapiro–Wilk 检验和以中位数为中心的 Levene 检验分别评估数据的正态性与方差齐性。满足两项假设的数据采用非配对双侧 t 检验或单因素方差分析,随后进行 Tukey 法真实显著性差异检验。若任一假设不满足,则采用 Welch t 检验或 Welch 方差分析,随后进行 Games–Howell 比较。
结果以均值 ± 标准差表示。实际的生物学重复次数、精确的双侧 P 值及假设检验结果见补充表3。存档的图13源数据表中,A(n = 4)、C(n = 4)和F(n = 2)图板的对照组重复数较少,而其他所有图板/组别组合均为 n = 6。
使用 R 语言及 limma、WGCNA、clusterProfiler、glmnet、randomForest、e1071、pROC、rms、Seurat v4、Harmony、Monocle 2、CellChat 和 Cytoscape/CytoHubba 工作流程进行计算分析。在线资源包括 FerrDB、GEO、STRING、ChEA3、TarBase 9.0、NetworkAnalyst、CIBERSORT/LM22、MSigDB、Bioinformatics.com.cn 和 Sangerbox 3.0。
结果
铜死亡-铁死亡共表达基因的鉴定与功能注释
整合了包含421例溃疡性结肠炎(UC)样本和97例健康对照的四个训练数据集。共鉴定出551个差异表达基因,其中包括362个上调基因和189个下调基因。相关性分析得到444个铁死亡–铜死亡相关基因,与差异表达基因取交集后获得32个铜死亡–铁死亡共表达的差异表达基因(CF-DEGs)。
32个CF-DEGs在对损伤、铜离子、脂肪酸转运、脂多糖、炎症性肠病、NF-κB信号通路、TNF信号通路以及铁死亡的响应中显著富集(补充表4)。
通过整合机器学习与WGCNA对核心生物标志物进行优先排序
加权基因共表达网络分析(WGCNA)鉴定出与溃疡性结肠炎(UC)关联最强的模块为MEpurple、MEbrown和MEblack。这些选定的模块共包含1,426个基因(补充表5)。
最小绝对收缩与选择算子(LASSO)、支持向量机-递归特征消除(SVM-RFE)以及随机森林分别筛选出21、32和19个特征。三种模型共同包含13个基因。整合机器学习共识结果、CytoHubba排序的蛋白质-蛋白质相互作用核心以及选定的WGCNA模块,最终获得五个与溃疡性结肠炎相关的候选生物标志物:LCN2、IDO1、CXCL2、NOS2 和 CD274。
生物标志物特征的诊断评估与通路富集分析
所有五种候选生物标志物在训练队列的UC患者中均呈正相关且表达上调(图2A,B)。每个标志物的受试者工作特征曲线下面积均达到相应值 > 0.80 在训练队列中 > 0.75,在独立的GSE47908验证队列中(图2C–E).
五基因列线图在分析队列中表现出良好的校准度,Hosmer–Lemeshow P > 0.05,平均绝对误差 < 0.1,同时具有良好的区分能力,曲线下面积和一致性指数为0.945,一致性指数的95%置信区间为0.922–0.968(图3)。
基因集富集分析将这五个候选基因与JAK–STAT、干扰素–RIPK1/3以及Toll样受体–NF-κB信号通路相关联(图4)。
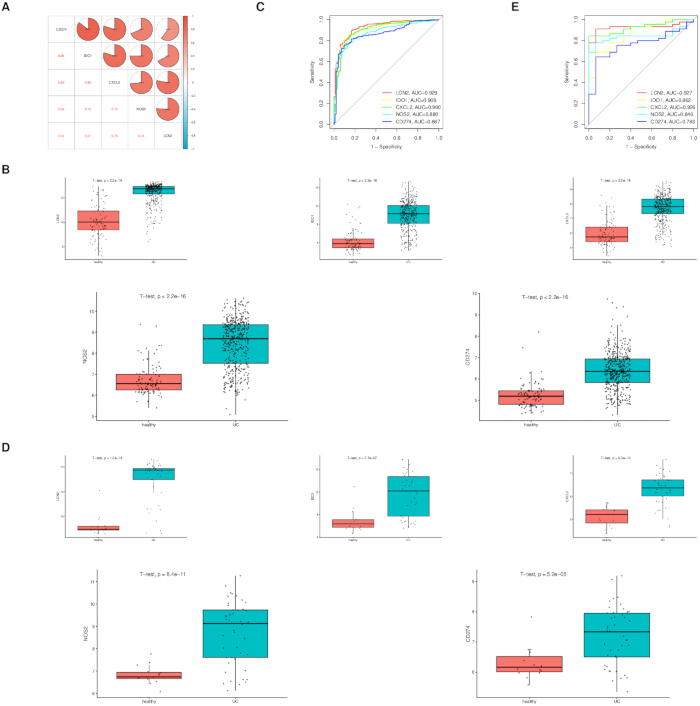
图 2:候选生物标志物的表达水平及诊断效能。(A)相关性热图。(B, C)训练队列中生物标志物的表达水平及受试者工作特征曲线。(D, E)GSE47908验证队列中生物标志物的表达水平及受试者工作特征曲线。ROC:受试者工作特征;AUC:曲线下面积;UC:溃疡性结肠炎。 请点击此处查看该图的高清版本。
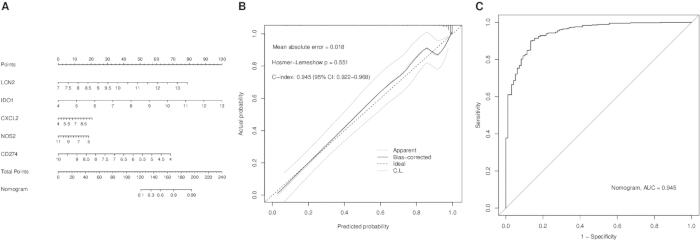
图3:溃疡性结肠炎列线图的构建与评估。(A)五基因列线图。(B)校准曲线。(C)受试者工作特征曲线。ROC:受试者工作特征;UC:溃疡性结肠炎;AUC:曲线下面积;C指数:一致性指数。 请点击此处查看该图的高清版本。
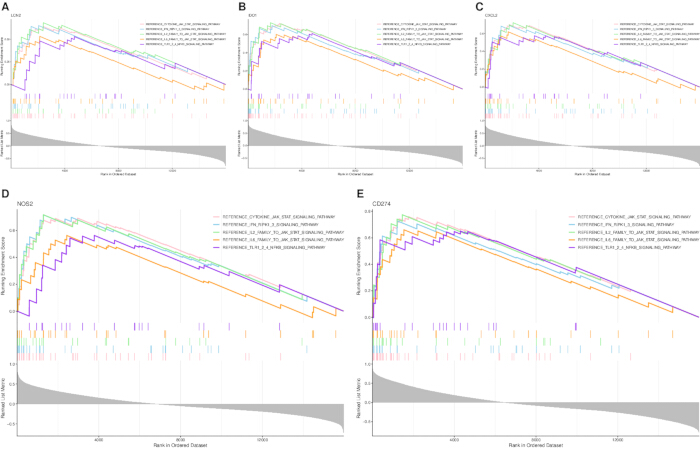
图 4:五个候选生物标志物的基因集富集分析。(A–E)分别为 LCN2、IDO1、CXCL2、NOS2 和 CD274 的基因集富集分析结果。GSEA:基因集富集分析。 请点击此处查看该图的放大版本。
免疫微环境格局与调控网络分析
UC 样本中性粒细胞、活化记忆 CD4⁺ T 细胞、M1 巨噬细胞和活化肥大细胞的比例增加,而 M2 巨噬细胞、静息肥大细胞和静息树突状细胞的比例相应减少。这些模式在验证队列中得到重现(图 5A–E)。
这五种候选分子与中性粒细胞、活化的记忆型CD4⁺ T细胞和M1型巨噬细胞呈正相关,而与静息态肥大细胞和M2型巨噬细胞呈负相关(图5F–J)。基因-微小RNA网络包含98个节点和146条边。hsa-miR-34a-5p和hsa-miR-16-5p表现出最高的生物标志物连接性,而AR和RELA是最具连接性的转录因子(图6)。
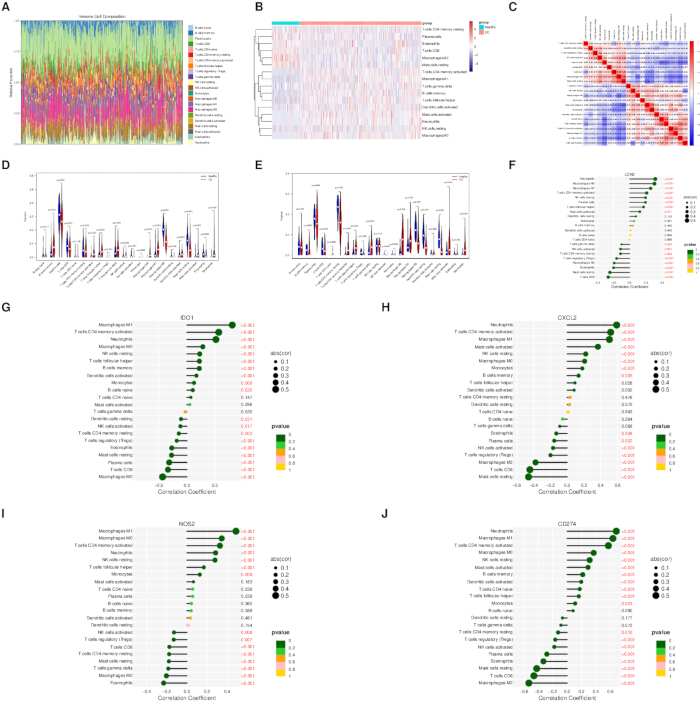
图 5:免疫浸润分析。 (A)免疫细胞组成。(B)组间免疫细胞比例差异。(C)免疫细胞相关性热图。(D, E)训练队列和验证队列中的免疫细胞浸润情况。(F–J)候选生物标志物与免疫细胞群体之间的相关性。UC:溃疡性结肠炎。请点击此处查看该图的高清版本。
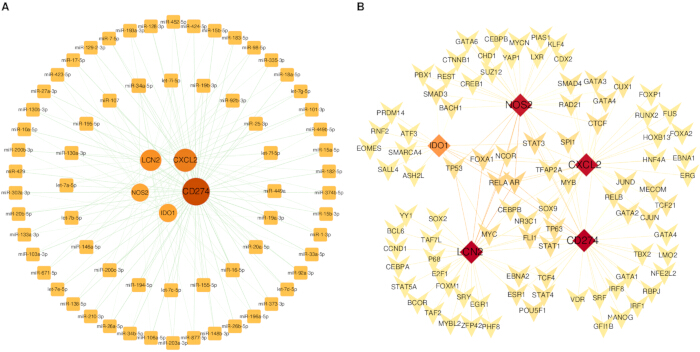
图6:预测的miRNA与转录因子调控网络。(A)基因–miRNA网络。圆形代表候选生物标志物,方形代表miRNA。(B)转录因子–基因网络。菱形代表候选生物标志物,倒三角形代表转录因子。miRNA:microRNA;TF:转录因子。 请点击此处查看该图的放大版本。
单细胞分辨率下的时空表达动态
质控后,31,712 个细胞聚类为 22 个亚群,并注释为 9 个主要细胞群体(图 7A–C)。溃疡性结肠炎(UC)中上皮细胞和浆细胞的比例较高。LCN2 和 NOS2 在上皮细胞中富集,而 IDO1、CXCL2 和 CD274 在髓系细胞中富集(图 7D–G)。
上皮细胞亚群聚类鉴定出11个亚群,其中炎症性结肠细胞扩增,并且该亚群中LCN2和NOS2富集(图8)。髓系细胞亚群聚类鉴定出7个亚群,其中单核细胞增加、巨噬细胞减少,并且单核细胞中IDO1、CXCL2和CD274富集(图9)。
在上皮细胞发育轨迹的后期,炎症性结肠细胞逐渐积累,并伴随 LCN2 和 NOS2 表达的增加(图 10)。单核细胞表现出与溃疡性结肠炎相关的独特发育轨迹,伴有 IDO1、CXCL2 和 CD274 的动态表达(图 11)。
炎症性结肠细胞表现出最强的外向信号传导能力,并与单核细胞有显著的相互作用。APP–CD74 是这些细胞亚群之间主要的配体–受体对。图12).
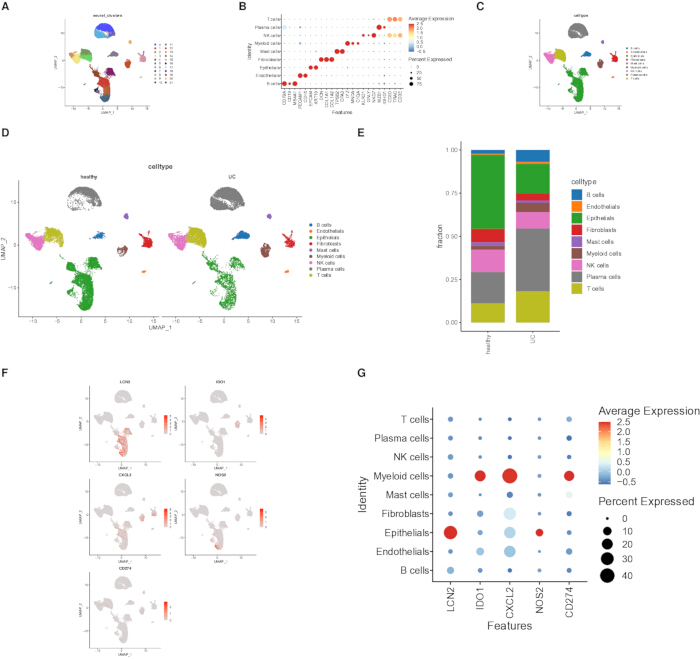
图7:候选生物标志物在不同细胞群体中的表达情况。 (A)细胞聚类。(B)注释标记。(C)九种已注释的细胞群体。(D, E)健康样本与溃疡性结肠炎(UC)样本中的细胞分布及比例。(F, G)通过UMAP图和气泡图可视化候选生物标志物的表达。 UC:溃疡性结肠炎;UMAP:均匀流形近似与投影。 请点击此处查看该图的高清版本。
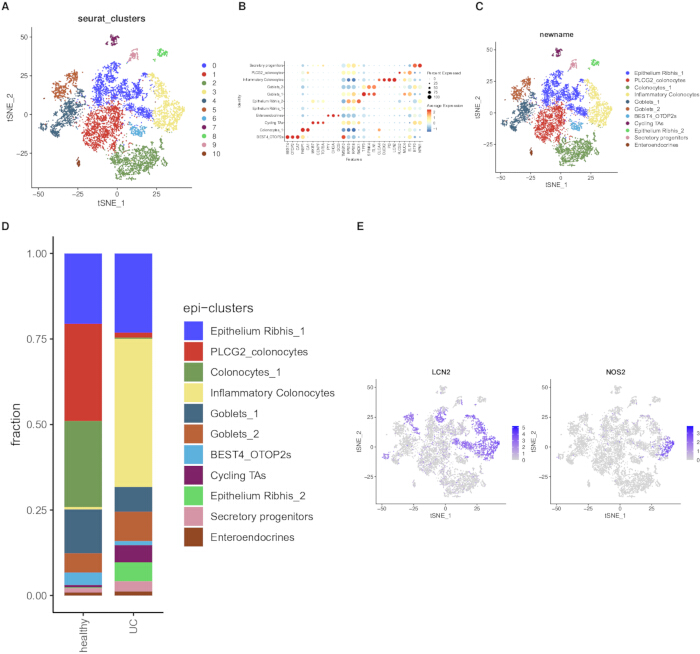
图8:上皮细胞亚群聚类及候选基因表达。 (A)初始上皮细胞聚类。(B)注释标记基因。(C)已注释的上皮细胞亚群。(D)健康样本与溃疡性结肠炎(UC)样本中各亚群的比例。(E)LCN2与NOS2在不同上皮细胞亚群中的表达。 t-SNE:t分布随机邻域嵌入;UC:溃疡性结肠炎。 请点击此处查看该图的高清版本。
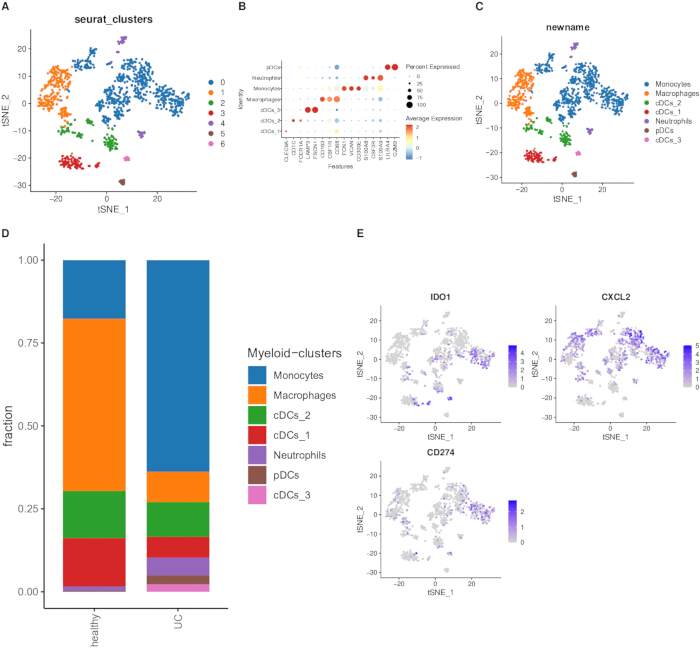
图9:髓系细胞亚聚类及候选基因表达。 (A)初始髓系细胞簇。(B)注释标记基因。(C)已注释的髓系细胞亚群。(D)健康样本与溃疡性结肠炎(UC)样本中各亚群的比例。(E)IDO1、CXCL2 和 CD274 在不同髓系细胞亚群中的表达。 t-SNE:t分布随机邻域嵌入;UC:ulcerative colitis。 请点击此处查看该图的高清版本。
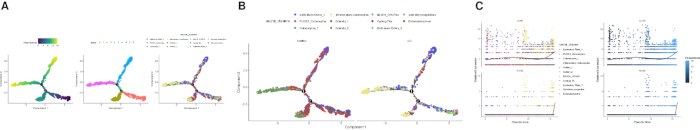
图10:上皮细胞拟时序分析。(A)拟时序轨迹及状态分配。(B)健康与溃疡性结肠炎(UC)上皮细胞在轨迹上的分布。(C)LCN2 与 NOS2 在拟时序过程中的表达动态。UC:溃疡性结肠炎。 请点击此处查看该图的放大版本。
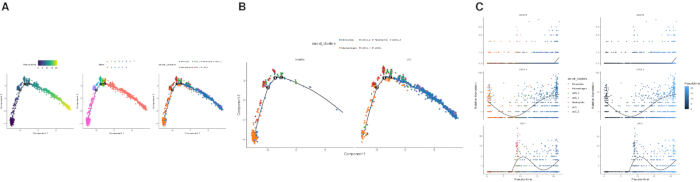
图11:髓系细胞拟时序分析。(A)拟时序轨迹及状态分配。(B)健康个体与溃疡性结肠炎(UC)患者髓系细胞在轨迹上的分布。(C)IDO1、CXCL2 和 CD274 在拟时序过程中的表达动态。UC:溃疡性结肠炎。 请点击此处查看该图的放大版本。
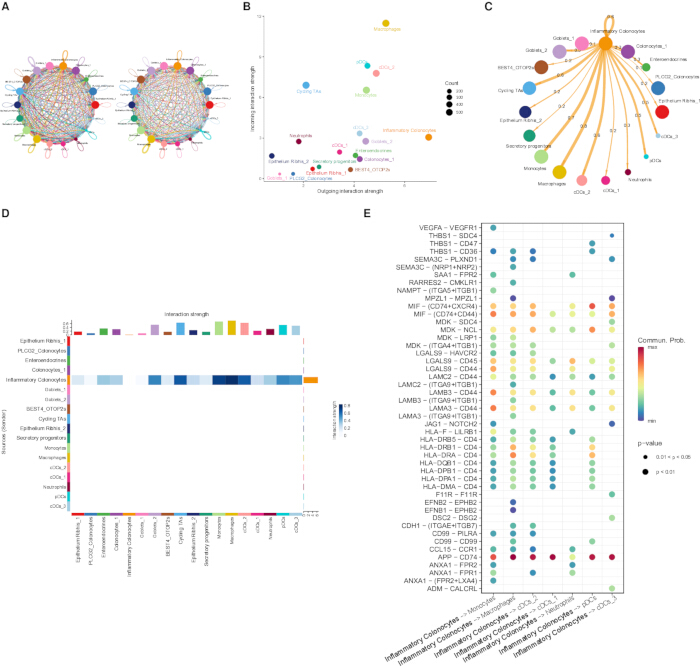
图 12:上皮细胞–髓系细胞间的通讯。 (A)相互作用数量与强度。(B)输出与输入信号强度。(C)涉及炎症性结肠细胞的相互作用。(D)通讯强度热图。(E)涉及炎症性结肠细胞的配体–受体对。请点击此处查看该图的放大版本。
体外铁死亡与铜死亡干预措施的实验验证
与溶剂对照组相比,脂多糖(LPS)暴露降低了Caco-2细胞的存活率,并增加了IL-6和IL-1β的表达(图13A–C 和 补充图5)。
LPS 增加了 Fe2⁺、丙二醛以及 LCN2、IDO1、CXCL2 和 NOS2 的信使 RNA 表达水平,而铁死亡抑制剂-1 可逆转上述每种 LPS 引起的变化(图 13D–I)。在 LPS 与 LPS + 铁死亡抑制剂-1 的比较中,对每个生物学重复内的技术重复进行平均后,精确的双侧 P 值范围为 9.45 × 10⁻5 至 0.0027。
LPS 降低了细胞活力,并增加了 IL-6、IL-1β、FDX1/DLAT、CD274 和铜敏感性荧光信号,而四硫钼酸盐可逆转这些变化(图 14 A–E)。在 LPS 与 LPS + 四硫钼酸盐的比较中,精确的双侧 P 值范围为 < 1 × 10⁻15 至 0.0008。
综合分析鉴定出五种与溃疡性结肠炎相关的诊断候选分子,定位其表达于上皮细胞和髓系细胞群体,并显示LCN2、IDO1、CXCL2和NOS2对铁死亡抑制有响应,而CD274在Caco-2细胞中对铜螯合有响应。
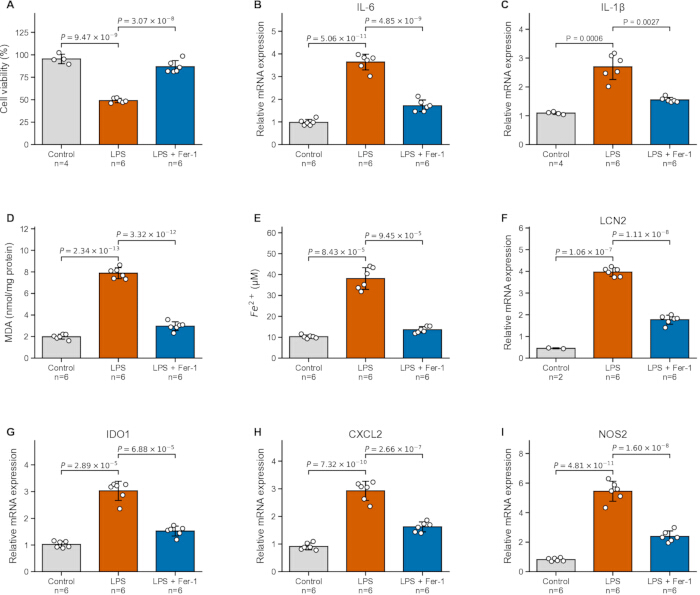
图13:Ferrostatin-1减轻LPS相关的小鼠结肠癌Caco-2细胞炎症反应及铁死亡相关变化。 (A)细胞活力。(B, C)IL-6和IL-1β信使RNA表达。(D, E)细胞内丙二醛和Fe2⁺水平。(F–I)LCN2、IDO1、CXCL2和NOS2信使RNA表达。每个独立的生物学重复中,技术重复三次取平均值;误差线表示标准差。可用的生物学重复次数为:A和C中的对照组 n = 4,F中的对照组 n = 2,其余所有图面板/组别组合均为 n = 6。精确的双侧P值及假设检验结果见补充表5。Fer-1: ferrostatin-1;LPS: lipopolysaccharide;MDA: malondialdehyde。请点击此处查看该图的放大版本。
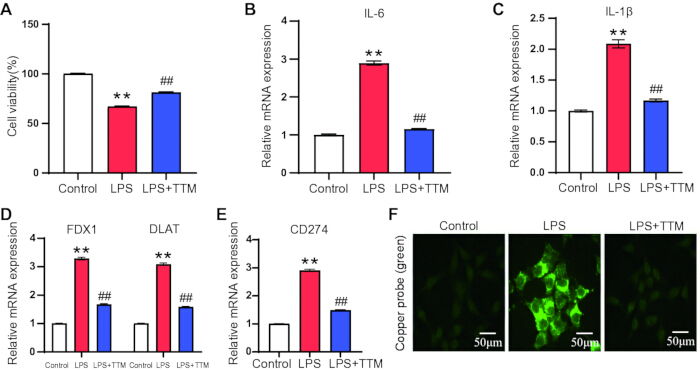
图14:四硫钼酸盐可减轻脂多糖(LPS)相关的炎症反应及与铜死亡相关的Caco-2细胞变化。(A)细胞活力。(B, C)IL-6和IL-1β信使RNA表达。(D)FDX1和DLAT信使RNA表达。(E)CD274信使RNA表达。(F)细胞内Cu2⁺荧光;比例尺 = 50 µm。每组六次独立生物学重复实验中,每次技术重复取平均值;误差线表示标准差。精确的双侧P值及假设检验结果见补充表5。TTM:四硫钼酸盐;LPS:脂多糖。 请点击此处查看该图的放大版本。
原始数据与处理后的数据、分析脚本以及细胞实验的源电子表格均可在 https://doi.org/10.5281/zenodo.21202720 公开获取。
补充图1:数据预处理与差异表达诊断。(A–F)批次校正前(A–C)和校正后(D–F)的样本分布情况。(G)差异表达基因的火山图。(H)标准化表达模式的热图。DEGs:差异表达基因;GEO:基因表达综合数据库。请点击此处下载该文件。
补充图2:CF-DEGs的富集分析。(A)基因本体(Gene Ontology)富集分析。(B)京都基因与基因组百科全书(Kyoto Encyclopedia of Genes and Genomes)富集分析。CF-DEGs:铜死亡-铁死亡共表达差异表达基因;GO:基因本体(Gene Ontology);KEGG:京都基因与基因组百科全书(Kyoto Encyclopedia of Genes and Genomes)。请点击此处下载该文件。
补充图3:WGCNA筛选诊断结果。(A)软阈值选择。(B)模块特征基因聚类。(C)基因-模块树状图。(D)模块-性状关联性分析。(E–G)紫色、棕色和黑色模块的基因显著性与模块成员关系图。WGCNA:加权基因共表达网络分析;UC:溃疡性结肠炎。请点击此处下载该文件。
补充图4:多阶段生物标志物筛选。 (A, B)LASSO特征选择。(C, D)SVM-RFE特征选择。(E, F)随机森林特征排序。(G)三种模型间的共识。(H, I)PPI网络及CytoHubba核心节点。(J)机器学习、WGCNA与PPI结果的整合。(K)五个候选基因的染色体位置。LASSO:最小绝对收缩与选择算子;SVM-RFE:支持向量机-递归特征消除;RF:随机森林;PPI:蛋白质-蛋白质相互作用;WGCNA:加权基因共表达网络分析。请点击此处下载该文件。
补充图5:Caco-2细胞中LPS模型的验证。(A)细胞活力。(B, C)IL-6和IL-1β信使RNA表达。每组六个独立的生物学重复中,每个技术重复三次取平均值;误差条表示标准差。LPS:脂多糖。请点击此处下载该文件。
补充表 1:用于发现和验证的 GEO 数据集。 本研究中用于发现和验证分析的 GEO 数据集的登录号、平台、样本组成及队列分配信息。GEO:基因表达综合数据库。请点击此处下载该文件。
补充表2:逆转录定量PCR引物序列。 本研究中用于基因逆转录定量PCR分析的引物序列。请点击此处下载该文件。
补充表3:图13、图14及补充图1的统计学细节。 针对所列实验比较的生物学重复次数、假设检验条件、统计分析方法以及确切的P值。请点击此处下载该文件。
补充表4:铜死亡-铁死亡共表达差异表达基因。 通过将铁死亡-铜死亡相关基因与差异表达基因取交集所鉴定出的CF-DEGs列表。请点击此处下载该文件。
补充表5:用于生物标志物筛选的WGCNA模块中的基因。 列出用于后续生物标志物筛选的WGCNA模块中包含的基因。WGCNA:加权基因共表达网络分析。请点击此处下载该文件。
讨论
本研究整合了大规模转录组学、机器学习、单细胞分析和靶向细胞实验,以探讨溃疡性结肠炎(UC)中铁死亡与铜死亡之间的相互作用。在发现队列和验证队列中,五个与UC相关的诊断候选基因具有一致性,主要定位于上皮细胞和髓系细胞区室,并在Caco-2细胞中表现出对通路抑制响应的表达模式。这些发现支持一种分阶段的工作流程,即通过计算方法优先筛选目标,进而指导有针对性的生物学验证,同时避免得出这五个基因是铁死亡或铜死亡上游明确调控因子的更强结论。
CF-DEGs 在脂多糖应答、铜离子代谢、脂质转运、NF-κB/TNF 信号通路以及铁死亡过程中显著富集,为金属依赖性氧化应激与黏膜炎症之间提供了连贯的关联依据10,19。
这五个候选分子分别涉及互补的炎症和金属应激环境。LCN2 联结铁螯合、微生物群失调以及 LCN2–ALOX15 铁死亡轴20,21,22,23;IDO1 关联色氨酸代谢、黏膜炎症以及铁代谢紊乱24,25,26;CXCL2 则联系 IL-17/IL-22 信号通路、中性粒细胞募集以及脂质过氧化27,28,29,30。NOS2 具有依赖于环境的作用,但在过度诱导时可加剧氧化损伤并增加铁死亡的易感性31,32,33,34,35,36。CD274 是一种免疫调节性上皮标志物,其与 FDX1 及铜离子载体敏感性的关系提示其可能响应铜死亡(cuproptosis),而非对既定通路的调控37,38,39。抑制剂实验结果与上述分类一致:ferrostatin-1 降低了 LCN2、IDO1、CXCL2 和 NOS2 的表达,而四硫钼酸盐(tetrathiomolybdate)则降低了 CD274 的表达。
免疫分析进一步将候选特征与M1型巨噬细胞、中性粒细胞、活化的记忆性CD4⁺ T细胞以及活化的肥大细胞联系起来,这些细胞均可通过细胞因子、活性氧物质及破坏屏障的信号通路持续引起上皮损伤40,41,42,43,44。RELA、hsa-miR-34a-5p和hsa-miR-16-5p被识别为可能的上游调控因子,而雄激素受体在溃疡性结肠炎(UC)中发挥直接作用的证据仍然有限45,46,47,48,49,50。这些发现应被视为未来扰动实验所需的网络层面假设,而非直接调控的证据。
单细胞分析将 LCN2 和 NOS2 定位于炎症性结肠细胞,将 IDO1、CXCL2 和 CD274 定位于富含单核细胞的髓系细胞群。炎症性结肠细胞被预测为细胞间通讯的枢纽,其中 APP–CD74 是主要的上皮–髓系配体–受体对之一51,52,53,54,55,56。这种细胞类型层面的解析精度缩小了五种候选分子的生物学验证范围,并支持将共培养体系或类器官–免疫细胞体系作为下一步的实验方向。
本研究存在若干局限性,可能影响结果解读。Caco-2 是一种结肠腺癌细胞系,无法完全模拟非恶性结肠上皮、患者异质性、基质-免疫相互作用或慢性溃疡性结肠炎(UC);因此,需在原代肠道上皮细胞、患者来源类器官、共培养系统以及 体内 结肠炎模型中进行验证。存档的图13原始数据电子表格中,A、C 和 F 面板缺少部分对照组重复实验记录,降低了这些比较的精确性;所有可用的重复次数及确切 P 值均在补充表5中披露。最后,不同公共队列中年龄、性别、治疗暴露及其他临床协变量的信息并非均一可得。未来需要前瞻性多中心队列研究以及对五个候选基因进行直接干预实验,以确立其诊断价值和因果作用。在上述局限性范围内,本研究提供了一组透明且基于实验依据的假设,将金属依赖性细胞死亡、上皮-髓系细胞通讯与 UC 联系起来。前列腺癌中类似的网络药理学研究展示了计算靶点优先排序在生成假设方面的价值,但并不构成针对 UC 的特异性验证57。同样,近期关于铁死亡在骨关节炎和骨退行性疾病中作用的讨论,反映了人们对调控铁死亡的广泛治疗兴趣,但这些疾病特异性的机制不能直接外推至 UC58。因此,本研究采用外部队列验证和抑制剂实验来加强生物信息学关联的可信度,而非夸大其结论。
披露
作者无任何利益冲突需要披露。
致谢
本工作得到国家中医药管理局青年岐黄学者项目(资助号:2022256)的支持。谨向辽宁中医药大学及辽宁中医药大学附属第三医院研究团队全体成员致以感谢,感谢他们在技术支撑以及数据整理和生物信息学分析方面所做出的贡献。
在修改过程中,仅使用 OpenAI Codex (OpenAI) 辅助英文语言编辑、文档格式整理和图像质量检查。所有科学内容、分析、引用及最终呈现形式均由作者审查并确认,作者对稿件承担全部责任。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| BCA 蛋白检测试剂盒 | Beyotime 生物技术研究所 | P0010 | 用于归一化的蛋白定量。 |
| Bioinformatics.com.cn | Bioinformatics.com.cn | 在线平台;访问时间 2026 年 | GO/KEGG 可视化与分析平台。 |
| Caco-2 细胞系 | ATCC | HTB-37 | 用于上皮损伤模型的人结肠直肠腺癌细胞系。 |
| 细胞计数试剂盒-8 | GLPBio | GK10001 | 在 450 nm 处测定的细胞活力检测。 |
| CIBERSORT 与 LM22 特征谱 | CIBERSORT 开发者 | LM22 | 22 种免疫细胞组分的反卷积分析。 |
| ChEA3 | Ma'ayan 实验室 | 在线平台;访问时间 2026 年 | 转录因子富集与调控网络预测。 |
| CO2 培养箱 | 未记录 | N/A | 用于 37 °C 和 5% CO2 条件下培养的加湿培养箱。 |
| Cu2+ 荧光探针 | BIOFOUNT | CAS 98907-26-7 | 细胞内 Cu2+ 荧光检测。 |
| Cytoscape 与 CytoHubba 插件 | Cytoscape 联盟 | 版本未记录 | 蛋白质相互作用网络可视化与核心节点排序。 |
| 杜尔贝科改良伊格尔培养基 | Gibco | 11965092 | Caco-2 细胞培养基。 |
| 二甲基亚砜 | 未记录 | N/A | 溶剂对照。 |
| 胎牛血清 | 未记录 | N/A | 以 10% 添加至培养基作为补充物。 |
| Fe2+ 检测试剂盒 | Abcam | ab83366 | 细胞内 Fe2+的测定。 |
| FerrDB | FerrDB 开发者 | 在线数据库;访问时间 2026 年 | 铁死亡相关基因的数据来源。 |
| 铁抑素-1 | Sigma-Aldrich | SML0583 | 铁死亡抑制剂;终浓度为 4 µM。 |
| Harmony | Broad 研究所/社区 | 版本未记录 | 单细胞批次校正。 |
| 倒置荧光显微镜 | Olympus | IX71 | 在 510/578 nm 激发/发射波长下进行 Cu2+荧光成像。 |
| 脂多糖 | 未记录 | N/A | 以 1 µg/mL 处理 24 小时,作为炎症损伤刺激物。 |
| 丙二醛检测试剂盒 | Beyotime 生物技术研究所 | S0131S | 脂质过氧化的测定。 |
| 酶标仪 | 未记录 | N/A | 在 450 nm 处测定吸光度。 |
| Monocle | Bioconductor/社区 | 版本 2 | 单细胞拟时序分析。 |
| 分子特征数据库 | Broad 研究所 | c2.cp.kegg_medicus.v2025.1.Hs | 用于 GSEA 的参考基因集。 |
| NetworkAnalyst | NetworkAnalyst 开发者 | 在线平台;访问时间 2026 年 | 整合转录因子与 miRNA 调控网络。 |
| 青霉素–链霉素 | 未记录 | N/A | 含 100 U/mL 青霉素和 100 µg/mL 链霉素。 |
| R | 统计计算基金会 | 版本未记录 | 生物信息学分析环境。 |
| R 软件包集合 | CRAN/Bioconductor | 软件包版本未记录 | limma、WGCNA、clusterProfiler、glmnet、randomForest、e1071、pROC 和 rms 工作流程。 |
| 实时 PCR 系统 | 未记录 | N/A | SYBR Green RT-qPCR 仪器。 |
| RevertAid 第一链 cDNA 合成试剂盒 | Thermo Fisher Scientific | K1622 | 由 1 µg RNA 合成第一链 cDNA。 |
| Sangerbox | Sangerbox 开发者 | 3.0 | 标准化与 ComBat 批次校正。 |
| Seurat | Satija 实验室/社区 | 版本 4 | 单细胞质量控制、标准化、聚类与可视化。 |
| 统计分析软件 | 未记录 | N/A | 原始细胞实验的统计分析。 |
| STRING | STRING 联盟 | 在线数据库;访问时间 2026 年 | 蛋白质–蛋白质相互作用网络构建。 |
| SYBR Green 实时 PCR 试剂 | Takara | RR820A | 定量实时 PCR。 |
| TarBase | DIANA Tools | 9.0 | 经实验验证的 miRNA–基因相互作用。 |
| 四硫钼酸盐 | Sigma-Aldrich | 323446 | 铜螯合剂;终浓度为 40 µM。 |
| TRIzol 试剂 | Takara | 9108 | 总 RNA 提取。 |
参考文献
- Fu M, Wang QW, Liu YR, Chen SJ. The role of the three major intestinal barriers in ulcerative colitis in the elderly. Ageing Res Rev. 2025;108:102752. https://doi.org/10.1016/j.arr.2025.102752.
- Le Berre C, Honap S, Peyrin-Biroulet L. Ulcerative colitis. Lancet. 2023;402:571–584.
- Wangchuk P, Yeshi K, Loukas A. Ulcerative colitis: Clinical biomarkers, therapeutic targets, and emerging treatments. Trends Pharmacol Sci. 2024;45:892–903.
- Kobayashi T, et al. Ulcerative colitis (primer). Nat Rev Dis Primers. 2020;6:74. https://doi.org/10.1038/s41572-020-0205-x.
- Huang J, et al. Comprehensive analysis of cuproptosis-related genes in immune infiltration and diagnosis in ulcerative colitis. Front Immunol. 2022;13:1008146. https://doi.org/10.3389/fimmu.2022.1008146.
- Liu Y, et al. Development and experimental validation of machine learning-based disulfidptosis-related ferroptosis biomarkers in inflammatory bowel disease. Genes. 2025;16:496. https://doi.org/10.3390/genes16050496.
- Hu W, et al. HIF-1α alleviates ferroptosis in ulcerative colitis by regulation of GPX4. Cell Death Dis. 2025;16:542. https://doi.org/10.1038/s41419-025-07883-8.
- Zhao C, et al. FXR acts as a therapeutic target for ulcerative colitis via suppressing ferroptosis. Mol Med. 2025;31:258. https://doi.org/10.1186/s10020-025-01305-3.
- Tsvetkov P, et al. Copper induces cell death by targeting lipoylated TCA cycle proteins. Science. 2022;375:1254–1261.
- Liu J, et al. Unveiling the cuproptosis in colitis and colitis-related carcinogenesis: A multifaceted player and immune moderator. Research (Wash D C). 2025;8:0698. https://doi.org/10.34133/research.0698.
- Liu N, Chen M. Crosstalk between ferroptosis and cuproptosis: From mechanism to potential clinical application. Biomed Pharmacother. 2024;171:116115. https://doi.org/10.1016/j.biopha.2023.116115.
- Hao S, et al. Development of prognostic model incorporating a ferroptosis/cuproptosis-related signature and mutational landscape analysis in muscle-invasive bladder cancer. BMC Cancer. 2024;24:958. https://doi.org/10.1186/s12885-024-12716-1.
- Wang Z, et al. Exosomes secreted by macrophages upon copper ion stimulation can promote angiogenesis. Mater Sci Eng C Mater Biol Appl. 2021;123:111981. https://doi.org/10.1016/j.msec.2021.111981.
- Zou M, Zhang W, Zhu Y, Xu Y. Identification of 6 cuproptosis-related genes for active ulcerative colitis with both diagnostic and therapeutic values. Medicine (Baltimore). 2023;102:e35503. https://doi.org/10.1097/MD.0000000000035503.
- Chen W, Miao J, Chen J, Chen J. Development of machine learning models for diagnostic biomarker identification and immune cell infiltration analysis in PCOS. J Ovarian Res. 2025;18:1. https://doi.org/10.1186/s13048-024-01582-8.
- Lv JH, et al. WGCNA combined with machine learning to find potential biomarkers of liver cancer. Medicine (Baltimore). 2023;102:e36536. https://doi.org/10.1097/MD.0000000000036536.
- Wu Q, Yang C, Huang C, Lin Z. Screening key genes for intracranial aneurysm rupture using LASSO regression and the SVM-RFE algorithm. Front Med. 2025;11:1487224. https://doi.org/10.3389/fmed.2024.1487224.
- Tang D, Pu B, Liu S, Li H. Identification of cuproptosis-associated subtypes and signature genes for diagnosis and risk prediction of ulcerative colitis based on machine learning. Front Immunol. 2023;14:1142215. https://doi.org/10.3389/fimmu.2023.1142215.
- Yang C, et al. Identification of cuproptosis hub genes contributing to the immune microenvironment in ulcerative colitis using bioinformatic analysis and experimental verification. Front Immunol. 2023;14:1113385. https://doi.org/10.3389/fimmu.2023.1113385.
- Yadav SK, et al. Fecal Lcn-2 level is a sensitive biological indicator for gut dysbiosis and intestinal inflammation in multiple sclerosis. Front Immunol. 2022;13:1015372. https://doi.org/10.3389/fimmu.2022.1015372.
- Luo Q, et al. Bioinformatics analysis reveals potential crosstalk genes and molecular mechanisms between ulcerative colitis and psoriasis. Arch Dermatol Res. 2024;317:118. https://doi.org/10.1007/s00403-024-02856-1.
- Nielsen OH, et al. Rectal dialysate and fecal concentrations of neutrophil gelatinase-associated lipocalin, interleukin-8, and tumor necrosis factor-alpha in ulcerative colitis. Am J Gastroenterol. 1999;94:2923–2928.
- Sun Y, et al. Natural polyphenol rutin inhibits ferroptosis in ulcerative colitis by regulating lipid metabolism via blocking the LCN2-ALOX15 axis. Food Funct. 2025;16:7169–7186.
- Sofia MA, et al. Tryptophan metabolism through the kynurenine pathway is associated with endoscopic inflammation in ulcerative colitis. Inflamm Bowel Dis. 2018;24:1471–1480.
- Shon WJ, et al. Severity of DSS-induced colitis is reduced in Ido1-deficient mice with down-regulation of TLR-MyD88-NF-kB transcriptional networks. Sci Rep. 2015;5:17305. https://doi.org/10.1038/srep17305.
- Zeng T, et al. Indoleamine 2, 3-dioxygenase 1 enhances hepatocytes ferroptosis in acute immune hepatitis associated with excess nitrative stress. Free Radic Biol Med. 2020;152:668–679.
- Pavlidis P, et al. Interleukin-22 regulates neutrophil recruitment in ulcerative colitis and is associated with resistance to ustekinumab therapy. Nat Commun. 2022;13:5820. https://doi.org/10.1038/s41467-022-33333-3.
- Urzua U, et al. The ovarian transcriptome of reproductively aged multiparous mice: Candidate genes for ovarian cancer protection. Biomolecules. 2020;10:113. https://doi.org/10.3390/biom10010113.
- Zahn A, et al. Transcript levels of different cytokines and chemokines correlate with clinical and endoscopic activity in ulcerative colitis. BMC Gastroenterol. 2009;9:13. https://doi.org/10.1186/1471-230X-9-13.
- Yi Q, et al. Application of genomic selection and experimental techniques to predict cell death and immunotherapeutic efficacy of ferroptosis-related CXCL2 in hepatocellular carcinoma. Front Oncol. 2022;12:998736. https://doi.org/10.3389/fonc.2022.998736.
- Kolios G, Valatas V, Ward SG. Nitric oxide in inflammatory bowel disease: A universal messenger in an unsolved puzzle. Immunology. 2004;113:427–437.
- Cheng F, et al. Identification of differential intestinal mucosa transcriptomic biomarkers for ulcerative colitis by bioinformatics analysis. Dis Markers. 2020;2020:8876565. https://doi.org/10.1155/2020/8876565.
- Tratensek A, et al. Oxidative stress-related biomarkers as promising indicators of inflammatory bowel disease activity: A systematic review and meta-analysis. Redox Biol. 2024;77:103380. https://doi.org/10.1016/j.redox.2024.103380.
- Zhang JL, et al. Jatrorrhizine alleviates ulcerative colitis via regulating gut microbiota and NOS2 expression. Gut Pathog. 2022;14:41. https://doi.org/10.1186/s13099-022-00516-7.
- Li H, et al. Development of a prognostic model based on ferroptosis-related genes for colorectal cancer patients and exploration of the biological functions of NOS2 in vivo and in vitro. Front Oncol. 2023;13:1133946. https://doi.org/10.3389/fonc.2023.1133946.
- Seibt TM, Proneth B, Conrad M. Role of GPX4 in ferroptosis and its pharmacological implication. Free Radic Biol Med. 2019;133:144–152.
- Holland T, Mattner J. Intestinal eosinophils: Characterization of elusive granulocytes as anti-bacterial and immunomodulatory effector cells in colitis. Signal Transduct Target Ther. 2023;8:321. https://doi.org/10.1038/s41392-023-01588-4.
- Nguyen J, et al. Overexpression of programmed death ligand 1 in refractory inflammatory bowel disease. Hum Pathol. 2022;126:19–27.
- Shen Z, et al. Exploration of a screening model for intrahepatic cholangiocarcinoma patients prone to cuproptosis and mechanisms of the susceptibility of CD274-knockdown intrahepatic cholangiocarcinoma cells to cuproptosis. Cancer Gene Ther. 2023;30:1663–1678.
- Niu Y, et al. Platelet activation stimulates macrophages to enhance ulcerative colitis through PF4/CXCR3 signaling. Int J Mol Med. 2025;55:78. https://doi.org/10.3892/ijmm.2025.5499.
- Qu F, et al. The role of macrophage polarization in ulcerative colitis and its treatment. Microb Pathog. 2025;199:107227. https://doi.org/10.1016/j.micpath.2025.107227.
- Danne C, Skerniskyte J, Marteyn B, Sokol H. Neutrophils: From IBD to the gut microbiota. Nat Rev Gastroenterol Hepatol. 2024;21:184–197.
- Zhao Q, et al. CD4+ T cell activation and concomitant mTOR metabolic inhibition can ablate microbiota-specific memory cells and prevent colitis. Sci Immunol. 2020;5:eabc6373. https://doi.org/10.1126/sciimmunol.abc6373.
- Chen E, et al. Inflamed ulcerative colitis regions associated with MRGPRX2-mediated mast cell degranulation and cell activation modules, defining a new therapeutic target. Gastroenterology. 2021;160:1709–1724.
- Xu H, Wu C, Wang D, Wang H. Alleviating effect of Nexrutine on mucosal inflammation in mice with ulcerative colitis: Involvement of the RELA suppression. Immun Inflamm Dis. 2024;12:e1147. https://doi.org/10.1002/iid3.1147.
- Luo Y, et al. Rab27A promotes cellular apoptosis and ROS production by regulating the miRNA-124-3p/STAT3/RelA signalling pathway in ulcerative colitis. J Cell Mol Med. 2020;24:11330–11342.
- Pace F, Watnick PI. The interplay of sex steroids, the immune response, and the intestinal microbiota. Trends Microbiol. 2021;29:849–859.
- Rodriguez J, Olivares M, Delzenne NM. Implication of the gut microbiota in metabolic inflammation associated with nutritional disorders and obesity. Mol Nutr Food Res. 2021;65:e1900481. https://doi.org/10.1002/mnfr.201900481.
- Ojha R, et al. Emerging role of circulating microRNA in the diagnosis of human infectious diseases. J Cell Physiol. 2019;234:1030–1043.
- Tian Y, et al. LncRNA CDKN2B-AS1 relieved inflammation of ulcerative colitis via sponging miR-16 and miR-195. Int Immunopharmacol. 2020;88:106970. https://doi.org/10.1016/j.intimp.2020.106970.
- Kulkarni N, Pathak M, Lal G. Role of chemokine receptors and intestinal epithelial cells in the mucosal inflammation and tolerance. J Leukoc Biol. 2017;101:377–394.
- Stadnyk AW. Intestinal epithelial cells as a source of inflammatory cytokines and chemokines. Can J Gastroenterol. 2002;16:241–246.
- Xu Y, Chen N. DUOX2-mediated innate immune hyperactivation drives macrophage M1 polarization via the APP-CD74 axis in inflammatory bowel disease. Presented at: 19th Congress of the European Crohn’s and Colitis Organisation (ECCO 2026); Stockholm, Sweden; 2026. https://academic.oup.com/ecco-jcc/article/20/Supplement_1/jjaf231.232/8432779.
- Shi CL, et al. Single-nucleus transcriptome unveils the role of ferroptosis in ischemic stroke. Heliyon. 2024;10:e32727. https://doi.org/10.1016/j.heliyon.2024.e32727.
- Tu H, et al. Integrated single-cell analysis with experimental validation reveals ANXA2 as a therapeutic target for ferroptosis in inflammatory bowel disease. Am J Transl Res. 2026;18:91–111.
- Yan C, et al. Exploring the anti-ferroptosis mechanism of Kai-Xin-San against Alzheimer's disease through integrating network pharmacology, bioinformatics, and experimental validation strategy in vivo and in vitro. J Ethnopharmacol. 2024;326:117915. https://doi.org/10.1016/j.jep.2024.117915.
- Shaik JP, Ahmad A. Pharmacological mechanism of cinnamic acid in the treatment of prostate cancer by network pharmacology. Archives of Medical Reports. 2024;1(2):1–6. https://doi.org/10.26524/amr.2024.2.1.
- Nimmagadda S, Patel S, MR Vishwathika. Targeting ferroptosis: A novel therapeutic avenue in osteoarthritis and bone degeneration. Archives of Medical Reports. 2025;2(5):6–9. https://doi.org/10.26524/amr.2025.5.2.