本综述将纤维化作为代谢功能障碍相关脂肪性肝病(MASLD)相关肝细胞癌风险的已验证基础,并评估了基于证据等级的代谢、微生物和免疫调节因子在风险分层、早期检测和预防中的作用。
综述文章
代谢功能障碍相关脂肪性肝病中超越纤维化的肝细胞癌:代谢、微生物与免疫决定因素
* These authors contributed equally
本文内容
摘要
摘要
代谢功能障碍相关脂肪性肝病(MASLD)是肝细胞癌(HCC)日益重要的病因。纤维化和肝硬化仍是HCC最可靠的预测指标,然而仍有相当一部分与MASLD相关的肿瘤在无肝硬化的情况下被诊断。本叙述性综述探讨在风险评估中“超越纤维化”的含义,而非将纤维化视为可有可无。我们首先区分非肝硬化HCC病例所占比例与非肝硬化MASLD人群中HCC的绝对发病率较低之间的差异,随后整合人类、动物及 体外 脂毒性和氧化损伤的证据、胰岛素及类胰岛素生长因子信号通路、肠-肝相互作用以及免疫重塑。我们区分了可能的机制性驱动因素与临床风险修饰因子、未来风险生物标志物、早期检测方法以及疾病修饰干预措施。现有证据支持以纤维化为核心,结合临床因素和无创性纤维化检测指标进行分层风险评估;而遗传学、蛋白质组学、微生物组及免疫标志物仍处于研究阶段。Resmetirom 和司美格鲁肽(semaglutide)可在部分F2–F3期纤维化且无肝硬化的患者中改善MASH组织学表现;代谢类药物或减重手术对肝细胞癌(HCC)的直接预防作用尚缺乏干预性证据,仅限观察性数据或尚无证据支持。对于无进展期纤维化的代谢相关脂肪性肝病(MASLD)患者,常规监测并不合理;但在F3期患者中进行个体化评估,以及对多变量风险预测模型开展前瞻性验证,是当前优先方向。
引言
代谢功能障碍相关脂肪性肝病(MASLD)既往归类于非酒精性脂肪性肝病,其定义为存在心脏代谢风险因素情况下的肝脂肪变性,且该病发病率随肥胖和2型糖尿病的增加而上升1,2。该疾病谱包括脂肪变性、代谢功能障碍相关脂肪性肝炎(MASH)、纤维化、肝硬化以及肝细胞癌(HCC)。纤维化仍是肝脏相关结局最强的组织学预测指标,也是HCC风险评估最实用的基础3。
两个不同的流行病学指标常被混淆。相当一部分与代谢功能障碍相关脂肪性肝病(MASLD)相关的肝细胞癌(HCC)病例在无肝硬化的情况下发生,但在所有非肝硬化MASLD人群中,HCC的绝对年发病率较低。在一项瑞典活检队列研究中,HCC发病率从单纯性脂肪变性的每1,000人年0.8例上升至非纤维化性脂肪性肝炎的1.2例、非肝硬化纤维化的2.3例,以及肝硬化的6.2例4。在一项美国大型退伍军人队列研究中,肝硬化患者的HCC发病率为每1,000人年10.6例,相比之下,总体MASLD人群的发病率则显著更低5。
这一区别在临床上具有重要意义。目前的指南不支持对所有非肝硬化型MASLD患者进行常规肝细胞癌(HCC)监测。美国肝病研究学会建议不对非肝硬化型MASLD患者进行常规监测,而欧洲指南则不推荐对肝纤维化分期低于F3的患者进行监测,并允许对F3期疾病患者进行个体化评估2,6。因此,应基于机制上的合理性推动更精准的风险分层和前瞻性验证,而不是在数量庞大但发病率较低的MASLD人群中无根据地扩大监测范围。
多种损伤可能在特定纤维化阶段内改变疾病风险。脂质过量、氧化损伤、胰岛素抵抗、高血糖、肠道来源信号以及免疫功能障碍可促进DNA损伤、增殖信号传导及肿瘤监视功能受损7,8。相关证据具有异质性:纤维化与代谢合并症具有人类纵向研究支持,而许多分子通路则依赖于横断面人体组织研究、动物模型或体外(in vitro)系统。因此,我们对每条所提出的通路均标明其证据等级,并避免将关联性视为因果关系的证明。
本综述在近期描述性研究的基础上,引入了基于证据等级的框架。将纤维化视为累积性损伤的经验证整合标志物,随后将其他信息归纳为四类:可能的致病驱动因素、临床风险调节因素、用于评估未来风险与早期肿瘤检测的生物标志物,以及可干预的疾病修饰或预防靶点。
综述与观点
纤维化是核心因素,但并非充分条件
纤维化包含慢性肝细胞损伤、炎症、星状细胞活化、血管重塑以及修复尝试。进展期纤维化和肝硬化会导致缺氧、异常的组织硬度、炎症信号激活以及反复的细胞丢失与再生;因此,它们仍是肝细胞癌(HCC)监测中最明确的临床状态2,6。本综述中“超越纤维化”并不意味着“没有纤维化”,而是指在纤维化分期的基础上,增加有证据支持的修饰因素。
非肝硬化型MASLD-HCC表明,恶性转化并非必然需要肝硬化。然而,病例比例不应被解读为筛查的检出率。系统评价显示,非肝硬化疾病占MASLD相关HCC病例的相当大比例,而在未经选择的非肝硬化MASLD人群中,其发病率通常仍低于公认的监测成本效益阈值。3,9,10.
因此,纤维化是一个重要的风险放大因素,但并非完全的因果模型。代谢应激可导致DNA损伤,胰岛素抵抗可维持生长信号传导,菌群失调可增加门脉炎症输入,而富含脂质的组织可削弱免疫监视。这些过程可能与早期纤维生成重叠,但在考虑纤维化及已知的人口统计学风险后,其额外的临床价值必须得到证实。
流行病学规模与监测边界
已发表的估计值因分母、病例确认方法、转诊环境和地理区域的不同而有所差异。荟萃分析估计表明,约有四分之一至三分之一的MASLD相关肝细胞癌(HCC)病例可能不伴有肝硬化,某些队列研究报道的比例更高3,9。这一比例描述的是HCC病例的构成情况;它并不能说明非肝硬化MASLD个体发展为HCC的可能性。
目前最佳的基于组织学的数据表明,在单纯性脂肪变性、无纤维化的MASH、非肝硬化性纤维化和肝硬化之间存在单调递增的梯度变化,但针对每个独立的F0、F1、F2和F3期,尚无可靠的汇总发病率估计值4。近期队列研究还显示,长期升高的Fibrosis-4指数(FIB-4)值可识别出较高风险的非肝硬化人群,尽管其绝对发生率仍然较低11。因此,我们仅报告现有分层数据,而不推断缺乏支持的分期特异性发生率。
年龄较大、男性、2型糖尿病、肥胖以及持续性生化损伤均会增加肝细胞癌(HCC)风险,且糖尿病可加剧与肝纤维化相关的风险梯度4,5家族聚集性和遗传易感性进一步增加了异质性12这些修饰因素在临床上具有重要意义,但其确切贡献取决于基线纤维化程度、遗传背景、地理区域、竞争性死亡风险以及代谢功能障碍相关脂肪性肝病(MASLD)的诊断情况。
因此,各项指南的差异主要体现在边缘情况,而非基本原则。肝硬化患者需要每半年进行一次监测;美国肝病研究学会(AASLD)建议,对于无肝硬化的代谢功能障碍相关脂肪性肝病(MASLD)患者,不应常规进行监测;欧洲肝病研究学会(EASL)则允许对F3期患者进行个体化评估;而早前美国胃肠病学会专家综述认为,当两种无创检测方法一致提示存在晚期肝纤维化时,可考虑进行监测2,6,13。这些立场支持对晚期肝纤维化患者进行个体化评估,而非对F0–F2期疾病进行普遍性筛查。
证据等级与组织框架
我们使用“人类纵向研究”表示肝细胞癌(HCC)发生前的证据,“人类横断面研究”表示在诊断时或诊断后采集的血液或组织样本,“动物”表示 体内 机制模型,以及‘体外 用于分离的细胞或类器官。人类关联并不自动意味着因果关系,而实验上确定的因果通路也并不自动成为临床上有用的生物标志物或药物靶点。
该框架将四个问题区分开来。第一,某通路是否合理地驱动了致癌过程?第二,该通路是否在纤维化和常规临床变量之外进一步改变了未来的风险?第三,某检测方法是否能够预测未来肝细胞癌(HCC)的发生,或检出已经存在的早期肿瘤?第四,在随机试验中,某种干预措施是否能够改善代谢功能障碍相关脂肪性肝炎(MASH)的组织学特征、降低观察到的HCC发生率,或直接预防HCC?将这些问题分开考虑,有助于减少对早期版本的过度解读。一个整合了这些机制通路、风险评估指标和临床应用的、基于证据分级的框架,总结于图1中。
脂质过量与代谢损伤
肝细胞损伤后的内质网应激
当营养供应持续较高时,肝细胞会积聚游离脂肪酸、胆固醇、神经酰胺、二酰基甘油以及脂质过氧化产物。饱和脂肪酸和活性脂质分子可激活未折叠蛋白反应中的PERK、IRE1和ATF6通路。持续的信号传导会破坏蛋白质稳态、钙离子调控及线粒体功能,可能促进炎症反应、细胞凋亡或应激耐受性存活程序。该通路主要由细胞和动物模型支持;直接将内质网应激标志物与人类代谢相关脂肪性肝病-肝细胞癌(MASLD-HCC)关联的纵向证据仍然有限7,14。
内质网应激可激活炎症性转录,增加氧化应激,并加剧肝细胞丢失与再生的循环。在富含细胞因子、脂质介质和胰岛素相关生长信号的肝脏环境中,反复再生可能为发生改变的克隆提供选择机会。人类研究大多显示组织特征之间存在一致性,而非因果性的时间证据。
氧化性DNA损伤与基因组不稳定性
线粒体脂肪酸氧化最初是一种适应性反应,但长期的底物过量可增加电子泄漏和活性氧的产生。与脂质过氧化产物共同作用,氧化应激会损伤DNA、蛋白质和膜结构,进而促进诱变和基因组不稳定性。实验模型支持这一机制链;而人类数据主要为关联性,可能反映的是疾病严重程度,而非独立的致病因素14,15。
受损的肝细胞还会释放损伤相关分子模式,激活库普弗细胞和星状细胞,并募集免疫细胞群体。由此形成的循环回路会增加细胞因子释放和氧化应激,同时促进代偿性增殖。这为肝硬化发生前的致癌过程提供了一条生物学上合理的途径,但尚不能证明独立于纤维化的临床风险已足够大到需要进行监测。
炎性小体与慢性低度炎症
脂毒性损伤、线粒体损伤以及肠道来源产物可激活固有免疫通路,包括含NOD样受体家族pyrin结构域3(NLRP3)炎性小体信号通路。Caspase-1的激活及白细胞介素-1β的释放可加剧肝细胞损伤、炎症细胞募集以及组织重塑。这些下游事件已有充分的实验证据支持,而人类MASLD-HCC研究大多为横断面研究16,17。
早期炎症可能清除受损细胞,但持续性炎症会使肝脏中富集细胞因子、趋化因子、活性氧物质、生长因子以及基质重塑信号。在这种条件下,能够耐受氧化应激并抵抗凋亡的克隆细胞可获得选择性优势。
肝星状细胞的脂毒性信号传导
脂毒性肝细胞通过可溶性介质、细胞外囊泡、脂质代谢物和危险信号与肝星状细胞进行通讯。星状细胞沉积细胞外基质,改变组织硬度、肝窦结构以及氧气和营养物质的浓度梯度。该通路将代谢性损伤与纤维化直接联系起来,并解释了为何纤维化仍是累积性致癌应激的整合性标志物8。
这种交换在出现明显纤维化之前便已开始。早期的基质重塑可能已经改变了受损肝细胞的存活位置,因此纤维化形成与非纤维化代谢性损伤是相互重叠的过程,而非彼此独立。
胰岛素抵抗与生长信号输入
伴随IGF信号通路的高胰岛素血症
胰岛素抵抗和2型糖尿病是MASLD-HCC一致的人类风险调节因素18。代偿性高胰岛素血症可增加胰岛素样生长因子(IGF)的生物活性,并激活胰岛素受体或IGF受体,进而启动磷脂酰肌醇3-激酶–蛋白激酶B(PI3K-AKT)以及大鼠肉瘤病毒癌基因同源物–细胞外信号调节激酶(RAS-ERK)信号通路,促进细胞存活、增殖、血管生成以及抗凋亡。该流行病学关联基于人类研究;而具体的下游因果机制则主要依赖于肿瘤组织和实验模型的研究19。
肝胰岛素抵抗具有选择性:胰岛素可能无法抑制糖异生,但生脂和促有丝分裂反应仍持续存在。因此,肝脏可能同时持续暴露于脂肪积聚和生长信号之下。高胰岛素血症应被视为全身性代谢功能障碍的标志以及一种可能的致癌输入因素,而非经过验证的独立肝细胞癌生物标志物。
IRS-1、PI3K、AKT 和 mTOR 信号通路的作用
胰岛素受体底物的异常磷酸化可能在削弱代谢性胰岛素作用的同时,保留通过 PI3K、AKT 和 ERK 介导的有丝分裂信号。这些通路调控葡萄糖利用、脂质合成、细胞存活和增殖20,21。人类肿瘤中常见这些通路的激活,但目前尚缺乏充分证据表明,在无肝硬化的代谢功能障碍相关脂肪性肝病(MASLD)患者中,该通路的激活可独立预测肝细胞癌(HCC)的发生。
mTOR 整合了生长因子信号、氨基酸供应以及细胞能量状态。mTORC1 活性过高会增强蛋白质合成、脂质生成以及细胞存活。定位于溶酶体的 IRTKS 凝聚体已被实验证实与 mTORC1 激活、代谢相关脂肪性肝病(MASLD)及肝细胞癌(HCC)相关,表明营养感知在此通路中具有重要作用;目前相关治疗策略仍处于临床前阶段22。
AKR1B1 在葡萄糖相关代谢重编程中的作用
高葡萄糖、脂质过剩和胰岛素抵抗有利于维持细胞生长和氧化还原平衡的糖酵解和脂生成程序。通过对人类样本、细胞体系和小鼠模型的分析,AKR1B1 已被证实与代谢相关脂肪性肝病(MASLD)相关肝细胞癌中高血糖诱导的代谢重编程有关23。这些多层次的证据表明 AKR1B1 是一个合理的干预靶点,但目前尚无临床化学预防数据。
该通路具有临床相关性,因为2型糖尿病会增加肝细胞癌(HCC)风险,但不应将该酶视为已验证的预测因子。将其转化为临床应用需要具备药物特异性、安全性数据,以及通路抑制可改变癌症发病率的前瞻性证据。
糖尿病肝损伤中的 AGE-RAGE 信号通路
高血糖促进蛋白质和脂质的非酶促糖基化。晚期糖基化终末产物与其受体(AGE-RAGE)结合后可激活与 NF-κB 相关的炎症和氧化应激信号通路。该通路在机制上具有合理性,但针对代谢相关脂肪性肝病-肝细胞癌(MASLD-HCC)的人类证据尚不充分;因此,应将其归类为候选驱动因子,而非已验证的治疗靶点。
在高血糖的肝脏中,胰岛素和IGF信号通路与氧化应激、炎症以及代谢重编程相互交汇。这种交汇可能部分解释了在考虑肝纤维化因素后,糖尿病为何会改变肝细胞癌(HCC)的风险,同时也说明了为何单一通路的生物标志物难以充分反映疾病状态。
肠道来源的门脉信号
屏障渗漏伴随肝脏免疫激活
肝脏持续监测门静脉血液。在代谢功能障碍相关脂肪性肝病(MASLD)中,屏障功能缺陷可能导致细菌产物和微生物代谢物进入库普弗细胞、星状细胞、内皮细胞以及肝细胞。人类微生物组和代谢物研究显示了相关性,而动物移植和干扰实验则提供了更强的因果证据;然而,药物、饮食、地理因素和测序方法仍是主要的混杂因素16,17。
屏障功能障碍可能继发于紧密连接破坏、黏液改变、饮食应激、胆汁酸失衡以及菌群失调。当微生物产物到达脂质损伤的肝脏时,可维持固有免疫系统的激活,并促进代谢功能障碍相关脂肪性肝炎(MASH)、纤维生成及利于肿瘤发生的组织重塑。
TLR4 对内毒素的识别
脂多糖(LPS)是革兰氏阴性菌细胞膜的一种组分,可激活库普弗细胞及其他肝细胞上的 Toll 样受体 4(TLR4)。持续的 LPS-TLR4 信号传导会诱导细胞因子和趋化因子的产生,招募炎症细胞,损伤肝细胞,并激活星状细胞。该下游信号通路已在实验系统中得到证实;而在人体中,循环 LPS 的检测结果则存在变异性16。
持续的LPS-TLR4信号通路可能通过维持炎症、存活信号和再生性增殖来促进肝细胞癌(HCC)的发展。由于该通路可在肝硬化发生前发挥作用,因此在机制上与非肝硬化相关HCC相容,但目前尚无针对微生物群的干预措施在随机试验中显示出可预防HCC。
FXR 和 TGR5 在胆汁酸信号传导中的作用
肠道微生物将初级胆汁酸转化为次级胆汁酸,而菌群失调可影响法尼醇 X 受体(FXR)和塔卡达 G 蛋白偶联受体 5(TGR5)的信号传导。这些受体调控脂质和葡萄糖代谢、炎症以及免疫反应。人类研究表明胆汁酸谱发生改变,而关于其对致癌作用的机制影响,主要由动物和细胞模型提供支持17。
次级胆汁酸可影响细胞衰老、DNA损伤应答及炎症反应。恢复胆汁酸平衡在生物学上具有吸引力,但目前临床证据尚不足以支持将胆汁酸标志物或受体靶向治疗用于MASLD相关肝细胞癌的预防。
微生物纤维代谢产物与免疫平衡
肠道细菌将膳食纤维转化为乙酸、丙酸和丁酸。这些短链脂肪酸有助于维持上皮屏障的完整性,并调节免疫稳态。在代谢相关脂肪性肝病(MASLD)中已报道这些代谢产物的丰度或分布发生改变,但其变化方向及其对人类肝细胞癌(HCC)的因果相关性仍不明确17。
饮食、益生元、益生菌及其他针对微生物群的干预方法可用于测试其对屏障功能、内毒素暴露和炎症的影响。这些方法在肝细胞癌预防中仍处于研究阶段,不应被视为已确立的预防治疗手段。
脂肪肝中的免疫重塑
库普弗细胞从损伤感知到免疫抑制
库普弗细胞可感知肝细胞损伤、微生物产物、脂质代谢物以及细胞因子。早期代谢相关脂肪性肝病(MASLD)可诱导促炎程序,而疾病进展则招募巨噬细胞,并导致异质性的免疫抑制或促肿瘤状态。人体组织支持这种异质性,但谱系特异性的因果作用主要在实验模型中得以明确24。
炎症性巨噬细胞会增加氧化和再生压力;随后的抑制状态可能限制抗肿瘤T细胞的活性。因此,巨噬细胞的可塑性是代谢损伤与免疫逃逸之间的一个可信桥梁,但广泛靶向巨噬细胞也可能损害宿主的防御和修复功能。
富含脂质的肝脏中 MAIT 细胞的丢失
黏膜相关恒定 T(MAIT)细胞参与肝脏的微生物防御及肿瘤免疫监视。转化医学研究通过人类样本和机制实验表明,多不饱和脂肪酸驱动的脂质过氧化会导致 MAIT 细胞代谢耗竭和铁死亡15。目前尚不清楚保护 MAIT 细胞是否能够预防人类肝细胞癌(HCC)。
该通路将脂质组成与免疫功能障碍联系起来,并为肝纤维化进展前肿瘤易感性提供了可验证的解释。目前它仍是一个潜在的免疫预防靶点,而非已可用于临床的干预手段。
树突状细胞铁死亡与 Tim-3 的关联
树突状细胞可呈递肿瘤抗原并启动细胞毒性T细胞反应。人类肝细胞癌(HCC)组织、细胞体系以及与脂肪性肝炎相关的小鼠模型表明,T细胞免疫球蛋白和黏蛋白结构域分子-3(Tim-3)与树突状细胞铁死亡、抗原呈递能力下降以及CD8+ T细胞免疫功能受损相关25。因此,临床前研究支持Tim-3阻断策略,但其尚不能作为既定的预防手段。
该通路也可能影响免疫治疗反应,因为脂肪肝具有独特的免疫缺陷。实现转化需要提供证据,证明恢复树突状细胞活力可在不加重肝脏炎症的情况下改善临床结局。
调节性T细胞与CD8+ T细胞的抑制
调节性T细胞可维持免疫耐受,但也可能抑制抗肿瘤免疫。人体组织和实验研究表明,MASH及MASLD相关肝细胞癌(HCC)的发展可通过细胞因子介导和接触依赖性机制抑制CD8+细胞毒性T细胞26。现有证据支持其生物学上的合理性,但尚未确立为经验证的循环风险标志物。
治疗平衡难以把握:非选择性清除可能加剧肝损伤,而过度抑制则可能削弱肿瘤监视功能。任何干预措施都需要基于生物标志物指导的患者筛选。
抑制性髓系细胞与免疫治疗反应
髓系来源的抑制性细胞可抑制T细胞活化,产生活性氧,改变氨基酸代谢,并促进肿瘤进展。它们在脂肪化且发炎的肝脏中积聚,并与巨噬细胞、调节性T细胞及肿瘤细胞相互作用。关于MASLD相关肝细胞癌的证据主要来自组织学和实验研究27。
抑制性髓系微环境可能导致免疫治疗反应的不均衡。阻断其招募或功能在实验上具有吸引力,但存在加重肝炎风险以及缺乏预防性试验,导致其治疗应用前景较低。候选机制、支持性证据、人类验证程度及治疗应用前景总结于表1中。
| 候选机制 | 主要证据 | 人体验证 | 解释 | 治疗准备度 |
| 脂毒性、内质网应激、氧化性DNA损伤 | 细胞和动物模型;人体组织特征 | 横断面研究;纵向验证有限 | 与纤维化发生重叠的合理驱动因素 | 临床前阶段 |
| 胰岛素/IGF-PI3K-AKT-mTOR信号通路 | 人类代谢流行病学结合肿瘤与实验生物学 | 糖尿病已被证实为风险调节因子;该通路活性本身并非独立预测指标 | 风险调节因子及合理驱动因素 | 心血管代谢治疗已确立;肝细胞癌预防尚未证实 |
| AKR1B1与高血糖重编程 | 人体样本、细胞系统和小鼠模型 | 早期转化证据 | 与糖尿病相关的合理驱动因素 | 临床前阶段 |
| 肠道屏障功能障碍与LPS-TLR4通路 | 人类微生物组/代谢物关联;动物扰动研究 | 受饮食、药物、地理和方法学干扰 | 合理的门脉炎症输入机制 | 尚无经验证的肝细胞癌预防干预措施 |
| 胆汁酸、FXR/TGR5及微生物代谢物 | 人类谱型分析结合动物/细胞模型 | 关联性且异质性强 | 候选调节因子;因果关系尚不确定 | 处于研究阶段 |
| 巨噬细胞重塑 | 人体组织与动物模型 | 表型异质性已确认;预测价值尚不明确 | 促炎与免疫抑制作用随疾病阶段而变化 | 临床前阶段;存在安全性担忧 |
| MAIT细胞与树突状细胞的铁死亡 | 人体标本结合机制性细胞/小鼠研究 | 具有转化性但非前瞻性研究 | 连接脂质应激与免疫逃逸 | 临床前阶段 |
| 调节性T细胞与免疫抑制性髓系细胞 | 人体组织与实验模型 | 尚无经验证的循环标志物决策阈值 | 促进肿瘤发生的免疫重塑 | 临床前阶段;毒性具有情境依赖性 |
表1:候选机制、证据水平、人体验证及治疗准备就绪程度。 缩写:AKR1B1,醛酮还原酶家族1成员B1;AKT,蛋白激酶B;ER,内质网;FXR,法尼醇X受体;HCC,肝细胞癌;IGF,胰岛素样生长因子;LPS,脂多糖;MAIT,黏膜相关不变T细胞;mTOR,雷帕霉素机制靶点;PI3K,磷脂酰肌醇3-激酶;TGR5,武田G蛋白偶联受体5;TLR4,Toll样受体4。
风险预测、早期检测与预防
已确立的临床及以纤维化为中心的风险评估指标
风险评估应从肝纤维化分期和常规可获取的临床因素开始。FIB-4 成本低廉且被广泛用于纤维化风险分层;反复出现的高 FIB-4 值还可识别出未来肝细胞癌(HCC)发病率较高的群体11。增强型肝纤维化(ELF)检测、振动控制瞬时弹性成像以及磁共振弹性成像可进一步优化对晚期纤维化的评估,但这些方法主要反映的是肝脏累积性损伤,而非肿瘤特异性的通路2。
年龄、性别、2型糖尿病、肥胖、肝酶、血小板计数和家族史可叠加于肝纤维化之上。年龄-男性-ALBI-血小板(aMAP)评分在慢性肝病中具有广泛的肝细胞癌风险预测验证,但纳入的非病毒性肝病患者相对较少28一种使用年龄、性别、糖尿病、肥胖、丙氨酸氨基转移酶的韩国非肝硬化NAFLD模型 γγ-谷氨酰转移酶显示出良好的内部和外部性能,但其地理可迁移性及具有成本效益的监测阈值仍需进一步验证29.
用于未来风险预测的遗传学与多组学方法
patatin样磷脂酶结构域包含蛋白3(PNPLA3)、跨膜6超家族成员2(TM6SF2)、葡萄糖激酶调节蛋白(GCKR)以及膜结合O-酰基转移酶结构域包含蛋白7(MBOAT7)的基因变异会增加肝脏脂肪含量或疾病风险,而HSD17B13基因变异则可能具有保护作用。将这些位点组合而成的多基因风险评分在脂肪肝队列中与肝细胞癌(HCC)相关,包括部分无严重纤维化的患者,但其敏感性有限,仍需针对不同祖先背景进行特异性校准30。遗传因素可能有助于细化个体终生易感性评估,但无法检测已存在的肿瘤。
蛋白质组学、转录组学、代谢组学、脂质组学以及微生物组特征是当前活跃的研究领域。一种用于预后评估的肝脏分泌组标志物组合已在进展期肝纤维化中显示出长期风险分层能力,但由于病因异质性及MASLD特异性验证的局限性,其临床应用仍受限31。生长分化因子15、血管生成素样蛋白8、载脂蛋白比值、胆汁酸谱型及微生物特征目前应视为探索性指标,因其在纤维化程度和临床变量之外的额外价值尚未确立32,33,34。
早期肝细胞癌检测是一项不同的任务
未来风险生物标志物用于评估个体在未来数年内可能发展为肝细胞癌(HCC)的风险;而早期检测方法则旨在发现已存在但通常无症状的肿瘤。对于已符合监测标准的患者,超声检查联合甲胎蛋白(α-fetoprotein)检测仍是目前的标准方法6。肥胖可能降低超声成像的清晰度,当成像效果不佳时,可能需要采用替代影像学检查手段。
GALAD 结合了性别、年龄、 α甲胎蛋白, α-fetoprotein-L3,以及去-γ-羧基凝血酶原,并在NASH队列中显示出早期检测性能35GALAD、HCC早期检测筛查算法以及循环游离DNA检测组合仍是处于验证阶段的早期检测工具;不应将其与长期风险评分相混淆,也不应将其用于在基线发病率过低的人群中证明开展监测的合理性。
分层模型的验证要求
一个有效的模型应能在性别、年龄、糖尿病、肥胖、祖先背景和地理区域之间展现出良好的校准性和区分能力;其价值应超越单纯评估纤维化;应定义与监测获益相关的决策阈值;并需经过前瞻性外部验证。在病例-对照样本中开发的模型容易受到谱系偏倚的影响,而微生物组和多组学信号则需要标准化的预分析处理和检测平台。
因此,当前的临床应用机会在于保守的分层策略:首先使用纤维化指标和已确立的临床变量,将实验性标志物保留用于研究,并在每个阶段明确区分未来风险评分与早期检测检测方法。表2总结了主要的风险标志物和模型、其预期用途、验证状态以及关键局限性。
| 标志物或模型 | 预期用途 | 验证状态 | 主要局限性 |
| 组织学肝纤维化分期 | 预测未来肝细胞癌(HCC)风险 | 经过最充分验证的基础方法 | 需进行肝活检;存在取样变异性 |
| FIB-4 及纵向 FIB-4 | 肝纤维化分层及富集未来风险人群 | 在肝纤维化评估中已广泛验证;已有报道 HCC 风险梯度 | 受年龄影响;阳性预测值较低 |
| ELF、VCTE、MRE | 评估进展期肝纤维化及富集未来风险人群 | 已验证用于肝纤维化分期及结局预测 | 非肿瘤特异性;可及性及截断值存在差异 |
| 年龄、性别、2 型糖尿病、肥胖、肝功能检测 | 临床未来风险调节因素 | 具有一致的队列研究证据 | 绝对风险仍依赖于肝纤维化程度 |
| aMAP | 预测未来肝细胞癌(HCC)风险 | 在多种病因的大样本队列中得到验证 | MASLD 特异性人群代表性有限 |
| 非肝硬化 NAFLD-HCC 临床模型 | 预测未来肝细胞癌(HCC)风险 | 基于韩国全国人群开发并在医院队列中验证 | 需国际前瞻性验证 |
| PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 多基因风险评分(PRS) | 遗传性未来易感性评估 | 基于回顾性队列研究 | 需按祖先群体校准,敏感性有限 |
| PLSec 及其他蛋白质组学/多组学检测组合 | 预测未来肝细胞癌(HCC)风险 | 初步队列研究验证 | 检测方法标准化不足;MASLD 特异性数据有限 |
| GDF15、ANGPTL8、ApoB/A1、脂质/胆汁酸/微生物组谱 | 探索性富集未来风险人群 | 多数为横断面研究或小样本队列 | 增量价值及阈值尚未证实 |
| 超声联合甲胎蛋白(AFP) | 早期肝细胞癌(HCC)检测 | 在适合监测的患者中为指南推荐标准 | 肥胖患者中可视化效果降低 |
| GALAD 及其他血液检测组合 | 早期肝细胞癌(HCC)检测 | 具有前景的病例对照及队列研究数据 | 尚不能替代已验证的监测策略 |
表2:按预期用途、验证状态和局限性分类的风险标志物和模型。 缩写:AFP,甲胎蛋白;ANGPTL8,血管生成素样蛋白8;ApoB/A1,载脂蛋白B/载脂蛋白A1比值;aMAP,年龄-男性-ALBI-血小板评分;ELF,增强型肝纤维化评分;FIB-4,肝纤维化-4指数;GALAD,性别、年龄、AFP-L3、AFP和去γ-羧基凝血酶原评分;GDF15,生长分化因子15;HCC,肝细胞癌;MASLD,代谢功能障碍相关脂肪性肝病;MRE,磁共振弹性成像;NAFLD,非酒精性脂肪性肝病;PLSec,预后性肝脏分泌组特征;PRS,多基因风险评分;T2D,2型糖尿病;VCTE,振动控制瞬时弹性成像;GCKR,葡萄糖激酶调节蛋白;HSD17B13,17β-羟基类固醇脱氢酶13;MBOAT7,含膜结合O-酰基转移酶结构域蛋白7;PNPLA3,含类脂酶帕塔汀结构域蛋白3;TM6SF2,跨膜6超家族成员2。
伴有较高癌症风险的MASLD预防
生活方式干预与减重
饮食质量、体力活动、持续减重、限制饮酒以及对糖尿病、血脂异常和高血压的优化管理仍是MASLD的一线治疗措施2。这些干预措施可改善体重、胰岛素敏感性、肝脂肪变性及心脑血管代谢结局,并可能延缓纤维化进展。目前尚无直接的随机对照证据证明其可预防肝细胞癌(HCC)。
代谢性减重手术可带来显著的体重减轻,并改善MASH。在伴有纤维化MASH患者的观察性队列中,手术与主要不良肝脏结局的发生减少相关,但肝细胞癌(HCC)事件较为罕见,且无法将癌症预防作用从复合结局的其他组成部分中单独分离出来36。
靶向MASH及基于肠促胰岛素的治疗
MASH是代谢相关脂肪性肝病(MASLD)中具有临床干预意义的炎症阶段,尤其在存在F2–F3期肝纤维化时。III期随机对照试验表明,甲状腺激素受体-β激动剂resmetirom和胰高血糖素样肽-1受体激动剂semaglutide可改善伴有F2–F3期纤维化的非肝硬化MASH患者的预设组织学终点指标37,38。这些结果支持在符合药物说明书适用条件的患者中进行疾病修饰治疗,但这两项试验均未证实可预防肝细胞癌(HCC)的发生。
一项2期随机试验表明,替泽帕肽可改善代谢功能障碍相关脂肪性肝炎(MASH)的组织学缓解情况以及与纤维化相关的次要终点指标39。在一项针对代谢相关脂肪性肝病(MASLD)合并2型糖尿病患者的大样本回顾性队列研究中,钠-葡萄糖共转运蛋白2抑制剂的使用与肝细胞癌(HCC)发生率降低相关,但仍可能存在残余混杂因素40。因此,组织学疗效、代谢获益以及观察性研究中HCC的关联性应被视为不同等级的证据分别报告。
实验性化学预防靶点
减少脂质过氧化、维持黏膜相关恒定T细胞(MAIT)或树突状细胞功能、抑制AKR1B1或调节mTORC1是基于机制研究提出的候选策略15,22,23,25。目前尚无一种方法适用于常规的肝细胞癌(HCC)化学预防。广泛干扰代谢或免疫通路可能损害宿主防御或肝脏修复功能,且预防性临床试验需要对高风险人群进行富集并进行长期随访。
目前不应仅为了预防与代谢功能障碍相关脂肪性肝病(MASLD)相关的肝细胞癌(HCC)而在缺乏循证医学指征或未参与临床试验的情况下开具任何药物。化学预防研究应明确目标人群、竞争风险、毒性耐受性以及癌症特异性终点。41.
风险匹配的监测
肝硬化仍是标准的监测指征。对于 F3 期疾病,个体化评估可考虑年龄、性别、糖尿病、肥胖、家族史、无创检测结果的一致性以及对纤维化分期偏低的怀疑。对于 F0–F2 期代谢功能障碍相关脂肪性肝病(MASLD),现有证据不支持常规监测,即使存在明确的机制性风险因素2,6。
前瞻性研究应验证分层模型是否能够识别出肝细胞癌年发病率及监测获益均超过公认阈值的亚组人群,同时应报告模型的校准度、成本效益、假阳性检测带来的危害,以及在不同地理和人口群体中的表现。
结论
纤维化仍是MASLD相关肝细胞癌风险的明确基础。非肝硬化性肿瘤表明,纤维化并非在所有病例中都是必要的最终步骤,但在未经选择的非肝硬化MASLD患者中,其绝对发病率较低,这限制了广泛开展监测建议的机制合理性。
脂毒性与氧化损伤、胰岛素及IGF信号通路、肠道来源的炎症以及免疫重塑均可能是潜在的致病因素,每种因素的证据强度各不相同。在人类纵向研究中,对纤维化及临床代谢修饰因子的证据最为充分;许多分子通路的支持性证据仍主要来自组织研究、动物模型或体外实验。用于预测未来风险的生物标志物必须与早期肿瘤检测的检测方法明确区分。
目前的临床实践应采用以纤维化为中心的分层评估方法,并基于证据治疗代谢功能障碍相关脂肪性肝炎(MASH),同时避免未经证实的肝细胞癌(HCC)预防主张。当务之急包括在明确富集的人群中,对多变量风险模型进行前瞻性验证、建立标准化的多组学检测方法,以及开展以癌症特异性终点为指标的预防性临床试验。
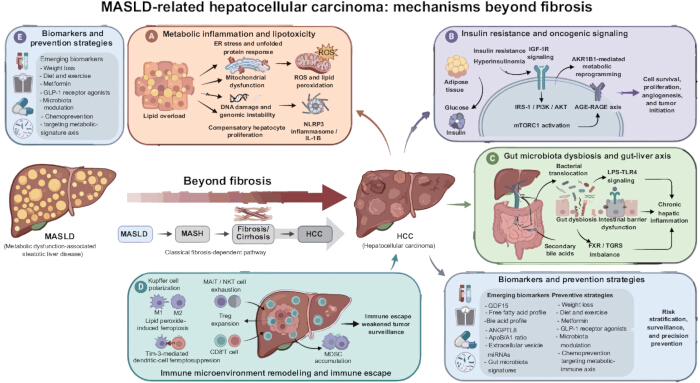
图1: 超越肝纤维化的代谢功能障碍相关性脂肪性肝病(MASLD)相关肝细胞癌(HCC)的循证框架。中心通路显示了从代谢功能障碍相关性脂肪性肝病(MASLD)发展为代谢功能障碍相关性脂肪性肝炎(MASH)、纤维化/肝硬化,最终进展为肝细胞癌(HCC)的过程,同时指出HCC可在无肝硬化的情况下发生。(A)代谢性炎症与脂毒性包括内质网(ER)应激、活性氧(ROS)、DNA损伤以及NLRP3炎性小体信号通路。(B)胰岛素抵抗与致癌信号通路包括胰岛素样生长因子-1受体(IGF-1R)、胰岛素受体底物-1(IRS-1)、磷脂酰肌醇3-激酶(PI3K)、蛋白激酶B(AKT)、雷帕霉素靶蛋白复合物1(mTORC1)、醛酮还原酶家族1成员B1(AKR1B1)、晚期糖基化终产物及其受体(AGE-RAGE)以及代谢重编程。(C)肠道菌群失调与肠-肝轴包括脂多糖- Toll样受体4(LPS-TLR4)、法尼醇X受体(FXR)以及Takeda G蛋白偶联受体5(TGR5)信号通路。(D)免疫重塑包括库普弗细胞状态、黏膜相关不变T(MAIT)细胞与自然杀伤T(NKT)细胞、调节性T(Treg)细胞、CD8+ T细胞、树突状细胞铁死亡以及髓源性抑制细胞(MDSCs)。(E)临床转化区分了未来风险评估、早期检测手段与疾病修饰干预措施;目前尚无证据表明现有代谢疗法可直接预防HCC。缩写:AGE,晚期糖基化终产物;AKR1B1,醛酮还原酶家族1成员B1;AKT,蛋白激酶B;AFP,甲胎蛋白;CD8+,分化簇8阳性;ELF,增强型肝纤维化评分;ER,内质网;FIB-4,纤维化-4指数;FXR,法尼醇X受体;GALAD,性别、年龄、AFP-L3、AFP和去γ-羧基凝血酶原评分;HCC,肝细胞癌;IGF-1R,胰岛素样生长因子1受体;IRS-1,胰岛素受体底物1;LPS,脂多糖;MAIT,黏膜相关不变T;MASLD,代谢功能障碍相关性脂肪性肝病;MASH,代谢功能障碍相关性脂肪性肝炎;MDSCs,髓源性抑制细胞;MRE,磁共振弹性成像;mTORC1,雷帕霉素靶蛋白复合物1;NKT,自然杀伤T;NLRP3,含吡啶结构域的类NOD样受体3;PI3K,磷脂酰肌醇3-激酶;PRS,多基因风险评分;RAGE,晚期糖基化终产物受体;ROS,活性氧;TGR5,Takeda G蛋白偶联受体5;TLR4,Toll样受体4;Treg,调节性T细胞;VCTE,振动控制瞬时弹性成像。请点击此处查看该图的放大版本。
披露
作者声明不存在利益冲突。在修改过程中,作者使用了Figurelabs(https://chat.figurelabs.ai/)协助生成图1。作者独立验证了科学主张和参考文献,并对最终内容承担全部责任。
致谢
本工作未收到任何资助。
参考文献
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.