本综述探讨了糖尿病相关肠神经病变作为一种节段特异性、多细胞损伤,将代谢应激、氧化还原失衡、免疫与胶质重塑、营养支持障碍以及神经肌肉协调紊乱与胃肠道功能障碍联系起来。
本文内容
摘要
摘要
糖尿病常伴有胃肠道症状,但这些症状并不能完全由外源性自主神经病变解释,也不应等同于单一的肠神经系统病变。人类活检和胃肠动力研究结合实验模型表明,肠神经系统(ENS)及其神经肌肉微环境可发生节段特异性和细胞特异性的损伤。人类证据支持胃部 Cajal 间质细胞(ICC)和巨噬细胞的改变,以及与氧化应激相关的结肠肠神经元丢失;而关于神经丛层面的损伤机制及修复机制,主要来源于动物或体外研究。反复被证实的通路包括氧化还原失衡、免疫重塑、胶质细胞源性神经营养因子(GDNF)-磷脂酰肌醇3- kinase(PI3K)/Akt 信号通路受损、肠胶质细胞应激以及微生物群-代谢物信号传导。肌间神经丛损伤与运动功能障碍关系最为直接,而黏膜下神经丛损伤可能改变分泌功能、屏障功能及局部神经免疫调控。目前的治疗仍以缓解症状为主。血红素加氧酶-1、白细胞介素-10、神经营养因子干预、烟酰胺核糖、5-羟色胺4受体激动剂、微生物群衍生的丁酸盐以及细胞外囊泡尚处于研究阶段,尚未成为确立的疾病修饰疗法。需要节段特异性的生物标志物和人类转化研究模型,以将细胞损伤与临床症状及治疗反应联系起来。
引言
糖尿病患者的胃肠道症状较为常见,持续时间较长,且常常与常规临床检查结果不符。这些症状常被描述为糖尿病性自主神经病变或糖尿病性胃肠病,这些术语在临床上使用方便,但在生物学上并不完整。近期综述将肠神经病变纳入糖尿病胃肠道疾病的范畴,并指出应将肠神经系统回路的损伤与迷走神经和交感神经损伤一同考虑1,2,3,4,5。
与普通人群对照者相比,糖尿病成人患者中胃肠道症状更为常见,尤其是当血糖控制不佳时,但症状的普遍性并不等同于确诊的胃轻瘫或组织学上的肠神经病变6。在一项社区队列研究中,严格定义的胃轻瘫10年累积风险在1型糖尿病患者中为5.2%,在2型糖尿病患者中为1.0%,而对照组中仅为0.2%7。这一流行病学差异表明,常见的上消化道或下消化道症状不应被解释为单一神经病变的证据。
胃轻瘫体现了这一问题。其定义为存在上消化道症状、胃排空延迟以及无机械性梗阻8。然而,症状、排空速度和组织学表现并不总是一致。1型和2型糖尿病患者在症状严重程度和长期预后方面可能存在差异9。无线动力胶囊研究进一步表明,运动功能障碍可能不仅局限于胃部,还可累及小肠和结肠的传输功能以及收缩力10,11。腹泻亦具有多因素性,在部分患者中反映为神经病变引起的分泌或运动功能异常,而在其他患者中则可能由药物效应、感染、胆汁酸吸收不良、小肠细菌过度生长、胰腺功能不全或多因素共同作用所致12。
本综述聚焦于糖尿病相关肠神经病变,将其视为一种细胞和神经环路水平的现象,而非糖尿病胃肠道疾病的完整目录。代谢性损伤可特异性地影响肠神经元、肠胶质细胞、免疫细胞、间质细胞(ICC)以及平滑肌。因此,糖尿病相关肠神经病变应被视为一种多细胞参与的神经肌肉疾病,而不仅仅是自主神经病变的晚期表现。图1 总结了这一基于证据的框架,并区分了在人体中已确立的观察结果与主要基于实验模型支持的机制及修复策略。
综述与观点
临床表型:不仅仅是胃排空延迟
糖尿病性胃轻瘫通常是讨论糖尿病胃肠道疾病时的起点。恶心、呕吐、早饱、餐后饱胀感、腹胀、疼痛以及不稳定的血糖波动通常归因于胃功能障碍。美国胃肠病学会指南将胃轻瘫定义为存在症状并经客观检查证实存在胃排空延迟,且无机械性梗阻8。对于以肠神经系统(ENS)为中心的综述而言,该诊断具有描述性而非解释性。胃排空延迟的检测结果提示胃运动功能异常,但无法确定其缺陷主要位于肠神经元、ICC细胞、巨噬细胞、平滑肌、外来神经、幽门功能、血糖波动,或是上述多种因素共同作用所致。
肠道表型同样具有多样性。糖尿病相关的便秘常与结肠传输缓慢有关,但基于胶囊的胃肠动力研究显示,不同肠段的收缩功能和传输速度可能存在差异,因此不应假设存在单一固定模式。11糖尿病性腹泻在机制上同样属于混合性病因。其病因可能包括神经性分泌或运动功能异常、治疗影响以及其他与糖尿病相关的疾病12因此,有必要进行分段观察。肠神经系统沿消化道连续分布,但肠神经元在胃、小肠、结肠和直肠等不同部位所处的局部微环境各不相同。
症状不应作为肠道神经元丢失的直接指标。伴有严重恶心的患者可能出现胃排空延迟、正常或加速。伴有便秘的患者可能存在肠道传输缓慢、收缩力减弱、排便紊乱、药物影响,或多种因素同时存在。糖尿病相关的肠道神经病变应被视为糖尿病胃肠疾病广泛谱系中的一种病理状态,而非能够解释所有症状的诊断。
区域与神经丛特异性异质性
肠神经系统主要由肌间神经丛和黏膜下神经丛组成。肌间神经丛位于环形肌层与纵行肌层之间,主要协调推进性运动和括约肌的运动模式。黏膜下神经丛则更直接地调控黏膜分泌、吸收、局部血流以及屏障-神经免疫信号传导。糖尿病可能影响这两个神经丛,但现有证据尚不均衡:人类研究主要取材于胃部肌层和结肠全层组织,而大多数针对特定神经丛的比较研究则来源于实验模型13,14,15。
神经元的易损性并不局限于单一化学类别。在人类糖尿病结肠中,波形蛋白(peripherin)、神经元型一氧化氮合酶(nNOS)、神经肽Y(NPY)和胆碱乙酰转移酶(ChAT)阳性神经元的丢失与氧化应激以及收缩和舒张功能受损并存,而血管活性肠肽染色则相对保留13。在糖尿病啮齿类动物中,氧化和亚硝化应激与十二指肠-空肠-回肠轴上肌间神经丛中HuC/D、nNOS和钙视网膜蛋白(calretinin)阳性神经元群体的变化相关14,同时黏膜下层的血管活性肠肽阳性神经元和降钙素基因相关肽纤维也可能发生重塑15。胆碱能神经元常被反复提及,但其易感性因解剖区域、病程长短、动物模型和标记物的不同而存在差异;目前的证据尚不足以支持将某一种神经元群体标记为“最受影响”的单一类型。
这些差异具有功能上的影响。胃肌间神经丛-ICC-巨噬细胞损伤可能损害幽门部与幽门之间的协调功能及胃的适应性舒张;小肠肌间神经丛损伤可能改变蠕动功能,而黏膜下层损伤则可能影响分泌功能和屏障功能;结肠肌间神经元的丢失可能损害收缩与舒张功能,从而导致便秘或转运异常。实验数据显示,在nNOS阳性的结肠肌间神经元与降钙素基因相关肽阳性的回肠肌间神经元中,白细胞介素-1β的诱导具有肠段特异性16,这进一步支持了糖尿病相关肠神经病变是一组区域性病变,而非均匀累及全肠道的过程。目前仍缺乏针对不同神经丛和肠段之间在人体上的直接比较研究,这是该领域的主要空白。
人体组织证据:混合性细胞病变
人体组织研究已将糖尿病性胃轻瘫从一种纯粹的功能性诊断转变为一种细胞层面的疾病。对糖尿病性和特发性胃轻瘫患者进行的全层胃活检显示,在这些患者中,ICC细胞减少、肠神经系统异常以及免疫细胞发生改变17。随后,胃轻瘫临床研究联盟开展的临床-组织学分析将这些细胞学发现与症状及胃排空功能进行了关联,但这些关联特异性不足,尚无法支持确立单一的组织学指标来评估疾病严重程度18。
巨噬细胞可能并非旁观者。胃体中CD206阳性细胞数量减少与糖尿病性胃轻瘫中的ICC丢失相关19。随后有研究报道,在糖尿病性和特发性胃轻瘫患者的胃窦中也存在类似的CD206阳性巨噬细胞减少现象20。这些发现与动物实验数据一致,表明巨噬细胞表型与ICC完整性及胃排空功能相关,提示在神经肌肉微环境中,免疫调节可能影响神经元的存活。
平滑肌和间质成分也可能受累。在糖尿病患者的手术标本中,研究者报告了平滑肌、肠神经系统、ICC以及血小板源性生长因子受体-α阳性成纤维细胞样细胞的改变21。这些观察结果并不意味着所有患者都具有相同的病变,而是表明糖尿病胃部损伤可能通过多种相互作用的细胞类型共同导致。肠神经元是这种多细胞网络的一部分,并受到邻近的ICC、胶质细胞、巨噬细胞和肌肉细胞的影响。
代谢损伤与氧化还原应激
高血糖并非通过单一途径损伤肠神经系统(ENS)。氧化应激在各种模型及人体组织中均普遍存在。在糖尿病小鼠中,血红素加氧酶-1(HO-1)的缺失与氧化应激、肠间质细胞(ICC)减少以及胃排空延迟相关,而诱导HO-1表达则可保护ICC并逆转胃排空延迟22。HO-1活性的产物之一一氧化碳在非肥胖型糖尿病小鼠中也显示出保护作用23。白细胞介素-10(IL-10)可促进细胞保护性巨噬细胞程序并诱导HO-1表达;在糖尿病小鼠中,该通路恢复了胃排空、电活动及ICC网络结构24。后续的小鼠研究数据进一步支持巨噬细胞群体变化可导致胃排空延迟的观点25。
人类结肠数据将氧化还原机制的研究从胃部进一步延伸至结肠。来自糖尿病患者的结肠样本显示,其运动功能障碍与肠神经元丢失、细胞凋亡以及升高的氧化应激标志物相关13。该研究并未证实氧化应激是神经元丢失的唯一原因,但表明在糖尿病患者中,神经元损伤、氧化应激和结肠运动功能缺陷可同时发生。
氧化还原损伤也可能有助于解释为何肠神经系统功能障碍会持续存在。一旦神经信号传导、ICC网络、巨噬细胞表型和肌肉收缩力失衡,短暂的代谢损伤可能会留下更持久的功能性影响。这并不意味着疾病不可逆转,但提示在神经肌肉微环境已发生重塑后,仅控制血糖可能不足以恢复功能。
神经营养功能障碍与神经元可塑性
胶质细胞源性神经营养因子(GDNF)在代谢应激的肠神经元中具有保护作用。在原代肠神经元培养中,GDNF通过激活磷脂酰肌醇3-激酶(PI3K)/Akt通路抑制高血糖诱导的神经元丢失26。糖尿病大鼠也表现出肠神经元丢失、GDNF表达降低以及PI3K/Akt通路活性下降27。这些实验研究支持了一个可验证的机制链:高葡萄糖水平降低生存信号通路活性并增加神经元的易损性,但并未确立基于GDNF的疗法在人类中的有效性。
关于肠神经系统保护与修复的证据目前仍主要停留在临床前阶段。在糖尿病大鼠中,通过ST36穴位的高频电针刺激可经由GDNF-PI3K/Akt信号通路诱导缺失的肠神经元再生28。烟酰胺核糖可保护肌间神经丛,减轻链脲佐菌素诱导的糖尿病大鼠的肠神经病变29;而5-羟色胺4(5-HT4)受体激动剂可通过抑制受体相互作用蛋白激酶3介导的细胞死亡,减轻糖尿病小鼠的肠神经病变30。骨髓来源的间充质干细胞微囊泡可改善糖尿病小鼠肠神经前体细胞的存活、肠神经系统结构及肠道运动功能;同一项研究记录了患者中存在肠道传输延迟和肠神经系统结构改变,但未在人体中测试微囊泡治疗31。
这些研究尚未确立糖尿病性肠神经病变的常规临床治疗方法。然而,它们确实挑战了成年肠神经系统(ENS)在受损后仅表现为退行性变化的观点。肠神经元及其前体细胞可能对营养、代谢、炎症以及囊泡介导的信号产生反应。下一步是开发可用于人类的生物标志物,以检测修复信号是否到达肠神经系统,以及该信号是否改变了相关症状或肠道动力。
胶质细胞、微生物群与区域易损性
肠神经元并非独立地发生功能障碍。肠胶质细胞调控上皮屏障功能、神经传递、免疫信号以及神经元支持。糖尿病相关的肠神经系统微环境改变包括营养支持异常、胆碱能神经元易损性、区域依赖性的神经元丢失,以及局部细胞微环境的变化32。从微环境的角度有助于解释为何不同的肠段对同一种全身性代谢疾病表现出不同的反应。
在1型糖尿病模型中的近期研究表明,肠道长度和节段特异性结构会影响高血糖对肠神经元的作用方式33。这有助于解释为何同一患者可能出现胃排空、小肠传输、结肠传输和肛门直肠功能异常的不同组合。因此,单个活检部位、运动功能检测或动物肠道节段不应被视为代表整个胃肠道。
胶质细胞和免疫变化相较于神经元和ICC异常仍缺乏明确界定。一些研究强调巨噬细胞的分化,而另一些研究则关注胶质细胞数量、神经营养因子及氧化应激。这些并非相互排斥的解释,而是从不同角度揭示同一神经肌肉微环境的窗口。现有证据表明,糖尿病会改变支持和协调肠神经系统的微环境,且该微环境在肠道不同节段存在差异。
肠道微生物群可能是糖尿病相关肠神经病变的潜在调节因素,而非已确立的致病原因。在非糖尿病的抗生素处理小鼠中,微生物耗竭导致回肠和近端结肠的肌间神经丛和黏膜下神经丛均出现神经元丢失;而重新定植微生物群或补充短链脂肪酸可恢复神经元数量及部分肠道功能34一项2026年整合的人类与小鼠研究更直接地发现,菌群失调与胃肠道-自主神经病变的严重程度相关;将患病患者粪便微生物移植至db/db小鼠后,加剧了ChAT阳性及nNOS阳性肌间神经元的运动功能障碍和细胞凋亡,而来源于普氏粪杆菌(Faecalibacterium prausnitzii)的丁酸盐在实验体系中表现出神经保护作用35这些发现支持微生物群-肠神经系统轴的存在,但其在人体内的因果关系及治疗潜力仍有待证实,且饮食、药物、糖尿病表型和肠道传输本身均为重要的混杂因素。
治疗意义
目前的治疗仍以症状管理为起点。饮食调整、血糖调控、止吐、促动力药物、便秘处理、腹泻评估及营养支持仍是关键措施8,36,37,38针对特定胃轻瘫患者,幽门定向治疗、器械治疗和药物治疗可能有所帮助,但现有证据质量和治疗反应存在差异8,39这些方法可改善治疗效果,但无法直接评估或修复肠神经系统损伤。
基于肠神经系统(ENS)的诊疗方案将在常规评估中增加三个问题。第一,患者主要功能障碍是由哪一段肠道引起的?第二,其主要机制是运动功能障碍、感觉功能异常、分泌异常、免疫激活、药物效应,还是多种因素共同作用?第三,拟采取的干预措施仅能缓解症状,还是同时有助于受损神经肌肉系统的功能恢复?这些问题虽然不如“糖尿病性胃肠病”这一宽泛诊断那样简单,但更贴近其生物学本质。
已出现多个实验性修复方向。血红素加氧酶-1(HO-1)和白细胞介素-10(IL-10)通路在糖尿病小鼠中支持氧化还原调控和巨噬细胞重编程22,23,24,25。GDNF-PI3K/Akt 数据支持在细胞和啮齿类动物模型中的神经营养性挽救作用26,27,28。烟酰胺核糖、5-HT4 受体信号通路、细胞外囊泡以及微生物群衍生的丁酸提示其在代谢支持、细胞死亡调控、前体细胞保护和神经免疫调节方面的作用29,30,31,35。然而,目前尚无任何一项被确立为可用于人类糖尿病相关肠神经病变的疾病修饰治疗。未来的研究应将症状和区域性运动功能结果与神经元、胶质细胞、ICC、免疫细胞及微生物代谢物损伤的生物标志物相结合进行评估。
开放性问题
目前该领域存在若干局限性。人体组织难以获取,且多数为胃部组织。运动功能检测可识别区域性功能障碍,但无法揭示细胞层面的病变。症状对于临床诊疗至关重要,但作为肠神经系统(ENS)结构的指标则较为薄弱。动物模型虽能再现糖尿病性肠病的部分特征,但在糖尿病类型、病程长短、微生物群、饮食及性别等方面存在差异。这些差异可能解释为何某一机制在某种模型中表现显著,而在其他模型中则一致性较差。
目前主要的转化需求是生物标志物的开发。氧化应激和炎症的血液标志物单独使用时可能缺乏足够的特异性。可能需要结合影像学、黏膜或全层组织检测、循环细胞外囊泡特征、转运表型分析以及神经生理学检测等多种手段。目标并非建立一个完美的诊断指数,而是提供一种实用的方法,根据与治疗相关的生物学特征对患者进行分类:以胃部神经肌肉损伤为主、全肠道动力障碍、结肠神经源性功能障碍,或非主要由神经损伤驱动的混合性疾病。
结论
糖尿病相关的肠神经病变提供了一种聚焦性途径,用于理解糖尿病胃肠道疾病的部分机制。人体组织研究、节段性运动功能数据以及实验模型均将高血糖与氧化应激、巨噬细胞表型转变、Cajal间质细胞(ICC)结构破坏、神经营养信号受损、胶质细胞及肠道微生物代谢物改变以及肠神经系统神经元丢失相关联。现有证据支持一类区域性病变,主要影响肌间神经丛,而对黏膜下神经丛的影响尚不明确,而非一种均匀分布的全肠道神经病变。糖尿病中的并非所有胃肠道症状均由肠神经系统(ENS)损伤引起,且仅凭症状无法界定病变性质。然而,以ENS为中心的研究框架有助于实现精确的区域表型分析,并对神经肌肉损伤进行直接测量。当前领域亟需可用于临床的生物标志物、跨肠道区域及神经丛的配对取样方法、更优的人体模型,以及验证保护或修复肠神经回路是否能改善患者相关结局的临床试验。
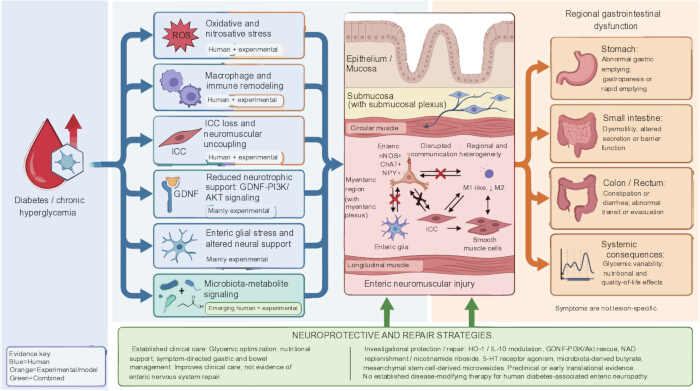
图 1:糖尿病相关肠神经病变的分段与证据感知框架。 慢性高血糖和糖尿病相关的代谢应激与氧化应激及亚硝化应激、免疫与巨噬细胞重塑、ICC 丢失、GDNF-PI3K/Akt 信号通路受损、肠胶质细胞应激以及微生物群-代谢物信号传导相互作用。人类证据最强的是胃部 ICC/巨噬细胞异常和与氧化应激相关的结肠神经元丢失;大多数通路特异性机制及修复证据来自实验模型。图中显示黏膜下神经丛位于黏膜下层,肌间神经丛位于环形肌与纵行肌层之间,ICC 形成邻近神经元和平滑肌的神经-肌肉网络。区域性损伤可能导致胃排空异常、小肠运动障碍或分泌-屏障功能障碍、结肠传输障碍、腹泻、便秘以及血糖波动。目前确立的治疗仍以症状为导向,而 HO-1/IL-10 调控、GDNF-PI3K/Akt 通路挽救、NAD 补充、5-HT4 受体激活、微生物群来源的丁酸盐以及细胞外囊泡干预等方法仍处于研究阶段。请点击此处查看该图的放大版本。
披露
作者声明无任何利益冲突。图1在FigureLabs(https://chat.figurelabs.ai)平台的协助下完成,该平台为人工智能辅助科学绘图工具。作者已审阅并批准了最终图像。
作者贡献:
Zhu Y 构思了综述,进行了文献检索,起草了稿件,并绘制了图表。Jiao Y 参与了概念设计,对稿件的重要知识内容进行了关键性修改,并监督了研究工作。Liu Q 构思了本研究,监督了整体项目,对稿件进行了关键性修改,并批准了最终版本。所有作者均审阅、修改并批准了最终稿件,且同意对工作的各个方面承担责任
参考文献
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).