本方案描述了一种耦合阴极CO₂还原与阳极有机氧化的酸碱不对称流动池系统2 阳极甘油电氧化耦合阴极电还原,可实现甲酸根的高效共生产,相较于传统的析氧反应,显著降低了能耗。
本文内容
摘要
摘要
本方案描述了一种流动池构型,该构型将阴极在酸性介质中的二氧化碳电还原反应(CO2RR)与阳极在碱性介质中的甘油电氧化反应(GOR)耦合,以实现高效的甲酸共生产。该双电合成系统基于酸-碱不对称电解质设计,通过将酸碱中和能转化为有用的电化学驱动力,提高了电子利用率,从而促进甲酸的电合成。通过化学沉淀法结合电还原法制备了氧化物衍生的铋纳米片(OD-Bi NSs),并将其用作阴极催化剂以实现CO2RR向甲酸的转化。同时,通过化学沉淀法结合煅烧制备的Co3O4纳米棒催化剂被用作阳极催化剂,用于Cu2+辅助的GOR生成甲酸,其中向阳极液中引入微量Cu2+可提升GOR活性。随后,在混合电解池中对OD-Bi NSs和Co3O4催化剂的性能(包括过电位、甲酸选择性和活性)进行了评估。与传统的CO2RR耦合析氧反应的系统相比,CO2RR-GOR配对电解系统表现出显著降低的能耗和增强的甲酸产率。
引言
电化学二氧化碳还原反应(CO₂2将可再生资源(RR)转化为高附加值化学品已成为一种颇具前景的碳利用与可再生能源储存策略1,2,3,4,5. 在各种CO2 还原产物中,甲酸(HCOOH)因其高体积能量密度、易于储存和运输,以及在化学合成和燃料电池中的广泛应用而尤为吸引人6,7,8铋(Bi)基催化剂由于对*OCHO中间体具有适宜的结合亲和力,因而表现出优异的甲酸盐生成选择性。7,9 并抑制氢析出反应10.
尽管具有这些优势,当二氧化碳还原反应(CO2RR)与阳极氧析出反应(OER)耦合时,其实际应用仍受限于较高的能耗11,12。OER 是一个热力学上要求较高的四电子过程,动力学缓慢,导致电池电压高且整体电池能量效率低下13,14。为应对这一挑战,以热力学上更有利的有机物氧化反应替代 OER 已成为一种有效策略,可在降低电能消耗的同时联产高附加值化学品11,15,16。
甘油氧化反应(GOR)作为一种替代性阳极反应,近年来受到广泛关注,因为甘油成本低廉,且可转化为高附加值的功能化产物17,18此外,GOR 的氧化电位(0.69 V vs. 可逆氢电极(RHE))低于 OER>1.23 V 与. RHE)并可生成有价值的甲酸盐,从而实现一种具有阴极CO的双甲酸盐电合成系统2RR衍生的甲酸18,19,20,21非贵金属氧化物,尤其是基于钴(Co)的氧化物,因其成本低廉、耐腐蚀性强以及具有可调控的尖晶石结构而被广泛研究。22,23近期研究已证明将CO耦合的可行性₂使用Bi/C催化剂的RR与使用非贵金属过渡金属的GOR24,25铂基催化剂26,27 以及一种基于金的催化剂28 用于甲酸共生产。这些系统主要采用中性电解质或无阴极液的膜电极组件,这会导致(重)碳酸盐沉淀并降低反应活性。使用酸性阴极液进行 CO2RR 可抑制(重)碳酸盐的形成,从而提高碳效率;而采用碱性阳极液进行甘油电氧化反应(GOR),可促进甘油的电氧化及碳-碳键断裂,利用非贵金属电催化剂生成甲酸盐。29,30此外,这种不对称电解质构型还可通过质子与氢氧根离子重组的酸碱中和能提供额外的电能11,31因此,该策略不仅降低了整体电池电压,还改善了甲酸电合成的能量消耗。
在此研究中,通过耦合酸性 CO 的流动池协议实现高效甲酸共生产2在酸-碱不对称电解槽中提供了一种具有碱性析氧反应(GOR)的还原反应(RR)。采用氧化物衍生的铋纳米片(OD-Bi NSs)作为阴极催化剂,用于选择性地将CO₂还原为CO。2-甲酸盐转化,而Co3O4 纳米棒作为铜的阳极催化剂2+辅助的甘油氧化生成甲酸盐。引入痕量 Cu2+ 进入阳极液后,通过与中间产物反应并传递至铜,显著增强了GOR反应动力学+ 并被重新氧化,进一步降低阳极过电位。该集成系统与传统的CO相比,表现出显著降低的功耗和更优的甲酸盐生成效果2RR-OER电解。与之前关于CO的研究相比₂RR-GOR 耦合系统,该设计系统独特地整合了一种酸-碱不对称结构,利用质子与氢氧根离子重组过程中的中和能,进一步降低电池整体电压,并避免(双)碳酸盐的生成。因此,本方案的主要进展在于采用酸-碱不对称构型,以在两个电极上维持甲酸盐的高选择性生成的同时降低电池工作电压,而非仅对单个 CO 还原或氧化反应进行优化。₂与先前报道的系统相比,RR或GOR催化剂具有优势。该方案适用于包括CO在内的多种研究环境。2 电还原、甘油氧化及成对电解系统在节能化学品生产中的应用
方案
本方案不涉及人类参与者或动物实验对象,因此无需机构伦理批准。
1. OD-Bi 催化剂的制备
- BiOCl 前驱体的制备
- 将 4.85 g Bi(NO3)3·5H2O 溶解于 10 mL 去离子水(DI 水)中,制得溶液 A;将 0.745 g KCl 和 1.9 mL 浓盐酸加入 10 mL 去离子水中,制得溶液 B。
注意:浓盐酸具有强腐蚀性和挥发性,操作时须在通风橱中进行,并佩戴耐酸手套和安全护目镜。 - 将溶液 A 与溶液 B 混合,随后在 25 °C 下搅拌 12 小时,生成白色沉淀。
- 收集生成的白色沉淀,分别用 50 mL 乙醇和 50 mL 去离子水反复洗涤,然后在 60 °C 下真空干燥 12 小时,得到 BiOCl 前驱体。
- 将 4.85 g Bi(NO3)3·5H2O 溶解于 10 mL 去离子水(DI 水)中,制得溶液 A;将 0.745 g KCl 和 1.9 mL 浓盐酸加入 10 mL 去离子水中,制得溶液 B。
- BiOCl 电极的制备
- 将 3 mg BiOCl 前驱体和 30 µL Nafion D–520 分散液加入 1 mL 乙醇中,制备成电极浆料,随后超声处理 30 分钟,形成均匀分散的电极浆料。
- 将制备好的电极浆料均匀滴涂在 1 cm × 3 cm 的碳纸基底(SGL Carbon, 28BC)上,作为气体扩散电极,使前驱体负载量约为 1 mg cm−2(仅催化剂)。
注:有效反应面积为 1 cm2,反应区域为 0.5 cm × 2 cm。 - 在空气氛围下,使用红外灯干燥涂覆催化剂的碳纸,得到 BiOCl 电极。
- 电还原 BiOCl 制备 OD–Bi 催化剂
- 将 BiOCl 电极组装到自制的流动池中。
注:阳极和阴极腔体的内部尺寸均为 0.5 cm(宽)× 2 cm(长)× 0.5 cm(深)。 - 将 8.71 g K2SO4 和 27 µL 浓 H2SO4 (98%) 加入 50 mL 去离子水中,再用去离子水稀释至总体积为 100 mL,配制成酸性电解液(0.5 M K2SO4,pH = 2),并使用铂网作为阳极。
注意:浓 H2SO4 具有强腐蚀性,稀释时会放热。必须缓慢将酸加入水中,切勿反向操作,并在通风橱中进行处理。 - 在恒定电流密度 −300 mA cm−2 下对 BiOCl 电极进行 5 分钟的电还原,制得 OD-Bi 催化剂。
- 将 BiOCl 电极组装到自制的流动池中。
2. Co3O4催化剂的制备
- 将291.0 mg Co(NO3)2·6H2O溶于50 mL去离子水中,制得溶液A;将134.0 mg Na2C2O4溶于50 mL去离子水中,制得溶液B。
- 将溶液A逐滴加入溶液B中,随后在25 °C下搅拌2 h,然后在12,840 × g条件下离心约15 min,用50 mL去离子水洗涤三次,并在60 °C下干燥12 h。
- 将所得粉末在空气气氛中以5 °C min−1的升温速率升至350 °C,煅烧4 h,制备Co3O4催化剂。
3. 通过CO2还原反应电合成HCOOH
- 使用配备分子筛5A和TDX–01串联柱的气相色谱仪进行CO反应过程中气体产物的分析2RR.
- 使用标准气体绘制 H 的校准曲线2 以及 CO 浓度(H2:1000 ppm;CO:1001 ppm;C2H4:1007 ppm;CH4:1000 ppm;CO2:1001 ppm;以Ar为平衡气。
- 质子交换膜(Nafion 117)的预处理:将 Nafion 117 浸泡于 3 wt% H2O2 水溶液中 80 °C 孵育1小时以去除有机杂质,并用去离子水彻底冲洗以除去残留的H₂O₂. 将膜浸泡在 0.5 M H2SO4 在 80 °C 孵育1小时以质子化磺酸基团,并用去离子水反复冲洗,直至流出液pH接近7。
警告:H2O2 是一种氧化剂,可能引起刺激。操作时需小心,并使用适当的个人防护装备。 - 将OD-Bi电极和Ag/AgCl参比电极置于流动池的一个腔室中,Pt网状电极置于另一腔室,两腔室之间以Nafion 117隔开。注入20 mL电解液(0.5 M K2SO4 pH = 2)分别加入流动池的各个腔室,并用 CO 鼓泡阴极液2 在40.0 sccm(由质量流量控制器监测)的条件下通入CO 1小时以形成CO2-饱和电解质。
注意:通入 CO₂ 以30.0 sccm的流速将气体通入阴极空气室,并通过在线气相色谱连续监测出口气体。以10 mL min⁻¹的流速将电解质注入流道⁻1. - 将施加的电位从 −1.65 V 逐步调节至 −2.05 V 与. RHE。每个电位保持15分钟,记录相应的计时安培响应,并在每次保持步骤结束时收集液相产物用于分析。
- 定量测定 H 的浓度2 分别使用热导检测器(TCD)和配备甲烷化器的火焰离子化检测器(FID)检测出口气体中的CO和CO。
- 通过反应后测定阴极液中 HCOOH 的浓度 1氢核磁共振(1采用内标法进行氢核磁共振(H-NMR)分析。通过向样品中加入内标物制备标准溶液。 0.7 µL 二甲基亚砜(DMSO)定容至10 mL D₂O. 使用1 mL微量移液器转移0.7 mL阴极液,加入0.3 mL标准溶液,并通过^1H-NMR分析。
4. 通过GOR电合成甲酸
- 加入 3 mg Co3O4 和 30 µL 将Nafion D–520分散液加入1 mL乙醇中制备电极浆料,随后超声处理30分钟,以形成均匀分散的电极浆料。
- 将制备好的电极浆料均匀滴涂于1 cm × 3 cm 碳纸基底(SGL Carbon,28BC)作为气体扩散电极,前驱体负载量约为 ~1 mg cm⁻²−2 (仅催化剂)
注意:有效面积为 1 cm2 0.5 cm × 2 cm用于反应。 - 在空气氛围下,将涂有催化剂的碳纸置于红外灯下干燥,以获得 Co3O4 电极
- 阴离子交换膜(FAB-PK-130)的预处理:将其浸泡于 0.5 M NaCl 溶液中 25 °C 24小时,用去离子水冲洗。将FAB-PK-130浸泡于1 M KOH溶液中 25 °C 孵育36小时,使用前用去离子水冲洗。
警告:KOH 具有强腐蚀性。操作时需佩戴防护手套和护目镜。溶解 KOH 时应边搅拌边缓慢加入水中,以避免产生过多热量。 - 将 Co3O4 将电极和Ag/AgCl参比电极置于流动池的一个腔室中作为阳极,铂网置于另一腔室中作为阴极,两者之间由FAB-PK-130隔开。
- 加入 5.61 g KOH、0.74 mL 甘油和 25 mg CuSO₄4·5H2O 在100 mL去离子水中溶解以制备碱性电解质(1 M KOH、0.1 M甘油和1 mM CuSO₄)4 pH = 14
- 以 10 mL/min 的流速向流动池的每个腔室注入 20 mL 电解液−1 并用 N₂ 鼓泡电解液2 以 40.0 sccm(通过质量流量控制器监测)通入 1 小时以形成 N2-饱和电解质。
注意:停止 N₂ 电解测量前的气泡现象。 - 将施加的电位从1.65 V逐步调节至2.05 V 与. RHE。在每个电位下保持15分钟,记录相应的计时安培响应,并在每次保持步骤结束时收集液相产物用于分析。
- 通过反应后测定阳极液中 HCOOH 的浓度 1采用内标法进行氢核磁共振(H-NMR)分析。通过向样品中加入内标物制备标准溶液。 0.7 µL 二甲基亚砜(DMSO)至10 mL D₂O. 使用1 mL微量移液器转移0.7 mL阳极液,加入0.3 mL标准溶液,通过^1H-NMR分析。
5. 通过CO2RR-GOR配对电解进行HCOOH的电合成
- 将OD-Bi电极作为阴极,Co作为阳极3O4 以电极为阳极,中间用Nafion 117隔开,不使用参比电极。
- 使用 0.5 M K₂SO₄ 用 H 调至 pH 2₂SO₄ 作为阴极液,并使用含有0.1 M甘油和1 mM CuSO₄的1 M KOH溶液₄ 作为阳极液。
- 将施加的电池电压从1.6 V逐步增加至2.6 V,每步电压保持15分钟,记录相应的计时安培响应,并在每步保持结束后收集液相产物用于分析。
- 定量测定 H 的浓度2 分别使用热导检测器(TCD)和带甲烷化器的氢火焰离子化检测器(FID)检测流出物中的CO。
- 通过反应后测定阴极液和阳极液中 HCOOH 的浓度 1采用内标法进行氢核磁共振(H-NMR)分析。通过向样品中加入内标物制备标准溶液。 0.7 µL 二甲基亚砜(DMSO)至10 mL D₂O. 使用1 mL微量移液器转移0.7 mL电解质,加入0.3 mL标准溶液,并通过^1H-NMR分析。
6. 性能计算
- 根据能斯特方程将施加的电位转换为RHE标度:
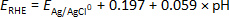 (1)
- 按下式计算气相产物相应的法拉第效率(FE):
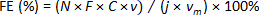 (2)
其中 N 是电荷转移的次数(H2:2;CO:2 C (ppm)是气体产物的浓度; v 是一氧化碳2 流速为0.5 sccs(相当于30.0 sccm); j (A) 为 CO 实时电流2RR F 是法拉第常数(96485 C mol⁻¹)−1);vm 在1 bar和298.15 K下的气体标准摩尔体积(24.8 L mol⁻¹)−1). - 按以下方法计算甲酸(HCOOH)的法拉第效率(FE):
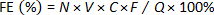 (3)
其中 N 是电荷转移的数量(由CO生成的HCOOH)2RR:2;GOR 产生的 HCOOH:8/3 V 是电解液体积(20 mL); C 是产物的浓度; Q 是反应电荷。 - 按如下方法计算 HCOOH 的生成速率:
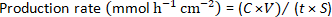 (4)
其中 t 是反应时间; S 工作电极的几何面积。 - 按如下方法计算甲酸(HCOOH)的能量消耗:
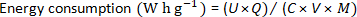 (5)
其中 U 是施加的细胞电压; M HCOOH的相对摩尔质量。
结果
用于CO2RR的OD-Bi催化剂和用于GOR的Co3O4催化剂分别来自第1和第2个实验方案部分。OD-Bi催化剂制备成功的标志是X射线衍射(XRD)图谱干净,仅显示金属Bi的衍射峰,并具有均匀的纳米片形貌,无明显团聚现象(图1)。催化剂制备后应防止氧化。所制备的Co3O4应具有尖晶石结构和均一的纳米棒形貌(图2);若出现杂质相或纳米棒团聚,则需重新审视沉淀或煅烧条件。1H-NMR测定甲酸(HCOOH)的代表性结果如图3所示。电化学结果表明,每个电极在其相应的半反应中均表现出高的甲酸法拉第效率(FEHCOOH)和反应活性。在CO2RR-GOR配对电解过程中,不同电池电压下的线性扫描伏安法(LSV)曲线、FEHCOOH、甲酸生成速率及能耗如图4所示。结果表明,将GOR与CO2RR耦合可降低起始电压,在提高电池电压的同时实现较高的FEHCOOH和产率,但能耗相应增加;异常高的电压或不稳定的电流可能提示膜降解、电解质交叉渗透或CO2供应不足。
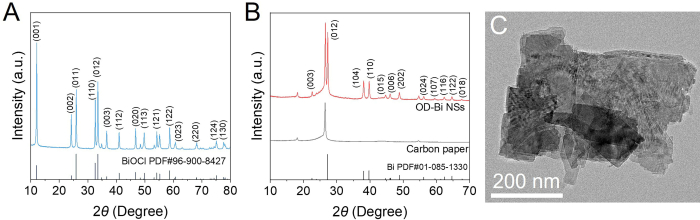
图 1. OD–Bi 催化剂的表征。 BiOCl 前驱体(A)和 OD-Bi 纳米片(B)的 X 射线衍射(XRD)图谱。(C)OD-Bi 纳米片的透射电子显微镜(TEM)图像。OD-Bi 由具有主要(012)晶面的 BiOCl 前驱体电还原获得,其纳米片形貌得以保持。XRD = X 射线衍射;TEM = 透射电子显微镜;OD-Bi NSs = 氧化物衍生的铋纳米片。 请点击此处查看该图的放大版本。
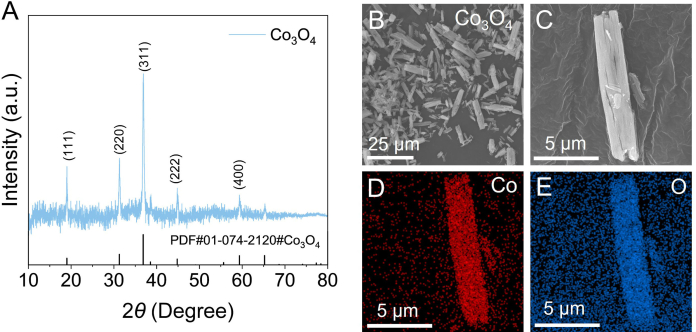
图2. Co3O4催化剂的表征。 (A)X射线衍射图谱,(B–C)扫描电子显微镜图像,以及(D–E)Co3O4催化剂的能谱面分布图。Co3O4催化剂主要暴露(311)、(220)和(111)晶面,并具有纳米棒形貌。XRD = X-ray diffraction;SEM = scanning electron microscopy;EDS = energy-dispersive X-ray spectroscopy。 请点击此处查看该图的高清版本。
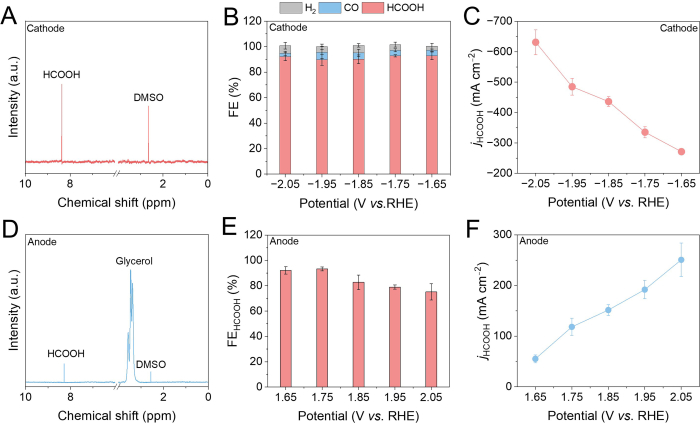
图3. OD-Bi 催化剂在酸性 CO 电化学性能中的独立表现2RR 和 Co3O4 三电极系统中碱性GOR的催化剂。 (A) 1CO 电解后阴极液的 H-NMR 谱图2RR 在 –1.75 V 与. 重建人表皮(RHE)。(B) 产物的法拉第效率和 (C) jHCOOH 不同电位下OD-Bi催化剂的CO吸附2RR. (D) 11.75 V 下 GOR 反应后阳极液的氢核磁共振谱 与. 重建人表皮(RHE)。(E铁元素HCOOH 以及(F) jHCOOH 的 Co3O4 不同电位下GOR后催化剂的性能。数据以均值表示 ± SD(n = 3),误差线表示标准差(SD)。 1H-NMR = 质子核磁共振;FE = 法拉第效率 jHCOOH = 甲酸的部分电流密度;RHE = 可逆氢电极;CO₂RR = 二氧化碳还原反应;GOR = 甘油氧化反应。 请点击此处以查看此图的放大版本。
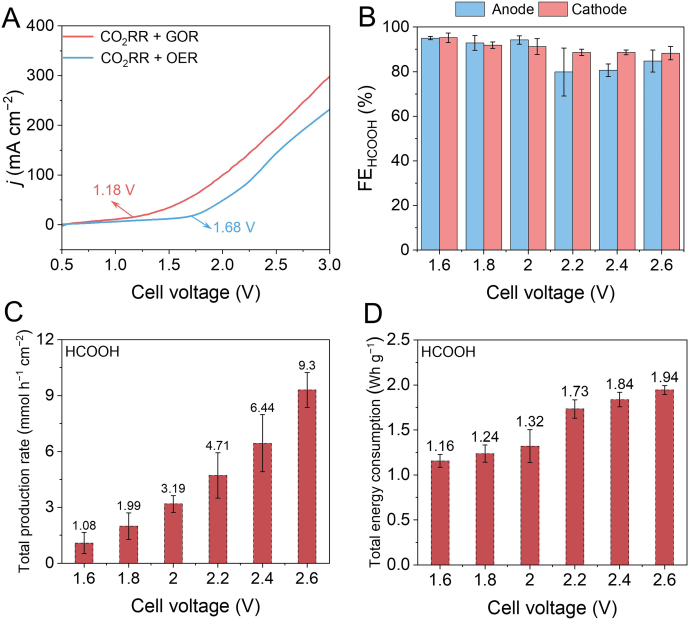
图4. CO的电化学性能2两电极系统中的RR-GOR配对电解 (ALSV 曲线在 OD-Bi || Co 上3O4 含或不含 0.1 M 甘油和 1 mM CuSO₄4 扫描速率为 50 mV s–1. (B铁元素HCOOH 在不同的一氧化碳细胞电压下2阴极的RR和阳极的GOR。C总产量和(D) 不同电池电压下甲酸盐的总能耗。数据以均值表示 ± SD(n = 3),误差棒表示标准偏差(SD)。LSV = 线性扫描伏安法;FE = 甲酸法拉第效率;CO₂RR = 二氧化碳还原反应;GOR = 甘油氧化反应;OER = 氧气析出反应。 请点击此处以查看此图的放大版本。
讨论
图 1–4 中展示的代表性结果表明,所提出的 CO2RR-GOR 配对电解方案在双甲酸盐电合成中成功实施。第一步关键步骤是制备 OD-Bi 催化剂。通过化学沉淀法合成的前驱体显示出对应于晶态 BiOCl 的特征衍射峰(图 1A)。经过电化学还原后,这些峰消失,并被金属 Bi 的衍射峰所取代(图 1B),表明 BiOCl 已完全重构为 OD-Bi。同时,透射电子显微镜(TEM)图像(图 1C)显示,OD-Bi 的纳米片形貌在电还原后仍保持良好。这些结构特征至关重要,因为重构后的金属 Bi 表面为选择性将 CO2 转化为甲酸盐提供了丰富的活性位点。阳极催化剂 Co3O4 的制备对于实现高效的甘油氧化同样重要。X 射线衍射(XRD)图谱显示,衍射峰可归属于尖晶石结构的 Co3O4(图 2A),证实催化剂成功合成。扫描电子显微镜(SEM)图像(图 2B,C)进一步揭示了均匀的纳米棒形貌,而能谱(EDS)元素分布图(图 2D,E)表明催化剂中各元素分布均匀。若 XRD 图谱中出现额外的杂质峰,或观察到纳米棒严重团聚,则应仔细检查沉淀或煅烧条件。
随后对阴极和阳极催化剂的独立电化学性能进行了评估。 1采用氢核磁共振(H-NMR)与内标法检测阴极CO还原过程中甲酸(HCOOH)的浓度2RR 与 OD-Bi 催化剂(图3A。此外,配备甲烷化器的TCD和FID检测到少量副产物,包括CO和H2. OD-Bi催化剂表现出高的法拉第效率(FE)HCOOH 在 -1.65 V 至 -2.05 V 的宽电位范围内超过 90% 与氢气析出性能较差的RHE(可逆氢电极)图3B)。最大 jHCOOH 达到 -631 mA cm–2 相对于RHE的-2.05 V图3C)。该 11H-NMR 也被用于量化 Co 催化阳极 GOR 过程中的 HCOOH 浓度3O4 催化剂(图3D),表明甲酸(HCOOH)是主要产物,未观察到其他副产物。Cu2+ 被还原为 Cu+ 由甘油中间体以及吸附的 Cu+ 促进钴上羟基的去质子化3O4,阻止其重构为具有析氧反应活性的CoOOH17。这种可逆的Cu2+/Cu+ 氧化还原循环有效抑制了竞争性的析氧反应,从而提高了甲酸的法拉第效率17. FEHCOOH 在1.75 V时可达到93%的峰值 与. 具有峰值的RHE jHCOOH 251 mA cm–2 在 2.05 V 与. 重建人表皮(RHE)图3E 和 3F)。电位依赖的法拉第效率(FE)和 jHCOOH 证明两种催化剂在所研究的电位窗口内均表现出高活性。
CO的运行2RR-GOR 配对电解系统是本方案中最关键的部分。线性扫描伏安(LSV)曲线显示,以葡萄糖氧化反应(GOR)替代析氧反应(OER)后,起始电压显著从 1.68 V 降低至 1.18 V,同时获得更高的电流密度(图4A),证明了配对电解策略的能量优势11. 耦合系统实现了法拉第效率的逐步提升 且随着电池电压的升高,甲酸(HCOOH)的产率显著提高(图4B 和 4C)。相反,随着电池电压范围的增加,甲酸的能耗也随之增加(图 4D),这可归因于副反应。因此,应评估合适的电池电压,以在法拉第效率、产率和能耗之间取得平衡。这些结果证实,酸碱不对称电解液构型能有效结合甘油氧化的热力学优势与酸碱中和能提供的额外驱动力31若在配对电解过程中观察到异常高的电池电压或甲酸选择性较低(即稳定性不理想),可能的原因包括膜降解、电解质交叉渗透、CO供应不足2 供应或任一电极催化剂的劣化。一个关键限制是随时间推移膜两侧发生的酸碱中和反应,这需要定期更换电解液。
总之,通过耦合酸性 CO 的配对电合成甲酸盐,提供了一种可重复且节能的策略2在酸碱不对称流动池中提供了一种具有碱性GOR的RR。通过集成OD-Bi NSs以实现对CO的选择性₂-通过 Cu 进行甲酸盐转化2+辅助共3O4 用于GOR的催化剂,与传统的CO相比,该配对电解系统同时实现了高甲酸盐产率和降低的电能消耗2RR-OER 配置。本方案提供了一种详细且标准化的方法,用于精确控制催化剂合成、电极的均匀制备、电解液配制以及产物的准确定量。此外,所展示的代表性结构表征与电化学性能数据为评估催化剂质量及排查实验偏差提供了实用参考。除本文所述特定催化剂组合外,模块化流动池设计与酸碱不对称电解液策略还构建了一个通用平台,可拓展应用于其他 CO2RR催化剂与阳极氧化反应,为可扩展的配对电解技术在可持续碳利用方面的应用铺平了道路。因此,本方案提供了一个多功能平台,可用于开发面向可持续碳利用和高能效电化学制造的可扩展配对电解技术。
披露
作者声明不存在竞争性财务利益。在本稿件的撰写及其图表的制作过程中,未使用任何人工智能工具。
致谢
本工作得到国家自然科学基金(编号:22409031、22509185)和浙江省自然科学基金(编号:LQN26B030010)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Ag/AgCl参比电极 | GaossUnion | R1038 | |
| Ar气体 | Minxing Special Gas | mx007 | 99.99% |
| Bi(NO3)3·5H2O | 国药集团化学试剂有限公司 | 80018318 | |
| Co(NO3)2·6H2O | 国药集团化学试剂有限公司 | 10007316 | |
| CO2气体 | Minxing Special Gas | mx010 | 99.99% |
| CuSO4·5H2O | 国药集团化学试剂有限公司 | 10008218 | |
| D2O | 阿拉丁 | D113906 | ≥99 atom% D |
| D-520分散液 | Alfa Aesar | 11265338 | 用于催化剂油墨制备中的离聚物 |
| 去离子水 | 娃哈哈 | GB 17323 | |
| 二甲基亚砜 | 阿拉丁 | D274279 | 特纯级 |
| 电化学工作站 | Kester | CS310H | |
| 乙醇 | 国药集团化学试剂有限公司 | 10009218 | |
| FAB-PK-130膜 | Fumatech | 130 | 用作阴离子交换膜 |
| 气相色谱仪 | 瑞民仪器 | GC2060 | |
| 甘油 | 麦克林 | G810575 | |
| H2气体 | Minxing Special Gas | mx018 | 99.99% |
| H2SO4 | 国药集团化学试剂有限公司 | 100216289 | 95.0 98.0% |
| HCl | 国药集团化学试剂有限公司 | 100110186 | 36.038.0% |
| K2SO4 | 国药集团化学试剂有限公司 | 10017918 | |
| KCl | 国药集团化学试剂有限公司 | 10016318 | |
| KOH | 国药集团化学试剂有限公司 | 10017008 | |
| Nafion 117膜 | Fuel Cell Store | 117 | 用作质子交换膜 |
| pH计 | SANXIN APERA Instruments | SX-620 | 使用前进行两点校准 |
| Pt网 | GaossUnion | Pt1030-1 | |
| SGL Carbon | Fuel Cell Store | 28BC | 1 cm × 3 cm |
| 草酸钠 | 毕得医药 | BD151560 | |
| 标准气体 | 茂途润达气体 | 定制 | H2: 1000 ppm; CO: 1001 ppm; C2H4: 1007 ppm; CH4: 1000 ppm; CO2: 1001 ppm; 平衡气为Ar |
| 真空干燥器 | UAVI | UBS-24DZ-A |
参考文献
- Wang H, Kang X, Han B. Optimizing CO2 electroreduction: theoretical insights for enhancing efficiency across elementary steps. Chem Soc Rev. 2025;54(21):10156-10244.
- Liu Z, et al. Engineering d-orbital of copper single-atom sites toward industrial-level electrocatalytic methanation. Nat Commun. 2026;17:2723.
- Kong S, Lv X, Wang J. Effects of the delocalization state on electrocatalytic CO2 reduction: a mini-review. EES Catal. 2024;2(2):556-563.
- Wang M, et al. f-p-d coupling-induced bonding covalency boosts C–C coupling in electrocatalytic CO2 reduction over Er–O–Cu sites. J Energy Chem. 2025;108:239-245.
- Li P, et al. Ampere-Level Syngas Synthesis by Controllable Active Hydrogen Supply to Regulate CO2 Reduction Depth on High-Entropy (CuZnAlZrCe)O2 Oxide Nanosheets. Angew Chem Int Ed. 2026;65(29):e3290876.
- Wang J, et al. Stabilizing Lattice Oxygen of Bi2O3 by Interstitial Insertion of Indium for Efficient Formic Acid Electrosynthesis. Angew Chem Int Ed. 2025;64(13):e202423658.
- Liu K, et al. Synergistic Acceleration of CO2 Electroreduction Kinetics by Oxygen Vacancy and Heterogeneous Interface for Efficient HCOOH Production. Adv Funct Mater. 2025;35(34):2424357.
- Lv X, et al. Switching CO2 Electroreduction Selectivity on Silver Nanoparticles from CO to Formate by Polyamidoamine Encapsulation. Small. 2025;21(52):e09724.
- Chen J, et al. The Reconstruction of Bi2Te4O11 Nanorods for Efficient and pH-universal Electrochemical CO2 Reduction. Angew Chem Int Ed. 2024;63(41):e202408849.
- Wang JJ, et al. Selective Electrosynthesis of Ammonia via Sequential Electron-Proton Transfer. J Am Chem Soc. 2026;148(20):20570-20581.
- Li X, Chen Q, Sun W, He C, Wen Z. Electron-Efficient Co-Electrosynthesis of Formates from CO2 and Methanol Feedstocks. Angew Chem Int Ed. 2024;63(45):e202412410.
- Wang M, et al. From Pollution to Value: Electrochemical Systems for Transforming Flue Gas into Chemicals and Fuels. Adv Mater. 2025;37(50):e09581.
- Gao L, Cui X, Sewell CD, Li J, Lin Z. Recent advances in activating surface reconstruction for the high-efficiency oxygen evolution reaction. Chem Soc Rev. 2021;50(15):8428-8469.
- Chen M, et al. Electrocatalytic methane oxidation to formate on magnesium based metal-organic frameworks. J Colloid Interface Sci. 2022;623:348-353.
- Zhang Q, et al. Coupling of electrocatalytic CO2 reduction and CH4 oxidation for efficient methyl formate electrosynthesis. Energy Environ Sci. 2024;17(6):2309-2314.
- Hou B, et al. Efficient Polyethylene Furanoate Synthesis From CO2 and 5-(Hydroxymethyl)furfural. ChemSusChem. 2026;19(13):e70845.
- Li Y, et al. Efficient glycerol electro-oxidation at an industrial-level current density. Nat Sustain. 2025;8(12):1524-1532.
- Chen Y, et al. Boric Acid-Coordinated Electrooxidation of Glycerol to Hydroxypyruvic Acid and Coupling With Hydroxylamine Reduction to Serine. Small. 2026;22(34):e73570.
- Zhang Y, et al. Built-in electric field engineering in CO2N0.67/CoP heterostructures for glycerol electrooxidation-assisted hydrogen production. Nat Commun. 2026;17:4087.
- Lyu N, et al. Electrocatalytic Glycerol Upgrading into Glyceric Acid on Ni3Sn Intermetallic Compound. Small. 2024;20(35):e2401872.
- Ding J, et al. Various energy-driven high-value-added oxidation reactions in CO2 reduction systems. Chem Soc Rev. 2026;55(9):4939-4959.
- Ma J, et al. Spin-State Engineering of Co3+ for Optimized Interfacial Microenvironment and Enhanced Glycerol Electrooxidation. Adv Funct Mater. 2026;36(23):e22517.
- Binyamin S, et al. Bimetallic 2D Metal−Organic Framework Precatalysts That Enable Electrochemical Glycerol Oxidation. ACS Catal. 2026;16(15):14967-14978.
- Fernández-Caso K, et al. Low nickel loading carbon microfibers fabricated by electrospinning for the glycerol electrooxidation coupled with the continuous gas-phase CO2 reduction reaction towards formate. J Power Sources. 2025;631:236260.
- Fernández-Caso K, et al. Coupling glycerol oxidation reaction using Ni-Co foam anodes to CO2 electroreduction in gas-phase for continuous co-valorization. Chem Eng J. 2024;480:147908.
- Peña-Rodríguez A, et al. Single-Pass Electrooxidation of Glycerol on Bismuth-Modified Platinum Electrodes as an Anodic Process Coupled to the Continuous CO2 Electroreduction toward Formate. ACS Sustain Chem Eng. 2024;12(9):3671-3679.
- Fernández-Caso K, et al. Continuous carbon dioxide electroreduction to formate coupled with the single-pass glycerol oxidation to high value-added products. J CO2 Util. 2023;70:102431.
- Molera M, et al. Gold-Indium Electrocatalysts for the Selective Oxidation of Glycerol Coupled with CO2 Reduction. ChemSusChem. 2025;18(12):e202402378.
- Zou X, et al. Covalently Anchored Cationic Groups Tailor Electric Double Layer for Supporting-Electrolyte-Free CO2 Reduction in Acidic Media. Angew Chem Int Ed. 2026;65(2):e18465.
- Ma M, et al. Spatial Ion Redistribution Enables Stable Ethylene Synthesis in Acidic CO2 Electrolysis. J Am Chem Soc. 2026;148(7):7159-7170.
- Ding Y, Cai P, Wen Z. Electrochemical neutralization energy: from concept to devices. Chem Soc Rev. 2021;50(3):1495-1511.
重印与许可
本文已发表
视频即将推出