本方案描述了通过延时显微镜对来自年轻或衰老前体细胞的酿酒酵母 Saccharomyces cerevisiae 配子进行基于微流控技术的寿命分析。
本文内容
摘要
摘要
Saccharomyces cerevisiae 通过不对称细胞分裂逐渐衰老,将与年龄相关的损伤保留在母细胞中,同时产生年轻的子细胞。配子形成过程能够完全重置老化细胞的复制性寿命,从而将衰老时钟回拨至下一代。尽管酵母中配子形成介导的年轻化现象已有报道,但尚缺乏高通量定量评估复制性寿命重置的技术。此前用于量化配子形成后年轻化程度的方法局限于低通量、劳动密集型的操作,依赖对单个细胞进行反复的手动显微操作。本文详细描述了一种基于微流控技术的显微镜检测方法,可实现对 S. cerevisiae 配子形成过程中年轻化所需因素的系统性表征。该方法利用两种惰性遗传修饰,实现基于微流控平台对配子复制性寿命的评估。在完成年龄分选和四分体解离后,将条件性不育的配子加载至基于微流控的成像装置中,并通过配子特异性标记物进行识别。长期的延时成像可实现对来自年轻和老化前体细胞的配子复制性寿命进行可靠追踪与比较。本文提供了一个分步操作方案,可用于系统性定量配子寿命,并高通量鉴定介导 S. cerevisiae 配子形成过程中细胞年轻化的分子因子。
引言
Saccharomyces cerevisiae 细胞在有丝分裂过程中通过不对称分裂进行复制性衰老,将与年龄相关的损伤保留在母细胞中,同时产生年轻的子代细胞1,2,3,4。因此,酵母的复制性寿命是有限的,定义为单个母细胞在最终分裂并进入衰老和死亡之前所产生的子代细胞数量。引人注目的是,如果一个年老的 S. cerevisiae 细胞完成减数分裂(配子形成),所有产生的配子的复制性寿命将被完全重置,使其无法与来自年轻前体细胞的配子相区分5,6,7,8,9(图1A)。自从首次发现酵母中减数分裂过程中的年轻化现象以来,已鉴定出多个在减数分裂期间清除年龄相关损伤的重要因子,但由于缺乏高通量技术,研究这些通路对配子寿命影响一直存在挑战6。历史上,配子复制性寿命的量化依赖于使用荧光显微解剖显微镜人工计数细胞分裂次数,即通过连续计数并手动移除产生的子代细胞,在数天内完成对配子复制性寿命的评分7。尽管该技术可用于分析配子的复制性寿命,但其劳动强度大且耗时,导致过去十年中该方法在领域内的应用极为有限10,11。自首次发现减数分裂年轻化以来,尚未有特定的分子通路被证实直接参与该过程7,这一事实凸显了现有技术的局限性,以及建立一种自动化、高通量检测方法的迫切需求。
近年来,基于微流控的新方法已取代通过显微操作对复制寿命进行定量分析,从而无需手动分离子代细胞12. 已设计出不同的捕获装置,用于在成像室中捕获并保留母细胞,在其整个复制性寿命期间持续灌注新鲜培养基,同时将新形成的子代细胞冲走。通过并行设置多个成像室,可在单次实验中于数天内对不同遗传背景的数百个细胞进行复制性寿命的测定。13,14,15,16,17,18,19尽管基于微流控的技术目前已被广泛用于研究营养生长状态下的单倍体酵母细胞,但该技术在酵母配子复制性寿命测定中的应用迄今尚未见报道。
使用微流控装置评估 S. cerevisiae 配子复制寿命存在三大技术与生物学障碍。首先,在配子形成过程中,二倍体酵母细胞经历两次减数分裂,形成一个紧密排列的四分体,其中包含四个单倍体配子,两种交配类型 MATa 和 MATα 以 2:2 的比例分离(图 1A)。因此,当将 MATa 和 MATα 配子载入微流控装置时,分泌的交配信息素会诱导邻近细胞产生交配反应,导致细胞生长停滞、形态异常,并造成微流控装置堵塞。其次,四分体子囊中的四个配子在萌发过程中不会自然分离。因此,若不进行人工分离,只能将完整的四分体捕获于微流控腔室中。未分离四分体的捕获效率较低,且四个仍相连的配子各自的分裂过程难以追踪,使得无法评估每个单独配子的复制寿命。第三,若在载入微流控装置前将四分体分离为单个配子,则这些配子显著小于营养生长状态的细胞,无法被标准捕获结构所捕获(图 2A–C)。
为了克服这些局限性,Spiri 等人于 2026 年9结合了惰性遗传修饰、四分体分离与配子出芽生长以及配子特异性标记,实现了基于微流控技术的高通量配子复制性寿命定量分析,并对酿酒酵母(S. cerevisiae)中配子发生过程中细胞 rejuvenation 所需的因素进行了表征(图 1B–F)。首先,为防止萌发后交配,同时不影响常规遗传杂交,研究人员构建了一种条件性不育等位基因(图 3A)。其次,为了将四分体分离为单个配子,采用了 Zymolyase 处理(可削弱孢子外壁)并结合机械操作。第三,为了高效识别配子(即使在分离后以及使用标准微流控捕获装置所需的短暂出芽生长之后),引入了一种长寿命且稳定保留的配子特异性荧光报告系统。利用该方法,可从先前分选的年轻和衰老前体细胞来源的单个配子中进行分离,并将其加载至微流控装置中,进行长达 72 小时的连续延时成像,从而实现对来自年轻和衰老前体细胞的配子复制性寿命进行定量分析与比较9。本文所述的详细实验方案显著提高了对年轻和衰老前体细胞中配子寿命分析的可行性与通量,有助于直接鉴定介导配子发生过程中细胞 rejuvenation 的分子通路。
方案
本实验方案中所用试剂和设备的详细列表见材料表。
1. 创始细胞的复制性衰老
注意:以下方案中所有实验均在具有 SK1 遗传背景的二倍体 S. cerevisiae 细胞中进行,其基本遗传背景如下:pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V。所有在玻璃烧瓶中培养的菌液,其培养体积不得超过烧瓶体积的 1/5,以确保充分通气。
- 在酵母提取物蛋白胨(YP)甘油平板上解冻二倍体细胞,于30 °C过夜培养。将二倍体细胞转移至YP葡萄糖(YPD)平板,30 °C培养(>8 h)。
- 将新解冻的二倍体细胞接种于5 mL液体YPD培养基(2%葡萄糖)中,室温下振荡培养(300 rpm)过夜(>12 h)。
- 将起始培养物重新稀释至30 mL YPD(2%葡萄糖)中,使600 nm处的光密度(OD600)= 0.2。在30 °C下振荡培养(300 rpm)3–4 h,直至培养物密度达到OD600 = 0.6–1。
- 确保起始培养物量足够,每种基因型至少含有16个OD600单位的细胞用于标记。将每种基因型的2 × 8 OD600单位细胞转移至一个50 mL锥形管中。
- 建议:将16个OD600单位的细胞分为两个样品(每个8 OD600单位),为每种基因型建立两个独立的创始细胞培养物。在年龄分选(步骤2.16)后,合并来自两个创始细胞培养物的老化细胞,以提高老化细胞的总产量。
- 将50 mL锥形管以1,900 × g离心2分钟,弃去上清液。用20 mL磷酸盐缓冲液(PBS)(pH 8)重悬沉淀。
- 重复步骤1.6两次,共进行三次PBS(pH 8)洗涤。准备8 mg/mL的生物素溶液(每8 OD600单位细胞需500 μL)。
- 称取生物素(每样品4 mg),完全溶解于PBS(pH 8)中,使终浓度为8 mg/mL(每样品需500 μL)。第三次洗涤后,用1 mL PBS(pH 8)重悬细胞。
- 将细胞悬液各500 μL分装至两个低吸附离心管中,将初始的2 × 8 OD600单位细胞均分。向每个离心管中加入500 μL生物素溶液(8 mg/mL),使总体积为1 mL(图1B)。
- 用Parafilm封口后涡旋1分钟。老化细胞对机械应力敏感;这是最后一次涡旋操作。此后,通过轻柔吹打重悬细胞沉淀。
- 将离心管置于旋转架上,4 °C孵育30分钟。以1,900 × g离心2分钟,吸除上清液。用1 mL PBS(pH 8 + 100 mM甘氨酸)重悬沉淀,以化学淬灭过量生物素。
- 重复步骤1.11三次,共进行三次PBS(pH 8 + 100 mM甘氨酸)洗涤。用1 mL YPD(2%葡萄糖)重悬细胞。
- 以1,900 × g离心2分钟,吸除上清液。为每个生物素标记的样品在500 mL三角瓶中准备50 mL YPD(2%葡萄糖)+ 氨苄青霉素(100 µg/mL)培养基。
- 将生物素标记的细胞用1 mL YPD(2%葡萄糖)重悬后加入500 mL三角瓶中。测量创始培养物的光密度(OD600),以估算次日的分裂代数。
- 在30 °C下振荡培养(300 rpm)过夜(16–18 h),实现复制性衰老(图1B)。这将导致每个生物素标记的创始细胞大约经历6–7次分裂。
2. 老年始祖细胞的分离
注意:将 PBS(pH 7.4)+ BSA(5 g/L)在 4 °C 下保存,并在实验过程中保持冰上放置。
重悬细胞沉淀时,应确保充分重悬并混匀,以避免堵塞柱子并最大化分选效率。为提高衰老细胞群体的纯度,通过将第一次分选柱的流出液重新加载至新的第二根分选柱,进行连续两次分选。该操作可获得衰老细胞群体,且来自年轻细胞的污染极少(纯度为 90–98%)。衰老细胞对机械应力敏感;使用移液管轻柔地吹打重悬细胞沉淀。
- 孵育 16–18 小时后,记录每种起始培养物的光密度(OD600)。计算估计的代数(平均年龄 = log2(OD600终值 / OD600起始值))。
- 将每种培养物在 50 mL 圆锥形离心管中以 1,900 × g 离心 2 分钟,并弃去上清液。使用 25 mL 血清移液管,用 20 mL PBS(pH 7.4 + BSA(5 g/L))通过反复吹打重悬沉淀。
- 重复步骤 2.2 一次。通过倒置混匀 Anti-Biotin MicroBeads 悬浮液的小瓶。使用剪口枪头,向细胞悬液中加入 100 μL Anti-Biotin MicroBeads。
- 通过倒置混匀。在 4 °C 下孵育 15 分钟。在旋转摇架上孵育,或每 5 分钟至少倒置试管 3–4 次(图 1C)。
- 安装 QuadroMACS 磁性支架、分选柱和预分离滤器(30 µm)。在分选柱下方放置容器,以收集所有流穿的废液。
- 用 3 mL PBS(pH 7.4 + BSA(5 g/L))预润洗每个滤器/分选柱。为每个分选柱和实验条件标记两个 15 mL 圆锥形离心管(一个用于“老化细胞洗脱液”,另一个用于“年轻细胞流穿液”)。
- 将细胞悬液以 1,900 × g 离心 2 分钟,并弃去上清液。用 20 mL PBS(pH 7.4 + BSA(5 g/L))重悬沉淀,再次离心。
注意:此步骤至关重要,用于去除过量的游离 Anti-Biotin MicroBeads,否则会饱和分选柱。 - 用 5 mL PBS(pH 7.4 + BSA(5 g/L))将细胞沉淀完全重悬,并加样至第一个分选柱(图 1C)。标记分选柱所加样的基因型以便追踪。
- 将第一次的流穿液收集至标记为“年轻细胞流穿液”的 15 mL 圆锥形离心管中。当细胞悬液完全流过分选柱后,将 15 mL 圆锥形离心管更换为废液收集容器。
- 将相同基因型的两个年轻细胞流穿液悬液合并至一个 15 mL 圆锥形离心管中。在新的 15 mL 圆锥形离心管中,将 250 μL 合并后的年轻细胞流穿液与 9.75 mL PBS(pH 7.4 + BSA(5 g/L))稀释。标记为“稀释的年轻细胞”以备后续步骤使用。
- 用 3 mL PBS(pH 7.4 + BSA(5 g/L))洗涤每个分选柱 4 次。第一次洗涤时,将 3 mL PBS(pH 7.4 + BSA(5 g/L))分装回曾装有细胞悬液的 50 mL 圆锥形离心管中,再转移至相应分选柱,以确保残留细胞全部上柱。随后用新鲜的 3 mL PBS(pH 7.4 + BSA(5 g/L))洗涤分选柱 3 次。
- 为第二次分选准备新的分选柱和预分离滤器(30 µm)。用 3 mL PBS(pH 7.4 + BSA(5 g/L))预润洗每个滤器/分选柱。
- 将第一个分选柱从磁铁上取下,置于用于第二次分选的第二个分选柱上方。向第一个分选柱中加入 5 mL PBS(pH 7.4 + BSA(5 g/L)),并用提供的推杆稳定(轻柔但有力)推动,以洗脱老化细胞。
- 将洗脱的老化细胞加样至第二个分选柱。标记分选柱所加样的基因型以便追踪。
- 用 3 mL PBS(pH 7.4 + BSA(5 g/L))洗涤每个分选柱 3 次。将分选柱从磁铁上取下,放入标记为“老化细胞洗脱液”的 15 mL 圆锥形离心管中。向分选柱中加入 5 mL PBS(pH 7.4 + BSA(5 g/L)),并用提供的推杆稳定(轻柔但有力)推动,以洗脱老化细胞。
- 将相同基因型的两个独立起始培养物所得的两份洗脱液合并,以增加老化细胞的总产量(见步骤 1.5)。
3. 芽痕和生物素的荧光标记
注意:用荧光染料标记细胞时,孵育过程中应避免光照。在诱导配子形成后5小时,将标准配子形成诱导培养基中的配子形成诱导培养物经滤膜除菌,即可获得条件化配子形成诱导培养基。将条件化配子形成诱导培养基用封口膜密封后于4 °C保存。
- 将混合的老化细胞与稀释的年轻细胞悬液在 1,900 × g 条件下离心 2 分钟,并弃去上清液。用 12 mL 磷酸盐缓冲液(PBS,pH 7)重悬细胞。
- 重复步骤 3.1 两次,第二次用 4 mL PBS(pH 7)重悬细胞。向每管中加入 4 μL 荧光标记的麦芽凝集素(1 µg/mL)和 4 μL 荧光标记的链霉亲和素(1 µg/mL)(图 1C)。
- 室温避光孵育 15 分钟,每 5 分钟轻轻倒置混匀 3–4 次。在 1,900 × g 条件下离心 2 分钟,弃去上清液。
- 用 12 mL 诱导配子形成的培养基重悬细胞。重复离心和重悬洗涤步骤三次;最后一次洗涤后,将细胞重悬于 2 mL 含氨苄青霉素(100 µg/mL)的预处理配子形成诱导培养基中。
4. 配子发生的诱导及年龄分选分析
警告:甲醛具有毒性且对人有刺激性;操作时应在化学通风橱中进行,并穿戴适当的个人防护装备(PPE)。
- 测定重新悬浮的细胞悬液(来自步骤 3.4)的密度(OD600)。用含有氨苄青霉素(100 µg/mL)的预诱导配子形成培养基将培养物稀释至 OD600 为 0.8,然后转移至玻璃烧瓶中。
注意:体积取决于老化细胞的总产量;最终培养体积为 10 mL 即可满足后续实验需求。 - 将 135 μl 稀释后的预配子形成培养物分装至含有 15 μl 甲醛(37%)的 1.5 mL 离心管中。旋转并室温孵育 15 分钟。于 4 °C 保存。
- 在 30 °C 下以 300 rpm 振荡培养 24 小时以完成配子形成过程(图 1C)。
暂停点:对甲醛固定的细胞进行成像可在最方便的任意时间进行。但建议在继续本方案其余步骤前验证老化细胞的分选效率。甲醛固定后的细胞可在 4 °C 下于固定液中保存最多 48 小时。如需长期保存,应将含甲醛的溶液更换为山梨醇(1.2 M),并于 -20 °C 保存。 - 成像前,将甲醛固定的细胞在 1,900 x g 条件下离心 2 分钟。用移液器小心吸除上清液,并移至专用的甲醛废液容器中。
- 用 20 μL 山梨醇(1.2 M)重悬细胞沉淀。取 3.3 μL 细胞悬液滴加至标准载玻片上,加盖 22 x 22 mm 盖玻片。
- 采集包含完整细胞体积的 z 堆栈图像,使用 DAPI、mCherry、FITC 和微分干涉差(DIC)通道,以评估芽痕数量、生物素标记以及 Pma2-GFP 表达情况(图 1C 和 图 4A;分别显示为品红色、黄色和青色)。
- 每种实验条件下至少继续采集 50 个细胞。
5. 图像分析以评估生物素标记效率及芽痕数量
暂停点:验证年龄分选效果的图像分析可在最方便的任意时间点进行。但建议在继续本方案其余步骤之前,先确认分选效率。
注意:图像使用自定义的半自动化 Fiji/ImageJ(ImageJ2,V. 2.14.0/1.54m)20,21 宏进行量化。每个宏的输入参数相关具体说明已在宏的头部注明,需根据各自的输入数据进行相应调整。
- 打开 Fiji/ImageJ。将宏 Manual ROI Selection and TIFF Export(补充文件 1)拖放到 Fiji/ImageJ 中以打开。
- 在宏窗口中点击 运行。根据提示选择输入和输出文件夹,然后点击 确定。
- 在目标细胞周围绘制矩形,并通过手动方式或使用快捷键 t 将每个矩形添加到感兴趣区域(ROI)管理器中。确保整个细胞位于矩形内,并在每侧留出约一个细胞直径的边距。
- 当第一幅图像的所有 ROI 均已添加至 ROI 管理器后,在提示窗口中点击 确定: 需要操作(所有 ROI 是否已选中并保存至 ROI 管理器 (t)?)(补充图 1)。所有选定的 ROI 将被自动裁剪并保存。输入文件夹中的下一张图像将自动打开。
- 对输入文件夹中的所有图像重复步骤 5.3–5.4。当宏遍历完输入文件夹中的所有图像后将自动停止。将宏 Single-Cell 3D and Z Projection(补充文件 2)拖放到 Fiji/ImageJ 中以打开。
- 如有需要,调整 3D 投影… 命令中的切片间距。在宏窗口中点击 运行。根据提示选择输入和输出文件夹,然后点击 确定。
注意:宏将自动运行,无需用户干预。当宏遍历完文件夹中所有图像后将自动停止。 - 将所有命名为 Y_projection… 的图像移至一个新的输入文件夹用于计数。将宏 Manual Budscar and Biotin Annotation(补充文件 3)拖放到 Fiji/ImageJ 中以打开。
- 在宏窗口中点击 运行。根据提示选择输入和输出文件夹,然后点击 确定。通过在三维中旋转细胞来计数芽痕。
注意:每个 DAPI 和 mCherry 阳性的环状结构计为一个芽痕,除非它们重叠并代表同一次出芽事件。每个细胞出生时留下的大的实心圆形生物素标记(mCherry 阳性)不计入总芽痕数(图 4A)。 - 在提示窗口中点击 确定: 需要操作(芽痕数量?)。在弹出的窗口中选择计得的芽痕数量,然后点击 确定(补充图 2)。
- 通过检查 mCherry 信号判断细胞是否被生物素标记。如果细胞在生物素标记期间存在,则整个细胞呈 mCherry 阳性(图 4A)。
- 在提示窗口中点击 确定: 需要操作(生物素标记:无 = 0 / 有 = 1?)。若细胞无生物素标记则选择 0,若有则选择 1。在另一个提示窗口中点击 确定(补充图 3)。
- 结果将自动记录在日志窗口中,并以 .txt 文件形式保存至输出文件夹。计数过程中请勿关闭日志窗口。
- 下一张图像将自动打开。对输入文件夹中的所有图像重复步骤 5.9–5.13。当宏遍历完输入文件夹中的所有图像后将自动停止。
6. 评估减数分裂的效率并分析四分体的年龄
注意:必须重新验证四分体的年龄分离,以排除减数分裂过程中因年龄相关因素导致的细胞去富集现象。采用与步骤5中所述相同的分析流程(用于分析生物素标记效率和出芽疤痕数量的图像分析),但区别在于,仅对减数分裂后条件下的四分体进行裁剪并用于分析,因为只有四分体内的配子才能在Zymolyase处理中存活,从而构成配子群体。图像通过自定义的半自动化Fiji/ImageJ(ImageJ2,V. 2.14.0/1.54m)20,21宏进行量化分析。各宏对输入参数的具体说明已在每个宏的头部注释中注明,需根据各自的输入数据进行相应调整。
暂停点:在进行孢子分离操作时,可取出初始培养物的等分试样(100 μl)置于离心管中留作计数,用于后续孢子形成效率的统计。
- 使用光学显微镜对每种培养物中的300个细胞进行计数,确定单孢子、双孢子和四孢子的数量,以计算孢子形成效率。
- 在配子发生诱导培养基中培养24小时后,取135 μL稀释后的配子发生后培养物(来自步骤4.3),加入含有15 μL甲醛(37%)的离心管中。
- 室温下旋转孵育15分钟。随后置于4 °C保存。
暂停点:若已对配子发生前细胞进行了年龄分选,可在最方便的时间对甲醛固定的四孢子进行成像。细胞可在4 °C的甲醛固定液中保存最多48小时。如需长期保存,需将含甲醛的溶液置换为山梨醇(1.2 M),并于-20 °C保存。 - 成像前,将甲醛固定的细胞在1,900 x g 离心2分钟。用移液器小心吸除上清液,并弃入专用的甲醛废液容器中。
- 将沉淀重悬于20 μL山梨醇(1.2 M)中。取3.3 μL细胞悬液滴加至标准载玻片上,加盖22 x 22 mm的盖玻片。
- 采集z轴层扫图像,完整覆盖细胞体积,分别在DAPI、mCherry、FITC和DIC通道下评估芽痕数量、生物素标记情况以及PMA2-GFP表达(图1D 和 图4A;分别显示为品红色、黄色和青色)。
- 每种实验条件至少采集50个四孢子的图像。
暂停点:若已对配子发生前细胞进行了年龄分选,可在最方便的时间分析四孢子的生物素标记效率及芽痕数量。 - 按照步骤5所述方法,分析配子发生后四孢子的生物素标记效率及芽痕数量。
7. 四分体分离为单个配子
注意:经Zymolyase处理后,细胞具有很强的粘性;重悬细胞沉淀时需小心操作,避免吸出或丢失细胞。YPD(含2%葡萄糖)中加入氨苄青霉素(100 µg/mL)需在实验当天新鲜配制,并经滤膜除菌,以去除任何不必要的杂质或沉淀物。
注意:β-巯基乙醇具有毒性和挥发性;须在通风橱中操作,并穿戴适当的个人防护装备。
- 在配子形成诱导培养基中培养 24 小时后,将培养物(来自步骤 4.3)转移至 15 mL 圆锥形离心管中。在 1,900 × g 条件下离心 2 分钟,弃去上清液。
- 用 900 μL 无菌去离子 H2O 重悬,并转移至 1.5 mL 低吸附离心管中。加入 100 μL Zymolyase(1 mg/mL)。
- 在通风橱中加入 2 μL β-巯基乙醇。用封口膜密封离心管,转移至旋转摇床中,在 30 °C 下孵育 3 小时(图 1D)。
- 孵育 3 小时后,将悬液转移至 15 mL 圆锥形离心管中。移液时需小心:细胞非常黏稠。在 1,900 × g 条件下离心 2 分钟。彻底且小心地吸除上清液,避免扰动黏稠的沉淀,然后用 1 mL 无菌去离子 H2O 重悬。
- 重复步骤 7.4 一次。使用手持式超声仪对样品进行超声处理(图 1D)。以每秒 1 个脉冲、占空比 50% 的条件超声 20 秒。每次超声循环之间将样品置于冰上冷却 1 分钟。
- 在样品之间用 70% 乙醇清洗超声探头。重复步骤 7.5 所述的超声程序五次,共完成六轮超声循环。
- 使用光学显微镜检查四分体分离情况(图 3B)。向每个样品中加入 1 mL YPD(2% 葡萄糖)+ 氨苄青霉素(100 µg/mL)(实验当天过滤除菌)。
- 用 YPD(2% 葡萄糖)+ 氨苄青霉素(100 µg/mL)将样品重新稀释至 OD600 = 0.8。体积取决于分离细胞的总产量。
注:若使用 15 mL 圆锥形离心管,最大体积为 12 mL。 - 将培养物通过预分离滤器过滤至新的 15 mL 圆锥形离心管中。转移至旋转摇床,在加载至微流控装置前于 30 °C 孵育 3 小时(图 1D)。
8. 微流控装置制备
注意:本节描述了根据制造商的建议,使用倒置荧光显微镜和环境控制培养室搭建微流控装置(图2A–C)的操作流程。在整个搭建过程中,使用70%乙醇对工作区域、剪刀、管路和手套进行消毒,以降低污染风险。为减少实验过程中细胞聚集和堵塞的风险,需在培养基中添加Pluronic F-127。实验前一天,将5 g Pluronic F-127粉末(10 g/L)溶解于500 mL YPD(2%葡萄糖)培养基中,加入氨苄青霉素(100 µg/mL),并在使用前1–2小时进行过滤除菌。在微流控装置搭建过程中,确保培养基注射器和管路中无残留气泡。
- 将5 g Pluronic F-127粉末(10 g/L)溶解于500 mL YPD(2%葡萄糖)中。实验前一天配制,过夜溶解。实验当天加入氨苄青霉素(ampicillin)100 µg/mLYPD(2%葡萄糖)、Pluronic F-127(10 g/L)
- 过滤除菌 YPD(2% 葡萄糖)+ 氨苄青霉素(100 µg/mL) + Pluronic F-127 (10 g/L)。过滤过程中会引入气泡,因此在加载培养基泵之前需静置 1–2 小时以去除气泡。
- 检查微流控装置是否存在任何损坏,例如盖玻片破裂。使用实心不锈钢针堵住细胞加样入口端口(图2A,D,E).
注意:将实心不锈钢针插入细胞加样孔时,切勿插入过深,否则在加样过程中可能导致难以取出。 - 根据成像过程中阶段移动的需要,截取适当长度的管路用于连接培养基出口端口与废液收集容器,预留一定松弛度图 2A,).
- 连接中空不锈钢针头至培养基出口管路。将中空不锈钢针头和管路插入培养基出口端口(图 2D–F。将油滴加至显微镜物镜及微流控装置的盖玻片上。
- 将微流控装置安装到显微镜上(图 2G)。找到成像单元的焦平面,并检查聚二甲基硅氧烷(PDMS)U型捕获结构的完整性(图2C).
- 将管道直接从培养基出口端接入废液容器(图 2G)。将培养皿出口管路用胶带固定在显微镜载物台上(图 2G, 绿色胶带)
- 确保废液管路出口位于废液容器底部上方足够高度处,以避免管路被实验过程中积聚的废液浸没,从而产生回压。
- 必要时缩短培养基管路。将培养基进液管剪裁至适当长度,以连接培养基入口端口与置于微泵上的培养基注射器。预留成像过程中载物台移动所需的管路余量。
- 连接中空不锈钢针至培养基入口管路。打开20 mL注射器包装,完全排出空气。
- 吸取 20 mL YPD(2% 葡萄糖)加氨苄青霉素100 µg/mL) 和 Pluronic F-127(10 g/L)加入 20 mL 注射器中。将注射器接头连接至培养基注射器头部。
- 确保注射器接头已拧紧。将培养基入口管路连接到培养基注射器接头上。用胶带将培养基入口管路的另一端固定在废液收集容器上,使中空不锈钢针头朝向容器。
- 小心地将培养基注射器中的残留气泡排出。将培养基注射器垂直持握,使气泡向注射器头部上升。施加压力,将气泡及培养基通过管路排入废液容器中。
- 轻轻敲击注射器侧面,同时保持其直立,以释放任何残留的气泡,然后重新施加压力,直至所有气泡完全排出。仔细检查管路和注射器中是否仍有残留气泡。
- 将装有培养基的注射器安装到微泵上。若使用具有多个插槽的微泵,则对每个额外的注射器重复步骤8.10–8.14所述的注射器准备过程,并将每个准备好的注射器安装到微泵上,直至所有需要的插槽均被填满。推动微泵的推杆向前,直至其与各注射器的推杆啮合,培养基开始从所有注射器的管路中排出。
- 将连接有管路和培养基注射器的中空不锈钢针插入已安装的微流控装置的培养基入口端口图 2A,H,I).
- 以流速启动泵 2.4 µL/min 一旦所有安装在微泵上的注射器均插入微流控装置,将连接至培养基入口端口的管路用胶带固定在显微镜载物台上。图 2I, 背景中的绿色胶带。
- 确保管路留有余量,以允许成像过程中载物台移动。打开环境培养箱并将其设置为 30 °C运行培养基泵至少2小时,以用培养基预润成像单元,然后再接种细胞。
- 在培养基流动约1小时后,对感兴趣区域(ROI)拍摄测试图像,以检测单个成像单元内不同焦平面的差异。
- 根据显微镜和放大倍数,针对每个腔室,在每个位置采集 2 x 27 张图像,并进行三层 z 轴切片,层间间隔为 3–8 µm 间距,用于补偿单个成像单元内不同焦平面的差异。
- 在细胞加样前1小时停止泵运行,以降低压力,使加样更方便。
9. 配子加载至微流控装置
注意:所有条件下的细胞加样必须在1小时内完成,以避免配子过早发生细胞分裂。若未做到,将导致新生成的子代细胞稀释配子,从而影响对总复制性寿命的精确评估。针对每种条件和基因型,需加载两个成像单元,以获得两个技术重复样本用于分析。
- 根据需要将细胞加样管切割至适当长度,用于连接细胞加样入口与注射器。将空心不锈钢针连接到细胞加样管上。将一个注射器接头连接至5 mL注射器的头部。
- 将细胞加样管连接到5 mL注射器上的注射器接头。在重新生长3小时后(步骤7.9),检查大多数配子是否已启动生长。使用光学显微镜检查扩大的配子及萌发的芽体。
- 将第一种待加样的条件分装2 mL至一个2 mL离心管中。对每种条件依次执行步骤9.3–9.15。从将要加载细胞的两个成像单元上移除实心不锈钢针,以释放压力。
- 在将细胞悬液吸入注射器前,立即使用手持超声仪对分装的细胞进行超声处理(5次脉冲,每秒1次,占空比50%)。将超声处理后的细胞悬液通过预分离滤膜(30 µm)过滤至新的2 mL离心管中。
- 通过已连接的空心不锈钢针和管路,将细胞悬液装入准备好的5 mL注射器中。排出含有细胞悬液的注射器中的空气,确保注射器和管路中无残留气泡。
- 推动注射器活塞,直至空心不锈钢针尖端出现一小滴液体。将空心不锈钢针插入微流控装置的细胞加样入口。
- 通过将不锈钢针上的液滴直接与细胞加样入口连接,确保不引入气泡。使用卷起的无尘实验室擦拭纸吸去微流控装置表面多余的液体。
- 在显微镜实时成像下直接观察成像单元,通过小心施加压力于注射器活塞手动加载细胞。持续施加压力,直至PDMS U型捕获结构开始轻微变形。
- 持续保持压力,并等待细胞开始流入成像区域。切勿施加过大压力,否则可能导致过载和/或PDMS结构从盖玻片上脱落,从而使成像单元失效。
- 当细胞开始进入捕获结构时,释放压力,并监测整个成像单元的加载效率。重复施加压力以循环加载,直至捕获足够数量的细胞。
- 如果被占据的捕获结构少于200个,则重复加载循环。理想加载状态下,细胞占据约2/3的捕获结构,既能保证足够的加载密度,又可降低过载风险,从而减少实验过程中堵塞的可能性。
- 若多个成像单元共用泵系统,且其中一个成像单元发生过载,则应断开该单元与培养基泵的管路连接,以防止因堵塞导致泵停转,并避免其他实验条件的损失(图2J)。
- 当加载足够数量的细胞后,从细胞加样入口移除空心不锈钢针。缓慢而小心地将实心不锈钢针重新插入细胞加样入口端口。
- 避免将实心不锈钢针插入加样端口过深或过快,否则可能导致成像单元内压力骤增,造成被捕获细胞的丢失。从步骤9.6开始,为同一条件加载第二个通道。
- 从下一个待加载的成像单元上移除实心不锈钢针,然后从步骤9.3重新开始,以加载下一个条件。重复此过程,直至所有条件均完成加载。
- 在显微镜实时成像下检查所有已加载的成像单元,确认加载充分且稳定,并确保单元未过载。当所有连接至微泵的成像单元均完成加载并确认细胞加载合适后,以2.4 µL/min的恒定流速启动微泵。
- 在培养基流动恢复后,仔细检查微流控装置是否存在从重新插紧的加样端口泄漏的情况。若发现泄漏:拔出实心不锈钢针并重新小心插入。
- 若无法阻止泄漏,通过从20 mL培养基注射器接头处移除管路,将受影响的成像单元与培养基泵断开连接(图2J)。若成像单元过载,可通过从20 mL培养基注射器头部的注射器接头拔下管路,将该成像单元与培养基泵断开。
10. 图像采集
注意:一旦泵开始运行并完成质量控制,需在 t0 时间点对每个腔室的 FITC 和明场通道进行全视野成像(包含被捕获细胞的区域),以识别配子(图 1E 以及 图 3D、E)。成像条件取决于具体系统和实验需求,可相应调整。例如,使用 40 倍物镜,每个位置在 FITC 和明场通道中采集 2 × 27 张图像,并采集三层 z 轴切片,层间间距为 3–8 µm,以补偿单个单元内不同区域的焦平面差异。在完成 t0 时间点的图像采集后,对同一视野进行时间间隔为 15–20 分钟的延时成像,持续 72 小时,以覆盖配子的完整复制寿命(图 3D、E)。延时成像仅在 DIC 通道中进行,以避免在 FITC 通道中反复成像导致的累积光毒性。
- 微泵启动后,重新核对所有已加载成像单元的感兴趣区域(ROI)和焦平面。在 FITC 和 DIC 通道中采集所有 ROI 的第一个时间点(t0)图像,以识别配子(GFP 阳性)(图 1D 和 图 3C)。
- 完成 t0 图像采集后,开始以 15–20 分钟为间隔的时间序列成像,总时长为 72 小时,仅在 DIC 通道中采集图像(图 1E 和 图 3D、E)。实验过程中应不定期监测装置是否出现自发性泄漏。若发现泄漏,应立即拔下相应注射器,以防止大规模泵故障或培养基泄漏至显微镜内部。
- 时间序列成像完成后,转移数据并进行后续清理工作。
11. 样品纯化
- 在完成延时成像采集后,提前30分钟停止泵的运行。从微泵上取下培养基注射器,并关闭泵。拔下连接管路和培养基注射器的中空不锈钢针头。
- 将微流控装置从显微镜上取下,并拔下所有不锈钢针头。清除物镜上的油渍。
- 将微流控装置和不锈钢针头丢弃至指定的废液容器中。转移数据并关闭显微镜。
12. 配子复制性寿命分析
注意:为量化时间延时实验结束后配子的复制寿命,需对图像进行处理,并统计配子的复制寿命(图1F)。图像处理方法取决于显微镜配置和具体需求。简而言之,将每种条件(同一成像单元)下的明场时间延时图像拼接成一个超堆栈。如有必要,对明场时间延时超堆栈和 t0 FITC 图像进行裁剪和重设尺寸,使特定点的 X-Y 坐标在所有图像中保持一致。使用自定义的半自动化 Fiji/ImageJ(ImageJ2,V. 2.14.0/1.54m)20,21 宏对图像进行量化分析。各宏的输入参数具体说明见其头部注释,需根据各自的输入数据进行相应调整。每种基因型和条件下,每个技术重复需测量 200 个细胞的复制寿命。将两个技术重复的计数结果合并,以获得可靠的复制寿命测量值。重复整个实验以获得独立的生物学重复。
暂停点:在完成实验方案的实验部分后,可在任意方便的时间点进行图像分析,以评估配子的复制寿命。
- 打开 t0 特定微流控单元的FITC图像。根据提示选择输入和输出文件夹,然后点击 好的.
- 在微流控捕获装置中围绕 FITC 阳性配子绘制矩形,并将该矩形添加至 ROI 管理器(快捷键 t)。不要紧密裁剪细胞周围区域;每侧应留出约一个捕获器宽度的边距。图1D, 图3C, 和 补充图4).
- 继续操作,直至所有 FITC 阳性配子均添加至 ROI 管理器中(补充图5. 转到 ROI 管理器并选择所有点。点击 更多 和 保存.
- 将 ROI 列表保存至输出文件夹。拖放该宏 手动 ROI 裁剪与 TIFF 导出 - 打开图像 (补充文件 4) 导入 FIJI/ImageJ 中打开。
- 选择列表中的最后一个 ROI 并单击 运行 在宏窗口中: 手动 ROI 裁剪与 TIFF 导出 - 打开图像 (补充文件 4)。根据提示选择输出文件夹以启动宏。
- 宏开始复制并保存所有选定的 ROI 至指定的输出文件夹。当所有 ROI 均被复制并保存后,宏停止运行。
- 关闭0 FITC 图像。打开同一微流控单元的明场延时超堆栈图像。如果尚未打开,拖放该宏 手动 ROI 裁剪与 TIFF 导出 - 打开图像 (补充文件 4) 导入 Fiji/ImageJ 中打开。
- 如果尚未打开,从 t 中拖放已保存的 ROI 列表0 将FITC图像导入Fiji/ImageJ中打开。选择列表中的最后一个ROI,然后单击 运行 在巨噬细胞上: 手动 ROI 裁剪与 TIFF 导出——打开图像 (补充文件 4).
- 根据提示选择输出文件夹以启动宏,然后单击 好的宏将开始复制并保存所有选定的 ROI 至指定的输出文件夹。
- 宏在复制并保存所有选定的 ROI 后停止。关闭明场延时超栈。
- 拖放宏 手动进行GFP、RLS和末端表型注释 (补充文件 5) 导入 Fiji/ImageJ 中打开。点击 运行 在宏窗口中。
- 根据提示选择输入和输出文件夹,然后点击 好的. 检查 t0 FITC 以确保配子(GFP 阳性细胞)已加载。比较 t0 FITC 图像和 t0 明场延时成像以确保同一细胞仍保留在 t 中0 明场延时摄影(图3C).
- 点击 好的 在提示窗口中: 操作要求 (GFP细胞是否被捕获?)补充图6. 如果 t0 FITC 细胞不呈 GFP 阳性,选择 0 在提示窗口中。
- 如果在t0明场延时图像中加载的细胞与在t0 FITC图像中加载的细胞不一致,请选择 0 在提示窗口中。如果 t0 FITC 细胞呈 GFP 阳性,且在 t0 时刻明场延时成像中观察到的细胞与在 t 时刻加载的细胞为同一细胞0 FITC 图像,选择 1 在提示窗口中(补充图7)。点击 好的 在做出 GFP 细胞决定后,立即在提示窗口中进行操作。
- 通过评估加载的配子在达到终末表型(停止分裂)或从捕获陷阱中排出(从 ROI 丢失)之前产生多少子代细胞,来计算复制寿命。
- 一旦完成复制性寿命计数,点击 好的 在提示窗口中: 操作要求 (细胞的RLS?)补充图8在弹出窗口中,选择已观察到的分裂次数(RLS)图3D,E; 补充图9.
- 一旦报告了RLS,单击 好的 在弹出窗口中判断细胞是否已达到终末表型,或在停止分裂前已被推出捕获区域。
- 点击 好的 在提示窗口中: 操作要求 (末端?)补充图10在提示窗口中,选择 0 如果细胞在分裂过程中被排出,且终末表型尚未被观察到。
- 在弹出窗口中,选择 1 如果已观察到终末表型(补充图11. 在弹出窗口中,选择“?” 如不明确。
- 在提示窗口中做出终末命运决定后,点击“确定”。点击 好的 在提示窗口中: 操作要求 (原因?)补充图12.
- 如果细胞在达到终末表型之前被推出,选择推出细胞的命运:“推出” = 细胞仍在分裂时即被推出;如果细胞已达到终末表型,则选择终末细胞命运:(a)推出/完成 = 细胞已获得终末形态,但在上一次分裂后3小时内被推出;(b)增大 = 细胞体积增大且停止分裂;(c)分裂失败并增大 = 细胞在最后一次分裂时未能分离,并停止分裂;(d)皱缩 = 细胞不再分裂,且呈现缩小、皱缩的形态补充图13;(e)其他 = 不符合上述描述的任何其他类别。
- 点击 好的 在终末细胞命运决定做出后,提示窗口将显示结果。所有提示的结果将自动记录在日志窗口中,并保存为输出文件夹中的 .txt 文件。
- 计数过程中请勿关闭日志窗口。输入文件夹中的下一张图像将自动打开。重复步骤 12.12–12.22,直至脚本遍历完输入文件夹中的所有图像。
结果
评估复制性年龄分离及配子形成效率
为了比较不同年龄前体细胞来源配子的复制寿命,必须确保细胞群体具有足够的年龄差异和纯度。为了将获得的衰老细胞群体纯度提高至90–100%,对标准的年龄分离方案进行了关键性改进,即在第一次分选后,将衰老细胞的洗脱液重新加载到新的层析柱上进行第二次分选9。为了评估经过两次分选的衰老细胞和年轻细胞群体的纯度与年龄,需进行芽痕和生物素染色,并对每种条件下的约50个细胞进行成像。麦芽凝集素(Wheat germ agglutinin)可特异性结合芽痕,芽痕是酵母细胞壁上富含几丁质的环状结构,每次出芽后均会留下一个,因此可揭示细胞精确的复制年龄(图1C 和 图4A)22。配子发生前细胞的图像按照方案第5步中描述的图像分析流程进行分析。
本研究所描述的连续分选方案能够稳定获得年轻细胞群体,其中生物素标记的细胞仅占约3.63%,平均复制年龄为1.16;而衰老细胞群体中生物素标记的细胞约占96.74%,平均复制年龄为8.55(图4B、C)9。若通过生物素染色评估发现,衰老或年轻细胞群体的纯度低于80%,则终止实验。在理想的实验中,年轻与衰老细胞群体之间的平均年龄差应至少达到6个细胞分裂周期;若分离效果低于4个细胞分裂周期,则终止实验。
在配子形成诱导培养基中培养24小时后分析配子形成效率。在所述条件下,年轻细胞中有79.8%,衰老细胞中有78.89%成功形成形态上明显可区分的四分体(对照基因型,图4D)9。配子形成效率偏低并非本方案的严格瓶颈,但会降低配子产量,使后续步骤更具挑战性且可重复性降低。因此,若配子形成效率低于30%,则配子分选时的细胞投入量加倍(4 × 8 OD600),以确保从衰老前体细胞获得足够数量的配子。
来自年轻前体细胞的减数分裂后四分体群体中,生物素标记细胞的纯度可重复地达到13.38%,平均复制年龄为1.31;而来自衰老细胞的四分体群体中,生物素标记细胞的纯度为97.34%,平均复制年龄为8.17(图4E、F)9。若在特定基因型中,分选后的四分体群体纯度变化超过20%,或衰老四分体的平均年龄相较于减数分裂前的衰老细胞群体减少超过3个分裂周期,则必须进行进一步评估(图4E、F)。
综上所述,连续磁珠分选可实现减数分裂前细胞的有效年龄分离,且年轻细胞(79.8%)与年老细胞(78.89%)的配子形成效率相当。细胞群体的复制年龄和纯度在配子形成前后各分析一次。重新验证四分体的年龄分离至关重要,以排除特定突变以年龄依赖的方式干扰配子形成的可能性,从而避免年老细胞在配子形成过程中发生特异性耗竭。
配子发生再生能力的评估
将减数分裂前的野生型细胞分选为年轻和年老的细胞群体,并按本文所述方法诱导其进入配子形成。通过量化每个四分体的出芽疤痕数量,以确定配子分离前及配子获得复制寿命前各群体的复制年龄(图5A)9。在进行延时成像后,对来自年轻和年老前体细胞的配子的复制寿命进行量化和比较,结果显示两者具有相似的中位复制寿命(分别为21次和22次分裂;p = 0.982;图5B),证实了本文所述方案能够捕捉到配子形成过程中的 rejuvenation(再生)现象。
利用该方法,我们发现通过选择性自噬降解受损的细胞组分对于配子发生过程中的 rejuvenation(恢复活力)是必需的9。介导受损组分通过液泡进行降解的自噬通路会随着年龄增长而衰退,导致细胞内受损组分积累增加23,24。Atg11 是选择性自噬中的主要支架蛋白,负责将核心自噬机制招募至标记特定 cargo(底物)的选择性自噬受体,在配子形成过程中其表达被动态上调9。为了验证通过选择性自噬清除损伤是否对配子发生过程中的 rejuvenation 至关重要,我们将处于配子发生前的 atg11Δ 细胞按年轻和年老细胞群体进行分选,并按照本文所述方案诱导其进行配子形成。在通过定量每个四分体的出芽瘢痕数量确认四分体群体的复制性年龄后(图 5C)9,分离四分体并测定配子的复制性寿命。对来自年轻和年老前体细胞的 atg11Δ 配子的中位复制性寿命进行定量分析显示,来自年老前体细胞的配子其复制性寿命显著且可重复地短于来自年轻 atg11Δ 前体细胞的配子(图 5D,重复实验1,p = 2 × 10⁻⁶;重复实验2,p = 3 × 10⁻⁶,相较于 图 5B)9。该结果表明,Atg11 介导的选择性自噬在由年老前体细胞衍生的配子实现完全 rejuvenation 过程中发挥关键作用,并证明本文所述实验流程可用于揭示产生完全 rejuvenated 配子所必需的组分。
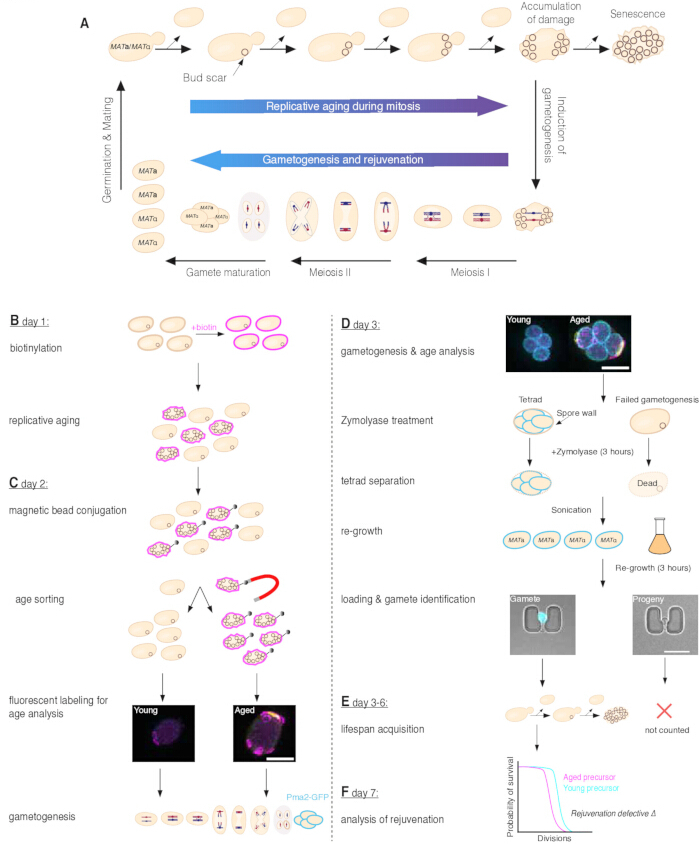
图 1.配子发生过程中的返老还童现象及评估配子复制寿命的技术流程。(A) 在营养生长期间,芽殖酵母进行不对称分裂。新形成的子细胞出生时处于年轻状态,而母细胞则逐渐积累与衰老相关的损伤,最终进入衰老状态。单个酵母细胞的复制年龄可通过芽痕数量来指示,每次分裂后都会在母细胞壁上留下芽痕(上图)。通过营养耗竭(右侧向下箭头)可诱导配子发生。在此过程中,二倍体酵母进行对称分裂,产生包含四个同等年轻、具有两种交配类型的单倍体配子的四分体。即使来源于已复制衰老的前体细胞,其产生的配子的复制寿命也会被完全重置(下图)。当重新添加营养物质后,配子萌发并恢复有丝分裂生长,两种交配类型的配子结合后形成二倍体细胞(左侧向上箭头)。(B) 在第1天对起始细胞用生物素标记,并在最佳生长温度下的丰富培养基中过夜培养,以获得复制衰老的起始细胞和年轻的子细胞。(C) 在第2天,将生物素标记的起始细胞与磁珠偶联,随后通过磁性年龄分选将衰老的起始细胞与年轻的子细胞分离。接着检测生物素信号和芽痕荧光,以评估分选效率并验证所分离群体的复制年龄。然后将细胞在诱导配子发生的培养基中过夜孵育,以生成表达Pma2-GFP的四分体。(D) 在第3天,检测配子发生效率、生物素标记情况以及芽痕数量,以确认配子发生的完成情况及各群体的年龄分布。使用Zymolyase处理四分体3小时,以降解孢子壁并裂解未能完成配子发生的细胞,随后通过超声处理实现机械分离。分离后的配子允许其重新生长,以便更好地保留在微流控U型捕获结构中,然后将其加载至微流控装置。代表性图像显示被捕获在U型陷阱中的Pma2-GFP阳性配子(左)和Pma2-GFP阴性配子后代(右),通过明场和Pma2-GFP荧光(青色)进行观察。(E) 在实验第3至6天,利用基于微流控的长期延时成像技术测量配子的复制寿命。(F) 在第7天分析一种返老还童缺陷背景下的配子复制寿命时可能得到的假设结果。比例尺 = 5 µm。本图改编自Spiri等人的研究9。请点击此处查看该图的放大版本。
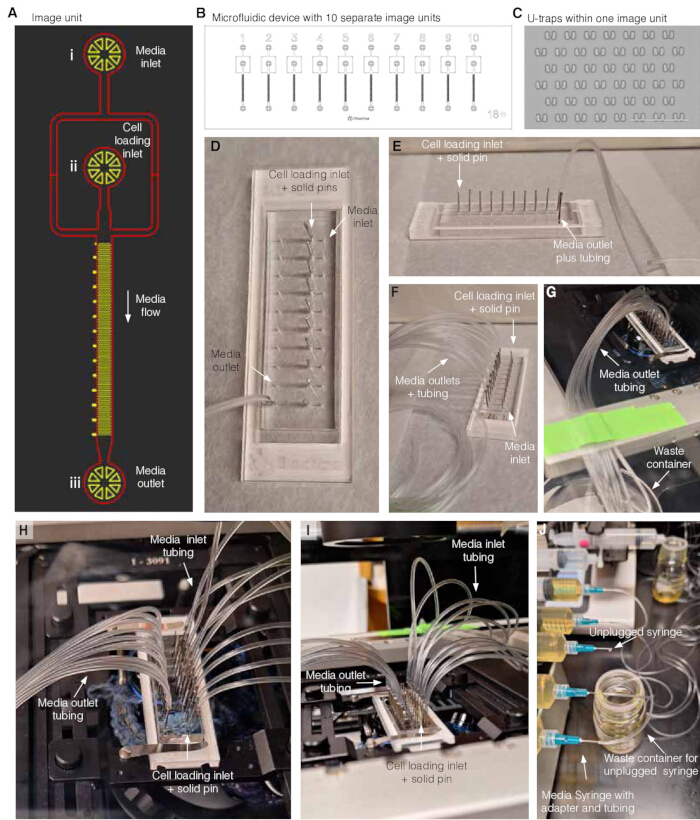
图 2.微流控装置制备。(A)一个成像单元的示意图。(i)培养基入口;(ii)细胞加样入口;以及(iii)培养基出口。实验过程中,新鲜培养基从培养基入口(i)流向培养基出口(iii),同时细胞加样入口(ii)被实心不锈钢针封闭。(B)包含10个独立成像单元的微流控装置示意图。(C)一个成像单元中PDMS U型捕获结构及其间距的图像,比例尺为100 µm。(D)微流控装置顶视图,所有细胞加样入口均插入实心不锈钢针,其中一个培养基出口连接中空不锈钢针及导管,用于培养基流通收集。(E)微流控装置侧视图,所有细胞加样入口均插入实心不锈钢针,其中一个培养基出口连接中空不锈钢针及导管,用于培养基流通收集。(F)微流控装置所有细胞加样入口均插入实心不锈钢针,所有培养基出口均连接中空不锈钢针及导管,用于培养基流通收集。(G)微流控装置所有细胞加样入口均插入实心不锈钢针,所有培养基出口均连接中空不锈钢针及导管,用于培养基流通收集,并安装于显微镜上。用于培养基流通收集的导管用胶带(绿色胶带)固定在显微镜载物台上,并导入废液收集容器中。(H)微流控装置所有细胞加样入口均插入实心不锈钢针,所有培养基出口均连接中空不锈钢针及导管,所有培养基入口均连接中空不锈钢针及导管并接入培养基注射器,装置安装于显微镜上。(I)微流控装置所有细胞加样入口均插入实心不锈钢针,所有培养基出口连接中空不锈钢针及导管,所有培养基入口连接中空不锈钢针及导管并接入培养基注射器,装置安装于显微镜上。来自培养基注射器的导管被胶带固定在显微镜载物台上(背景中的绿色胶带)。(J)当发生泄漏或成像单元过载时,如何将培养基注射器从微流控装置上拔下的示例。图2A–C改编自Jo等人的研究15。 图D–J改编自Spiri等人的研究9。 请点击此处查看该图的放大版本。
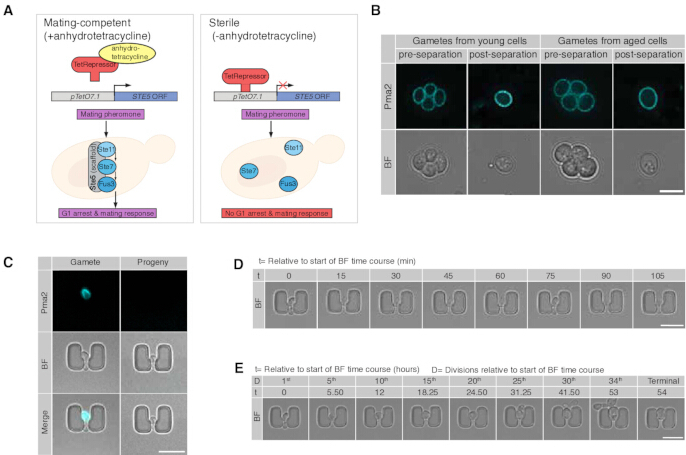
图3基于微流控技术的配子复制性寿命获取中的配子制备 (A条件性不育遗传系统的示意图。内源性启动子的 STE5,一种在感知交配信息素时信号转导所必需的支架蛋白,被替换为 pTetO7.1 启动子片段。在基础状态下,由组成型启动子驱动表达的四环素阻遏蛋白(TetR)结合 pTetO7.1 并抑制该启动子的转录。添加并结合无水四环素可诱导四环素阻遏蛋白发生构象变化,降低其与该启动子的亲和力。 pTet07.1 从而解除对转录的抑制 STE5 (B代表性单个z平面图像,分别显示分离前和分离后的年轻(左图)与年老(右图)四分体及配子,呈现明场与Pma2-GFP(青色)信号。C) 代表性 Pma2-GFP 阳性配子(左图)与 Pma2-GFP 阴性配子后代(右图)被捕获于基于微流控的装置中,显示明场与 Pma2-GFP(青色)。D) 代表性被捕获的配子在2小时内分裂两次。E代表性配子被捕获在微流控成像单元中,每5秒可视化一次th 分裂直至末端34th 54 小时时间跨度内的分裂过程。比例尺 = 5 µm该图改编自 Spiri 等人的研究。9. 请点击此处以查看此图的放大版本。
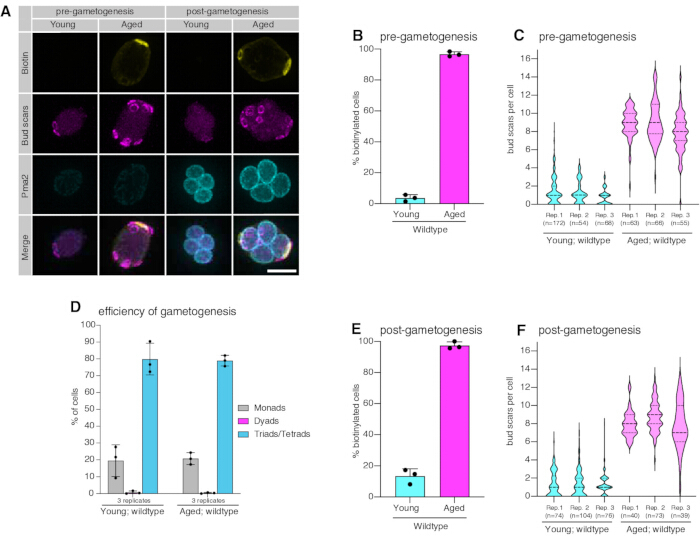
图4. 复制性年龄与配子形成效率的定量分析。 (A代表性不同年龄的减数分裂前最大强度投影细胞(左图)和减数分裂后四分体(右图),显示了用荧光标记的链霉亲和素(黄色)检测的生物素信号、用荧光标记的小麦胚芽凝集素(洋红色)标记的富含壳聚糖的出芽瘢痕,以及Pma2-GFP(青色)。B) 量化年轻(3.63 岁)和老年(19.75 岁)恒河猴外周血中生物素标记细胞的比例 ± 2.12%,平均值 ± 标准差(SD),3个重复,n值分别为172、54和68,以及老年组(96.74 ± 1.58 %,平均值 ± SD,3个重复,n值分别为63、66和55)野生型细胞群体,误差线表示SD。C) 通过评估年轻细胞(1.16)中的出芽疤痕数量来量化复制年龄 ± 0.41,平均值 ± SD,n = 3 个重复,n 分别为 172、54 和 68)以及老龄(8.55 ± 0.66,平均值 ± SD,3个重复,n值分别为63、66和55)野生型细胞群体。D) 四分体比例在年轻细胞(79.8 ± 9.43%;平均值 ± SD,3个重复,重复1和重复3的n = 300,重复2的n = 281)以及老年(78.89 ± 3.17%,平均值 ± SD,3 次重复,n = 300 每组)减数分裂后野生型细胞群体,误差线表示 SD。E) 年轻(13.38)细胞中生物素标记四分体所占比例的定量分析 ± 4.74%,平均值 ± SD,n = 3 个重复,n 值分别为 74、104 和 76)以及高龄(97.34 ± 2.33%,平均值 ± SD,3 次重复,n 分别为 40、73 和 39)野生型群体在配子发生完成后的结果,误差线表示 SD。F) 通过评估年轻细胞(1.31)中的出芽疤痕数量来量化复制年龄 ± 0.04,平均值 ± SD,3个重复,n值分别为74、104和76)以及老年(8.17 ± 0.54,平均值 ± SD,3个重复,n 分别为40、73和39)野生型四分体群体。比例尺 = 5 µm. 使用 Wilson 评分法计算置信区间。小提琴图中实线表示中位数,25th 和 75th 百分位数(虚线)。该图改编自 Spiri 等人。9. 请点击此处以查看此图的放大版本。
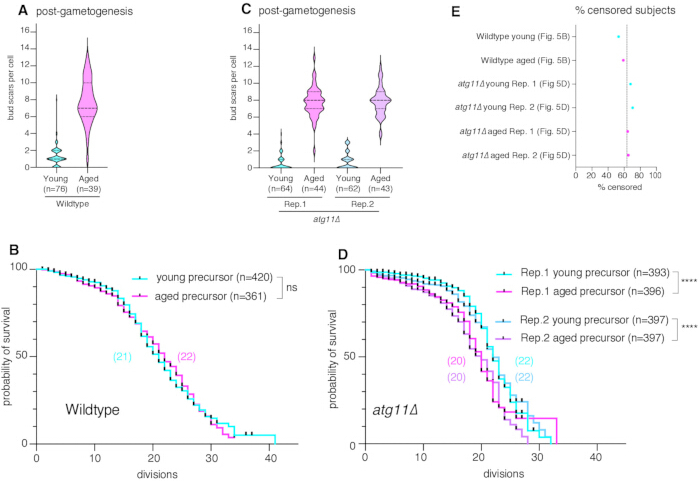
图5复制性寿命的定量分析 (A通过评估年轻细胞(1.3)中芽痕数量来量化复制年龄 ± 1.2,平均值 ± SD,n=76)和老年(7.8 ± 2.6,平均值 ± SD,n = 39)野生型配子群体,数据与图中所示相同 图4F 第3次重复。B年轻组(中位寿命 = 21,n = 420,223 例删失对象)与年老组(中位寿命 = 22,n = 361,213 例删失对象)复制性寿命的量化 p = 0.982,相较于年轻野生型配子)。数据来自两次技术重复实验的结果合并。C通过评估出芽疤痕数量来量化复制年龄 atg11Δ 四分体群体:重复1 年轻(0.53 ± 0.91,平均值 ± SD,n = 64)和老年(7.8 ± 1.8,平均值 ± SD,n = 44);重复2年轻(0.82 ± 1,平均值 ± SD,n = 62)和老年(7.9 ± 1.7,平均值 ± 标准差,n = 43)。D复制性寿命的定量分析 atg11Δ 用于两个独立生物学重复的配子:Rep.1 年轻组(中位寿命 = 22,n = 393,267 例删失个体)和年老组(中位寿命 = 20,n = 396,255 例删失个体) p = 2 × 10⁻⁶);Rep. 2 年轻组(中位寿命 = 22,n = 397,280 例删失对象)和老年组(中位寿命 = 20,n = 397,259 例删失对象, p = 3 × 10⁻⁶ 与年轻组相比)。每个独立的生物学重复中,两个技术重复的计数结果被合并。E) 所有寿命实验中删失事件的百分比。虚线表示平均值(63.4%) ± 6.2 平均值 ± 删失样本的标准差(SD),来自 n = 6 次实验。采用Log-rank(Mantel-Cox)检验评估复制性寿命差异的统计学显著性;生存曲线上的刻度标记代表删失事件。小提琴图显示中位数(实线)、25th 和 75th 百分位数(虚线)。 p 数值已标出(ns = p > 0.05, * = p ≤ 0.05, ** = p ≤ 0.01, *** = p ≤ 0.001, **** = p ≤ 0.0001)。该图改编自 Spiri 等人的研究。9. 请点击此处以查看此图的放大版本。
补充图1:用于芽痕分析的感兴趣区域的选择。 代表性ImageJ截图,显示使用矩形感兴趣区域(ROIs)选定的单个细胞,并将其添加到ROI管理器中以进行后续分析。所选的ROIs以黄色框显示。 请点击此处下载该文件。
补充图2:芽痕数量的手动输入。 代表性ImageJ截图,显示用于手动输入每个选定细胞所识别的芽痕数量的对话框。通过旋转Y投影并观察麦芽凝集素信号来计数芽痕。 请点击此处下载该文件。
补充图3:生物素标记的手动分类。 代表性ImageJ截图,显示用于记录选定细胞是否为生物素标记阳性或阴性的对话框。数值1表示生物素阳性细胞,数值0表示生物素阴性细胞。 请点击此处下载该文件。
补充图4:微流控装置中感兴趣区域的选择。 代表性ImageJ截图,显示使用矩形感兴趣区域(ROI)选定的单个微流控U型捕获结构,并已添加至ROI管理器。每个ROI包含一个单独的U型捕获结构,用于后续分析。 请点击此处下载该文件。
补充图5:选定的微流控U型捕获区域的可视化。 代表性ImageJ截图,显示在选定单个U型捕获结构后,多个矩形感兴趣区域(ROI)叠加在微流控装置上的情况。通过ROI管理器中的“显示全部”功能同时显示这些ROI。 请点击此处下载该文件。
补充图6:微流控U型捕获结构中GFP阳性细胞的鉴定。 代表性ImageJ截图,显示用于判断GFP阳性细胞是否被捕获在选定U型捕获结构中的提示界面。荧光图像与明场图像并列显示,以辅助识别。 请点击此处下载该文件。
补充图7:GFP阳性细胞的手动分类。 代表性ImageJ截图,显示用于记录选定U型捕获装置内细胞GFP状态的对话框。数值1表示GFP阳性细胞,数值0表示GFP阴性细胞。 请点击此处下载该文件。
补充图8:复制性寿命的手动输入。 代表性ImageJ截图,显示在查看延时图像堆栈后用于输入单个细胞复制性寿命(RLS)的对话框。RLS定义为观察到的细胞分裂总数。 请点击此处下载该文件。
补充图9:复制性寿命的手动输入。 代表性的 Fiji/ImageJ 截图,显示在审阅明场延时图像序列后,用于输入单个细胞复制性寿命(RLS)的对话框。RLS 记录为所观察到的细胞分裂总数。 请点击此处下载该文件。
补充图 10:复制性寿命分析过程中终末状态的评估。 代表性 Fiji/ImageJ 截图,显示用于判断被分析细胞是否达到终末表型,或在终末停滞前被推出捕获区域的“是否终末?”提示框。 请点击此处下载该文件。
补充图11:复制性寿命分析中终端状态的记录。 代表性Fiji截图,显示在确定是否观察到终端表型后,选择终端状态值。 请点击此处下载该文件。
补充图12:终末细胞命运的选择。 代表性Fiji截图,显示用于指定分析细胞被审查的原因或其终末命运的提示界面。请点击此处下载该文件。
补充图 13:末端细胞形态的分类。 代表性 Fiji 截图,显示末端表型的选择,包括对停止分裂且呈现皱缩形态的细胞进行“皱缩”分类。 请点击此处下载该文件。
补充文件 1. 手动 ROI 选择和 TIFF 导出 Fiji 宏。 用于手动选择单个细胞作为感兴趣区域(ROIs),裁剪所选的 ROI,并将裁剪后的图像作为 TIFF 文件导出以供后续分析的自定义 Fiji/ImageJ 宏。请点击此处下载此文件。
补充文件 2. 单细胞三维及 Z 投影 Fiji 宏命令。自定义的 Fiji/ImageJ 宏命令,用于生成单个裁剪细胞的三维投影和 Z 投影图像,以用于后续的出芽痕和生物素标记分析。请点击此处下载该文件。
补充文件 3. 手动标记芽痕和生物素标记的 Fiji 宏。 自定义的 Fiji/ImageJ 宏,用于手动记录芽痕数量,并根据生物素标记状态对单个细胞进行分类。请点击此处下载该文件。
补充文件4. 手动ROI裁剪和TIFF导出——Open Images Fiji宏。自定义的Fiji/ImageJ宏,用于从t0 FITC图像和明场延时超堆栈中裁剪并导出相应的感兴趣区域,以用于后续配子复制性寿命分析。请点击此处下载该文件
补充文件5. 手动GFP、复制寿命(RLS)和终末表型注释Fiji宏。 自定义的Fiji/ImageJ宏,用于识别GFP阳性配子,手动记录复制寿命(RLS),确定终末状态,并在配子复制寿命分析过程中对终末或排出表型进行分类。 请点击此处下载该文件。
讨论
在此,我们提供了一种详细的实验方案,用于测量由不同年龄前体细胞衍生的酵母配子的复制寿命,该方案采用 Spiri 等人建立的基于高通量微流控技术的工作流程。9该技术可加速研究不同遗传背景下配子发生性 rejuvenation 的效率,并可用于揭示配子发生性 rejuvenation 这一保守过程的分子机制。最初在 W303 和 A3644a 菌株背景下,通过显微解剖实验作为读数,发现了配子发生能够重置酵母的复制性寿命。7由于难以将SK1菌株的早期少数子代细胞与配子分离,尽管该菌株被广泛用于配子发生研究,但无法评估其在配子形成过程中复制性寿命的重置情况。7在本方案的开发过程中,我们通过改造SK1菌株背景,将D368V点突变引入到 AMN1 位点以调控细胞分离并删除 FLO8 消除絮凝25,26此外,表达 STE5,一种对启动交配反应至关重要的信号支架蛋白,通过在内源位点引入无水四环素诱导的 Tet-OFF 系统进行条件性限制(图3A)27,28,29这导致了完全的条件性交配缺陷 MATa 和 MATα 细胞,从而在避免激活细胞间交配反应的同时实现遗传杂交 MATa 和 MATα 在实验过程中对配子进行标记。最后,为了鉴定配子并将其与短暂萌发后的营养细胞区分开,引入了一种转基因报告系统,该系统在其内源启动子驱动下表达Pma2-GFP融合蛋白。Pma2-GFP在配子形成晚期特异性表达,定位于配子的质膜,并在萌发后持续存在于多轮细胞分裂中。图1D, 图3B,C, 和 图 4A)9基于微流控技术的检测方法显著提高了配子发生 rejuvenation 程序研究的通量和可行性,相较于此前唯一可用的、耗时且需多日显微解剖的检测方法具有明显优势。该结果与通过显微解剖在 W303 和 A364 中获得的结果一致7,我们证明了在SK1菌株背景下,复制性寿命在配子发生后完全重置。此外,通过应用该方法,我们发现Atg11依赖性选择性自噬对于配子的完全年轻化至关重要(图 5B,D)(数据来源于 Spiri 等人)9.
根据所述方案(步骤8)设置并安装微流控装置(图2A–D)。在将微流控装置安装到显微镜上之前,需仔细检查盖玻片是否存在裂纹。操作微流控装置时应小心,避免损坏盖玻片。若发现裂纹,则不应使用该受损的成像单元,以防止实验过程中培养基泄漏至显微镜内部以及压力不均。尽管理论上仍可使用同一微流控装置中未受影响的其他成像单元,但建议更换为新的微流控装置,因为结构受损的盖玻片在实验过程中存在进一步扩展裂纹的高风险。接下来,需在显微镜下逐一检查每个成像单元,以确认PDMS结构的完整性及其与盖玻片的牢固键合。为降低实验过程中细胞聚集和堵塞的风险,需在培养基中添加Pluronic F-127,并在实验前对培养基进行过滤除菌以去除杂质。在接种细胞前,应使培养基在微流控成像单元中循环至少2小时,以确保成像单元充分预灌注培养基。若某一特定成像单元的U型捕获区域顶部积聚了大量杂质,阻碍细胞加载和培养基流动,则建议通过将其与培养基泵断开的方式将其从实验中移除(图2J)。当培养基完全分布至所有成像单元后,需获取感兴趣区域(ROI)的测试图像,以校正单个成像单元内部以及整个微流控装置不同区域之间的焦平面差异。若微流控装置存在内部倾斜,可通过微调载物台倾斜角度来缓解该问题。或者,也可通过在每个位置和时间点采集3层z轴切片(z轴间距为3–8 µm)来补偿单个成像单元内的焦平面差异。
为了将四分体分离为单个配子,将减数分裂后按年龄分选的培养物用Zymolyase孵育3小时(图1D)。该酶可特异性降解酵母的细胞壁,削弱包裹配子的四分体子囊结构,并裂解非配子细胞(图1D)。分离后的配子因其自身细胞壁的保护而得以存留,这些细胞壁对酶解作用更具抗性,从而避免发生裂解。完成四分体分离后,应检查分离出的配子,以确认四分体已充分解离且配子完整性良好。若仍有超过30%的细胞以完整四分体形式存在,可增加超声处理循环次数以进一步解离(图3B)。如果完整四分体比例超过30%,建议终止实验,并更换新批次的Zymolyase重新开始,因为残留的四分体在后续生长过程中可能形成细胞团块,从而在微流控系统的加样和运行过程中引发问题。分离完成后,将配子培养物在丰富培养基中于30 °C继续培养3小时,时间足以使配子体积增大,便于其在微流控装置中被捕获,但又足够短暂,以确保大多数细胞尚未完成第一次分裂(图1D)。出芽生长后,需在光学显微镜下检查细胞,确认其体积增大并出现首个芽体。若某一特定基因型的配子在体积增大和开始分裂方面所需时间显著延长,则应相应调整培养时间,以确保配子能够高效被捕获。
将长满的细胞通过显微镜实时观察,小心地对注射器施加压力,手动加载至微流控成像单元中。需注意避免施加过大的压力,否则可能导致聚二甲基硅氧烷(PDMS)结构从盖玻片上脱落,从而损坏成像单元。持续施加压力,直至PDMS结构开始轻微变形,细胞开始流入成像区域。一旦细胞开始进入成像装置,随着细胞通过单元并进入各个捕获陷阱,应减小压力。若首轮捕获的细胞少于200个,则需重新施加压力,重复加载循环。理想加载状态的单元中,至少66%的陷阱被细胞占据,以在充分加载与过度加载之间取得平衡;过度加载会增加实验过程中发生堵塞的风险。过度加载的成像单元在U型捕获区域上方及内部存在过多细胞和碎片,可能阻碍成像单元内的培养基流动。若多个成像单元共用泵,且其中一个单元意外过载,应将该单元从培养基泵上拔下,以防止泵因堵塞而停转,从而避免影响其他实验组(图2J)。所有实验条件的加载需在1小时内完成,以避免配子过早分裂,导致配子被子代细胞稀释,进而影响对复制性寿命的精确评估。当所有条件的加载完成且恢复培养基流动后,应仔细检查微流控装置是否存在重新插入的加载口漏液现象。若发现泄漏,应小心取出实心不锈钢针,并重新将其插入加载口以解决问题。若无法阻止泄漏,则应将成像单元从培养基泵上拔下,以防止实验过程中液体渗漏至显微镜内(图2J)。若成像单元出现过载,表现为前几个捕获陷阱周围细胞数量过多及存在大量碎片,也应将其从培养基泵上拔下,以防止因培养基流动减少导致背压升高,引起泵在实验过程中停转(图2J)。
本研究所使用的定制开放式U型捕获微流控装置专为SK1菌株设计,相较于其他捕获结构,可在空间上对细胞施加更小的限制,从而捕获更宽范围的复制性寿命动态变化,最大限度地降低此前报道中可能对寿命产生的干扰效应30。然而,这种开放式设计存在一个缺点:细胞可能在衰老尚未被观察到之前便提前弹出,主要原因是在复制性生命的最后几次分裂过程中细胞体积显著增大(在SK1中已明确观察到,且不可避免),或由于微流控系统在长时间运行中出现微小的压力异常。因此,在装置制备和细胞加载过程中必须格外注意,避免将任何空气引入微流控系统。为避免在评估配子复制性寿命时产生偏差,我们在时间延时实验开始时加载的每一个配子均被计入统计,直至完成200个配子的分析。在衰老前即被弹出的细胞在分析中被严格归类为删失样本。我们发现,不同基因型之间的删失率具有可比性(图5E,删失样本 = 63.4% ± 6.2,均值 ± 标准差),且弹出频率与观察到的寿命表型之间无系统性关联。尽管目前尚未观察到此类情况,若分析细胞中弹出率超过80%,我们建议重复实验。因此,尽管细胞弹出是该检测方法中删失数据的重要来源之一——部分原因在于我们计入了每一个加载的配子,即使其在最初几次分裂中即被弹出——但我们未发现不同基因型间弹出率的差异可解释所报道的寿命差异。采用此方法,复制性寿命可实现一致且稳健的测量。为在后续实验中减少弹出事件,目前正开发和测试具有新型捕获结构的装置。
尽管本方法在量化配子发生重置寿命方面的通量显著高于先前存在的方法,但仍需由经过训练的科研人员手动计数每个配子的细胞分裂次数,因此数据分析目前是该方法的一个局限性。近年来在机器学习领域取得的进展,为实现酵母复制性寿命分析的自动化提供了有前景的策略,有望克服上述局限31。其中尤为有前景的是一种近期发表的方法——BudFinder,该方法采用在大规模酵母成像数据上以自监督方式预训练的掩码自动编码器,并利用其优化一个变换器模型,以直接检测细胞分裂事件32。与以往方法相比,该方法显著减少了模型优化过程中所需的手动标注分裂事件数量。令人振奋的是,利用本方案已生成并完成标注的大量数据,非常适合采用类似方法,在未来实现配子复制性寿命分析的自动化,从而突破当前的技术瓶颈。此外,在未来应用中,本方案可便捷地与已建立的生物标志物及复杂的表达系统相结合,以鉴定介导酿酒酵母(S. cerevisiae)配子发生过程中细胞年轻化的分子机制和相关因子,进而推动对该保守生物学过程的深入理解。
披露
作者声明无竞争利益。
致谢
感谢Brar实验室和Ünal实验室的现任及前任成员对本文稿的深入讨论和宝贵意见。S.S. 获得瑞士国家科学基金会流动奖学金(P500PB_214421)资助;G.A.B. 获得美国国立卫生研究院(R01AG071869)资助;T.L.S. 获得Norn集团、Hevolution基金会和Rosenkranz基金会颁发的长寿推动计划资助;E.Ü. 获得美国国立卫生研究院(R01AG071801)和Astera研究所的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1000 mL 真空过滤/储存瓶系统 | Corning | 431098 | 0.22 µm 孔径,54.5 cm2 PES 膜,无菌。室温保存。 |
| 20 mL 注射器 | Becton, Dickinson and Company (BD) | 302830 | 20 mL 鲁尔锁注射器。室温保存。 |
| 5 mL 注射器 | Becton, Dickinson and Company (BD) | 14-829-45 | 5 mL 鲁尔锁注射器,室温保存。 |
| 氨苄青霉素 | Alpha Teknova | A9510 | 重悬于水中后于 -20 °C 保存 。 |
| 抗生物素磁珠 | Miltenyi Biotechnology | 130-097-046 | 4 °C 保存。 |
| β-巯基乙醇 | MilliPORE SIGMA | M625-250mL | 4 °C 保存。 |
| 牛血清白蛋白(BSA) | MilliPORE SIGMA | A4503-100G | 4 °C 保存。 |
| Clay Adams Intramedic 鲁尔短管接头 | Becton, Dickinson and Company (BD) | 427565 | 23 号规格,室温保存。 |
| 比色皿 | Bio Rad | 2239955 | 半微量一次性聚苯乙烯比色皿。室温保存。 |
| 乙醇 | NA | 多种 | |
| EZ-Link Sulfo-NHS-LC-生物素 | ThermoFisher Scientific | 21335 | 用于标记始祖细胞以进行复制性衰老研究的生物素 |
| Fiji 软件 | https://fiji.sc/ | NA | 版本:Fiji/ImageJ(ImageJ2,V. 2.14.0/1.54m) |
| 荧光标记链霉亲和素 | ThermoFisher Scientific | S11225 | Alexa Fluor 546 偶联物,分装后于 -20 °C 保存。 |
| 荧光标记麦胚凝集素 | ThermoFisher Scientific | W11263 | Alexa Fluor 350 偶联物,分装后于 -20 °C 保存。 |
| 甲醛 | ThermoFisher Scientific | F79-1 | 37%,4 °C 保存。 |
| 配子形成诱导培养基 | NA | 实验室自制,遵循标准配方 | 2% 乙酸钾,氨基酸补充物及氨苄青霉素(40 mg/L 腺嘌呤,40 mg/L 尿嘧啶,10 mg/L 组氨酸,10 mg/L 亮氨酸和 10 mg/L 色氨酸,100 μg/mL 氨苄青霉素) |
| 甘氨酸 | ThermoFisher Scientific | BP381-1 | 100%,200 证明。室温保存。 |
| 中空不锈钢针 | iBiochips | HSP-100 | 型号:0.28” 外径,0.016” 内径,0.500” 长,室温保存。 |
| 倒置荧光显微镜 | NA | NA | |
| Legato 200 注射泵 | kdScientific | 788200 | 室温保存。 |
| Legato 200/210 塑料或玻璃 6/10 多孔支架 | kdScientific | 788300 | 室温保存。 |
| 光学显微镜 | NA | NA | |
| 低吸附管 | USA Scientific | 1415-2600 | 室温保存。 |
| LS 柱 | Miltenyi Biotechnology | 130-042-401 | 室温保存。 |
| 微流控装置 | iBiochips | ADU-10, (#18++ 型 AD 芯片) | 室温保存。 |
| 非 DEHP 医用级管路 | iBiochips | MTB-100 | 内径 = 0.202”,外径 = 0.060”,壁厚 = 0.20”,室温保存。 |
| PBS | NA | 实验室自制,遵循标准配方 | 配制 1 L:PBS pH 7;PBS pH 8;PBS pH 8 + 100 mM 甘氨酸, PBS pH 7.4 + 0.5% BSA |
| Pluronic F-127 | MilliPORE SIGMA | P2443 | 室温保存。 |
| 预分离滤器 | Miltenyi Biotechnology | 130-041-407 | 孔径 30 µm |
| QuadroMACS 分离器及起始试剂盒 | Miltenyi Biotechnology | 130-091-051 | 室温保存。 |
| 实心不锈钢针 | iBiochips | SSP-200 | 外径 0.027”,内径 0.500”,室温保存。 |
| 超声波破碎仪 | Branson | 100-132-1623R & 101-135-066R | |
| 分光光度计 | NA | NA | |
| 试管旋转仪 | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Brar-Ünal 酵母菌株数据库 | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| 酵母菌株 2 | Brar-Ünal 酵母菌株数据库 | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD(YEP + 2% 葡萄糖,添加 Trp 和 Ura) | NA | 实验室自制,遵循标准配方 | YPD(1% 酵母提取物,2% 蛋白胨,2% 葡萄糖,22.4 mg/L 尿嘧啶,80 mg/L 色氨酸)。 |
| Zymolyase 100T | MP Biomedicals | 8320932 | 重悬于水中后分装,于 -20 °C 保存。 |
参考文献
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
重印与许可
本文已发表
视频即将推出