Die Spiegel des inflammatorischen zellulären Signalmoleküls Stickstoffmonoxid (NO) werden üblicherweise mit dem Griess-Reagenz gemessen. In diesem Protokoll haben wir einen modifizierten Griess-Assay entwickelt, der lebendes Drosophila-Hirngewebe verwendet, um die Sekretion von NO in einer einfachen, quantifizierbaren und hochgradig wiederholbaren Methode nachzuweisen.
Methodenartikel
Neuartiger quantitativer Ganzgewebe-Assay des Stickoxid-Spiegels bei neuroinflammatorischer Reaktion von Drosophila
In diesem Artikel
Zusammenfassung
Zusammenfassung
Neuroinflammation ist eine komplexe angeborene Immunantwort, die für die gesunde Funktion des Zentralnervensystems (ZNS) unerlässlich ist. Unter normalen Bedingungen reagiert ein kompliziertes Netzwerk aus Induktoren, Detektoren und Aktivatoren schnell auf Neuronenschäden, Infektionen oder andere Immunverletzungen. Diese Entzündung der Immunzellen ist eng mit der Pathologie neurodegenerativer Erkrankungen wie Parkinson (PD), Alzheimer und ALS verbunden. Bei kompromittierten Krankheitszuständen kann eine chronische Entzündung, die die Schädigung von Neuronen minimieren soll, zu einer Übererregung der Immunzellen führen, was letztendlich zu einer Verschlimmerung des Krankheitsverlaufs führt. Zum Beispiel wird der Verlust von dopaminergen Neuronen im Mittelhirn, ein Kennzeichen der Parkinson-Krankheit, durch die übermäßige Aktivierung der Entzündungsreaktion beschleunigt. Obwohl die Ursache der Parkinson-Krankheit weitgehend unbekannt ist, wurde die Exposition gegenüber Umweltgiften mit dem Auftreten sporadischer Fälle in Verbindung gebracht. So wurde beispielsweise gezeigt, dass das Herbizid Paraquat in mehreren Tiermodellen, darunter Drosophila melanogaster, eine Parkinson-ähnliche Pathologie hervorruft.Hier haben wir die konservierte angeborene Immunantwort in Drosophila genutzt, um einen Assay zu entwickeln, der in der Lage ist, unterschiedliche Mengen an Stickstoffmonoxid nachzuweisen, einem Zellsignalmolekül, das für die Aktivierung der Entzündungskaskade und den gezielten Absterben von Neuronen entscheidend ist. Unter Verwendung von Paraquat-induzierten neuronalen Schäden untersuchen wir den Einfluss dieser Immunschäden auf die neuroinflammatorische Stimulation mit Hilfe eines neuartigen, quantitativen Assays. Ganze Gehirne werden vollständig aus Fliegen extrahiert, die entweder Neurotoxinen ausgesetzt waren, oder von Genotypen, die die Anfälligkeit für Neurodegeneration erhöhen, und dann in Zellkulturmedien inkubiert. Mit den Prinzipien der Griess-Reagenzienreaktion sind wir dann in der Lage, geringfügige Veränderungen in der Sekretion von Stickstoffmonoxid in Zellkulturmedien zu detektieren und so im Wesentlichen in einem einfachen Verfahren ein primäres Lebendgewebemodell zu erstellen. Der Nutzen dieses Modells wird durch die robuste genetische und molekulare Komplexität von Drosophila melanogaster verstärkt, und dieser Assay kann so modifiziert werden, dass er auf andere Drosophila-Gewebe oder sogar andere kleine Entzündungsmodelle des gesamten Organismus anwendbar ist.
Einleitung
Neuroinflammation ist eine komplizierte Immunreaktion, die nachweislich eng mit der Pathologie einer Vielzahl von Krankheiten verbunden ist, von denen die meisten neurodegenerative Erkrankungen sind. Unter basalen Bedingungen erhält dieses facettenreiche Netzwerk peripatetischer Immunzellen die Gesundheit des Gewebes durch seine schnelle Reaktion auf Infektionen, Plaques oder Verletzungen1,2. Eine neuroinflammatorische Reaktion des Zentralnervensystems von Säugetieren kann durch geringfügige Beleidigungen ausgelöst werden, wie z. B. zellulärer oxidativer Stress, der mit normalem Altern verbunden ist, oder durch schwere Angriffe, wie z. B. Neuronenschäden, die durch akute Exposition gegenüber einem chemischen Toxin auftreten. Wenn diese Induktion stattfindet, werden phagozytäre Überwachungszellen, die als Mikroglia bekannt sind, aktiviert und wandern an den Ort der neuronalen Zellschädigung. Diese fresserähnlichen Immunzellen, die den in der Peripherie vorkommenden Makrophagenzellen ähneln, beginnen dann eine ausgeklügelte Signalkaskade mit dem geschädigten Neuron sowie mit Astrozyten, die Gliazellen unterstützen, die neben Mikroglia für die typischerweise robuste Mikrogliaantwortfungieren 3-7. Einmal aktiviert, beginnen die Mikroglia einen Entzündungsprozess, um das Immunsystem zu stimulieren und die Gewebereparatur zu fördern1,8.
Unter Bedingungen anhaltender Beleidigung, wie bei neurodegenerativen Erkrankungen wie Parkinson (PD), Alzheimer und amyotropher Lateralsklerose, verursacht eine chronische Entzündung auch erhebliche Schäden an gesundem Gewebe. Neuere Studien haben gezeigt, dass diese anhaltende, aggressive Reaktion des Immunsystems tatsächlich zu einer überexzitatorischen Reaktion führen kann, die den Krankheitszustand verschlimmert, anstatt den Zustand von9/11 zu verbessern.
In Drosophila melanogaster ist die angeborene Immunantwort genetisch gut konserviert. Obwohl Drosophila kein echtes adaptives Immunnetzwerk hat, verfügt es über ein ausgeklügeltes angeborenes Immunsystem, das eine Klasse von Fresszellen enthält, die als Hämozyten bekannt sind. Diese Immunzellen wurden zuvor als Makrophagen-ähnliche Zellen identifiziert, die an die Verletzungsstellewandern 12,13 und während eines septischen Schocks14, der Einführung eines Parasiten15 oder einer Virusinfektion16 einer Phagozytose unterzogen werden.
Wichtig ist, dass phagozytäre Hämozyten wie Säugetiermakrophagen die Stickstoffmonoxid-Synthase (NOS) exprimieren und Stickstoffmonoxid (NO) produzieren, eine kritische Signalkomponente der Drosophila-Immunität 15,16. Alle diese Studien konnten jedoch nur die Reaktionen der Hämozyten während der Embryonalentwicklung und in der Larve nachweisen.
Unser Labor hat eine robuste, Hämozyten-vermittelte Neuroinflammation in erwachsenen Drosophila-Gehirnen beobachtet, ein bisher unbekanntes Phänomen17. Diese Reaktion wurde durch die Exposition gegenüber dem Giftstoff Paraquat hervorgerufen. Epidemiologische Studien der National Institutes of Health haben das weit verbreitete Herbizid als potenziellen Risikofaktor für das Auftreten von Parkinson beim Menschen identifiziert18. Forschungen, die die Behandlung von Paraquat in Säugetiermodellen untersuchten, hatten bereits ihre neurotoxischen Eigenschaften validiert und gezeigt, dass das Herbizid zu Parkinson-Symptomen wie motorischen Anomalien und selektivem Neuronenverlust führt19-21. Bei Drosophila führt die Behandlung von Paraquat zu einer Vielzahl von Parkinson-Verhaltensphänotypen sowie zum dopaminergen Neuronentod, der mit der Parkinson-Pathologie übereinstimmt22. Obwohl die Mechanismen und genetischen Faktoren, die mit dieser neuroinflammatorischen Reaktion verbunden sind, bei Drosophila noch nicht vollständig geklärt sind, haben wir eine konservierte Induktion von NOS während der Neurodegeneration beobachtet.
Mit dieser Methode haben wir zusätzlich eine ähnliche, wenn auch weniger dramatische, neuroinflammatorische Reaktion mit mutierten Genotypen mit bekannter neurotoxischer Empfindlichkeit nachgewiesen. Die GTP-Cyclohydrolase, die durch das Gen Punch kodiert wird, ist das erste und geschwindigkeitsbestimmende Protein in der Biosynthese von BH4, das dann als notwendiger Cofaktor für NOS23,24 fungiert. Die Funktionsverlust-Mutation PuZ22 bewirkt einen Rückgang der Entzündungsreaktion und eine erhöhte Anfälligkeit für Paraquat25. Mit diesem Protokoll konnten wir relativ subtile Modifikationen des Stickoxidspiegels quantifizieren, die durch diese genetische Variation induziert werden.
Um NO in unseren Proben nachzuweisen, verwenden wir das Griess-Reagenz, eine weithin akzeptierte kolorimetrische Methode zur Messung des NO-Gehalts. Dieses Reagenz misst indirekt die relative NO-Häufigkeit, indem es das Vorhandensein von Nitriten, einem von zwei Endprodukten der Stickoxidproduktion, nachweist. Die bestehenden Nitritnachweisprotokolle mit Griess-Reagenz wurden hauptsächlich für In-vitro-Analysen oder in Zellkulturen eingesetzt, bei denen NO in das Kulturmedium diffundiert. Wir haben zunächst eine Griess-Reagenzien-basierte Methode zum Nachweis von NOS in rohen Drosophila-Kopfhomogenaten entwickelt 25. Wir haben jedoch festgestellt, dass diese Methode bei veränderten Bedingungen etwas variabel ist, vermutlich aufgrund der Instabilität, der hohen Reaktivität und der niedrigen relativen Konzentration von NO im gesamten Kopfgewebe. Daher haben wir versucht, eine Methode zu entwickeln, die auf Zellkulturprotokollen basiert und eine höhere Sensitivität und Zuverlässigkeit bei der Quantifizierung der NOS-Aktivität ermöglicht. Hier beschreiben wir eine Methode, die konzeptionell einer Methode ähnelt, die zuvor zum Nachweis von NOS in Drosophila-Larven eingesetzt wurde,26. Bei diesem Verfahren verwenden wir ganze Gehirne, die unmittelbar nach einer Toxinbehandlung präpariert wurden, um die Entzündungsreaktion auszulösen. Anschließend inkubierten wir diese Proben in Insektenkulturmedium, um die Integrität des Gewebes zu erhalten und die Empfindlichkeit und Zuverlässigkeit eines Griess-Reagenzien-basierten Assays zu verbessern.
Wir gehen davon aus, dass dieses Modell mit den ausgefeilten genetischen Werkzeugen, die zur Verfügung stehen, in der Lage ist, als vielversprechender Nutzen für die Untersuchung des dynamischen Entzündungs-/Neurodegenerationsnetzwerks zu dienen. Mit der Fähigkeit, die Aktivierung und relative Intensität der neuroinflammatorischen Reaktion genau zu quantifizieren, schafft dieser neuartige Assay eine primäre Gewebekultur, die in der Lage ist, sekretierte neuroinflammatorische Marker nachzuweisen. Diese Methode bietet kleinen Organismusmodellen von Entzündungen eine kostengünstige, hochempfindliche Technik für die schnelle Untersuchung von Ganzorganismus- oder lebenden Gewebeproben, wo sie bisher fehlten.
Protokoll
1. Paraquat-Exposition
- Die Kulturen der Testfliegen werden auf Standard-Drosophila-Kultursubstrat bei 25 °C bei äquivalenten Kulturdichten gehalten, die aus etwa 35 weiblichen und 15 männlichen Tieren bestehen.
- Um die Fütterungskammern vorzubereiten, geben Sie eine kleine Menge saugfähige Watte auf den Boden eines leeren Fläschchens mit Filterpapier direkt über der Baumwolle.
- Betäuben Sie erwachsene männliche Fliegen 3-5 Tage nach der Eklosion mit kaltem Koma oder CO2. Für die hier beschriebenen Versuche werden Männchen des Genotyps y w1118 verwendet.
- Für die Trennung von kaltem Koma klopfen Sie die Fütterungsfläschchen mit Fliegen nach unten, entfernen Sie dann schnell den Stopfen und übertragen Sie die Fliegen direkt in ein sauberes, leeres Fläschchen, wobei Sie darauf achten, dass die Etikettierung richtig ist.
- Sobald die Fliegen erfolgreich in leere Futterfläschchen umgefüllt wurden, klopfen Sie die Fläschchen nach unten und legen Sie sie sofort für 5 Minuten in den Eiskübel oder bis die Fliegen k.o. sind.
Anmerkung: Tauchen Sie die Durchstechflasche nicht vollständig in Eis. Dies kann dazu führen, dass Wasser oder Feuchtigkeit in das Fläschchen gelangt und die Fliegen ertränken. Als weitere Vorsichtsmaßnahme sollten Sie frisches Eis anstelle von geschmolzenem Eis in Eiskübeln verwenden.
Anmerkung: Achten Sie genau auf die Anzahl der Fliegen, die für jeden Assay benötigt werden, und fügen Sie, wenn möglich, als Vorsichtsmaßnahme zusätzliche Fliegen zu jeder Gruppe hinzu, falls es zu menschlichem Versagen kommt, z. B. wenn Fliegen während der Fütterung oder des Transfers entkommen. Der Stickoxid-Nachweis-Assay erfordert beispielsweise 20 Fliegengehirne pro Probensatz, berücksichtigen Sie also das Präparierniveau und die Effizienz bei der Fütterung (d. h. Anfänger sollten mehr als 20 Fliegen aufstellen, falls es zu Übertragungs- oder Präparierfehlern kommt).
- Sobald die Fliegen betäubt sind, übertragen Sie jede Gruppe in das entsprechende Fütterungsfläschchen, wie oben vorbereitet.
- Nachdem die Fliegen in den Futterfläschchen vollständig wach sind, hungern Sie sie 1,5 Stunden lang und bereiten Sie in der Zwischenzeit die unten beschriebenen Lösungen vor:
- Eine Stammlösung von 5%iger Saccharose (Kontrolllösung) wird durch Zugabe von 5 g Saccharose in 100 ml doppelt destilliertes Wasser hergestellt. Rühren, bis es sich vollständig aufgelöst hat, und bei 4 °C lagern.
Anmerkung: Verwenden Sie 5%ige Saccharose-Stammlösung als Lösungsmittel für alle nachfolgenden Fütterungslösungen. - 10 mM Paraquat-Stammlösung mit 5%iger Saccharose als Verdünnungsmittel herstellen und bei 4 °C lagern. Alle anderen Konzentrationen nach Bedarf durch serielle Verdünnungen herstellen.
ACHTUNG: PARAQUAT IST EXTREM GIFTIG. IM SICHERHEITSDATENBLATT FINDEN SIE SICHERHEITSRICHTLINIEN UND ORDNUNGSGEMÄSSE HANDHABUNG/ENTSORGUNG. - 10 mM Stammlösungen von N-Nitro-L-Argininmethylesterhydrochlorid (L-NAME), N-Nitro-D-Argininmethylesterhydrochlorid (D-NAME) mit 5%iger Saccharose als Verdünnungsmittel herstellen und bei 4 °C lagern. Bei Koinkubationen von L-NAME oder D-NAME mit Paraquat ist jede Verbindung im Verhältnis 1:1 mit Paraquat-Konzentration zu verabreichen. Alle anderen Konzentrationen sind bei Bedarf mit seriellen Verdünnungen herzustellen.
Anmerkung: Filtern Sie alle Lösungen direkt nach der Zubereitung. Paraquat-, D-NAME- und L-NAME-Bestände sollten innerhalb einer Woche nach der Zubereitung verwendet werden, um die Konsistenz der Versuche zu gewährleisten. - Pipettieren Sie 150 μl pro Tag (oder weniger, je nach Fütterungsdauer) der Fütterungslösung auf das Filterpapier und achten Sie darauf, dass keine Fliegen ertrinken oder entweichen.
- Eine Stammlösung von 5%iger Saccharose (Kontrolllösung) wird durch Zugabe von 5 g Saccharose in 100 ml doppelt destilliertes Wasser hergestellt. Rühren, bis es sich vollständig aufgelöst hat, und bei 4 °C lagern.
2. Überlebens-/Mortalitäts-Assay
- Richten Sie die Futterkammern wie zuvor beschrieben ein.
Anmerkung: Verwenden Sie mindestens 3 Schichten Filterpapier pro Durchstechflasche, um ein Austrocknen zu verhindern. - Geben Sie 10 männliche Fliegen 3-5 Tage nach der Eklosion in jedes Fläschchen und füttern Sie wie oben beschrieben, wobei darauf zu achten ist, dass das Filterpapier nicht über Nacht austrocknet.
Anmerkung: Bewahren Sie die Fläschchen bei Raumtemperatur und vor direkter Sonneneinstrahlung geschützt auf, um eine beschleunigte Verdunstung der Lösungen zu vermeiden. - Ab dem folgenden Tag (bezeichnet als "Tag 1") wird die Anzahl der toten Fliegen pro Durchstechflasche zweimal täglich an 10 aufeinanderfolgenden Tagen erfasst
Anmerkung: Regulieren Sie sowohl die Bewertung als auch die Fütterung auf bestimmte Stunden pro Tag, um Schwankungen zu verringern und eine höhere Konsistenz zu gewährleisten. - Berechnen Sie das durchschnittliche Überleben unter Verwendung von mindestens drei unabhängigen Replikationen aller Gruppen.
3. Sezieren von adulten Fliegengehirnen und Inkubation
- Pipettieren Sie vor der Dissektion 50 μl Grace's Insect Medium in die entsprechende Anzahl von Vertiefungen (eine Vertiefung für jeden Probensatz + eine für den "Blindton"/die Kontrolle) in eine 96-Well-Mikrotiterplatte und markieren Sie sie entsprechend. Bis zur Verwendung mit Tellerdeckel abdecken.
Anmerkung: Alternativ können auf Wunsch auch sterile Zentrifugenröhrchen verwendet werden. - Betäuben Sie die Fliegen eines Probensatzes mit kaltem Koma, wie in den Schritten 1.3.1-1.3.2 beschrieben.
- Sobald die Fliegen vollständig betäubt sind, legen Sie mehrere Fliegen auf einen Objektträger
Anmerkung: Beginnen Sie mit einer kleinen Untergruppe von Fliegen, wenn Sie keine Erfahrung mit Sezieren haben. - Enthaupten Sie die Fliegenköpfe unter einem Seziermikroskop mit einer Pinzette und einer chirurgischen Klinge oder zwei Pinzetten und entsorgen Sie die Fliegenkörper, wenn Sie fertig sind.
- Verwenden Sie eine kleine Menge PBS als Dissektionspuffer, eine Austrocknung muss vermieden werden.
- Extrahieren Sie das gesamte Gehirn nach der Methode von Williamson & Hiesinger (2010)27, indem Sie sorgfältig Nagelhautpartikel und jegliches Gewebe außerhalb des Gehirns (z. B. Augenpigmentgewebe) entfernen (siehe Abbildung 1).
- Übertragen Sie das präparierte Gehirn in die entsprechend markierte Vertiefung und wiederholen Sie den Vorgang, bis mindestens 20 Gehirne pro Vertiefung vorhanden sind.
- Bewahren Sie die Platten während der Präparierzeit auf Eis auf und überschreiten Sie nicht länger als 20-30 Minuten Gesamtzeit zwischen dem Beginn der Präparierung und dem Beginn des Assays.
Anmerkung: Es können mehr als 20 Gehirne verwendet werden, solange jede Gruppe die gleiche Anzahl in jeder Vertiefung hat. Die Mindestanzahl von Gehirnen, um ein genaues Lesen zu erreichen, kann variieren (weitere Informationen finden Sie im Abschnitt Diskussion). - Sobald das Arbeitsset fertig ist, lassen Sie das Gehirn 6 Stunden lang bei 25 °C unter leichtem Schütteln inkubieren.
- Führen Sie die Schritte 1.2-1.6 für alle verbleibenden Gruppen aus.
Anmerkung: Erfassen Sie die Endzeit der Inkubation und passen Sie sie an, abhängig von den Unterschieden, zu denen die einzelnen Probensätze fertiggestellt wurden.
4. Vorbereitung während der Inkubationszeit
- Bereiten Sie das modifizierte Griess-Reagenz gemäß den Anweisungen des Herstellers vor (siehe Tabelle) und bewahren Sie es bis zur Verwendung im Dunkeln auf. Die Menge des benötigten Reagenzes hängt von der Anzahl der Proben ab. Zum Beispiel wird das Griess-Reagenz im Verhältnis 1:1 zum Medium der Gnade hinzugefügt (Schritt 5.5). Daher sollten 50 μl pro Probensatz + 50 μl für die Blindkontrolle vorbereitet werden.
- Erstellen Sie eine Nitrit-Standardkurve unter Verwendung von Natriumnitrit in einer seriellen Verdünnung von 0,78125 bis 100 mM Nitrit für insgesamt 8 Konzentrationen.
Anmerkung: Dies sollte für jedes Experiment durchgeführt werden, um die Konsistenz und Genauigkeit der Probenkonzentration und der Aktivität des Griess-Reagenzes zu gewährleisten. - Bereiten Sie zusätzlich sterile 0,5-ml-Zentrifugenröhrchen vor und etikettieren Sie sie, zwei Röhrchen für jede Behandlungsgruppe und zwei für die Kontrolle.
5. Nachweis des Nitritgehalts
- Nach Ablauf der Inkubationszeit wird das Grace's Medium (mindestens 45 μl) aus den Mikrotitervertiefungen in den ersten Satz Zentrifugenröhrchen überführt, der jeder Gruppe entspricht.
Anmerkung: Wie bereits erwähnt, sollten Sie die Unterschiede in den Inkubationszeiten berücksichtigen, die auf die Zeit zwischen den einzelnen Dissektionen zurückzuführen sind. - Optionaler Schritt: Fügen Sie in diesem Schritt Nitratreduktase und NADPH hinzu, um Nitrate in Nitrite umzuwandeln. (Dieser Schritt wurde bei den gezeigten Ergebnissen nicht durchgeführt)
Anmerkung: Ein Nitrat/Nitrit-Assay kann, falls gewünscht, mit einem Aliquot des Probenüberstands durchgeführt werden, wie in den Assay-Kits beschrieben. - Zentrifugieren Sie vorsichtig (ca. 8.175 x g) für 2 Minuten, um alle Gehirn- oder Gewebepartikel zu pelletieren, die möglicherweise aus den Vertiefungen abgesaugt wurden.
- Pipettieren Sie 30 μl des Überstands aus dem ersten Satz Zentrifugenröhrchen in den zweiten Satz entsprechender Röhrchen und achten Sie darauf, dass das Pellet nach dem Herunterschleudern der Proben nicht beschädigt wird.
- Griess Reagenz im Verhältnis 1:1 zugeben, 5-10 min inkubieren und mit dem NanoDrop-Spektralphotometer bei 548 nm Extinktion innerhalb von 30 min assayen.
Hinweis: Proben können auch mit einem Mikroplatten-Reader bei einer Absorptionswellenlänge von 540 nm und einer Referenzwellenlänge von 620 nm untersucht werden. - Wiederholen Sie jeden Messwert mindestens dreimal und mitteln Sie die Messwerte.
Anmerkung: Achten Sie darauf, das Gerät zwischen 6 und 10 Messwerten zu "leeren" und führen Sie vor Abschluss die Blindsteuerung (Grace's Medium plus Griess Reagenz ohne Gehirn) als Probe aus, die als Standardabweichung verwendet wird. - Verwenden Sie die in Schritt 4.2 erstellte Nitrit-Standardkurve, um die relativen Nitritgehalte jeder Probe zu berechnen.
- Um unbekannte Konzentrationen zu berechnen, zeichnen Sie zunächst die Werte der bekannten Konzentrationen aus der Standardkurve unter Verwendung der Extinktion (d. h. der optischen Dichte) auf der y-Achse und der Konzentration auf der x-Achse auf.
- Nachdem Sie alle Standardkurvenwerte grafisch dargestellt haben, ermitteln Sie die Steigung der am besten angepassten Linie, und lösen Sie die Gleichung für x.
Anmerkung: Wenn die seriellen Verdünnungen richtig durchgeführt werden, sollte die am besten passende Linie linear oder sehr nahe daran liegen. Ist dies nicht der Fall, rekonstruieren Sie die Standardkurve. Wenn die Probleme weiterhin bestehen, überprüfen Sie alle Lösungen, Medien und Reagenzien auf Verfallsdatum und stellen Sie sicher, dass das Gerät ordnungsgemäß funktioniert und sich innerhalb des Nachweisbereichs befindet. - Als nächstes ersetzen Sie einfach y durch die Absorptionswerte und lösen nach x, was die Konzentration darstellt.
Für weitere Informationen zur Verwendung von NanoDrop-Geräten siehe Desjardins et al. 2009 und Desjardins & Conklin, 201028,29.
6. Westlicher Blot
- Füttern Sie 30 Fliegen pro Bedingung wie oben beschrieben und enthaupten Sie die Köpfe, vorzugsweise mit flüssigem Stickstoff und Vortexing.
- Homogenisieren Sie ganze Köpfe auf Eis in 60 μl RIPA-Puffer mit 2 mM Dithiothreitol (DTT) und 1x Proteaseinhibitor-Cocktail, der kurz vor der Verwendung hinzugefügt wird.
- Schleudern Sie die Proben 5 Minuten lang bei 8.175 x g bei 4 °C herunter.
- Überstand in neue Zentrifugenröhrchen überführen.
- Mischen Sie die Proben vorsichtig und pipettieren Sie 17 μl Überstand in Zentrifugenröhrchen mit 6,5 μl 4x LDS-Probenpuffer und 2,5 μl 500 mM DTT.
Anmerkung: Restliche Probe in flüssigem Stickstoff schockgefroren und bis zur Verwendung bei -20 °C gelagert. - Die Proben gut mischen und 10 Minuten lang bei 70 °C erhitzen, wobei die Proben einmal während der Inkubation gemischt werden.
- Während des Erhitzens die Polyacrylamid-Gelelektrophorese (PAGE)-Laufapparatur mit vorgefertigtem 4-12 % NuPage Bis-Tris-Minigel, MOPS SDS-Laufpuffer mit 500 μl Antioxidationsmittel in der Innenkammer zusammenbauen.
- Proben schnell schleudern und abkühlen lassen.
- Laden Sie 25 μl in jede Bahn.
- Lassen Sie die Gelelektrophorese bei 200 V auf Eis oder bei 4 °C für 45 Minuten laufen oder bis das Gel vollständig ist.
- Sobald die Elektrophorese abgeschlossen ist, übertragen Sie getrennte Proteine aus dem Gel mit iBlot Transfer Stacks auf Nitrozellulosemembranen und detektieren Sie das Signal mit dem Western Blot Detection Kit.
Anmerkung: Die verwendeten Antikörper sind wie folgt: primäre Antikörper Maus α-nNOS (1:250), Maus α-Syntaxin (1:200); Sekundäre Antikörper (1:250) im Western Blot Detection Kit (Maus). - Erkennen Sie das Chemilumineszenzsignal mit einem Western-Blot-Bildgebungssystem oder einem Röntgenfilm.
Hinweis: Alle Standardmethoden zum Nachweis und zur Quantifizierung von Immunoblots können für die Blot-Analyse verwendet werden.
Ergebnisse
Paraquat hat in zahlreichen Tiermodellen, wie Mäusen19, Ratten20 und Fruchtfliegen22, eine neurologische Degeneration hervorgerufen, die mit einer Parkinson-ähnlichen Pathologie übereinstimmt. Wir berichteten bereits früher, dass das entzündungshemmende Antibiotikum Minocyclin, wenn es zusammen mit Paraquat verabreicht wird, zu einer verlängerten Überlebenszeit, einer verminderten Produktion reaktiver Sauerstoffspezies und einer Rettung des dopaminergen Neuronensterbens führt25. Da Minocyclin entzündungshemmend wirkt, begannen wir daher, NOS, ein Schlüsselprotein bei der Aktivierung der Entzündungsreaktion, und dessen Rolle bei der Modulation der Paraquat-Toxizität zu untersuchen.
Eine Paraquat-Toxizitätskurve wurde durchgeführt, um eine wirksame letale Dosis und einen toxischen Behandlungsbereich zu ermitteln, wobei Paraquatkonzentrationen zwischen 1,25 und 10 mM verwendet wurden (Abbildung 2A). Wir untersuchten außerdem die Wirkungen von Paraquatkonzentrationen von 20 mM und 40 mM, stellten jedoch fest, dass die Toxizität bei diesen höheren Konzentrationen zu akut war, um zelluläre Reaktionen auf diesen oxidativen Stressor genau bewerten zu können; daher wurden die Ergebnisse für diese Konzentrationen in diesem Bericht nicht berücksichtigt. Unter Verwendung von L-NAME, einem kompetitiven NOS-Hemmer, und D-NAME, dem inaktiven Isomer von NAME, behandelten wir erwachsene männliche Fliegen gleichzeitig mit Paraquat und einem der NAME-Isomere. Die gleichzeitige Behandlung der Fliegen mit Paraquat und L-NAME führte zu einer signifikanten Verbesserung der verkürzten Lebensdauer, die durch die Paraquat-Aufnahme verursacht wurde, während Fliegen, die mit Paraquat und D-NAME kombiniert behandelt wurden, keine Verbesserung der Überlebensrate zeigten (Abbildung 2B). Dies untermauert die Hypothese, dass die Unterdrückung von Entzündungen durch die Hemmung von NOS das Überleben von mit Paraquat behandelten Fliegen verbessert.
Als weitere Bestätigung einer NOS-vermittelten Paraquat-Antwort detektierten wir direkte Veränderungen der NOS-Proteinmengen nach Paraquat-Behandlung. Die NOS-Proteinmengen stiegen abhängig von der Paraquat-Konzentration an (Abbildung 3A). Bei der Behandlung von Fliegen mit 10 mM Paraquat über Expositionszeiten von 6–30 Stunden beobachteten wir zunächst einen Anstieg, gefolgt von einem Rückgang mit zunehmender Expositionszeit (Abbildung 3B), was mit den Mustern der Nitritkonzentrationen in unserer Variante des Griess-Assays übereinstimmt (Abbildung 5B). Diese Ergebnisse stimmen mit unseren früheren Berichten überein, dass die Paraquat-Behandlung die Induktion von NOS hervorruft und dass die Hemmung von NOS oder die Behandlung mit L-NAME beziehungsweise Minocyclin einen teilweisen Schutz vermittelt17,25.
Abbildung 4A zeigt einen linearen Zusammenhang zwischen der Zunahme der Paraquat-Konzentration und der Stärke der entzündlichen Reaktion, definiert durch die Sekretion und Nachweis von NO. Unter Grundbedingungen setzten heterozygote Punch-Mutanten leicht niedrigere Mengen an NO frei, eine Variation, die zu gering war, um mit früheren Nachweismethoden erfasst zu werden. Nach Gabe von Paraquat wurde bei den Punch-Mutanten ein deutlicher Anstieg der NO-Konzentration beobachtet, jedoch signifikant geringer als bei den mit Paraquat behandelten Wildtyp-Fliegen (Abbildung 4B). Die relativen Werte der Wildtyp- und Punch-Fliegen lassen sich genau und reproduzierbar quantifizieren, wobei die Unterschiede bei unbehandelten Proben außergewöhnlich geringfügig waren.
Bei der Arbeit mit Toxinen oder Chemikalien ist es entscheidend, sowohl eine Expositionszeit-Kurve als auch eine konzentrationsbasierte Toxizitätskurve zu erstellen, da diese Bedingungen die Empfindlichkeit des Assays erheblich verändern können. Beispielsweise führt die Behandlung mit 5 mM Paraquat nach 24 Stunden Exposition zur maximalen NO-Detektion (Abbildung 5A), während die Exposition gegenüber 10 mM Paraquat eine schnellere Induktion (maximale Werte nach 12 Stunden) bewirkt, aber auch einen schnelleren Abfall der Aktivität bei verlängerter Exposition (Abbildung 5B). Obwohl eine höhere Konzentration mit schneller Induktion vorzuziehen erscheinen mag, beschleunigt eine maximale Reaktion den Tod sowohl der Neuronen als auch möglicherweise der Hämocyten derart, dass die Reproduzierbarkeit schwierig werden kann.
NO-Moleküle sind instabil und äußerst reaktiv. Ein erfolgreicher Test muss daher Inkubationsbedingungen beinhalten, die ein optimales Gleichgewicht zwischen anhaltender Induktion von NOS und schnellem Umsatz von NO gewährleisten. Um optimale Inkubationsbedingungen festzulegen, untersuchten wir den Einfluss der Dauer, über die die präparierten Gehirne vor der Zugabe des Griess-Reagenz vorinkubiert wurden. Wir fanden heraus, dass eine sechsstündige Inkubation bei Raumtemperatur die höchsten Nitritkonzentrationen in der anschließenden Griess-Reaktion ergab (Abbildung 5C). Es ist zu erwarten, dass je nach Entzündungsmodell Anpassungen der Inkubationsdauer zur Optimierung der Detektion erforderlich sein können. Die sorgfältige Ermittlung aller optimalen Parameter für den jeweiligen Organismus, Genotyp und das verwendete Gewebe ist entscheidend, um verlässliche und genaue Ergebnisse zu erzielen, da der Prozess stark dynamisch ist. Insbesondere genetische Varianten und Modelle mit Transgenexpression werden voraussichtlich eine umfangreiche Optimierung erfordern, insbesondere hinsichtlich des Entwicklungsstadiums oder des Alters der erwachsenen Tiere.
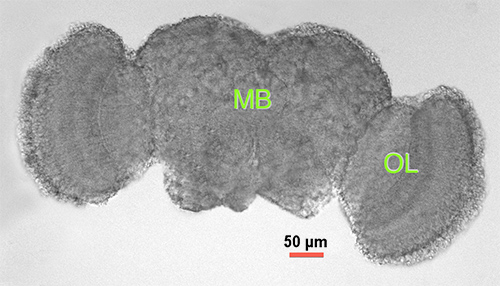
Abbildung 1. Drosophila-Adultgehirn. Lichtmikroskopie eines präparierten männlichen Adultgehirns 2–3 Tage nach der Schlüpfung. MB = Mittelhirn (zentraler Kortex), OL = optischer Lappen.
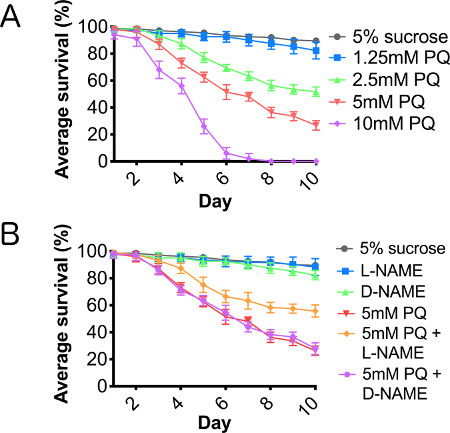
Abbildung 2. Paraquat führt zu einer dosisabhängigen Verringerung der Lebensdauer, vermittelt über die Stickstoffmonoxid-Synthase. Männliche Wildtyp-Fliegen wurden mit (A) 5 % Saccharose (Kontrolle) sowie mit einer seriellen Verdünnung von Paraquat in Konzentrationen von 1,25–10 mM in 5 % Saccharose und (B) Paraquat in Kombination mit L-NAME oder D-NAME über 10 aufeinanderfolgende Tage gefüttert. N = 3 Gruppen mit jeweils 10 Tieren. Fehlerbalken = Standardfehler des Mittelwerts (SEM).
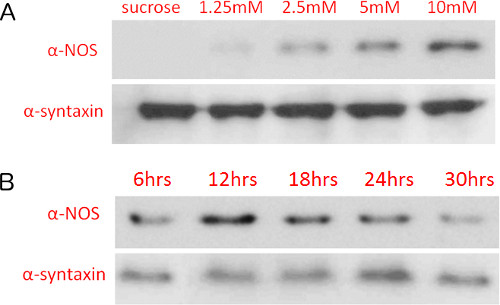
Abbildung 3. Die Proteinspiegel der Stickstoffmonoxid-Synthase steigen mit der Paraquat-Konzentration und der Dauer der Exposition an. Immunoblot-Nachweis der Stickstoffmonoxid-Synthase-Spiegel bei Fliegen, die mit unterschiedlichen (A) Paraquat-Konzentrationen (12-stündige Exposition) und (B) 10 mM Paraquat über unterschiedliche Expositionszeiträume behandelt wurden. Die Proteinspiegel wurden auf Nitrocellulosemembranen mittels Chemilumineszenz und Belichtung mit Röntgenfilm detektiert.
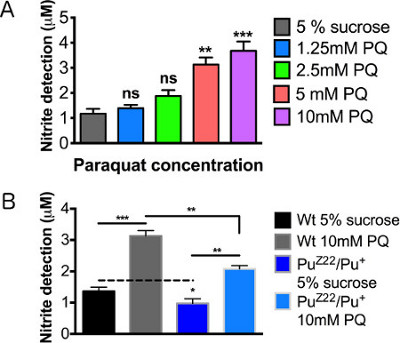
Abbildung 4. Nachweis von Stickstoffmonoxid nach Exposition gegenüber Paraquat. Männliche Wildtyp-Fliegen (WT) im Alter von 2–3 Tagen nach der Schlüpfung wurden nach einer 12-stündigen Fütterung untersucht. (A) Konzentrationskurve der Paraquat-Konzentrationen. (B) Männliche Punch-Heterozygot-Mutanten, die mit Saccharosekontrolle und 10 mM Paraquat gefüttert wurden. N = 20 Gehirne/Gruppe. Die Ergebnisse repräsentieren drei Wiederholungen pro Gruppe. Fehlerbalken = SEM. Die statistischen Analysen wurden mittels einfaktorieller ANOVA mit Dunnetts post-hoc-Test durchgeführt (*, p < 0,05, **, p < 0,01, ***, p < 0,001).

Abbildung 5. Optimierung der Detektion der Stickstoffmonoxid-Produktion durch Variation der Länge der Paraquat-Exposition und der Inkubationsdauer des Gewebes. Relative Stickstoffmonoxid-Spiegel in männlichen Gehirnen 2–3 Tage nach der Schlüpfung nach 12-stündiger Behandlung mit (A) 5 mM Paraquat und (B) 10 mM Paraquat. (C) NO-Kurve unter Verwendung unterschiedlicher Inkubationszeiten des Gewebes nach 12-stündiger Gabe von 10 mM Paraquat über die Nahrung. Die Signifikanzwerte wurden relativ zu folgenden Kontrollen berechnet: (A, B) 5 % Saccharose-Kontrollen für jede Expositionszeit (im Diagramm nicht dargestellt), (C) 5 % Saccharose-Kontrollen für jede Inkubationszeit (im Diagramm nicht dargestellt). N = 20 Gehirne/Gruppe. Die Ergebnisse repräsentieren drei Wiederholungen pro Gruppe. Fehlerbalken = Standardfehler des Mittelwerts (SEM). Die statistischen Analysen wurden mittels einfaktorieller ANOVA mit Dunnetts post-hoc-Vergleichstest durchgeführt (*, p<0,05; **, p<0,01; ***, p<0,001).
Diskussion
Diese Methode ist zwar einfach im Ansatz, bietet aber eine kosteneffiziente, hochgradig wiederholbare und äußerst empfindliche Methode zur Quantifizierung des Ausmaßes der NOS-vermittelten Neuroinflammation. Wie im Abschnitt Ergebnisse gezeigt, gibt es viele Variablen, die angepasst werden können, um die Reaktion in verschiedenen Induktionsmodellen oder Organismen zu verstärken oder zu optimieren. Da es sich um ein hochempfindliches System handelt, können diese Variablen jedoch auch zu sehr unterschiedlichen Ergebnissen führen, wenn nicht alle Aspekte des Protokolls sorgfältig behandelt werden. Wenn Sie zum ersten Mal mit einem Modell testen, empfehlen wir, die Parameter durch Testen von Variablen festzulegen, zu denen die chemische Konzentration (Abbildung 4A), die Dauer der Exposition (Abbildung 5A und 5B) und die Inkubationsdauer (Abbildung 5C) gehören. Achten Sie auf andere Variablen, wie z. B. die Anzahl der Gehirn-/Gewebeproben, die erforderlich sind, um eine Nachweisschwelle und Konsistenz zu erreichen, auch wenn Sie diese Methode auf ähnliche Drosophila-Modelle anwenden. Darüber hinaus ist in altersabhängigen genetischen Modellen von Entzündungen eine erweiterte Zeitpunktoptimierung erforderlich.
Wie bereits erwähnt, können Inkonsistenzen im Protokoll aufgrund der Empfindlichkeit des Assays zu unzuverlässigen Ergebnissen führen. Vor diesem Hintergrund wurden alle Geräte und Materialien vor dem Einsatz sterilisiert. Aufgrund der kurzen Inkubationszeit wurden den Nährmedien in diesen Experimenten keine Antibiotika zugesetzt. Wenn das Protokoll jedoch für längere Inkubationszeiten angepasst ist oder wenn bakterielles Wachstum in Kulturen oder Medien beobachtet wird, sollten typische Kulturantibiotika wie Penicillin-Streptomycin hinzugefügt und die Ausrüstung erneut sterilisiert werden. Wie bei allen chemischen Behandlungsexperimenten sollte Vorsicht walten gelassen werden, um sicherzustellen, dass alle Gruppen unter gut kontrollierten Bedingungen aufgezogen werden, Geschlecht und Alter aufeinander abgestimmt sind und alle Gruppen genau die gleichen Fütterungsbedingungen erhalten. Einige Beispiele für Fütterungsbedingungen, die zu berücksichtigen sind, sind Schwankungen der Konzentrationen, der Verfügbarkeit und des Zugangs zur Futterquelle, der Dauer der Fütterung und der Tageszeit, zu der die Fütterung verabreicht wird. Detaillierte Aufzeichnungen für alle Versuchsbedingungen und die genaue Berücksichtigung der natürlichen Fressmuster Ihres Modells tragen dazu bei, die Variabilität zu minimieren. Wenn mutierte oder transgene Stämme eingesetzt werden, die neuronale Schaltkreise oder Verhaltensmuster beeinflussen, würde eine wichtige Kontrolle die Überwachung des Fressverhaltens umfassen.
Auch hier gilt: Während ähnliche Protokolle in Zellkultur und Lysaten verfügbar sind, besteht ein großer Vorteil dieser Methode darin, dass die Integrität des Gewebes erhalten bleibt, so dass praktisch alle zellulären Beziehungen innerhalb des Gehirns intakt bleiben. Dieses System stellt einen relativ natürlichen in vivo-Zustand der neuroinflammatorischen Signalübertragung und der zellulären Sekretion dar. Diese in Drosophila etablierte Technik kann leicht auf andere kleine Modellorganismen zugeschnitten werden und ist nicht auf das zentrale Nervensystem beschränkt, wie eine ähnliche Anwendung für den NO-Signalweg in einem Malpighschen Tubulusmodell für die Nierenfunktion zeigt26. Der bei weitem bedeutendste Vorteil dieses Protokolls ist die Möglichkeit, diesen Assay zu manipulieren und anzupassen, um den Bedürfnissen und Interessen des Forschers oder des Modellsystems gerecht zu werden.
Durch den Einsatz von kombinierten chemisch-genetischen Ansätzen hat dieser Assay das Potenzial, die Fähigkeit kleiner Modellsysteme, die Mechanismen, genetischen Komponenten und chemischen Modulatoren von Entzündungen zu untersuchen, deutlich zu verbessern.
Offenlegungen
Die Autoren erklären, dass keine konkurrierenden finanziellen Interessen bestehen.
Danksagungen
Wir danken Dr. Guy und Dr. Kim Caldwell für den Einsatz ihres NanoDrop-Spektralphotometers während der Entwicklung dieses Assays und J. Gavin Daigle für seine kritischen Kommentare und Anregungen. Die Entwicklung dieser Methode wurde durch einen Zuschuss der National Institutes of Health (NS-078728) an J.M.O.
Materialien
Nachweis des Nitritgehalts
Es td colspan="4">
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Feeding Chambers | |||
| Empty Drosophila Fläschchen | Genesee Scientific | #32-116 | |
| Saugfähige Baumwolle | Jedes Standardprodukt kann verwendet werden. | ||
| Filterpapier | Fisher | #09-802-1B | |
| Paraquat exposure | |||
| Saccharose | Sigma-Aldrich | #S0389 | |
| Paraquat (Methylviologen dichloride hydrat) | Sigma-Aldrich | #856177 | Giftig. Vorsichtig und innerhalb der MSDS-Richtlinien behandeln |
| L-NAME (N-Nitro-L-Argininmethylesterhydrochlorid) | Sigma-Aldrich | #N5751 | |
| D-NAME (N-Nitro-D-Argininmethylesterhydrochlorid) | Sigma-Aldrich | #N4770 | |
| Dissecting Adulte Fliegengehirne und Inkubation | |||
| Grace's Insect Medium | Invitrogen | #11605-094 | Grace's Medium kann auch durch Sf-900 II SFM oder Sf-900 III SFM Medium ersetzt werden, um eine höhere Konsistenz von Charge zu Charge zu erzielen. |
| 96-Well-Platte | Corning | #3596 | Jedes Standardprodukt kann verwendet werden. |
| Objektträger | kann jedes Standardprodukt verwendet werden. | ||
| Chirurgische Klinge | Feather | #0197 | Jedes Standardprodukt kann verwendet werden. |
| Medizinische Pinzette 5 | Dumont | EMS #72877-D | Es kann jedes Standardprodukt verwendet werden. |
| 10x PBS Puffer | OmniPur | #6508< | |
| Modifiziertes Griess Reagenz | Sigma-Aldrich | #4410 | |
| Natriumnitrit | Sigma-Aldrich | #S2252 oder #237213 | |
| Protein Assay Kit | Bio-Rad | 500-0001 | |
| Küvetten | Jedes Standardprodukt kann verwendet werden. | ||
| Nitratreduktase | optional | ||
| NADPH | optional | ||
| Western Blot Analysis | |||
| RIPA Lysepuffer | Amresco | 97063-270 | |
| Dithiothreitol (DTT)- Reduktionsmittel | Novex | B0009 | |
| Proteaseinhibitor Cocktail | Amresco | 97063-082 | |
| 4x LDS-Probenpuffer | Novex | B0007 | |
| Precast 4-12% Bis-Tris Minigel | Novex | BG04125BOX | |
| MOPS SDS Laufpuffer | Novex | B0001 | |
| Antioxidationsmittel | NuPage | NP0005 | |
| iBlot Transfer Stacks (Nitrocellulose) | Invitrogen | IB301002 | |
| Western Blot Detektionskit | Invitrogen | IB711002 | |
| Maus α-nNOS | BD Biosciences | 611853 | |
| Maus α-Syntaxin | DSHB | 8C3 |
Referenzen
- Gehrmann, J., Matsumoto, Y., Kreutzberg, G. W. Microglia: Intrinsic immuneffector cell of the brain. Brain Res. Rev. 20, 269-287 (1995).
- Dissing-Olesen, L., et al. Axonal lesion-induced microglial proliferation and microglial cluster formation in the mouse. Neuroscience. 149, 112-122 (2007).
- Aloisi, F., Penna, G., Cerase, J., Menendez Iglesias, B., Adorini, L. IL-12 production by central nervous system microglia is inhibited by astrocytes. J. Immunol. 159, 1604-1612 (1997).
- Vincent, V. A., Tilders, F. J., Van Dam, A. M. Inhibition of endotoxin-induced nitric oxide synthase production in microglial cells by the presence of astroglial cells: a role for transforming growth factor beta. Glia. 19, 190-198 (1997).
- Rohrenbeck, A. M., et al. Upregulation of COX-2 and CGRP expression in resident cells of the Borna disease virus-infected brain is dependent upon inflammation. Neurobiol. Dis. 6, 15-34 (1999).
- Walsh, D. T., Perry, V. H., Minghetti, L. Cyclooxygenase-2 is highly expressed in microglial-like cells in a murine model of prion disease. Glia. 29, 392-396 (2000).
- Aloisi, F., Serafini, B., Adorini, L. Glia-T cell dialogue. J. Neuroimmunol. 107, 111-117 (2000).
- Minghetti, L., Levi, G. Microglia as effector cells in brain damage and repair: focus on prostanoids and nitric oxide. Prog. Neurobiol. 54, 99-125 (1998).
- Mrak, R. E., Griffin, W. S. T. Glia and their cytokines in progression of neurodegeneration. Neurobiol. Aging. 26, 349-354 (2005).
- Zhang, W., et al. Aggregated alpha-synuclein activates microglia: a process leading to disease progression in Parkinson's disease. FASEB J. 19, 533-542 (2005).
- Beers, D. R., et al. Neuroinflammation modulates distinct regional and temporal clinical responses in ALS mice. Brain Behav. Immun. 25, 1025-1035 (2011).
- Wood, W., Faria, C., Jacinto, A. Distinct mechanisms regulate hemocyte chemotaxis during development and wound healing in Drosophila melanogaster. J. Cell Biol. 173, 405-416 (2006).
- Babcock, D. T., et al. Circulating blood cells function as a surveillance system for damaged tissue in Drosophila larvae. Proc. Natl. Acad. Sci. U.S.A. 105, 10017-10022 (2008).
- Vlisidou, I., et al. Drosophila embryos as model systems for monitoring bacterial infection in real time. PLoS Pathog. 5, e1000518(2009).
- Foley, E., O'Farrell, P. H. Nitric oxide contributes to induction of innate immune responses to gram-negative bacteria in Drosophila. Genes Dev. 17, 115-125 (2003).
- Costa, A., Jan, E., Sarnow, P., Schneider, D. The Imd pathway is involved in antiviral immune responses in Drosophila. PloS One. 4, e7436(2009).
- Daigle, J. G. Integrated microglial-like neuroinflammatory and hypoxia responses in a Drosophila model for Parkinson's disease. , in preparation Forthcoming.
- Tanner, C. M., Kamel, F., Ross, G. W., Hoppin, J. A., Goldman, S. M., Korell, M., Marras, C., Bhudhikanok, G. S., Kasten, M., et al. Rotenone, Paraquat and Parkinson's Disease. Environ. Health Perspect. 119 (6), 866-8672 (2011).
- Manning-Bog, A. B., McCormack, A. L., Li, J., Uversky, V. N., Fink, A. L., Di Monte, D. A. The herbicide paraquat causes up-regulation and aggregation of alpha- synuclein in mice: paraquat and alpha-synuclein. J. Biol. Chem. 277, 1641-1644 (2002).
- Ossowska, K., Wardas, J., Smialowska, M., Kuter, K., Lenda, T., Wieronska, J. M., Zieba, B., Nowak, P., Dabrowska, J., Bortel, A., et al. A slowly developing dysfunction of dopaminergic nigrostriatal neurons induced by long-term paraquat administration in rats: An animal model of preclinical stages of Parkinson's disease. Eur. J. Neurosci. 22, 1294-1304 (2005).
- McCormack, A. L., et al. Role of oxidative stress in paraquat-induced dopaminergic cell degeneration. J. Neurochem. 93, 1030-1037 (2005).
- Chaudhuri, A., et al. Interaction of genetic and environmental factors in a Drosophila parkinsonism model. J. Neurosci. 27, 2457-2467 (2007).
- Krishnakumar, S., Burton, D., Rasco, J., Chen, X., O'Donnell, J. Functional interactions between GTP cyclohy- drolase I and tyrosine hydroxylase in Drosophila. J. Neurogenet. 14 (1), 1-23 (2000).
- Foxton, R. H., Land, J. M., Heales, S. J. R. Tetrahydro- biopterin availability in Parkinson's and Alzheimer's disease; potential pathogenic mechanisms. Neurochem. Res. 32 (4-5), 751-756 (2007).
- Inamdar, A. A., Chaudhuri, A., O'Donnell, J. The Protective Effect of Minocycline in a Paraquat-Induced Parkinson's Disease Model in Drosophila is Modified in Altered Genetic Backgrounds. Parkinson's Disease. 2012, 938528(2012).
- Kean, L., Cazenave, W., Costes, L., Broderick, K. E., Graham, S., Pollock, V. P., Davies, S. A., Veenstra, J. A., Dow, J. A. Two nitridergic peptides are encoded by the gene capability in Drosophila melanogaster. Am. J. Phys. Reg. Integr. Comp. Phys. 282, R1297-R1307 (2002).
- Williamson, W. R., Hiesinger, P. R. Preparation of Developing and Adult Drosophila Brains and Retinae for Live Imaging. J. Vis. Exp. (37), (2010).
- Desjardins, P., Hansen, J. B., Allen, M. Microvolume Protein Concentration Determination using the NanoDrop 2000c Spectrophotometer. J. Vis. Exp. (33), (2009).
- Desjardins, P., Conklin, D. NanoDrop Microvolume Quantitation of Nucleic Acids. J. Vis. Exp. (45), (2010).
Nachdrucke und Genehmigungen
