Primäre humane Nabelvenendothelzellen (HUVECs) wurden innerhalb eines mikrofluidischen Netzwerkgeräts zur Konfluenz gezüchtet. Die Endothelzellübergänge und F-Aktin-Verteilungen wurden dargestellt und die Veränderungen der intrazellulären Kalziumkonzentration und der Stickoxidproduktion als Reaktion auf Adenosintriphosphat (ATP) wurden in Echtzeit auf Einzelzellebene quantifiziert.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Entwicklung und Charakterisierung von
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Endothelzellen (ECs) sind die Wände der Blutgefäße in vivo Futter ständig fließen ausgesetzt, aber kultiviert ECs werden oft unter statischen Bedingungen gezüchtet und eine pro-inflammatorischen Phänotyp aufweisen. Obwohl die Entwicklung von Mikrofluidik-Vorrichtungen hat von den Ingenieuren mehr als zwei Jahrzehnten, ihre biologischen Anwendungen beschränkt bleiben gut angenommen. Eine physiologisch relevanten in vitro microvessel Modell durch biologische Anwendungen validiert ist wichtig , um das Feld zu fördern und um die Lücken zwischen in vivo- und in vitro - Studien überbrücken. Hier präsentieren wir detaillierte Verfahren für die Entwicklung von kultivierten microvessel Netzwerk eine Mikrofluidik-Vorrichtung mit einer langfristigen Perfusions-Fähigkeit verwenden. Wir zeigen auch , ihre Anwendungen für die quantitative Messung von Agonist-induzierter Veränderungen in EC [Ca 2+] i und Stickstoffmonoxid (NO) Produktion in Echtzeit konfokale und konventionelle Fluoreszenzmikroskopie. Das gebildete microvessel NetzArbeit mit kontinuierlicher Perfusion zeigte gut ausgebaute Verbindungen zwischen ECs. VE-Cadherin war Verteilung zu beachten, dass eine engere in intakten microvessels als statisch kultivierten EC Monolayern. ATP-induzierte vorübergehende Erhöhung des EC [Ca 2+] i und NO - Produktion wurden bei einzelnen Zellebenen quantitativ gemessen, die die Funktionalität der gezüchteten microvessels validiert. Diese mikrofluidischen Vorrichtung ermöglicht ECs unter einer gut kontrollierten, physiologisch relevanten Strömungs zu wachsen, die die Zellkulturumgebung näher an in vivo als bei den herkömmlichen, statischen 2D - Kulturen macht. Das Mikrokanalnetzdesign ist sehr vielseitig, und der Herstellungsprozess ist einfach und wiederholbar. Das Gerät kann einfach an die konfokale oder konventionellen mikroskopischen System integriert werden ermöglicht hochauflösende Bildgebung. Am wichtigsten ist, weil das kultivierte microvessel Netzwerk kann durch primären humanen ECs gebildet werden, wird dieser Ansatz als ein nützliches Instrument dienen zu untersuchen, wiepathologisch veränderten Blutkomponenten aus Patientenproben beeinflussen menschliche ECs und Einblick in die klinische Fragen bieten. Es kann auch als Plattform für Arzneimittelscreening entwickelt werden.
Einleitung
Endothelzellen (ECs) , um die Wände der Blutgefäße in vivo Futter ständig fließen ausgesetzt, aber kultiviert ECs werden oft unter statischen Bedingungen gezüchtet und weisen eine pro-inflammatorischen Phänotyp 1,2. Die Mikrofluidik - Technologie ermöglicht eine präzise gesteuerte Fluid durch eine geometrisch eingeschränkten mikroskaligen (Submillimeterbereich) Kanäle 3, die die Möglichkeit für die kultivierten Zellen bietet, insbesondere für vaskulären ECs unter gewünschten Strömungsbedingungen zu wachsen. Diese Eigenschaften machen die Zellkulturbedingungen näher an in vivo als die herkömmlichen, statischen 2D - Zellkulturen. Sie sind äußerst wichtig, wenn die Mikrofluidik-Vorrichtungen verwendet werden, um verschiedene Arten von Gefäßsystemen modellieren und EC Reaktionen auf mechanische und / oder chemische Reize zu studieren.
Trotz der Vorteile, die durch die Mikrokanalnetzwerk über eine statische Zellkultur zeigten, die Anpassung und Anwendung von Mikrofluidik in der biomedizinischen field begrenzt bleiben. Berichtet von einer kürzlich erfolgten Überprüfung, die Mehrheit der Veröffentlichungen dieser Bereich (85%) sind nach wie vor in den Ingenieurzeitschriften 4. Die Leistung von mikrofluidischen Systemen ist nicht überzeugend genug gewesen, um für die meisten Biologen von aktuellen Techniken zu wechseln wie die Transwell-Assay und der Makroebene Kulturschale / Glasträger auf diese miniaturisiertes Gerät. Mikrofluidik ist ein multidisziplinäres Feld, das interdisziplinäre Zusammenarbeit erfordert uns darauf, dieses Feld zu bewegen. Das Ziel dieser technischen Artikel ist es, die Wissenslücken zwischen den Disziplinen zu reduzieren und die Herstellungsverfahren verständlich von Biologen machen, während die biologische Anwendung und funktionale Validierung der mikrofluidischen microvessels bereitstellt. Die visualisierten experimentelle Protokolle umfassen die Herstellung von sowohl Mikrofluidik-Vorrichtungen und deren biologische Dienstprogramme, die eine enge Zusammenarbeit zwischen Ingenieuren und Biologen darstellt.
Vor kurzem berichteten wir einigebiologische Anwendungen , die in vitro microvessel Netzwerk mit mikrofluidischen Vorrichtung 5 verwendet wird . Um in geeigneter Weise die Dimensionen des Mikrokanalnetz entwerfen und anwenden, um das gewünschte Schubspannung, ein numerisches Modell mit Computational Fluid Dynamic Software gebaut, um genau das Strömungsprofil abzuschätzen. Primäre humane Nabelschnurvenen - Endothelzellen (HUVECs), die in die Mikrokanäle erreicht Konfluenz ausgesät wurden, dh bedeckt die gesamten Innenflächen des Mikrokanals, in 3-4 Tagen mit kontinuierlicher Perfusion. Die geeignete Barrierebildung wurde durch VE-Cadherin-Färbung nachgewiesen, und im Vergleich mit denen unter statischen Zellkulturbedingungen und in intakten microvessels gebildet. Durch die Anwendung der experimentellen Protokolle einzeln durchbluteten intakten microvessels entwickelt 6-8, gemessen wir quantitativ die Veränderungen in der EG [Ca 2+] i und Stickstoffmonoxid (NO) in Reaktion auf Adenosintriphosphat (ATP) mit Fluoreszenz - inindikatoren und konfokale und konventionelle Fluoreszenzmikroskopie. Die Agonist-induzierten Anstieg der EG [Ca 2+] i und NO - Produktion wurden als notwendig intrazelluläre Signale für Entzündungsmediator-induzierten Anstieg der microvessel Permeabilität 6-15 berichtet. Obwohl einige frühere Studien Bilder zeigten DAF-2 DA geladen mikrofluidischen Geräte 16,17, entsprechende Auflösung und Datenanalyse war noch nicht erreicht 18. Unseres Wissens zeigt diese Studie die erste quantitative Messungen von Agonisten induzierte dynamische Veränderung der endothelialen [Ca2 +] i und NO - Produktion unter Verwendung von Mikrofluidik - basierten System.
Mikrofabrikationstechniken haben die Flexibilität , Mikrokanäle bis zu wenigen Mikrometern herzustellen und die Entwicklung von komplexen Mustern zu ermöglichen , um die Geometrien der in vivo microvasculature imitieren. Hier präsentierten wir ein typisches Mikrokanalnetz mit drei Ebenen der Verzweigung. DiesNetzwerk wird durch die Kombination von Photolithographie hergestellt, die in einem Mikrofabrikations Reinraum- und Weichlithographie durchgeführt wird.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
1. Mikrofluidikvorrichtung Fabrication
- Standard-Lithografie Herstellung eines SU-8 50 Master-Mold
- Reinigen Sie den Siliziumwafer vor Spin-Coating. Spülen mit einem nackten 2 inch Siliciumwafer mit Aceton für 15 min, gefolgt von Isopropylalkohol (IPA) für 15 min. Dehydratisieren des Wafers, indem es auf einer Heizplatte bei 150 ° C für 1 Stunde platziert. Nach der Dehydratisierung, Abkühlen des Wafers bei Raumtemperatur.
- Spin-Beschichtung der Silizium-Wafer mit SU-8 Photoresist. 2 ml SU-8 Photoresist auf dem Wafer. Rampe des Wafers auf 500 Upm bei 100 rpm / sec Beschleunigung für 10 sec, gefolgt von 1000 Umdrehungen pro Minute bei 300 rpm / sec Beschleunigung für 30 sec. (Siehe Zusatz Video 1)
- Pre-Bake-Wafer auf einer Heizplatte bei 65 ° C für 10 min, dann weich backen bei 95 ° C für 30 min.
- Verwenden UV-Belichtung die entworfenen Muster von einer Filmmaske auf den Photoresist schleuderbeschichtet, zu transformieren. Drucken Sie das Muster auf einem dünnen transparenten Film als Filmmaske. Legen Sie den Film Maske oben auf derschleuderbeschichtet Photoresist und belichten mit einer Dosis von 300 mJ / cm 2 bis UV - Licht. (Siehe Zusatz Video 2)
Hinweis: In diesem Protokoll, das Mikrokanalnetzmuster (159 & mgr; m breite Mutter Kanäle in vier 100 & mgr; m breit Tochter Kanäle Verzweigung) wird mit CAD-Software entwickelt. Das Muster auf dem Film zeigt, als ein klares Feld und der Rest des Films wird durch schwarze Tinte bedeckt. Weil SU8 ein negativer Photoresist ist, der Teil des Photolacks, die UV ausgesetzt wird, vernetzt sein und während der Entwicklung der Form (Schritt 1.1.6) zu dem Lösungsmittel unlöslich werden. Nach der Entwicklung wird das unlösliche Teil des entworfen Netzmuster replizieren und dienen als Masterform. - Post-Bake der belichtete Wafer auf einer Heizplatte bei 65 ° C für 1 min, dann 95 ° C für 10 min.
- Entwickeln Sie die Urform. Verwenden SU-8-Entwickler als Lösungsmittel das unvernetzte Photoresist zu entfernen. Tauchen Sie die Wafer in SU-8-Entwickler für 3 min und Spülen mit IPAfür 1 min.
- Wiederholen Sie diesen Entwicklungszyklus 2-3 mal, bis es keine weiße Streifenbildung (Rückstand von nicht ausgehärteten Photoresist) ist nach der IPA-Spülung. Trocknen Sie vorsichtig den Wafer mit Stickstoffgas und untersuchen die kleinen Merkmale des Musters unter einem Mikroskop. Wiederholen Sie zusätzliche Entwicklungszyklen, wenn nötig.
- Hartbacken des Wafers auf einer Heizplatte bei 150 ° C für 15 min.
- Weich-Lithographie
- mischen Sie manuell die beiden Teile (Basis und Härter) von Polydimethylsiloxan (PDMS) Elastomer bei einem Gew. Verhältnis von 10: 1.
- De-Gas die PDMS-Mischung mit einem Exsikkator mit einem Hausvakuum für 15 Minuten verbunden. Cast der PDMS-Lösung auf dem Photoresist-Vorlagenform. Die Dicke des PDMS muss mehr als 3 mm sein, um eine stabile Halterung des Einlass- / Auslass-Rohrleitung zu schaffen. De-Gas das PDMS wieder für 15 Minuten, und entfernen Sie die verbleibenden Luftblasen mit Stickstoffgas, wenn nötig. Härten des gegossenen PDMS in einem Ofen bei 65 ° C für 3 Stunden.
- Reinigen Sie die Oberfläche vondas Deckglas mit einem Klebeband und einem Plasma-Reiniger (30 sec Plasmabehandlung). Spin-coat ungehärteten PDMS (0,5 ml) auf das Deckglas von 30 s bei 500 rpm / sec Beschleunigungsrate bis 4000 rpm ramping. Härten des PDMS schleuderbeschichtet Deckglas in einem Ofen bei 65 ° C für mindestens 30 min.
- Schneiden Sie und lassen Sie die gehärtete PDMS aus der Urform. Dann einen Einlass schaffen und einen Auslass mit einem Durchmesser von 1 mm Lochers am distalen Ende der Mutter Kanäle.
- Bond das Gerät mit dem PDMS durch Spin-Coating Deckglas. Oxidieren der Oberflächen der PDMS und mit einem Plasmareiniger für 1 min Deckglas. Nach der Plasmabehandlung Sauerstoff, stellen ein Tröpfchen entionisiertes Wasser (DI-Wasser) an der Verbindungsfläche, und legen die beiden Teile zusammen. Backen der Vorrichtung in einem Ofen bei 65 ° C für 30 min eine dauerhafte Bindung zu erreichen.
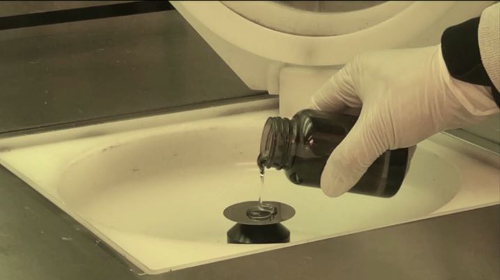
Supplemental Video 1 (Rechtsklick zum Download).
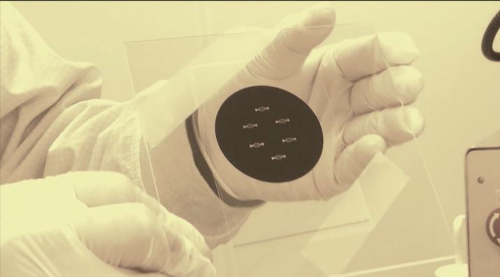
Supplemental Video 2 (Rechtsklick zum Download).
2. Endothelzell Säen und Kultur
- Vorrichtung Sterilisation und Fibronectin Coating
- Erhalten, die die hydrophobe Eigenschaft der PDMS-Oberfläche um den Einlass / Auslass von Oxidation. Decken Sie die PDMS-Oberfläche um den Einlass und Auslass mit kleinen Streifen Klebeband auf die Oxidation zu verhindern. Dieses Verfahren kann DI-Wasser verhindern, dass überall auf der Oberseite des Gerätes während des Befüllungsschritt (2.1.3) zu verbreiten.
- Behandeln Sie die PDMS-Gerät mit Sauerstoffplasma for 5 min die Oberfläche hydrophil zu ändern ist, wodurch eine Fluidströmung durch den Mikrokanal zu erleichtern und die Blase zu verhindern in dem Füllvorgang Trapping (2.1.3).
- Verwenden Sie entweder eine Spritze mit einer Nadel befestigt oder einer Pipette das Gerät mit DI-Wasser von dem Einlass zu füllen. Weiterhin die Füllung bis ein Tröpfchen aus DI Wasser (30-50 ul) am Auslass angesammelt. Untersuchen Sie das Gerät unter einem Mikroskop zu prüfen, ob Blasen im Inneren der Mikrokanal gefangen sind. Entfernen Sie die überschüssige Wassertropfen am Einlass und Auslass mit einem Papiertuch.
- Sterilisieren der Vorrichtung in einer Petrischale mit UV für mindestens 3 Stunden in einer laminaren Biosicherheit Haube. Um zu verhindern, Verdunstung, decken Sie den Einlass / Auslass mit einem dünnen Stück PDMS, legte ein nasses Papiertuch in der Schale, und wickeln Sie die Schale mit Parafilm.
- Coat das Gerät mit Fibronektin. Spülen Sie das Gerät zunächst mit phosphatgepufferter Salzlösung (PBS), dann streicht es mit 100 ug / ml Fibronektin über Nacht im Kühlschrank (4 ° C). Platzieren eines Tropfens der Lösung am Einlaß, und dann ein Unterdruck an dem Auslass mit einem Hausvakuum erzeugen, eine Spritze mit einer Nadel oder einer Pipette.
- Füllen Sie das Gerät mit Zellkulturmedien. Spülen Sie das Gerät mit PBS manuell für 3-mal, bevor die Zellkulturmedien zu laden. Wärmen Sie das Gerät in einem Inkubator bei 37 ° C.
- ECs Säen und Langzeit Perfusions
Hinweis: Im Vergleich mit konventionellen statischen 2D - EC - Kultur, die in - vitro - microvessel Netzwerk - Modell mit kontinuierlicher Perfusion machte die Zellkulturumgebung näher an den in - vivo - Bedingungen. Die in vitro microvessel Netzwerk in diesem Protokoll demonstriert können bis zu zwei Wochen aufrechterhalten werden. Die gut kontrollierte Perfusion werden Nährstoffe kontinuierlich ergänzen, entfernen Abfälle und Über Einmündung der EG einschichtigen verhindern. Daher kann es zu einer längerfristigen Untersuchungen erweitert werden, um die zellulären und hämodynamischen Umgebung unter verschiedenen PHYSIOLOGISCHER nachahmtl und pathologischen Bedingungen.- Mischen Sie primäre HUVECs in HUVEC Kulturmedien (MCDB 131) mit 8% Dextran (Molekulargewicht 70.000). Das Dextran wird verwendet, um die Viskosität der Lade Medien zu erhöhen und eine bessere Zellaussaat Ergebnis erzielen. Die empfohlene Zelldichte beträgt etwa 2-4 x 10 6 Zellen / ml.
- Seed die Zellen in das Gerät. Legen Sie eine 10-20 ul Tröpfchen von Zellen über den Einlass. Einführung einer sanften Strömung entweder durch Kippen des Geräts oder Kapillarwirkung unter Verwendung einer Glaspasteurpipette am Ausgang. Der Schlüssel für eine erfolgreiche Zellenbelastung wird die Strömungsgeschwindigkeit kleiner als 1 mm / sec innerhalb der kleinsten Kanäle zu steuern.
- Überprüfen Sie die Zellaussaat. Nach dem anfänglichen Aussäen bebrüten das Gerät für 15-20 min (befeuchteten Atmosphäre von 5% CO 2 bei 37 ° C) , bevor die Aussaat Status unter dem Mikroskop zu prüfen. Falls erforderlich, zusätzliche Zelle Laden eines gewünschten Zelldichte zu erreichen.
- Spülen Sie vorsichtig das Gerät mit Zellkulturmedium (37° C), um das Dextran zu entfernen. Kultur die Vorrichtung in Abwesenheit von Strömung für die ersten 6 Stunden in einem Inkubator (5% CO 2 bei 37 ° C).
- Stellen Sie die Schlauchverbindung für die Langzeit Perfusion auf. Band das Gerät in eine Petrischale Bewegung zu verhindern. Erstellen kleine Löcher auf dem Deckel der Petrischale für Ein- und Auslaufschlauch Einfügungen. Verbinden der Einlassleitung an einer Spritze mit einer Nadel für den Zellkulturmedien Perfusion. Schließen Sie den Ablaufschlauch an einen Abfallsammler.
Hinweis: Stellen Sie das Gerät und den Abfallsammler in einer Zellkultur-Inkubator, während eine Perfusions-Pumpe außerhalb des Inkubators platzieren und verbinden Sie es mit dem Gerät durch den langen Zulaufschlauch. Die Perfusionsrate wird durch die Versuchsanordnung bestimmt. In der vorliegenden Vorrichtung verwenden , um eine Perfusion Rate von 0,35 ml / min und einer Scherspannungsbereich zwischen 1-2 dyn / cm 2. Unter dieser Bedingung Perfusion erreichen die HUVECs Einmündung in etwa 3-4 Tage.
3. ichmmunofluorescent Anfärben
- Fixieren den ECs in der Vorrichtung durch Perfusion mit 2% Paraformaldehyd für 30 min bei 4 ° C, gefolgt von 1x PBS bei Raumtemperatur für 15 min gespült, und 1% BSA für 30 min blockiert. Verwenden eine Perfusionsrate, die die gleiche wie die für die Zellkultur verwendet wird.
- Permeabilisieren die feste ECs für Antikörper-Färbung mit 0,1% Triton X-100. Perfuse das Gerät mit Triton für 5-7 min zu Etikett VE-Cadherin und 3 min zu Label F-Actin.
- Laden Sie die Antikörper in das Gerät. Perfuse das Gerät mit 1x PBS für 15 min die bisherigen Lösungen auszuwaschen. laden Sie manuell den primären Antikörper gegen VE-Cadherin (anti-Ziege) in das Gerät bei einer Konzentration von 2 ug / ml (das Gesamtvolumen beträgt 20-50 ul). Halten Sie das Gerät in einem Kühlschrank bei 4 ° C über Nacht. Perfundieren des sekundären Antikörpers (Esel-anti-Ziege) durch eine Spritzenpumpe bei einer Konzentration von 7 ug / ml für 45-60 min.
- Schild EC F-Aktin mit Phalloidin. Perfuse das Gerät mit 1x PBS for 15 min vor Phalloidin (10 ug / ml) für 7-10 min manuell geladen werden.
- Schild EC-Kerne (siehe Materialliste).
- Spülen der Vorrichtung mit 1x PBS und halten sie bei 4 ° C bis zur Bildgebung.
4. Fluoreszenz - Imaging von Endothelial [Ca 2+] i
- Perfundieren, die Vorrichtung mit Albumin (10 mg / ml) -Ringer Lösung für 15 min bei 37 ° C. Verwenden Sie die gleiche Perfusionsrate wie die für die Zellkultur verwendet. Die Konzentrationen aller Komponenten von Albumin-Ringer-Lösung sind in der Materialliste beschrieben.
- Richten Sie konfokales System für EG [Ca 2+] i - Bildgebung mit Fluo-04.00. Verwenden Sie ein konfokales mikroskopisches System für Ca 2+ Bildgebung. Verwenden Sie ein Argon-Laser (488 nm) für die Anregung und stellen Sie den Emissionsband als 510-530 nm. Sammeln Sie die Bilder mit einem 25X Objektiv (Eintauchen in Wasser, NA: 0,95) bei 512 x 512 Scan-Format. Verwenden, um eine z-Schritt von 2 um und einem Abtastintervall für jeden Stapel von iMagiern von 20 sec.
- das Lumen fluo-4 AM mit Albumin-Ringerlösung perfundiert, die Vorrichtung mit Fluo-4 AM (5 & mgr; M) für 40 min bei 37 ° C, dann auszuwaschen.
- Erwerben Sie Bilder von Fluo-4 geladen microvessels. Sammeln Sie die Basis-Images für 10 min. Perfuse das Gerät mit ATP (10 & mgr; M) und die Änderungen der Fluoreszenzintensität (FI) für 20 Minuten aufzeichnen.
5. Fluoreszenz-Imaging von Stickoxid-Produktion
- Perfundieren das Gerät mit Albumin-Ringer-Lösung für 15 min. Verwenden eine Perfusionsrate, die die gleiche wie die für die Zellkultur verwendet wird.
- Stellen Sie die Fluoreszenz-Bildgebungssystem auf ATP-induzierte Produktion von Stickoxid zu messen. Verwenden eines Mikroskops, ausgestattet mit einem 12-Bit-Digital-CCD-Kamera und einer computergesteuerten Shutter für Stickstoffmonoxid-Messung. Verwenden Sie eine 75-W-Xenonlampe als Lichtquelle.
Hinweis: Wählen Sie die Anregungs- und Emissionswellenlänge für DAF-2 DA durch ein Interferenzfilter (480/40 nm) und einen dichroitischen Spiegel(505 nm) mit einem Bandpasssperre (535/50 nm). Verwenden Sie ein 20-fach Objektivlinse (NA: 0,75), um die Bilder zu sammeln. Um Photobleichens minimieren, positionieren Sie einen Neutraldichtefilter (0,5 N) vor dem Interferenzfilter und begrenzen Sie die Belichtungszeit auf 0,12 Sekunden. - Legen Sie die Zellen mit DAF-2 DA (5 uM). Perfundieren, die Vorrichtung mit DAF-2 DA für ca. 35-40 min bei 37 ° C. Notieren Sie sich die Basislinie von DAF-2 - Fluoreszenzintensität (FI DAF) nach dem ersten Laden.
Hinweis: DAF-2 DA im Perfusat während des gesamten Experiments 7 kontinuierlich vorhanden ist. - Sammeln Sie DAF-2 Bilder. Notieren Sie sich die Basislinie von FI DAF für 5 min. Perfuse das Gerät mit ATP (10 uM) und sammeln Sie die Bilder für 30 Minuten mit 1-Minuten-Intervallen. Sammle alle Bilder aus der gleichen Gruppe von Zellen bei der gleichen Brennebene.
6. Datenanalyse
- wählen Sie manuell die Region von Interesse (ROIs) aus den gesammelten Bilder in einzelnen Zellebene. JederROI umfasst den Bereich einer einzelnen Zelle, die durch die Fluoreszenz Umriß angedeutet werden kann.
- Subtrahiert Hintergrundfluoreszenz und den Mittelwert FI jedes ROIs.
- Messen Sie ATP-induzierten Veränderungen in EG [Ca 2+] i und NO - Produktion. Quantifizieren-ATP induzierte Veränderungen in EC [Ca 2+] i durch die Änderungen in Fluo-4 FI Berechnung (FI / FI 0 * 100, wobei FI 0 die mittlere Ausgangswert FI während albumin Ringer Perfusion vor der Zugabe von ATP) minus dem gemessenen Hintergrund. Quantifizieren der NO - Produktion Rate durch die erste Differenz Umwandlung des FI DAF im Laufe der Zeit durch.
Hinweis: Der Zeitverlauf der FI DAF stellt eine kumulative NO - Produktion mit der Zeit. Daher wird keine Produktionsrate basierend auf dem Profil von FI DAF sowohl unter basalen berechnet und ATP stimulierten Bedingungen. Details der Datenanalyse und experimentellen Verfahren wurden in einer früheren Veröffentlichung 7 beschrieben.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Dieser Abschnitt zeigt einige der Ergebnisse mit dem kultivierten microvessel Netzwerk mit diesem Protokoll entwickelt erhalten. Die Mikrokanalmuster ist ein Dreipegel - Verzweigungsnetzwerk (1A). In diesem Entwurf ein 159 & mgr; m breiten Mutterkanal verzweigt sich in zwei 126 & mgr; m breite Kanäle und Äste wieder in vier 100 & mgr; m breit Tochter Kanäle. Eine 3D numerische Simulation wurde durchgeführt , um die Scherspannungsverteilungen unter der Strömun...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
In diesem Artikel präsentieren wir detaillierte Protokolle für die Entwicklung von kultivierten microvessel Netzwerk, die Charakterisierung von EC Kreuzungen und Zytoskelett F-Actin - Verteilung und die quantitative Messungen der EG [Ca 2+] i und NO - Produktion eine Mikrofluidik - Vorrichtung verwendet wird . Perfundierten mikrofluidischen Vorrichtung stellt ein in vitro - Modell , das eine enge Simulation der in vivo mikrovaskulärer Geometrien und Scherströmungsbedingungen...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine konkurrierenden Interessen oder Interessenkonflikte offen zu legen.
Danksagungen
Diese Arbeit wurde von National Heart, Lung unterstützt, and Blood Institute gewährt HL56237, National Institute of Diabetes und Magen-Darm-und Nierenerkrankungen Institut DK97391-03, National Science Foundation (NSF-1227359 und EPS-1.003.907).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| ATP | Sigma-Aldrich | A2383 | |
| Aceton | Fisher Scientific | A929 | |
| Biopsiestempel | Miltex | 33-31 AA | |
| Rinderalbumin | MP Biomedicals | 810014 | |
| Rinderhirnextrakt (BBE) | Lonza | CC-4098 | |
| Deckglas | Fisher Scientific | 12-542C | |
| DAF-2 DA | Calbiochem | 251505 | |
| Dextran | Sigma-Aldrich | 31390 | |
| Esel Anti-Ziegen-IgG (H+L) Sekundäre Antikörper | Lebenstechnologien | A-11055 | |
| DPBS, kein Calcium, kein Magnesium | Gibco | 14190-250 | |
| DRAQ5 (Zellkernfärbung) | Cell Signaling Technology | 4084 | |
| Endothelial Cell Growth Supplement (ECGS) | Sigma-Aldrich | E2759-15MG | |
| Fötales Rinderserum | Gibco | 16000-044 | |
| Fibronektin | Gibco | PHE0023 | |
| Fluo-4 AM | Life Technologies | F-14201 | |
| Gelatine aus Schweinehaut | Sigma-Aldrich | G1890-100G | |
| Gentamicin (50 mg/ml) | Gibco | 15750-078 | |
| Glasdeckglas | Fisher Scientific | 12-548B | |
| Glaspasteur-Pippette | VWR | 14672 | |
| Heparin-Natriumsalz aus der Darmschleimhaut des Schweins | Sigma-Aldrich | H3393-10KU | |
| HEPES gepufferte Kochsalzlösung | Lonza | CC-5024 | |
| Endothelzellen der menschlichen Nabelschnurvene (HUVECs) | Lonza | CC-2517 | |
| Isopropylalkohol (IPA) | VWR | 89125 | |
| L-Glutamin (200 mM) | Gibco | 25030-081 | |
| Säugetier-Ringer-Lösung Inhaltsstoff | |||
| NaCl (132 mM) | Fisher Scientific | S671-3 | |
| KCl (4,6 mM) | Fisher Scientific | P217-500 | |
| CaCl2 & middot; 2H2O (2,0 mM) | Fisher Scientific | C79-500 | |
| MgSO4 · 7H2O (1,2 mM) | Fisher Scientific | M63-500 | |
| Glukose (5,5 mM) | Fisher Scientific | BP350-1 | |
| NaHCO3 (5,0 mM) | Fisher Scientific | S233-500 | |
| Hepessalz (9,1 mM) | Forschung Organische Stoffe | 6007H | |
| Hepessäure (10,9 mM) | Forschung Organische Stoffe | 6003H | |
| MCDB 131 Nährmedium | Lebenstechnologien | 10372-019 | |
| Paraformaldehyd-Elektronenmikroskopie | 15710 | ||
| Phalloidin (F-Aktin-Färbung) | Sigma-Aldrich | P1951 | |
| Phosphatgepufferte Kochsalzlösung | Life technologies | 14040-133 | |
| Polydimethylsiloxan (PDMS) | Dow Corning Corporation | Sylgard 184 | |
| Scalpel | Exel Int | 29552 | |
| Scotch tape | 3M | 34-8711-3070-3 | |
| Siliziumwafer | VWR | 14672 | |
| SU-8 Fotolack | MicroChem | SU-8 2050 Y111072 | |
| SU-8 Entwickler | MicroChem | Y020100 | |
| Gewebekulturflaschen | Sigma-Aldrich | Z707503-100EA | |
| Triton X-100 | Chemical Book | T6878 | |
| Trypsin Neutralisator Lösung | Gibco | R-002-100 | |
| Trypsin/EDTA Lösung (TE) | Gibco | R-001-100 | |
| Schlauch | Cole-Parmer | PTFE-Mikroschlauch, 0,012" ID x 0,030" OD | |
| VE-Cadherin | Santa Cruz Biotechnology | SC-6458 | |
| Name des Geräts | Unternehmen< | strong>Katalognummer | Kommentare/Beschreibung |
| Biosicherheit Laminarhaube | NuAire | NU-425 Klasse II, Typ A2 | |
| CCD-Kamera | Hamamatsu | ORCA | |
| Konfokales Mikroskop | Leica | TCS SL | |
| Exsikkator | Bel-Art | F42022 | |
| Kochplatte | Wenesco | HP-1212 | |
| Inkubator | Forma Scientific | 3110 | |
| Isotemp Ofen | Barnstead | 3608-5 | |
| Lithographie Bank | Karl Süss | MA6 Kontaktlithographie | |
| Optisches Mikroskop | Nikon | L200 ND & Diaphod 300 | |
| Shutter für die CCD-Kamera | Sutter Instrument | Lambda 10-2 | |
| Plasmareiniger | PVA TePla/Harrick Plasma | M4L/PDC-32G | |
| Spin Coater | Brewer Science | Cee 200X | |
| Spritzenpumpensystem | Harvard Apparatus | 703005 | |
| Name der Software | Company | Katalognummer | Kommentare/BeschreibungCAD-Software |
| Autodesk | AutoCAD 2015 | ||
| CFD-Simulationssoftware | COMSOL | COMSOL Multiphysics 4.0.0.982 | |
| Bilderfassung und -analyse für die NO-Produktion | Universelle Bildgebung | Metafluor |
Referenzen
- Curry, F. R. E., Adamson, R. H. Vascular permeability modulation at the cell, microvessel, or whole organ level: towards closing gaps in our knowledge. Cardiovasc Res. 87, 218-229 (2010).
- Michel, C. C., Curry, F. E. Microvascular permeability. Physiol Rev. 79, 703-761 (1999).
- Rogers, J. A., Nuzzo, R. G. Recent progress in soft lithography. Mater Today. 8, 50-56 (2005).
- Sackmann, E. K., Fulton, A. L., Beebe, D. J. The present and future role of microfluidics in biomedical research. Nature. 507, 181-189 (2014).
- Li, X., Xu, S., He, P., Liu, Y. In vitro recapitulation of functional microvessels for the study of endothelial shear response, nitric oxide and [Ca2+]I. PLoS One. 10, 0126797(2015).
- He, P., Pagakis, S. N., Curry, F. E. Measurement of cytoplasmic calcium in single microvessels with increased permeability. Am J Physiol. 258, 1366-1374 (1990).
- Zhou, X., He, P. Improved measurements of intracellular nitric oxide in intact microvessels using 4,5-diaminofluorescein diacetate. Am J Physiol-Heart C. 301, 108-114 (2011).
- Yuan, D., He, P. Vascular remodeling alters adhesion protein and cytoskeleton reactions to inflammatory stimuli resulting in enhanced permeability increases in rat venules. Journal of Applied Physiology. 113, 1110-1120 (2012).
- He, P., Zhang, X., Curry, F. E. Ca2+ entry through conductive pathway modulates receptor-mediated increase in microvessel permeability. Am J Physiol. 271, 2377-2387 (1996).
- Zhou, X., He, P. Endothelial [Ca2+]i and caveolin-1 antagonistically regulate eNOS activity and microvessel permeability in rat venules. Cardiovasc Res. 87, 340-347 (2010).
- Zhu, L., He, P. Platelet-activating factor increases endothelial [Ca2+] i and NO production in individually perfused intact microvessels. Am J Physiol-Heart C. 288, 2869-2877 (2005).
- He, P., Curry, F. E. Depolarization modulates endothelial cell calcium influx and microvessel permeability. Am J Physiol. 261, 1246-1254 (1991).
- He, P., Curry, F. E. Endothelial cell hyperpolarization increases [Ca2+]i and venular microvessel permeability. J Appl Physiol. 76 (1985), 2288-2297 (1994).
- Xu, S., Zhou, X., Yuan, D., Xu, Y., He, P. Caveolin-1 scaffolding domain promotes leukocyte adhesion by reduced basal endothelial nitric oxide-mediated ICAM-1 phosphorylation in rat mesenteric venules. Am J Physiol Heart Circ Physiol. 305, 1484-1493 (2013).
- Zadeh, M. H., Glass, C. A., Magnussen, A., Hancox, J. C., Bates, D. O. VEGF-Mediated Elevated Intracellular Calcium and Angiogenesis in Human Microvascular Endothelial Cells In Vitro are Inhibited by Dominant Negative TRPC6. Microcirculation. 15, 605-614 (2008).
- Tsai, M., et al. In vitro modeling of the microvascular occlusion and thrombosis that occur in hematologic diseases using microfluidic technology. The Journal of clinical investigation. 122, 408-418 (2012).
- Kim, S., Lee, H., Chung, M., Jeon, N. L. Engineering of functional, perfusable 3D microvascular networks on a chip. Lab Chip. 13, 1489-1500 (2013).
- D'Amico Oblak, T., Root, P., Spence, D. M. Fluorescence monitoring of ATP-stimulated, endothelium-derived nitric oxide production in channels of a poly(dimethylsiloxane)-based microfluidic device. Analytical chemistry. 78, 3193-3197 (2006).
- Zhou, X. P., Yuan, D., Wang, M. X., He, P. N. H2O2-induced endothelial NO production contributes to vascular cell apoptosis and increased permeability in rat venules. Am J Physiol-Heart C. 304, 82-93 (2013).
- Lee, P. J., Hung, P. J., Rao, V. M., Lee, L. P. Nanoliter scale microbioreactor array for quantitative cell biology. Biotechnol Bioeng. 94, 5-14 (2006).
- Zakrzewicz, A., Secomb, T. W., Pries, A. R. Angioadaptation: Keeping the Vascular System in Shape. Physiology. 17, 197-201 (2002).
- Lipowsky, H. H., Kovalcheck, S., Zweifach, B. W. The distribution of blood rheological parameters in the microvasculature of cat mesentery. Circulation Research. 43, 738-749 (1978).
- Pisano, M., Triacca, V., Barbee, K. A., Swartz, M. A. An in vitro model of the tumor-lymphatic microenvironment with simultaneous transendothelial and luminal flows reveals mechanisms of flow enhanced invasion. Integr Biol (Camb). 7, 525-533 (2015).
- McCann, J. A., Peterson, S. D., Plesniak, M. W., Webster, T. J., Haberstroh, K. M. Non-uniform flow behavior in a parallel plate flow chamber : alters endothelial cell responses. Ann Biomed Eng. 33, 328-336 (2005).
- Curry, F. E. Modulation of venular microvessel permeability by calcium influx into endothelial cells. FASEB J. 6, 2456-2466 (1992).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Whitesides, G. M. The origins and the future of microfluidics. Nature. 442, 368-373 (2006).
- Lamberti, G., et al. Bioinspired microfluidic assay for in vitro modeling of leukocyte-endothelium interactions. Anal Chem. 86, 8344-8351 (2014).
- Myers, D. R., et al. Endothelialized microfluidics for studying microvascular interactions in hematologic diseases. J Vis Exp. , (2012).
- Smith, A. M., Prabhakarpandian, B., Pant, K. Generation of Shear Adhesion Map Using SynVivo Synthetic Microvascular Networks. Jove-J Vis Exp. , e51025(2014).
- Booth, R., Kim, H. Characterization of a microfluidic in vitro model of the blood-brain barrier (iBBB). Lab on a Chip. 12, (vol 12, pg 1784, 2012) 5282-5282 (2012).
- Shao, J. B., et al. Integrated microfluidic chip for endothelial cells culture and analysis exposed to a pulsatile and oscillatory shear stress. Lab on a Chip. 9, 3118-3125 (2009).
- Yeon, J. H., et al. Reliable permeability assay system in a microfluidic device mimicking cerebral vasculatures. Biomed Microdevices. 14, 1141-1148 (2012).
- Golden, A. P., Tien, J. Fabrication of microfluidic hydrogels using molded gelatin as a sacrificial element. Lab Chip. 7, 720-725 (2007).
- Zheng, Y., et al. In vitro microvessels for the study of angiogenesis and thrombosis. Proc Natl Acad Sci U S A. 109, 9342-9347 (2012).
- Baker, B. M., Trappmann, B., Stapleton, S. C., Toro, E., Chen, C. S. Microfluidics embedded within extracellular matrix to define vascular architectures and pattern diffusive gradients. Lab Chip. 13, 3246-3252 (2013).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
